Este protocolo demuestra la reconstitución mediada por detergente de una proteína de membrana, la ubiquinol oxidosa citocromo bo3, en grandes vesículas unilamelares hechas de PDMS-g-PEO y su conversión en vesículas gigantes mediante fusión-electroformación. Los compartimentos funcionales resultantes basados en polímeros son adecuados para estudios bioquímicos y biofísicos avanzados.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Preparación de vesículas unilamelares grandes y gigantes híbridos de polímero de membrana y polímero y lípido
En este artículo
Resumen
Resumen
Las vesículas formadas a partir de copolímeros anfifílicos, solos o mezclados con fosfolípidos, ofrecen una estabilidad mecánica y química superior en comparación con las vesículas lipídicas convencionales. Esto los convierte en un chasis atractivo, que puede desarrollarse y ampliarse para permitir aplicaciones específicas, como la administración de fármacos, la biodetección diagnóstica, la construcción de células artificiales y microrreactores bioinspirados. En particular, la funcionalización mediante la incorporación de proteínas de membrana es esencial para muchas de estas aplicaciones. Aquí presentamos un protocolo para preparar las grandes vesículas unilamelares (LUVs) funcionalizadas por proteínas de membrana a partir del copolímero de injerto PDMS-g-PEO mediante reconstitución mediada por detergente. Además, describimos cómo estas grandes vesículas pueden convertirse en vesículas unilamelares gigantes (GUVs) mediante un enfoque de fusión-electroformación. El protocolo abarca el marcaje por fluorescencia de proteínas de membrana, la preparación de LUVs poliméricos e híbridos, la reconstitución de proteínas de membrana, el análisis de distribución de tamaño mediante dispersión dinámica de luz (DLS), la evaluación de la actividad proteica mediante mediciones de consumo de oxígeno, la preparación de GUVs funcionalizados por proteínas y el análisis de la inserción de proteínas y la actividad de bombeo de protones en GUVs mediante microscopía confocal. Los resultados representativos demuestran la formación de proteo-LUVs monodispersos con un índice de polidispersión (PDI) inferior a 0,2, y la generación exitosa de proteo-GUVs con diámetros de entre 5 y 35 μm. La actividad proteica se confirma mediante mediciones de consumo de osígeno tanto en LUVs poliméricos (18,2 nmol/min/mL) como en LUVs híbridos (26,9 nmol/min/mL). La inserción de proteínas en los GUVs se cuantifica mediante intensidad de fluorescencia, lo que da 20,6 ± 3,7 u.a. para los GUVs poliméricos y 26,2 ± 5,0 u.a. para los GUV híbridos. La actividad de bombeo de protones en los GUV, monitorizada mediante un colorante encapsulado sensible al pH, es coherente con la funcionalidad proteica, siendo predominante el bombeo de protones hacia dentro. La suavidad mecánica del copolímero y el grosor de la bicapa similar a lípidos (~5,3 nm) favorecen la inserción eficiente de proteínas y la preservación de su funcionalidad.
Introducción
Los copolímeros bloqueados anfifílicos pueden autoensamblarse en solución acuosa formando membranas, que se curvan y cierran espontáneamente sobre sí mismas para formar compartimentos esféricos cerrados por membrana, conocidos como polimersomas (vesículas poliméricas). En comparación con las membranas lipídicas, los compartimentos basados en polímeros ofrecen una mayor versatilidad química y una mayor estabilidad química1 ymecánica 2, lo que los hace muy atractivos para aplicaciones como la administración de fármacos, nanorreactores y microrreactores, y la construcción de células artificiales duraderas. Tanto nuestro grupo como otros han funcionalizado membranas poliméricas insertando proteínas de membrana para crear orgánulos y célulasartificiales 1,3,4,5,6,7,8,9,10,11,12,13,14,15 . Los polímeros que contienen un núcleo hidrofóbico poli(dimetilsiloxano) (PDMS) son especialmente adecuados para la incorporación de proteínas de membrana debido a la alta flexibilidad de la cadena y la posibilidad de ajustar el grosor hidrofóbico de la membrana para que se ajuste mejor al dominiotransmembrana 5 de la proteína. Mientras que nuestro laboratorio se ha centrado principalmente en el copolímero de injerto poli(dimetilsiloxano)-injerto-poli(óxido de etileno) (PDMS-g-PEO), que forma membranas altamente dinámicas 4,16,17 más blandas que las bicapas lipídicas convencionales y que presentan un grosor de aproximadamente 5,3nm1, otros grupos han empleado con éxito copolímeros tribloque basados en PDMS como PMOXA-b-PDMS-b-PMOXA5,6,7,8,9,10,11 y PEtOz-b-PDMS-b-PEtOz12 para la reconstitución de proteínas de membrana. Incluso copolímeros dibloque relativamente rígidos como PBD-b-PEO, especialmente en sistemas híbridos mezclados con lípidos, se han utilizado para la incorporación exitosade proteínas 13. Estos ejemplos destacan la versatilidad de las membranas basadas en polímeros como plataformas de reconstitución, que además pueden proporcionar una mayor estabilidad química1 y una vida útilprolongada 14 para proteínas de membrana incorporadas. Aunque las membranas híbridas polímero/lípido no siempre igualan la estabilidad química de los sistemas purosde polímeros, ofrecen un compromiso atractivo al combinar la robustez mecánica de los polímeros con la relevancia biológica de los lípidos. Esto da lugar a un entorno de membranas que imita más de cerca las membranas biológicas nativas, preservando al mismo tiempo las ventajas clave de los materiales sintéticos. Estas arquitecturas híbridas pueden ofrecer ventajas adicionales, incluyendo la reducción de la permeabilidad a protones derivada del reordenamientoa nanoescala 1 y la formación de dominios dentro de lamembrana 15.
Existen varias técnicas para reconstituir proteínas de membrana en vesículas nanodimensionadas (LUVs), incluyendo la reconstitución mediada por disolventes orgánicos (por ejemplo, evaporación en fase inversa, rehidratación de películas de proteínas lipídicas), enfoques mecánicos (por ejemplo, sonicación, prensa francesa, congelación-descongelación) y reconstitución mediada por detergente (mediante eliminación de detergentes, dilución o incorporación directa)18, y estrategias más recientes como la transferencia directa de nanodiscos de copolímeros de ácido estireno-maleico19. Mientras que las porinas se han incorporado con éxito en los LUVs poliméricos mediante inserción directa, por ejemplo, añadiendo la proteína a la película polimérica durante larehidratación 8. Este enfoque generalmente resulta en una baja eficiencia de inserción para proteínas de membrana más grandes o complejas y a menudo conduce a una orientación aleatoria de las proteínas. En consecuencia, la reconstitución mediada por detergente, que implica la adición controlada del detergente seguida de su retirada, sigue siendo el método más utilizado. También es la estrategia preferida para incorporar proteínas de membrana más grandes en LUVs basados en polímeros, especialmente para proteínas asimétricas donde la orientación controlada es crucial para su función. En este enfoque, las membranas de las vesículas se saturan primero con el detergente elegido (la concentración de detergente saturante se indica como Rsaturado), se solubilizan parcialmente (coexistencia de vesículas y micelas), o se solubilizan completamente, es decir, se descomponen en micelas (la concentración de detergente se denota comoR sol). Este tratamiento inicial de membrana es seguido de la adición de proteínas, incubación y eliminacióndel detergente 18. Esto último puede lograrse mediante diálisis, cromatografía de exclusión de tamaño o adsorción sobre perlas de poliestireno hidrofóbicas (por ejemplo, Bio-perlas). La elección del detergente, su concentración y el método de eliminación están optimizados para cada tipo de membrana y proteína, maximizando la eficiencia de incorporación y controlando la orientaciónde las proteínas 20.
Aunque los LUV son muy adecuados para mediciones de actividad masiva, los estudios de vesícula única y los análisis basados en microscopía óptica requieren que las proteínas de membrana se reconstituyan en vesículas unilamelares gigantes (GUVs). Se utilizan cinco enfoques principales para la incorporación de proteínas en los GUVs: coformación en presencia de proteína y disolventeorgánico 21, coformación en presencia de undetergente 22, inserción en GUVs preformados mediante diluciónde detergente 23, inserción mediante fusión de membrana con proteo-LUVs16,24 y fusión-electroformación25. Aunque estos enfoques se han aplicado con éxito a los GUV lipídicos, su transferencia a GUVs de polímero o híbridos polímero/lípido suele ser un desafío. En particular, los métodos de coformación y dilución de detergente suelen resultar en bajas eficiencias de inserción en las membranas poliméricas o son incompatibles con ciertas composicionespoliméricas 15. Las estrategias basadas enfusión 4,16,24,26,27 que dependen de agentes fusogénicos adicionales también pueden ser problemáticas, ya que los lípidos/polímeros catiónicos sintéticos o los péptidos fusogénicos pueden comprometer la estabilidad de las proteínas de membrana, alterar sus propiedades o reducir la eficiencia de incorporación de la proteína objetivo. La fusión por electroformación supera muchas de estas limitaciones y ha demostrado ser un método robusto y eficiente para incorporar proteínas de membrana en los GUVs 1,5,15 de polímeros e híbridos polímero/lipídicos. Este enfoque permite la incorporación controlada de proteínas mientras preserva la integridad y funcionalidad de la membrana, lo que lo hace especialmente adecuado para la generación de GUVs poliméricos funcionalizados por proteínas.
Reconstituir bombeos de protones en vesículas basadas en polímeros es esencial para construir células artificiales duraderas, ya que permite la generación de gradientes transmembrana de protones, la moneda energética fundamental de los sistemas vivos. Al recrear la conversión de energía quimiosmótica en un entorno controlado de membranamínima 28, estas vesículas pueden impulsar la síntesis de ATP, el transporte activo y las reacciones metabólicas, estableciendo la base energética necesaria para una funcionalidad autónoma y realista. Una bomba de protones representativa utilizada en estos sistemas es la citocromo bo3 oxidasa de E. coli, una enzima respiratoria terminal que acopla la reducción de oxígeno a la translocación de protones a través de la membrana. Debido a que la transferencia de electrones y el bombeo de protones están estrechamente acoplados, su actividad en vesículas sintéticas puede monitorizarse cuantitativamente ya sea mediante el consumode oxígeno 1,20 o siguiendo la formación del gradiente deprotones 1.
En este protocolo, presentamos un flujo de trabajo detallado para la preparación de LUVs basados en PDMS-g-PEO, incluyendo membranas puras de polímero e híbridos polímero/lipídicos, su funcionalización con proteínas de membrana, escalado a GUVs y mediciones de actividad de la bomba de protones reconstituida citocromo bo3 oxidasa mediante ensayos de consumo de oxígeno a granel y mediciones de bombeo de protones con vesícula simple.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
NOTA: Todos los residuos químicos peligrosos generados durante este protocolo deben ser eliminados de acuerdo con las normativas institucionales y locales.
1. Preparación para Bio-Beads SM-2
NOTA: Las Bio-Perlas SM-2 se prelavan con metanol para eliminar conservantes y contaminantes orgánicos antes de la adsorción del detergente.
- Coloca papel de filtro en un embudo de cristal colocado sobre un vaso o petaca de cristal limpio.
- Añade al menos 600 mg de Bio-Beads SM-2 al embudo (suficiente para 3 repeticiones de reconstitución tanto para híbridos como polímeros LUVs).
NOTA: Se requiere un mínimo de 90 mg de Bio-Beads SM-2 por reconstitución, según lo especificado en el paso 4.4.1. Se puede preparar una cantidad mayor si se planifican más reconstrucciones. - Lava las perlas tres veces con metanol puro, usando el volumen suficiente para sumergirlas completamente cada vez.
PRECAUCIÓN: Realiza todos los pasos de manipulación de metanol en una campana extractora química. - Lava inmediatamente las cuentas tres veces con agua Milli-Q para eliminar el metanol residual.
NOTA: No permitas que las cuentas se sequen durante el proceso de lavado. Al retirar las soluciones de lavado, asegúrate de que las gotas permanezcan húmedas y no se dejen secar por completo. - Transfiere las cuentas lavadas a un recipiente adecuado para almacenamiento (por ejemplo, un tubo o botella de vidrio estéril de polipropileno de 50 mL con un tapón bien sellado), añade agua Milli-Q hasta que las perlas estén completamente sumergidas y guarda a 4 °C durante hasta 3 meses.
2. Marcado por fluorescencia de proteínas de membrana
- Dilución de proteínas
- Disolver citocromo bo3 oxidasa a 2,2 mg/mL en un tampón HEPES de 20 mM que contenga 0,05% de n-dodecil β-D-maltósido (DDM) (p/v), pH 8,3. Este pH garantiza una fracción suficiente de aminas primarias no protonada (reactivas) para un marcado eficiente.
NOTA: Para un marcaje óptimo con colorantes ATTO N-hidroxisuccinimidil (NHS), mantenga el pH del tampón entre 8,3 y 8,5. Para otros colorantes, sigue las instrucciones del fabricante para la conjugación de proteínas, incluyendo las condiciones recomendadas de etiquetado.
- Disolver citocromo bo3 oxidasa a 2,2 mg/mL en un tampón HEPES de 20 mM que contenga 0,05% de n-dodecil β-D-maltósido (DDM) (p/v), pH 8,3. Este pH garantiza una fracción suficiente de aminas primarias no protonada (reactivas) para un marcado eficiente.
- Adición de tintes
- Añadir un exceso molar de éster ATTO 643 N-hidroxisuccinímidil (NHS) reactivo a la amina, disuelto a 2 mg/mL en DMSO anhidro, a la solución proteica.
NOTA: Para otros colorantes, siga las instrucciones del fabricante para la conjugación de proteínas, incluyendo el exceso molar recomendado de colorante a proteína. - Mezcla suavemente golpeando el tubo de la microcentrífuga tres veces para asegurar una distribución homogénea del tinte.
- Añadir un exceso molar de éster ATTO 643 N-hidroxisuccinímidil (NHS) reactivo a la amina, disuelto a 2 mg/mL en DMSO anhidro, a la solución proteica.
- Incubación
- Incubar la mezcla de reacción a temperatura ambiente (20–25 °C) durante 1,5 h bajo una suave agitación (250 rpm) en un termomezclador, a oscuridad para evitar el fotoblanqueamiento.
- Eliminación del tinte no unido
- Equilibrar la columna Superdex 200 10/300 GL (CV: 23,562 mL) con al menos 2 volúmenes de columna (aproximadamente 48 mL) de tampón de elución de proteínas de membrana (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05% DDM (p/v)) a un caudal de 0,3 mL/min utilizando un sistema de purificación ÄKTA.
NOTA: Para la eliminación del exceso de tinte fluorescente, las columnas de filtración en gel más cortas (de 10–20 cm de longitud de lema) suelen ser suficientes, especialmente para tintes menos hidrofílicos. El fabricante del tinte recomienda dessalinizar usando una matriz Sephadex G-25. En este estudio se utilizó una columna Superdex 200 10/300 GL debido a la disponibilidad del instrumento. - Carga hasta 500 μL de la proteína marcada usando un bucle capilar de 1 mL y eluye con el mismo tampón a 0,3 mL/min.
- Monitoriza la elución midiendo la absorbancia a 280 nm para proteínas y 643 nm para el colorante ATTO 643.
- Recoge fracciones de 0,5 mL sobre volúmenes de columna de 1,5. Identifica fracciones que contengan tanto proteína como colorante. Úsalo directamente si está suficientemente concentrado, o concentra usando unidades de filtro centrífugo Amicon. Para la concentración utilizando filtros Amicon, utiliza un filtro centrífugo con un corte de peso molecular de 30 kDa y centrifuga a 14.000 × g durante 30 minutos a 4 °C.
- Equilibrar la columna Superdex 200 10/300 GL (CV: 23,562 mL) con al menos 2 volúmenes de columna (aproximadamente 48 mL) de tampón de elución de proteínas de membrana (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05% DDM (p/v)) a un caudal de 0,3 mL/min utilizando un sistema de purificación ÄKTA.
- Determinación de la concentración de proteínas y el grado de marcado (DOL)
- Mide los espectros de absorbancia del conjugado purificado.
- Calcula la concentración de proteínas y el número medio de moléculas de colorante por enzima usando:
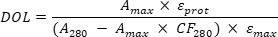
donde Amax representa la absorbancia del conjugado en el máximo de absorción del colorante (λabs; ATTO 643, λ = 643 nm), A280 es la absorbancia a 280 nm (máximo de absorción de proteínas), εprot es el coeficiente de extinción molar de la citocromo bo3 oxidasa desnaturalizada (184.720 M⁻1cm⁻1), εcolorante es el coeficiente de extinción molar del colorante (150.000 M⁻1cm⁻1), y CF280 es el factor de corrección para la absorbancia ATTO 643 a 280 nm (0,04).
3. Preparación de grandes vesículas unilamelares (LUVs)
- Preparación de polímero fino o película de polímero/lipídios
- Utilice pipetas de desplazamiento positivo con puntas resistentes a disolventes o jeringuillas de vidrio herméticas para transferir soluciones de polímero, lípidos y colorantes fluorescentes disueltas en cloroformo:metanol (2:1, v/v) a un vial de vidrio limpio según las composiciones listadas en la Tabla 1.
PRECAUCIÓN: Realizar toda la manipulación de disolventes bajo una campana extractora usando guantes protectores y gafas de seguridad. - Mezcla la solución cuidadosamente mediante un suave vórtice mientras mantienes el frasco en posición vertical para asegurar la homogeneidad.
PRECAUCIÓN: Ajusta cuidadosamente la velocidad del vórtice para evitar que el líquido salpice o salga del frasco sobre tus manos. - Evaporar los disolventes orgánicos bajo un suave chorro de nitrógeno en la campana extractora durante aproximadamente 1 hora, hasta que se forme una película fina uniforme en la pared del vial (Figura 1).
NOTA: Ajusta el flujo de nitrógeno para que el líquido se mueva suavemente sin salpicar; Un flujo demasiado alto puede causar una formación desigual de la película. Tras 5–10 minutos, el flujo puede aumentarse ligeramente para asegurar un secado completo y una dispersión uniforme de la mezcla de la vesícula a lo largo del fondo del vial.
- Utilice pipetas de desplazamiento positivo con puntas resistentes a disolventes o jeringuillas de vidrio herméticas para transferir soluciones de polímero, lípidos y colorantes fluorescentes disueltas en cloroformo:metanol (2:1, v/v) a un vial de vidrio limpio según las composiciones listadas en la Tabla 1.
- Rehidratación de película
- Rehidratar la película seca con 1 mL de tampón de rehidratación (1 mM Tris-HCl, pH 7,5, 200 mM de sacarosa) para obtener una concentración final de anfifílicos de 5 mg/mL (correspondiente a 1,67 mM para polimersomas y 2,14 mM para vesículas híbridas). Si se usan polimersomas para la reconstitución, suplementa el tampón de rehidratación con colato sódico al 0,1%.
PRECAUCIÓN: El colato sódico es un irritante leve. Evita el contacto prolongado con la piel y la inhalación de polvo. Manejo según la hoja de datos de seguridad (SDS) del fabricante. - El vórtice se activa vigorosamente hasta que la película queda completamente separada y suspendida, formando vesículas multilamelares (MLVs).
- Rehidratar la película seca con 1 mL de tampón de rehidratación (1 mM Tris-HCl, pH 7,5, 200 mM de sacarosa) para obtener una concentración final de anfifílicos de 5 mg/mL (correspondiente a 1,67 mM para polimersomas y 2,14 mM para vesículas híbridas). Si se usan polimersomas para la reconstitución, suplementa el tampón de rehidratación con colato sódico al 0,1%.
- Ciclos de congelación-deshielo (solo vesículas híbridas)
- Sujetar suspensiones híbridas de MLV a cinco ciclos de congelación-descongelación de la siguiente manera: congelar las muestras en nitrógeno líquido durante 1 minuto, descongelarlas en un baño maria a 35 °C hasta que estén completamente derritidas y hacer un vórtice a 2500–3000 rpm durante 30 s usando un agitador de tubos. Repite este procedimiento durante un total de cinco ciclos.
NOTA: Sáltate este paso para los polimersomas puros.
PRECAUCIÓN: El nitrógeno líquido (−196 °C) puede causar quemaduras criogénicas graves. Manipula en un lugar bien ventilado usando el EPI adecuado (guantes criogénicos, gafas de seguridad y bata de laboratorio). Evita el contacto con la piel y los ojos.
- Sujetar suspensiones híbridas de MLV a cinco ciclos de congelación-descongelación de la siguiente manera: congelar las muestras en nitrógeno líquido durante 1 minuto, descongelarlas en un baño maria a 35 °C hasta que estén completamente derritidas y hacer un vórtice a 2500–3000 rpm durante 30 s usando un agitador de tubos. Repite este procedimiento durante un total de cinco ciclos.
- Extrusión
- Transfiere la suspensión de vesículas a un mini-extrusor equipado con una membrana de policarbonato de 100 nm de poros.
- Extrude la suspensión 21 veces para obtener LUVs homogéneos en tamaño.
NOTA: Asegúrese de que el paso final de extrusión deje la suspensión LUV en la jeringuilla opuesta a la jeringuilla de carga inicial. Esto minimiza la contaminación de la muestra final con vesículas más grandes o material residual que puede que no haya atravesado completamente la membrana.
- Almacenamiento
- Almacena la suspensión de LUV a 4 °C y úsala en un plazo de una semana para mantener la distribución del tamaño de la vesícula y prevenir la agregación o el crecimiento microbiano en el tampón que contiene sacarosa.
- Antes de usarla, homogeneiza suavemente la suspensión LUV mediante vórtice.
4. Reconstitución de la proteína de membrana en LUVs
- Pretratamiento de las vesículas con detergente
- Transfiere 200 μL de LUVs a un tubo microcentrífuga de 2 mL (Figura 1). Si se utilizan LUVs híbridos, añadir 1 μL de colato sódico al 20% (p/v) para obtener una concentración final de detergente del 0,1% (p/v). Si se usan LUVs poliméricos, no se necesita detergente adicional ya que el colato sódico ya está presente.
NOTA: Prepara el material de detergente en el mismo tampón utilizado para los experimentos para asegurar la compatibilidad con las vesículas. - Mezcla suavemente dando tres golpecitos en el tubo de la microcentrífuga. Evita la agitación vigorosa o el vórtice, que pueden crear espuma e introducir burbujas de aire.
- Transfiere 200 μL de LUVs a un tubo microcentrífuga de 2 mL (Figura 1). Si se utilizan LUVs híbridos, añadir 1 μL de colato sódico al 20% (p/v) para obtener una concentración final de detergente del 0,1% (p/v). Si se usan LUVs poliméricos, no se necesita detergente adicional ya que el colato sódico ya está presente.
- Introducción de proteínas en vesículas tratadas con detergente
- Añadir citocromo bo 3 oxidasa (para mediciones de actividad) o citocromo bo3 oxidasa–ATTO 643 (para imágenes de fluorescencia) a las vesículas desestabilizadas por detergente para lograr las siguientes concentraciones finales de proteínas: para polimersomas, 0,556 μM para experimentos LUV y 1,112 μM para experimentos GUV; para vesículas híbridas, 0,714 μM para experimentos LUV y 1,428 μM para experimentos GUV.
NOTA: Estas concentraciones corresponden a una proporción molar proteína-polímero de 1:3.000 para los LUV y 1:1.500 para los GUVs. - Añade la proteína lentamente mezclando suavemente, con el objetivo de distribuirla uniformemente por toda la solución y evitar la sobreconcentración local.
NOTA: El volumen de proteína añadida puede variar entre fracciones debido a diferencias en la concentración de stock de proteína.
- Añadir citocromo bo 3 oxidasa (para mediciones de actividad) o citocromo bo3 oxidasa–ATTO 643 (para imágenes de fluorescencia) a las vesículas desestabilizadas por detergente para lograr las siguientes concentraciones finales de proteínas: para polimersomas, 0,556 μM para experimentos LUV y 1,112 μM para experimentos GUV; para vesículas híbridas, 0,714 μM para experimentos LUV y 1,428 μM para experimentos GUV.
- Ensamblaje de complejos proteína–detergente–polímero
- Incubar la mezcla a 4 °C durante 30 minutos con una agitación suave (400 rpm) en un termomezclador para permitir la formación de conjuntos mixtos de proteína, detergente y polímero antes de la retirada del detergente.
- Eliminación de detergentes
- Eliminar el detergente mediante la adición secuencial de Bio-Beads SM-2 (Bio-Rad). Retira 30 mg de Bio-Beads de la solución de almacenamiento, asegurándote de que permanezcan húmedos (húmedos pero sin exceso de líquido). Añade las perlas a la muestra e incuba durante 30 minutos a 4 °C con una agitación suave a 600 rpm en un termomezclador. Repite este paso dos veces más, para un total de 90 mg de Bio-perlas y un tiempo total de incubación de 1,5 h.
NOTA: Usa solo bio-perlas completamente hidratadas. No transfieras cuentas secas, perlas adheridas a las paredes del tubo de la base de Bio-Beads ni perlas flotando en la superficie. Si las perlas se adhieren a la pared del tubo de reacción de reconstitución por encima del nivel de líquido tras la adición, centrifuga brevemente el tubo (por ejemplo, 3–5 s en una minicentrífuga de mesa) para recoger las perlas en la parte inferior antes de la incubación. - Pelleta las Bio-Perlas mediante centrifugación a 2.000 × g durante 2 minutos usando una mini centrífuga de mesa. Recoge cuidadosamente el sobrenadante sin mover la bola.
NOTA: Como alternativa a la centrifugación, deja que las perlas se asienten por gravedad durante aproximadamente 5 minutos y luego retira cuidadosamente el sobrenadante.
- Eliminar el detergente mediante la adición secuencial de Bio-Beads SM-2 (Bio-Rad). Retira 30 mg de Bio-Beads de la solución de almacenamiento, asegurándote de que permanezcan húmedos (húmedos pero sin exceso de líquido). Añade las perlas a la muestra e incuba durante 30 minutos a 4 °C con una agitación suave a 600 rpm en un termomezclador. Repite este paso dos veces más, para un total de 90 mg de Bio-perlas y un tiempo total de incubación de 1,5 h.
- Almacenamiento
- Guarda los bo-3-LUVs reconstituidos a 4 °C y úsalos el mismo día para mediciones de la actividad proteica.
5. Tamaño y dispersión de los LUVs mediante dispersión dinámica de la luz (DLS)
- Cargando LUVs para mediciones DLS
- Transfiere 45 μL de suspensión LUV o proteo-LUV sin diluir a una cuveta de cuarzo limpia. Asegúrate de que la cubetas esté libre de polvo, huellas dactilares u otros residuos para minimizar artefactos de dispersión de la luz.
NOTA: Evita introducir burbujas de aire, ya que pueden interferir con las mediciones del DLS. Para evitar burbujas, pipetear lentamente la muestra a lo largo de la pared de la cubeta, y no expulses la última gota con fuerza. Si se forman pequeñas burbujas, déjalas subir y disiparse antes de medirlas.
- Transfiere 45 μL de suspensión LUV o proteo-LUV sin diluir a una cuveta de cuarzo limpia. Asegúrate de que la cubetas esté libre de polvo, huellas dactilares u otros residuos para minimizar artefactos de dispersión de la luz.
- Determinación del tamaño y dispersión del LUV mediante DLS
- Mide el diámetro hidrodinámico y el índice de polidispersión (PDI) utilizando un instrumento DLS equipado con un láser de helio-neón de 633 nm y detección de retrodispersión a un ángulo fijo de 173°.
- Realizar al menos tres mediciones independientes por muestra para asegurar su reproducibilidad.
- Analiza los datos utilizando el modelo de propósito general (distribución normal) para obtener el tamaño medio y el PDI.
6. Análisis del consumo de oxígeno de los LUV
- Configuración de temperatura
- Ajusta la cámara de medición de un sistema de electrodos de ogénigeno tipo Clark a 22 °C y permite que el sistema se equilibre.
- Adición de buffer
- Añadir 1 mM de Tris-HCl (pH 7,5), 200 mM de tampón de sacarosa a la cámara de medición hasta un volumen total de 1.000 μL. Ajustar el volumen del tampón según el tipo de muestra: 942,9 μL para polímeros bo3-LUV y 953,7 μL para híbridos bo 3-LUVs.
NOTA: El volumen restante estará ocupado por LUVs y la mezcla DTT/Q₁ para alcanzar el volumen de medición final.
- Añadir 1 mM de Tris-HCl (pH 7,5), 200 mM de tampón de sacarosa a la cámara de medición hasta un volumen total de 1.000 μL. Ajustar el volumen del tampón según el tipo de muestra: 942,9 μL para polímeros bo3-LUV y 953,7 μL para híbridos bo 3-LUVs.
- Adición de LUVs
- Añade bo-3-LUVs a la cámara de medición y comienza a agitar suavemente usando el agitador magnético a 100 rpm y 22 °C. Ajustar el volumen de los bo 3-LUVs para lograr una concentración teórica de bo3 oxidasa de aproximadamente 27 nM: 48,6 μL para polímeros bo 3-LUVs y 37,8 μL para híbridos bo 3-LUVs.
NOTA: Para el control negativo, sustituir los bo-3-LUVs por un volumen equivalente de LUVs libres de proteínas con la misma composición y concentración de lípidos/polímeros. Todos los pasos posteriores permanecen idénticos.
- Añade bo-3-LUVs a la cámara de medición y comienza a agitar suavemente usando el agitador magnético a 100 rpm y 22 °C. Ajustar el volumen de los bo 3-LUVs para lograr una concentración teórica de bo3 oxidasa de aproximadamente 27 nM: 48,6 μL para polímeros bo 3-LUVs y 37,8 μL para híbridos bo 3-LUVs.
- Medición de línea base
- Permite que la concentración de oxígeno se estabilice y mide durante 3 minutos bajo una agitación constante a 22 °C para obtener una línea base estable.
- Preparación de la mezcla reductora/quinona
- Preparar frescamente la mezcla de DTT/Q₁ inmediatamente antes de su uso, mezclando 9,6 μL de 1 M de DTT en agua Milli-Q con 0,6 μL de 80 mM ubiquinona-1 (Q₁) en DMSO, y luego se vierte bien para asegurar la homogeneidad.
- Activación enzimática
- Activar labo-3oxidasa añadiendo 8,5 μL de la mezcla recién preparada de DTT/Q₁ a la cámara de medición, resultando en concentraciones finales de 8 mM de DTT y 40 μM de Q₁.
- Réplicas
- Mide cada muestra tres veces para asegurar su reproducibilidad.
- Análisis de datos
- Grafica la concentración de oxígeno en función del tiempo. Determina la pendiente de la porción lineal de la curva, que corresponde a la tasa de consumo de oxígeno.
- Reportajes
- Informa la tasa de consumo de oxígeno como la media de tres mediciones, con la desviación estándar.
7. Preparación de GUVs funcionalizados por proteínas
- Limpieza por plasma de portaobjetos de vidrio recubiertos con ITO
- Coloca las láminas de vidrio recubiertas con óxido de indio y estaño (ITO) en el limpiador de plasma con el lado conductor (recubierto con ITO) hacia arriba. El plasma los limpia durante 1 minuto a potencia alta ("HI") (230 V, potencia máxima RF 18 W) y a una presión de aproximadamente 0,5 mbar.
NOTA: La encendida exitosa por plasma puede confirmarse visualmente por la aparición de un resplandor rosa/púrpura dentro de la cámara.
- Coloca las láminas de vidrio recubiertas con óxido de indio y estaño (ITO) en el limpiador de plasma con el lado conductor (recubierto con ITO) hacia arriba. El plasma los limpia durante 1 minuto a potencia alta ("HI") (230 V, potencia máxima RF 18 W) y a una presión de aproximadamente 0,5 mbar.
- Deshidratación parcial de proteo-LUVs
- Mezcla 20 μL de LUVs libres de proteínas con 20 μL de proteo-LUVs que contienen bo-3oxidasa-ATTO 643 reconstituida. Haz un vórtice suave para asegurar una mezcla homogénea.
- Depositar siete gotas de 2 μL de la suspensión resultante de 5 mg/mL de LUV/proteo-LUV sobre la superficie conductora (recubierta con ITO) de cada portaobjetos utilizada para la electroformación (Figura 2A). Distribuye las gotas de forma uniforme a lo largo de la superficie de 160,6mm2 , manteniéndolas separadas para favorecer una formación uniforme de la película.
NOTA: Para otros sistemas poliméricos, la concentración de LUV y el volumen de gotas pueden requerir optimización (rango típico: 5–100 mg/mL LUVs; 0,2–2 μL gotas). - Permitir que las gotas se deshidraten parcialmente a temperatura ambiente (∼22 °C) y a ∼20% de humedad durante aproximadamente 40 minutos, o hasta que se forme un anillo blanco en el perímetro de las gotas (Figura 2B).
NOTA: La deshidratación depende de la humedad ambiente. Si la humedad relativa supera el 40%, extiende el tiempo de deshidratación según sea necesario (hasta 20 minutos). Determina el punto final basándose en la aparición de un anillo blanco en el perímetro de la gota en lugar de en un tiempo fijo. Bajo condiciones ambientales consistentes (temperatura y humedad), el tiempo de deshidratación requerido es reproducible. Evita el exceso de secado, que se nota como gotas completamente planas y uniformemente blancas, ya que esto puede causar precipitación de proteínas.
- Montaje de la cámara de electroformación
- Montar la cámara de electroformación santando dos deslizadores recubiertos con ITO (lados recubiertos hacia dentro) separados por un separador de silicona de 1,81 mm de grosor con un corte en un lado, lo que permite añadir o retirar el amortiguador durante el llenado y la recogida.
- Llena la cámara con tampón de rehidratación (1 mM Tris-HCl, pH 7,5; 200 mM de sacarosa).
Para experimentos sensibles al pH, añadir piranina de 10 μM (8-hidroxipireno-1,3,6-ácido trisulfónico sal trisódica, HPTS) al tampón.
- Electroformación
- Aplicar un campo eléctrico sinusoidal alternante usando el siguiente programa: 50 Hz a 50, 100, 200, 300, 500, 700 y 900 mV durante 6 minutos cada uno; 50 Hz a 1,1 V durante 2 horas.
NOTA: Para promover la formación de proteo-GUVs más grandes, este paso puede extenderse a 12 horas y 4 Hz a 2 V durante 30 minutos para el paso de desprendimiento. Cuando el buffer contiene piranina de 10 μM, aumenta la frecuencia a 500 Hz durante los dos primeros pasos de rampa de voltaje.
- Aplicar un campo eléctrico sinusoidal alternante usando el siguiente programa: 50 Hz a 50, 100, 200, 300, 500, 700 y 900 mV durante 6 minutos cada uno; 50 Hz a 1,1 V durante 2 horas.
- Colección de GUVs
- Abre cuidadosamente la cámara con pinzas y recoge los GUVs usando pipetas FineTip Ultra-Micro Pastette (o pipetas equivalentes de baja cizalladura) para minimizar el esfuerzo mecánico.
NOTA: Evite usar puntas estándar de bajo volumen por debajo de 200 μL, ya que pueden romper GUVs más grandes. Alternativamente, se pueden cortar puntas estándar en el extremo para ensanchar la abertura y reducir el corte durante la recogida.
- Abre cuidadosamente la cámara con pinzas y recoge los GUVs usando pipetas FineTip Ultra-Micro Pastette (o pipetas equivalentes de baja cizalladura) para minimizar el esfuerzo mecánico.
- Almacenamiento
- Almacena proteo-GUVs a 4 °C y úsalo en un plazo de 48 horas para preservar la actividad proteica.
NOTA: La tasa de pérdida de actividad depende del tipo y la estabilidad de la proteína de membrana reconstituida, así como de la composición de la membrana.
- Almacena proteo-GUVs a 4 °C y úsalo en un plazo de 48 horas para preservar la actividad proteica.
8. Microscopía de GUVs funcionalizados por proteínas
- Montaje del microscopio
- Enciende el microscopio confocal. Si usas el sistema Leica, lanza el software LAS X. Para otras marcas de microscopios, utiliza el software de adquisición recomendado por el fabricante.
- Seleccione un objetivo de inmersión en aceite del 63× (NA 1,40); Ajusta a una ampliación mayor o menor si es necesario, dependiendo del tamaño del GUV.
- Abrir dos canales de imagen correspondientes a los fluoróforos: Rodamina Roja (membrana) y ATTO 643 (proteína reconstituida).
NOTA: Para fluoróforos con espectros parcialmente superpuestos, seleccione líneas láser adecuadas y ventanas de detección estrechas para minimizar la diafonía espectral. Adquiere cada canal secuencialmente para evitar que la señal pase y asegurar una cuantificación precisa de la fluorescencia.
- Sedimentación de los GUV
- Coloque un aislador de silicona prensa-sellado sobre una capa de cubierta de vidrio limpia nº 1,5 (grosor de 0,17 mm).
NOTA: Para microscopios verticales (no invertidos), pueden usarse portaobjetos de vidrio más gruesos. - Pipete 60 μL de tampón (1 mM Tris-HCl, pH 7,5; 200 mM de glucosa) en el centro del espaciador.
- Añade suavemente 20 μL de la suspensión GUV encima del amortiguador.
- Cubre inmediatamente la cámara con una segunda corredera de tapa de vidrio para evitar la evaporación.
- Deja sedimentar los GUVs durante ~5 minutos antes de hacer la imagen.
- Coloque un aislador de silicona prensa-sellado sobre una capa de cubierta de vidrio limpia nº 1,5 (grosor de 0,17 mm).
- Adquisición de imágenes
- Enfoca en la parte inferior de la cámara para capturar secciones eficaces de los GUVs.
- Adquiere imágenes de diferentes GUVs a lo largo de la cámara escaneando sistemáticamente desde la esquina superior izquierda hasta la esquina inferior derecha (patrón de serpiente") para obtener una población representativa (~100 GUVs). Imagen de todas las vesículas encontradas durante el escaneo sin preselección, independientemente del tamaño o la intensidad de fluorescencia, para evitar sesgos de selección y asegurar su reproducibilidad.
NOTA: Evita realizar imágenes repetidas del mismo GUV para evitar el fotoblanqueamiento.
- Análisis de imágenes
- Cuantifique la intensidad de fluorescencia de una proteína reconstituida marcada con ATTO 643 dibujando una polilínea a lo largo de la membrana de GUVs individuales. Al usar el software LAS X, selecciona Cuantificar → Perfil de Línea, luego elige la herramienta polilínea y traza la membrana de cada GUV. Para obtener la intensidad media de fluorescencia, abre Estadísticas y registra el valor medio. Analizar solo GUVs limpios y unilamelares; excluir las vesículas multivesiculares y las vesículas agregadas del análisis.
NOTA: Si las mediciones se realizan en días diferentes, las intensidades de fluorescencia deben normalizarse a la potencia del láser, medida bajo configuraciones de imagen idénticas (longitud de onda y potencia nominal). Para tener en cuenta las variaciones diarias en la salida del láser, se aplica la siguiente normalización: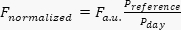 , donde Fu.a. es la intensidad de fluorescencia medida en unidades arbitrarias, la referencia P es la potencia láser medida en el día de referencia y es la potencia láser medida el día de la adquisición. Esta corrección asume una relación lineal entre la potencia del láser y la intensidad de fluorescencia bajo condiciones de iluminación no saturadas. En el presente estudio, todas las imágenes se adquirieron el mismo día, por lo que no fue necesaria la normalización.
- Reporta la intensidad de fluorescencia como una media de 100 GUVs con la desviación estándar correspondiente.
- Cuantifique la intensidad de fluorescencia de una proteína reconstituida marcada con ATTO 643 dibujando una polilínea a lo largo de la membrana de GUVs individuales. Al usar el software LAS X, selecciona Cuantificar → Perfil de Línea, luego elige la herramienta polilínea y traza la membrana de cada GUV. Para obtener la intensidad media de fluorescencia, abre Estadísticas y registra el valor medio. Analizar solo GUVs limpios y unilamelares; excluir las vesículas multivesiculares y las vesículas agregadas del análisis.
9. Análisis de bombeo de protones en proteo-GUVs
- Montaje del microscopio
- Enciende el microscopio confocal y lanza el software de adquisición adecuado (por ejemplo, LAS X para sistemas Leica).
- Selecciona un objetivo de inmersión en aceite del 63× (NA 1,40). Ajusta a un aumento mayor o menor si es necesario, dependiendo del tamaño del GUV.
- Configura tres canales de imagen correspondientes a los fluoróforos. Para Rhodamine Red (marcador de membrana), se utiliza una excitación de 561 nm y un rango de emisión de 570–620 nm. Para la piranina (tinte encapsulado sensible al pH), se utilizan excitaciones a 448 nm y 405 nm, y se recogen las emisiones entre 499 y 551 nm.
NOTA: Si hay un láser de 458 nm disponible, úsalo en lugar de 448 nm para excitar la forma desprotonada (básica) de la piranina. - Ajusta la potencia del láser y la ganancia del detector para evitar la saturación de píxeles y minimizar el fotoblanqueamiento. Mantén los ajustes de adquisición constantes durante todo el experimento.
- Sedimentación de los GUV
- Añadir 280 μL de tampón (1 mM Tris-HCl, pH 7,5; 200 mM de glucosa) a un pozo de una lámina con 8 pozos (volumen total del pozo: ~874 μL).
NOTA: No use menos de 200 μL, ya que los volúmenes por debajo de 200 μL aumentan la evaporación y la deriva del pH. No exceda los 400 μL para evitar derrames y asegurar un pipeteo cómodo. Si usas un formato de cámara diferente, ajusta el volumen en consecuencia. Para microscopios invertidos, utiliza portaobjetos de cámara compatibles con el grosor de cobertura #1.5H. - Añade suavemente 20 μL de la suspensión BO 3-GUV sobre el amortiguador sin introducir burbujas de aire.
NOTA: Para el control negativo, sustituir la suspensión bo 3-GUV por un volumen equivalente (20 μL) de GUVs libres de proteínas de la misma composición lipídica/polímero, preparados y sedimentados bajo condiciones idénticas. Este control tiene en cuenta cualquier efecto no específico de la DTT y Q1 sobre la relación de fluorescencia de la piranina que sea independiente de la actividad de labo-oxidasa. - Deja sedimentar los GUVs durante aproximadamente 5 minutos antes de la imagen.
- Añadir 280 μL de tampón (1 mM Tris-HCl, pH 7,5; 200 mM de glucosa) a un pozo de una lámina con 8 pozos (volumen total del pozo: ~874 μL).
- Adquisición de referencia
- Concéntrate en el plano inferior de la cámara donde los GUVs se han sedimentado.
- Ajusta el zoom para obtener entre 3 y 6 GUVs dentro del campo de visión.
- Registra la fluorescencia de base en todos los canales durante 5 minutos antes de la activación.
- Activación del bombeo de protones
- Prepara una mezcla fresca de DTT–Q₁ justo antes de usarla mezclando 4,8 μL de 1 M de DTT con 0,3 μL de 80 mM Q₁ en DMSO, y luego mezcla a fondo mediante vórtice.
- Activa la citocromo bo3 oxidasa añadiendo suavemente 2,6 μL de la mezcla DTT–Q₁ sobre la superficie de la solución sin insertar la punta de la pipeta en el tampón, resultando en concentraciones finales de aproximadamente 8 mM de DTT y 40 μM Q₁ en la cámara.
- Monitorizar la fluorescencia de piranica intravesicular durante 30 minutos bajo adquisición continua.
- Análisis de la fluorescencia de piranina intravesicular
- Para cada GUV, se define una región de interés (ROI) dentro del lumen de la vesícula. En el software LAS X, ve a Cuantificar → Perfil de pila, selecciona Dibujar Elipse y dibuja un ROI circular dentro de cada GUV.
- Para determinar la intensidad media de fluorescencia en 499–551 nm para ambas longitudes de onda de excitación (448 nm y 405 nm), abre Statistics en el software y registra el valor medio.
- Calcula la relación de fluorescencia como R = I448/I405.
- Grafica la relación a lo largo del tiempo para obtener trazas cinéticas del cambio de pH intravesicular.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
La citocromo bo3 oxidasa de E. coli se expresó a partir del plásmido pETcyo en la cepa E. coli C43 (DE3) ΔcyoABCDE y se purificó como se describióanteriormente en 29. La bo-oxidasa purificada se utilizó directamente para la reconstitución y mediciones de actividad, o se marcó con tintes fluorescentes, como ATTO 643 (este estudio) u otros tintesATTO 1,15
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Los polimersomas y las vesículas híbridas polímero/lípido presentan una mayor estabilidad química y mecánica en comparación con las vesículas lipídicas convencionales, lo que las hace muy atractivas para aplicaciones que van desde la administración de fármacos y biodetección hasta nanorreactores y microrreactores y células artificiales. Sin embargo, su arquitectura de membrana distintiva y sus propiedades biofísicas a menudo impiden la transferencia directa de protocolos optimizados para...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores declaran no tener intereses financieros en competencia.
Agradecimientos
Esta investigación se llevó a cabo dentro de la Max Planck School Matter to Life, apoyada por la Fundación Dieter Schwarz en colaboración con la Sociedad Max Planck. Estamos agradecidos a Claudia Bednarz por el aislamiento y purificación de la citocromo bo3 oxidasa, y a Anne Christin Weinrich por su ayuda en la preparación de la vesícula y la microscopía.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| ÄKTA pure™ chromatography system | Cytiva | 29018224 | |
| 18:1 Liss Rhod PE | Avanti Research | 810150 | |
| 8 well chambered coverglass | Cellvis | C8-1.5H-N | |
| Amicon Ultra 0.5 mL Centrifugal Filters | Sigma Aldrich | UFC5030 | |
| ATTO 643 NHS ester | ATTO-TEC | AD 643-31 | |
| Bio-Beads SM-2 | Bio-Rad | 1523920 | |
| Cholic acid-Na-salt (sodium cholate) | Serva | 361-09-1 | |
| Coenzyme Q1 | TargetMol | TGM-T19594 | |
| Confocal microscope STELLARIS 5 | Leica Microsystems | 603810 | |
| DTT (Dithiothreitol) | Merck | 10197777001 | |
| Fine Tip Ultra Micro Pastette | Pastette | LW4243 | |
| HPTS (pyranine, 8-Hydroxypyrene-1,3,6-Trisulfonic Acid, Trisodium Salt) | Sigma Aldrich | 6358-69-6 | |
| ITO-coated glass slides (25×75×1.1 mm, ≤20 Ohm/sq.) | pgo | CEC020S | |
| LAS X software | Leica | https://www.leica-microsystems.com/products/microscope-software/p/leica-las-x-ls/ | |
| Mini centrifuge MCF-2360 | LMS | 24572 | |
| Mini-extruder | Avanti Research | 610000 | |
| Oxytherm+P system | Hansatech Instruments | / | |
| Plasma cleaner (benchtop) | Harrick Plasma | PDC-32G-2 | |
| Polycarbonate membranes 0.1 μm | Avanti Research | 610005 | |
| Press-to-seal silicone isolator (round, 20 mm diameter, 1 mm depth) | Grace Bio-Labs | 41161502 | |
| Silicone spacers (round, 24.2 mm outer diameter, 14.3 mm inner diameter, 1.8 mm depth) | laboratory-made, cut from silicone sheet | ||
| Soy PC (95%) | Avanti Research | 441601 | |
| Specord 50 PLUS spectrophotometer | Analytik Jena | 823-0200P-3 | |
| Superdex 200 10/300 GL column (column L × I.D. 30 cm × 10 mm) | Cytiva | 28-9909-44 | |
| Test tube shaker (2800 rpm) | IKA Lab Dancer | 3365000 | |
| Thermomixer comfort 5355 | Eppendorf | 5355000.011 | |
| Xiameter OFX-5329 (PDMS-g-PEO; MW 3000) | Dow Corning | 000000000004109892 | |
| Zetasizer Nano ZS | Malvern Panalytical | ZEN3600 |
Referencias
- Marušič N, et al. Constructing artificial respiratory chain in polymer compartments: Insights into the interplay between bo3 oxidase and the membrane. Proc Natl Acad Sci U S A. 2020;117(26):15006-17.
- Bermudez H, Brannan AK, Hammer DA, Bates FS, Discher DE. Molecular Weight Dependence of Polymersome Membrane Structure, Elasticity, and Stability. Macromolecules. 2002;35(21):8203-8.
- Otrin L, et al. Toward Artificial Mitochondrion: Mimicking Oxidative Phosphorylation in Polymer and Hybrid Membranes. Nano Lett. 2017;17(11):6816-21.
- Otrin L, et al. En route to dynamic life processes by SNARE-mediated fusion of polymer and hybrid membranes. Nat Commun. 2021;12(1):4972.
- Itel F, Najer A, Palivan CG, Meier W. Dynamics of Membrane Proteins within Synthetic Polymer Membranes with Large Hydrophobic Mismatch. Nano Lett. 2015;15(6):3871-8.
- Goers R, et al. Optimized reconstitution of membrane proteins into synthetic membranes. Commun Chem. 2018;1(1):35.
- Nardin C, Thoeni S, Widmer J, Winterhalter M, Meier W. Nanoreactors based on (polymerized) ABA-triblock copolymer vesicles. Chem Commun. 2000;(15):1433-4.
- Einfalt T, et al. Stimuli-Triggered Activity of Nanoreactors by Biomimetic Engineering Polymer Membranes. Nano Lett. 2015;15(11):7596-603.
- Ranquin A, Versées W, Meier W, Steyaert J, Van Gelder P. Therapeutic Nanoreactors: Combining Chemistry and Biology in a Novel Triblock Copolymer Drug Delivery System. Nano Lett. 2005;5(11):2220-4.
- Ihle S, et al. Nanocompartments with a pH release system based on an engineered OmpF channel protein. Soft Matter. 2011;7(2):532-9.
- Kumar M, et al. Highly permeable polymeric membranes based on the incorporation of the functional water channel protein Aquaporin Z. Proc Natl Acad Sci U S A. 2007;104(52):20719-20724.
- Choi HJ, Montemagno CD. Artificial Organelle: ATP Synthesis from Cellular Mimetic Polymersomes. Nano Lett. 2005;5(12):2538-42.
- Khan S,et al. Durable proteo-hybrid vesicles for the extended functional lifetime of membrane proteins in bionanotechnology. Chem Commun. 2016;52(73):11020-3.
- Kleineberg C, et al. Light-Driven ATP Regeneration in Diblock/Grafted Hybrid Vesicles. Chembiochem. 2020;21(15):2149-60.
- Otrin N, et al. Protein-Rich Rafts in Hybrid Polymer/Lipid Giant Unilamellar Vesicles. Biomacromolecules. 2024;25(2):778-91.
- Marušič N, et al. Increased efficiency of charge-mediated fusion in polymer/lipid hybrid membranes. Proc Natl Acad Sci U S A. 2022;119(20):e2122468119.
- Marušič N,et al. Fusion-Induced Growth of Biomimetic Polymersomes: Behavior of Poly(dimethylsiloxane)-Poly(ethylene oxide) Vesicles in Saline Solutions Under High Agitation. Macromol Rapid Commun. 2022;43(5):2100712.
- Rigaud JL, Pitard B, Levy D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. Biochim Biophys Acta. 1995;1231(3):223-46.
- Catania R,et al. Detergent-Free Functionalization of Hybrid Vesicles with Membrane Proteins Using SMALPs. Macromolecules. 2022;55(9):3415-22.
- Otrin L. Bottom-up construction of the artificial mitochondrion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2021.
- Manneville JB, Bassereau P, Ramaswamy S, Prost J. Active membrane fluctuations studied by micropipet aspiration. Phys Rev E Stat Nonlin Soft Matter Phys. 2001;64(2 Pt 1):021908.
- Dezi M, Di Cicco A, Bassereau P, Lévy D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 2013;110(18):7276-81.
- Sjoholm J, et al. The lateral distance between a proton pump and ATP synthase determines the ATP-synthesis rate. Sci Rep. 2017;7(1):2926.
- Biner O, Schick T, Muller Y, von Ballmoos C. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 2016;590(14):2051-62.
- Girard P,et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 2004;87(1):419-29.
- Nordlund G, Brzezinski P, von Ballmoos C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 2014;5(1):4303.
- Otrin N. A Modular Platform for Growth of Hybrid and Polymer Membrane Systems by Vesicle Fusion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2022.
- Otrin L, et al. Artificial Organelles for Energy Regeneration. Adv Biosyst. 2019;3(6):1800323.
- Frericks HL, Zhou DH, Yap LL, Gennis RB, Rienstra CM. Magic-angle spinning solid-state NMR of a 144 kDa membrane protein complex: E. coli cytochrome bo3 oxidase. J Biomol NMR. 2006;36(1):55-71.
- Seneviratne R, et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. 2018;147:142-9.
- Aimon S,et al. Functional reconstitution of a voltage-gated potassium channel in giant unilamellar vesicles. PLoS One. 2011;6(10):e25529.
- Dolder N, Müller P, von Ballmoos C. Experimental platform for the functional investigation of membrane proteins in giant unilamellar vesicles. Soft Matter. 2022;18(31):5877-93.
- Zhao Z,et al. Super-Resolution Imaging of Highly Curved Membrane Structures in Giant Vesicles Encapsulating Molecular Condensates. AdvMater. 2022;34(4):2106633.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente