Un método personalizable para la administración de proteínas inmunitarias secretadas en el cerebro de ratón vivo para la caracterización temporal y espacial de las interacciones neuroinmunitarias.
Artículo de método
Administración intracraneal dirigida de moléculas inmunitarias secretadas para investigar las interacciones neuroinmunitarias
En este artículo
Resumen
Resumen
Aunque se ha reconocido cada vez más que las proteínas inmunitarias secretadas influyen en la función del sistema nervioso, persisten barreras técnicas para definir sus dinámicas espacio-temporales dentro del complejo entorno cerebral. Por ejemplo, las microglías, una población de células inmunitarias clave en el cerebro, liberan una variedad de factores que interactúan con muchos tipos celulares diversos. Las proteínas derivadas de microglías pueden señalar a otros tipos celulares mediante mecanismos como la unión a receptores de superficie sin internalización, transporte pasivo a través de la membrana, captación fagocítica o captación mediada por endocitosis. Aquí se presenta un método para la administración localizada de una proteína secretada derivada de microglía con el fin de desentrañar los mecanismos de interacción celular y los efectos funcionales posteriores in vivo. Describimos cómo preparar muestras proteicas para su administración, cómo realizar la administración estereotáxica de proteínas en regiones cerebrales diana, y las mejores prácticas para la recolección y preparación del tejido cerebral con el fin de visualizar proteínas sensibles a la fijación mediante inmunohistoquímica. Este enfoque proporciona un marco versátil para estudios espacial y temporalmente controlados de la comunicación neuroinmunitaria, permitiendo la exploración mecanicista de cómo las proteínas de origen inmunitario regulan dinámicamente la función neuronal y cerebral.
Introducción
La comunicación neuroinmune, o la conversación molecular entre los sistemas nervioso e inmunitario, solo recientemente se ha establecido como esencial para comprender la salud y la enfermedad. El cerebro, que alguna vez se pensó que estaba en gran medida protegido de la actividad del sistema inmunitario1,2, ahora se reconoce como un órgano que contiene nichos inmunes altamente dinámicos, lo que permite que el sistema nervioso envíe y reciba señales inmunitarias en todo el cuerpo3. Esta comunicación bidireccional y robusta está mediada principalmente por células inmunocompetentes que viven ya sea en el cerebro o en las interfaces del sistema nervioso, como el plexo coroideo, las meninges y los espacios perivasculares4. Sin embargo, en el parénquima cerebral propiamente dicho, la señalización inmunitaria está mediada principalmente por la microglía, los macrófagos tisulares de larga duración que primero colonizan el cerebro durante el desarrollo embrionario. Aunque a menudo se investigan experimentalmente prestando especial atención a sus funciones fagocíticas, las microglías también interactúan tanto con su entorno inmediato como a largas distancias mediante la liberación de una amplia variedad de factores inmunitarios5.
La modelización de condiciones complejas y multifactoriales como infecciones, lesiones y enfermedades in vivo, si bien es beneficiosa para obtener una comprensión integral del sistema nervioso bajo estrés, provoca una cascada de factores con consecuencias amplias y diversas que pueden ser difíciles de desentrañar. Además, dada la alta heterogeneidad entre las células de distintas regiones cerebrales, resulta difícil determinar con precisión la liberación causal y los efectos asociados de factores individuales. Aunque existen herramientas como los vectores lentivirales y los vectores virales adenoasociados, que permiten la sobreexpresión de factores específicos tras una infección localizada con precisión, las cuales han posibilitado investigar los roles de factores secretados por otras células cerebrales, como neuronas y astrocitos, en diversos contextos, hasta ahora ha sido difícil modular de forma específica y robusta las microglías mediante estos métodos6. Por lo tanto, la capacidad de entregar moléculas de señalización derivadas de microglías a una ubicación cerebral definida proporciona un método útil para separar sus funciones y consecuencias precisas en diferentes contextos.
El objetivo de este método es administrar de forma espaciotemporal factores derivados de microglía en el cerebro de un ratón vivo para permitir la investigación posterior de los impactos funcionales de una proteína o molécula de interés. Además, este método de administración intracraneal es adaptable a muchos otros contextos y preguntas, tales como vía la coadministración de múltiples factores, como factores inmunitarios que interactúan o inhibidores, o la investigación de las respuestas del tejido a lo largo de un curso temporal de interés. Aunque este protocolo describirá la recolección y preparación del tejido para puntos finales de inmunohistoquímica, se podrían combinar con este método de administración una variedad de otros puntos finales cerebrales, como la recolección de biopsias de tejido fresco congelado de una región cerebral de interés para qPCR o la cuantificación de proteínas vía Western blot o ELISA, o realizar grabaciones electrofisiológicas de la actividad neuronal en una región cerebral inyectada.
Protocolo
Todos los procedimientos que involucran animales se llevan a cabo de acuerdo con la Guía de los Institutos Nacionales de Salud para el Cuidado y Uso de Animales de Laboratorio y bajo protocolos aprobados por el Comité Institucional de Cuidado y Uso de Animales (IACUC) en el centro de investigación. Todos los procedimientos descritos aquí fueron revisados y aprobados por el IACUC de la Universidad de Duke. Los reactivos y el equipo utilizados se enumeran en la Tabla de Materiales.
1. (Opcional) Preparación del inyectable con la etiqueta de interés
- Adquiera, aísle o cree una versión purificada de la proteína o molécula inmunitaria de interés (consulte la Discusión para obtener orientación sobre recomendaciones de optimización y validación de proteínas).
- Si es necesario, determine la mejor estrategia de marcado basándose en la estructura química de la proteína. Por ejemplo, si se requieren dominios o regiones específicas de su proteína para su función, evite la conjugación en estos sitios. Debe realizarse la validación de la función normal de la proteína tras el marcado.
NOTA: Para proteínas purificadas, los métodos comunes de marcado químico incluyen la conjugación con grupos tiol, generalmente en residuos de cisteína (colorantes maleimida o yodoacetamida) o con grupos amina, generalmente en residuos de lisina (ésteres de N-hidroxisuccinimida (NHS) o colorantes isotiocianato), según las instrucciones del fabricante. También se pueden adquirir kits de proveedores estándar para realizar la conjugación.- Asegúrese de eliminar cualquier colorante libre, por ejemplo, haciendo pasar la proteína y el colorante a través de una columna de tamaño adecuado para retener la proteína y permitir el paso del colorante no unido antes de su uso.
- Alternativamente, marque genéticamente las proteínas de interés para su detección, exprímalas en las células de interés y luego purifíquelas. La etiqueta puede fusionarse directamente a la proteína o conectarse mediante un enlazador flexible, siendo opciones comunes las proteínas fluorescentes (por ejemplo, eGFP, tdTomato, mCherry) y las etiquetas de autoetiquetado (por ejemplo, HaloTag, SNAP-tag).
- Aliquote las proteínas para evitar ciclos de congelación-descongelación que puedan causar daños. Para obtener los mejores resultados, valide la función normal de la proteína para cada número de ciclos de congelación-descongelación antes de su uso in vivo. Almacene a -80 °C.
NOTA: La proteína sin marcar puede ser suficiente en casos donde no se requiera diferenciar entre proteína endógena y exógena (es decir, inyección en un modelo de roedor knockout). Se debe realizar pruebas empíricas para optimizar las condiciones experimentales.
2. Preparación del equipo para el procedimiento quirúrgico
- Reúna las siguientes herramientas quirúrgicas en un recipiente resistente a la autoclave con una tira indicadora de vapor: mango de bisturí, pinzas, tijeras pequeñas, pinza hemostática, broca (1,35 mm) y campo quirúrgico para la técnica aséptica solo en las puntas. Esterilice las herramientas quirúrgicas mediante autoclavar a 121 °C a 15–20 psi durante 30 min.
- Materiales adicionales necesarios: aplicadores estériles con punta de algodón, solución de povidona-yodo, etanol al 70 %, solución salina al 0,9 %, isoflurano, micropipetas de vidrio estiradas, hojas de bisturí estériles, crema depilatoria, lubricante ocular, adhesivo tisular o suturas quirúrgicas, manta térmica, balanza, medicamentos preparados y jeringas para insulina, y registro quirúrgico.
- Para preparar micropipetas de vidrio pullizadas, seleccione una capilar de vidrio con un diámetro externo que encaje en el inyector, generalmente alrededor de 1,0 mm, y un diámetro interno entre 0,5 mm y 0,8 mm. Colóquela en un pullizador de pipetas y realice la pullización con ajustes que produzcan una punta estrecha pero resistente con forma cónica (estos ajustes dependerán del instrumento específico y requerirán una optimización individual).
NOTA: A menudo, una temperatura más baja ayuda a evitar una punta larga y flexible que podría doblarse al entrar en el parénquima, y una fuerza de tracción baja o moderada ayuda a evitar una abertura de la punta demasiado estrecha, lo cual podría causar obstrucción o resistencia durante la inyección. Utilice un microscopio estereoscópico para inspeccionar todas las puntas de pipeta haladas y use pinzas finas para recortar suavemente la abertura de la punta, dejando un diámetro interno de aproximadamente 20 µm. Si se utiliza un instrumento para biselar, emplee un ángulo menor de 35°. - Lleve al área quirúrgica herramientas autoclavadas, materiales adicionales y la proteína para inyección sobre hieloFigura 1A). Desempaquetar cuidadosamente las herramientas esterilizadas sobre una toalla quirúrgica, colocando las puntas de todas las herramientas en el centro del campo estéril designado (Figura 1B, C). Utilice el hemostato para colocar la broca en el centro del campo. Fije una hoja de bisturí estéril al mango y mantenga el extremo de la hoja dentro del campo estéril.
- Precalentar la almohadilla calefactora a 37 °C y encienda el esterilizador de cuentas si realiza múltiples cirugías.
- Rellene la punta de la micropipeta con aceite mineral utilizando una aguja de calibre fino, asegurándose de que no haya burbujas a lo largo de toda la longitud de la pipeta de vidrio. Coloque la pipeta de vidrio en el microinyector y expulse cuidadosamente el volumen de proteína que va a cargar. Cargue la proteína de interés en un volumen según las recomendaciones publicadas.7 en el inyector, luego coloque el inyector a un lado.
3. Procedimiento quirúrgico estereotáxico
NOTA: Todas las cirugías se realizaron en un quirófano con ventilación intensa, y todo el personal utilizó equipo de protección personal compuesto por guantes, mascarillas faciales, cubiertas para el cabello, fundas para los zapatos y batas. La exposición al gas isoflurano representa un riesgo para la salud y, por lo tanto, requiere un sistema de captación, como cartuchos de carbón activado, que deben pesarse antes y después del uso de isoflurano. Asegúrese de que todo el equipo, como el vaporizador de anestesia, los sistemas de ventilación y el equipo de captación, esté debidamente certificado y calibrado antes de su uso.
- Asegúrese de que el vaporizador de anestesia esté lleno con el volumen adecuado de isoflurano y ajuste el flujo de oxígeno a una velocidad de 1 L/min. Registre el peso del ratón antes de colocarlo en una cámara de isoflurano ajustada a una tasa de administración del 3,5 %–4 %. Registre el momento de inicio de la cirugía.
- Monitoree al animal para detectar una frecuencia respiratoria reducida, luego confirme la anestesia completa mediante la ausencia del reflejo al pellizco en los dedos de las patas. Una vez que el animal esté completamente anestesiado, trasládelo al tapete calefactor calentado del estereotáxico para recibir un flujo constante de isoflurano al 2% a 1 L/min a través de un cono nasal. Ajuste el flujo de isoflurano según sea necesario en función de la frecuencia respiratoria del animal.
- Aplique generosamente un lubricante ocular en cada ojo con suavidad. Controle el lubricante durante toda la cirugía para asegurarse de que permanezca cubriendo completamente los ojos. Vuelva a aplicarlo según sea necesario.
- Con un aplicador estéril de algodón, aplique crema depilatoria sobre la parte superior de la cabeza y masajee para incorporarla al pelaje. A continuación, utilice aplicadores impregnados en solución salina al 0,9 % para eliminar tanto la crema como el pelaje de la cabeza. Repita la aplicación y eliminación de la crema depilatoria hasta que todo el pelaje haya sido removido de la parte superior de la cabeza.
NOTA: Tenga cuidado de no aplicar la crema depilatoria sobre la piel expuesta donde ya se haya eliminado el vello, ni dejar la crema frotada sobre el vello durante más de aproximadamente 3 minutos a la vez. La exposición prolongada a la crema depilatoria puede causar quemaduras en la piel. - Administre una cantidad adecuada de analgesia preoperatoria según el peso del animal. La dosis exacta del analgésico, la vía y el momento de administración requieren revisión y aprobación por parte del IACUC. Este estudio utilizó 4 mg/kg de meloxicam vía una inyección subcutánea, administrada al inicio de la cirugía.
- Sujete firmemente la cabeza del animal entre las barras auriculares, manteniendo el cráneo lo más plano y nivelado posible. Presione suavemente hacia abajo sobre la cabeza del animal para confirmar que no hay movimiento. Si la cabeza se inclina o se mueve, vuelva a asegurar las barras auriculares hasta que permanezca inmóvil.
- Con aplicadores de algodón estériles, aplique betadine en la cabeza con un movimiento circular de dentro hacia afuera, luego repita con etanol al 70 %.
- Repita la aplicación de povidona-yodo, luego aplique etanol al 70 % dos veces más, para un total de tres aplicaciones.
NOTA: Esto ahora se considera un campo estéril, y solo se permiten instrumentos esterilizados en la zona. - Utilice un escalpelo para realizar una incisión vertical desde aproximadamente justo por encima de la parte superior de los ojos hasta la mitad aproximadamente entre las orejas, en un solo movimiento fluido. Utilice un aplicador estéril de algodón para separar suavemente la piel y exponer el cráneo. Confirme que puede visualizar tanto el bregma como el lambda, luego deseche cuidadosamente la hoja del escalpelo en el contenedor adecuado para desechos punzantes.
- Utilice pinzas dentadas para colocar la broca estéril en el taladro. Fije el taladro al brazo del estereotáxico y coloque el taladro sobre el centro del bregma, tocando ligeramente el cráneo. Establezca en cero la posición Z en el estereotáxico.
- Para realizar una medida de control de calidad para la colocación adecuada de la cabeza:
- Después de cero en bregma, mueva la broca hacia lambda, moviendo nuevamente la posición Z hasta que apenas toque la superficie del cráneo. Registre la posición Z en lambda.
- Mueva la broca hacia arriba, luego -2,1 mm en la posición Y, lo que debería ser aproximadamente la mitad entre bregma y lambda. Mueva la posición X -1,5 mm y +1,5 mm hacia ambos lados, registrando nuevamente la posición Z en ambos lugares al tocar ligeramente el cráneo.
- Asegúrese de que cada posición Z registrada sea <0,2 mm. Ajustar según sea necesario.
- Coordine nuevamente el cero en el bregma, luego mueva el brazo estereotáxico a las coordenadas (X, Y) deseadas.
NOTA: Los atlas publicados de coordenadas estereotáxicas en ratones suelen utilizar como referencia ratones adultos jóvenes de peso normal (~28 g). Los ratones más grandes o más pequeños pueden no ajustarse perfectamente a estas coordenadas de referencia. Se recomienda realizar inyecciones piloto con un colorante para confirmar la precisión de las coordenadas antes de la administración experimental de la proteína. Para ajustar las coordenadas, se puede considerar el uso de una relación de corrección bregma-lambda: multiplicar la distancia medida en mm desde el bregma hasta el lambda en el ratón por la coordenada recomendada en el atlas de referencia, y luego dividir ese resultado por la distancia bregma-lambda del atlas de referencia, como punto de partida. - Encienda el taladro y baje lentamente el brazo en la dimensión Z hasta que haga contacto con el cráneo. Taladre cuidadosamente a través del cráneo, asegurándose de no tocar ni dañar el tejido cerebral subyacente. La superficie del cerebro aparecerá brillante y húmeda una vez que el orificio esté adecuadamente perforado.
NOTA: La perforación intermitente y una velocidad más baja de la perforadora (1000 rpm) ayudarán a reducir el riesgo de calor debido a la fricción excesiva, y la aplicación de solución salina estéril durante o después de la perforación reducirá la aerosolización del polvo óseo. El uso de EPP (mascarilla facial, protección ocular) es importante para evitar riesgos para el experimentador. - Repita el paso 3.12 según sea necesario si se realizan múltiples sitios de inyección.
- Retire el taladro del brazo estereotáxico. Si se realizan más de una cirugía, utilice la pinza estéril acanalada para retirar la broca del taladro y colóquela en el esterilizador de cuentas. Después de 10 s, retire la broca de las cuentas y colóquela en el campo estéril sobre la toalla quirúrgica.
- Sumerja un aplicador estéril con punta de algodón en solución salina al 0,9 % y úselo para humedecer el cráneo expuesto y eliminar cualquier polvo generado por la perforación. Verifique el lubricante ocular del animal y aplique más si es necesario.
4. Inyección de la proteína de interés y recuperación quirúrgica
- Coloque el inyector cargado en el brazo estereotáxico. Vuelva a cero en el bregma y ajuste a las coordenadas (X,Y) deseadas. Baje la punta del inyector a través del orificio perforado en el cráneo hasta que se encuentre justo sobre la superficie del cerebro, debajo del cráneo. Establezca en cero el plano Z.
- Inserte muy lentamente la punta del inyector hasta justo más allá de la coordenada Z deseada (aproximadamente -0,2 mm adicionales) y luego retírela hacia arriba hasta la coordenada correcta.
- Inyecte lentamente la proteína deseada, no más rápido que una velocidad de 500 nL/min. Registre el tiempo de la inyección.
NOTA: Considere cuidadosamente los volúmenes de inyección para lograr el posicionamiento espacial deseado y evitar lesiones y daños en los tejidos. Se debe realizar pruebas empíricas para optimizar el volumen y la velocidad de administración por cada región de interés (véase Discusión para más detalles). - Para prevenir el reflujo del inyectado, mantenga la jeringa en su lugar durante 5–10 min adicionales tras finalizar la inyección.
- Retire lentamente el inyector del cerebro, durante el transcurso de 1–2 min.
- Repita los pasos 4.1 a 4.5 si realiza múltiples inyecciones.
- Retire el inyector del estereotáxico al finalizar.
- Utilice un aplicador de algodón estéril sumergido en solución salina para rehidratar el sitio de la incisión quirúrgica. Aplique bupivacaína u otro anestésico local de preferencia tópicamente sobre la piel.
- Utilice fórceps estériles para cerrar el sitio de la incisión y aplique adhesivo tisular (u otros métodos preferidos, como suturas o grapas quirúrgicas) para sellar la herida.
NOTA: Tenga cuidado de no aplicar adhesivo tisular cerca de los ojos del animal ni en ninguna otra zona de la piel que no sea la incisión misma. Puede utilizarse una punta estéril de pipeta y una pipeta para aplicar el adhesivo tisular de manera más controlada que con los aplicadores proporcionados por el fabricante. - Afloje las barras auriculares y el cono nasal, y coloque al animal en una jaula limpia y calentada para que se recupere. Registre el momento en que el animal es retirado de la anestesia con isoflurano.
- Observe al animal y registre el tiempo en que se le observe por primera vez en posición erecta. Una vez que esté completamente ambulatorio durante al menos 30 minutos, devuelva al animal a una jaula limpia con cuidados complementarios, como hidrogel y alimento molido rehidratado.
NOTA: A menos que se esté recolectando tejido del animal recuperado de forma aguda (dentro de las 24 h), este debe pesarse y monitorearse una vez al día durante la primera semana posterior a la cirugía para evaluar posibles reacciones adversas, la cicatrización normal de la herida y confirmar una recuperación saludable. Los analgésicos postoperatorios deben administrarse según los protocolos revisados y aprobados por el IACUC; se administró 4 mg/kg de meloxicam por vía subcutánea cada 24 h durante los primeros 3 días posteriores a la cirugía. Todas las observaciones deben registrarse en un cuaderno de bitácora. Si se observa que un animal presenta comportamiento de enfermedad, como reducción de la deambulación o pérdida de peso >15 % del peso previo a la cirugía, u otras indicaciones de mal estado de salud, se debe contactar a un veterinario para consulta, o bien sacrificar al animal de forma humanitaria y retirarlo del estudio.
5. Preparación del tejido para el procedimiento de inmunohistoquímica
- Reúna los siguientes materiales: PBS 1x, pinzas, tijeras pequeñas, jeringa de 30 mL o bomba de perfusión, aguja tipo mariposa de calibre 26, dos tubos cónicos de 15 mL, paraformaldehído al 4% (PFA) en PBS, tres pequeños recipientes para pesar (para lavar el PFA del tejido), sacarosa al 30% en PBS.
NOTA: El PFA es carcinógeno y libera vapores tóxicos que requieren manipulación y eliminación especiales. Toda la preparación, uso y eliminación del PFA debe realizarse en una campana extractora de gases químicos o en una cabina de seguridad biológica. Todos los residuos de PFA, incluidos residuos líquidos y cualquier material sólido que haya estado en contacto con PFA (por ejemplo, puntas de pipeta, tubos, recipientes para pesar, etc.), deben colocarse en contenedores para residuos peligrosos según lo establecido por la institución donde se realiza el trabajo. - Siga las directrices institucionales para los procedimientos de eutanasia. Una vez confirmada, traslade el animal sobre una bandeja o recipiente y abra la cavidad abdominal utilizando pinzas y tijeras para exponer el corazón.
- Realice una perfusión transcardíaca del animal con PBS 1x frío utilizando una bomba o manualmente con una jeringa de 30 mL.
NOTA: El tiempo entre la eutanasia y la perfusión debe ser lo más corto posible para evitar la coagulación, por lo que debe realizarse un animal a la vez si se recolecta tejido de varios ratones. - Extraiga todo el cerebro del cráneo y colóquelo en un tubo cónico de 15 mL que contenga solución de PFA al 4% durante no más de 2 h. Registre el momento en que cada cerebro se colocó en el PFA para asegurarse de no sobrefijar el tejido.
NOTA: La optimización de la fijación del tejido debe probarse empíricamente para los objetivos de interés. Por ejemplo, las interacciones de C1q con complejos ribonucleoproteicos neuronales son sensibles a la sobrefijación8. Consulte la Discusión para obtener más detalles sobre la selección de un método de fijación adecuado. - Después de un tiempo adecuado de fijación del tejido, realice tres lavados en PBS para eliminar el PFA residual del tejido.
- Transfiera el cerebro a un tubo cónico de 15 mL que contenga solución de sacarosa al 30% en PBS y almacénelo a 4 °C hasta que el cerebro se hunda completamente. En promedio, esto debería tardar entre 1 y 3 días.
- Para incluir cerebros fijados, reúna los siguientes materiales: sacarosa al 30% en PBS, medio de inclusión para congelación, moldes desechables de tamaño adecuado (por ejemplo, 22 mm x 22 mm), cuchilla de afeitar, pinzas, pipeta serológica y puntas.
- Mezcle el medio de inclusión para congelación y la solución de sacarosa al 30% en una proporción 1:1 para crear la solución de inclusión. Si utiliza moldes de 22 mm x 22 mm, se necesitan aproximadamente 5 mL de solución de inclusión por molde. Vortexee bien para combinar las diferentes viscosidades.
- Para secciones sagitales del cerebro, use una cuchilla de afeitar para cortar el cerebro por la línea media (Figura 2A). Etiquete cada molde con los detalles de la muestra, incluyendo el hemisferio. Los hemisferios pueden colocarse en moldes individuales o montarse juntos, según preferencia, con la línea media orientada hacia el fondo del molde (Figura 2B).
- Agregue un volumen adecuado de solución de inclusión para rodear y sumergir completamente el tejido cerebral. Deje los moldes llenos reposar a temperatura ambiente durante 1 h.
NOTA: Es aceptable si la solución de inclusión aún presenta muchas burbujas tras el vortexeo. El período de incubación de 1 h permite que las burbujas se disipen. - Reúna hielo seco y coloque una placa o estante metálico plano encima del hielo seco para crear una superficie plana para la congelación.
- Traslade con cuidado cada molde lleno para que quede lo más plano posible sobre el hielo seco. Use pinzas después de mover los moldes pero antes de que comience la congelación para asegurarse de que los cerebros sigan en posición. Una vez que la solución de inclusión se haya vuelto completamente opaca, estará completamente congelada, y los tejidos incluidos pueden trasladarse a -80 °C hasta que estén listos para realizar inmunohistoquímica (Figura 2C).
- Utilice un criostato (temperatura de la cámara: -20 a -25 °C, temperatura del cabezal: -15 a -18 °C) para recolectar secciones sagitales de 15–40 µm sobre portaobjetos cargados, asegurándose de espaciarlas lo suficiente para permitir la aplicación de una barrera con lápiz de repelente. Tres secciones sagitales pueden espaciarse adecuadamente en un solo portaobjetos.
NOTA: Si va a visualizar una proteína sensible o una proteína de sensibilidad desconocida, recolecte únicamente las secciones necesarias para un experimento de inmunohistoquímica y realice el procedimiento el mismo día. El tejido incluido puede guardarse y volver a congelarse a -80 °C para experimentos futuros. Alternativamente, los portaobjetos con tejido seccionado pueden almacenarse en cajas para portaobjetos a -80 °C.
6. Realización de inmunohistoquímica para la proteína inyectada
- Recolecte los materiales para inmunohistoquímica: TBS 1x, lápiz hidrófobo (pap pen), saponina, albúmina sérica bovina (BSA), anticuerpos primarios de interés, anticuerpos secundarios, agente de supresión de autofluorescencia basado en Sudan Black B, etanol al 70%, medio de montaje con DAPI, cubreobjetos y esmalte de uñas.
NOTA: Las soluciones comerciales disponibles para la supresión de autofluorescencia suelen contener dimetilformamida (DMF), lo cual requiere un manejo y eliminación cuidadosos. No manipule sin guantes y recoja cualquier solución usada en un recipiente para residuos orgánicos según las políticas de la institución donde se realiza el trabajo. - Utilice una pipeta de transferencia para aplicar TBS 1x sobre las secciones de tejido en el portaobjetos durante un lavado de 10 minutos.
- Aspire el lavado con TBS 1x y luego use un lápiz hidrófobo para aplicar una barrera hidrófoba alrededor de cada sección de tejido.
NOTA: Realizar esto después del primer lavado con TBS 1x debería ayudar a eliminar el exceso de solución de inclusión que podría adherirse a los portaobjetos y reducir la eficacia de la barrera. Use una toalla absorbente para eliminar el exceso de solución antes de aplicar la barrera. Sin embargo, tenga cuidado de no dejar que el tejido rehidratado se seque. - Repita el lavado con TBS 1x durante 10 minutos dos veces más, para un total de 3 lavados.
- Prepare el tampón de permeabilización: añada 0,1 % de saponina al TBS 1x. Utilice dentro de las 2 semanas posteriores a su preparación. Aplique aproximadamente 100 µL a cada sección e incube durante 10 minutos a temperatura ambiente.
- Prepare el tampón de bloqueo: añada 0,1 % de saponina y 1 % de BSA al TBS 1x. El tampón de bloqueo también se utilizará para las soluciones primaria y secundaria, por lo que prepare una cantidad adicional y guárdelo a 4 °C. Utilice dentro de las 2 semanas posteriores a su preparación. Aspire el tampón de permeabilización y aplique aproximadamente 100 µL de tampón de bloqueo a cada sección. Incube durante 1 hora a temperatura ambiente.
- Prepare la solución primaria: añada los anticuerpos primarios al tampón de bloqueo. Comience con una concentración 1:500 del anticuerpo primario, ajustando según los resultados. Aspire el tampón de bloqueo y aplique aproximadamente 100 µL de solución primaria a cada sección.
NOTA: Para potenciar la señal fluorescente endógena de una proteína diana, puede realizarse una amplificación utilizando un anticuerpo primario contra la etiqueta (por ejemplo, un anticuerpo anti-GFP). - Guarde los portaobjetos en la solución primaria durante la noche a 4 °C.
NOTA: Para evitar la evaporación durante la noche, asegúrese de aplicar una cantidad generosa de solución primaria sobre cada sección y añada humedad adicional al lugar de almacenamiento de los portaobjetos. - Lave la solución primaria realizando tres lavados con TBS 1x durante 10 minutos cada uno a temperatura ambiente.
- Prepare la solución secundaria: añada los anticuerpos secundarios a la solución de bloqueo. Comience con una concentración 1:200 del anticuerpo secundario, ajustando según sea necesario. Aplique aproximadamente 100 µL de solución a cada sección de tejido e incube durante 1 hora a temperatura ambiente, protegiendo de la luz.
NOTA: En este paso, los portaobjetos deben mantenerse protegidos de la luz. - Elimine la solución secundaria lavando con TBS 1x durante 10 minutos a temperatura ambiente.
- Prepare frescamente la solución de supresión de autofluorescencia según las instrucciones del fabricante. Prepare una solución de trabajo 1x diluyendo la solución de supresión 20x en etanol de grado molecular al 70 %.
- Uno por uno, aspire el TBS 1x y aplique la solución de supresión 1x. Gire suavemente el portaobjetos durante 20–30 segundos, permitiendo que la solución se mueva alrededor de las secciones de tejido.
- Vierta la solución de supresión en un recipiente de desecho, luego aplique TBS con una pipeta de transferencia a cada sección, vierta el TBS en el recipiente de desecho y repita rápidamente los lavados con TBS hasta que el TBS salga transparente (normalmente son suficientes 2–3 veces).
- Aplique TBS 1x a la sección para evitar que se seque antes de repetir los pasos de supresión de autofluorescencia con cada portaobjetos.
- Uno por uno, aspire completamente el TBS, luego aplique al menos una gota de medio de montaje con DAPI a cada sección de tejido. Coloque un cubreobjetos sobre el portaobjetos y selle los bordes del cubreobjetos con esmalte de uñas para evitar la evaporación del medio de montaje o el desplazamiento del cubreobjetos. Repita con todos los portaobjetos.
- Guarde los portaobjetos a -20 °C para almacenamiento a largo plazo si no se van a obtener imágenes inmediatamente.
Resultados
La C1q es una proteína grande (~450 kD) altamente expresada en todo el cuerpo, con funciones bien definidas en el sistema inmunitario innato como miembro clave de la vía clásica del complemento. Sin embargo, los roles funcionales de la C1q en el cerebro aún están en investigación. En el cerebro, la C1q se produce principalmente en y se libera desde la microglía, la población de células inmunitarias residentes del cerebro9. Se ha demostrado repetidamente el papel de la C1q en procesos como la eliminación sináptica durante el desarrollo normal del cerebro, el aprendizaje y la memoria, así como en contextos de enfermedad10,11,12,13,14. También se ha observado que la C1q se acumula dentro o inmediatamente adyacente a estructuras neuronales con el envejecimiento del cerebro, tanto en roedores como en primates no humanos9,15,16. Nuestro laboratorio está interesado en las consecuencias funcionales de la acumulación de C1q en el cerebro durante el envejecimiento. Este estudio descubrió que la C1q interactúa con proteínas intracelulares neuronales en roedores adultos y envejecidos, incluyendo proteínas de unión al ARN8. Dado que previamente se ha demostrado que los linfocitos T internalizan C1q derivada de otros tipos celulares17, determinamos si las neuronas también son capaces de internalizar C1q exógena in vivo.
En este estudio se realizaron primero inyecciones intracerebroventriculares (ICV) unilaterales de 2 µL de proteína C1q en ratones machos de 3 meses de edad. Dado que C1q se expresa en el cerebro adulto de tipo silvestre, se utilizaron dos enfoques: primero, se inyectó la proteína C1q en un ratón C1q -/- (knockout); segundo, la C1q se marcó con fluorescencia mediante la conjugación con maleimida 594 para permitir distinguir entre la proteína C1q nativa y la exógena en un animal C1q +/+ (tipo silvestre). La proteína se administró a una concentración de 1 mg/mL, suspendida en una solución tampón de 10 mM HEPES, 300 mM NaCl, pH 7.2. Se utilizaron las siguientes coordenadas estereotáxicas para la inyección ICV en el hemisferio izquierdo: X = +1,0 mm, Y = -0,4 mm, Z = -2,5 mm, y el volumen se inyectó a una velocidad de 500 nL/min. Para reducir el reflujo, la aguja de vidrio estirada utilizada para la inyección se dejó en su lugar durante 5 minutos después de finalizar la inyección antes de retirarla. El tejido se recolectó 1 hora después de la inyección y se procesó para análisis inmunohistoquímico en secciones sagitales. Una inyección exitosa debe resultar en una fluorescencia localizada en el área estereotáxicamente objetivo.
Primero, en ratones C1q -/-, se obtuvieron imágenes de secciones sagitales de 30 µm del hemisferio izquierdo (Figura 3A) y derecho (Figura 3B) tras completar todo el procedimiento de inmunohistoquímica (pasos 6.1–6.17). Se utilizó un anticuerpo anti-NeuN para visualizar los somas neuronales (cian) y un anticuerpo anti-C1q (rojo) para detectar la C1q no marcada que se inyectó una hora antes en el ventrículo izquierdo. Se observa abundante C1q en el hemisferio izquierdo en el parénquima periventricular, así como una alta colocalización entre los cuerpos celulares neuronales y C1q en la región CA3 del hipocampo (Figura 3A), similar a lo que se observa en ratones silvestres con expresión endógena de C1q. Como era de esperar, no se observa C1q inyectada alrededor de los ventrículos (ni en ninguna parte del parénquima) en el hemisferio contralateral una hora después de la inyección (Figura 3B). A continuación, se obtuvieron imágenes de cerebros de ratones silvestres C1q +/+ (C57BL/6J) que habían recibido una inyección ICV de C1q-594. En este caso, se confirmó que C1q-594 (magenta) podía visualizarse en secciones sagitales de 30 µm únicamente con el bloqueo de la autofluorescencia y el montaje con DAPI (azul) (pasos 6.12–6.17). En el hemisferio izquierdo (inyectado), se observa la C1q inyectada marcada con fluorescencia (magenta) con la misma distribución periventricular (Figura 3C).
Para confirmar la colocalización neuronal, se realizó un experimento secundario con dos machos de 2 meses de edad C1q -/-. En un hemisferio, los ratones recibieron una inyección ICV de 2 µL de C1q-594, y en el otro hemisferio, los ratones recibieron 2 µL de C1q-594 inactivado por calor (HI). La inactivación por calor se realizó tras la conjugación con 594-maleimida, cuando se colocó la mitad de la proteína preparada en un bloque térmico ajustado a 56 °C durante 30 min. Se ha demostrado previamente que la inactivación por calor altera la estructura nativa de la proteína C1q y perturba su activación18. C1q nativo normal a una concentración de 200 µg/mL en tampón de suspensión (50 mM HEPES, 150 mM NaCl, pH 7,5) es soluble en solución y no forma agregados visibles mediante microscopía de campo brillante (Figura 4A). En contraste, cuando se calentó la misma preparación de proteína, se observaron agregados visibles en campo claro (Figura 4B), lo que sugiere un cambio en la conformación de la proteína. A continuación, se determinó si la inyección de HI-C1q in vivo cambiaría la captación neuronal de C1q. Los cerebros se recolectaron 1 h después de la inyección, y cada hemisferio se procesó de manera idéntica según lo descrito en el protocolo anterior. En 20 µm secciones sagitales, se realizó inmunohistoquímica para identificar neuronas. Se capturaron imágenes de 40x con configuraciones idénticas del CA3 del hipocampo para visualizar neuronas NeuN+ (cian) y C1q-594 (rojo) (Figura 5A, B). En el hemisferio inyectado con C1q-594 normal, se observó una marcación intensa de C1q (Figura 5A), mientras que en los hemisferios inyectados con HI-C1q-594, no se observó C1q-594 en el CA3, aunque se pudo observar la proteína fluorescente acumulándose alrededor de los bordes del ventrículo (Figura 4C), consistente con un cambio en la función normal de la proteína C1q en la captación neuronal. La cuantificación de células NeuN+ mediante conteo manual realizado por un experimentador cegado en 8 campos de visión a 40x no reveló cambios en la densidad de neuronas en el CA3 entre hemisferiosFigura 5D), sin embargo, el porcentaje de neuronas que eran C1q+ se redujo significativamente en los hemisferios inyectados con HI-C1q-594 (Figura 5C) mediante una prueba de dos colas prueba t (p = 0,026, n = 2 animales, 2 imágenes de cada hemisferio por animal analizadas).
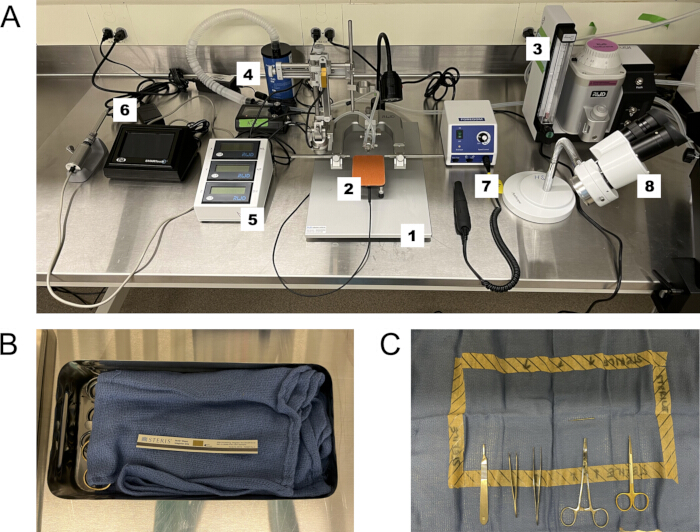
Figura 1: Preparación del campo quirúrgico estéril y del equipo quirúrgico. (A) Equipo quirúrgico: 1. Estereotáxico, 2. Calentador para roedores, 3. Vaporizador de isoflurano, 4. Cartucho de captación de isoflurano, 5. Brazo estereotáxico digital, 6. Microinyector, 7. Taladro, 8. Microscopio estereoscópico. (B) Instrumentos autoclavados y toalla quirúrgica para campo estéril con tira indicadora de vapor para confirmar la esterilidad. (C) Los instrumentos autoclavados se colocan cuidadosamente "con las puntas hacia adentro" en el área designada como campo estéril sobre la toalla quirúrgica autoclavada. Los mangos permanecen fuera del centro estéril, y las puntas de los instrumentos solo deben tener contacto con el animal tras la esterilización con betadina y etanol al 70 %. Haga clic aquí para ver una versión más grande de esta figura.
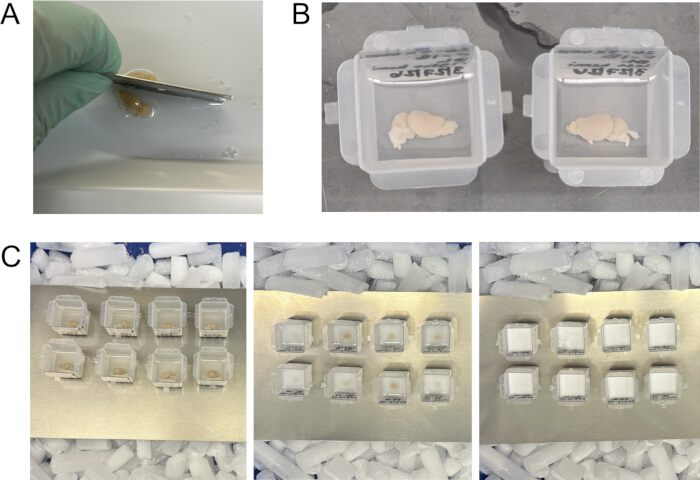
Figura 2: Procesamiento y congelación del cerebro para seccionado sagital. (A) Utilice una cuchilla de afeitar para cortar el cerebro por la línea media, luego coloque cada hemisferio con el lado de la línea media hacia abajo en un molde para congelación. (B) Llene los moldes con una mezcla 50:50 de medio de inclusión para congelación y sacarosa al 30 % en PBS. (C) Congele los cerebros en los moldes sobre hielo seco (izquierda). Se volverán opacos cuando estén completamente congelados (derecha). Haga clic aquí para ver una versión más grande de esta figura.
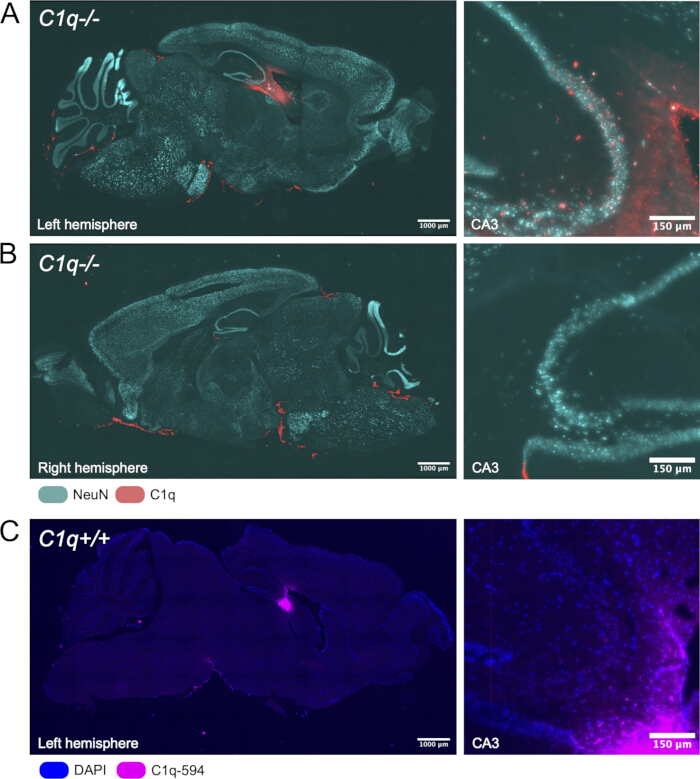
Figura 3: Resultados representativos de la administración intracerebroventricular (ICV) de la proteína C1q 1 h después de la inyección. (A) Sección sagital de la proteína C1q inyectada (rojo) y cuerpos neuronales positivos para NeuN (cian) en el hemisferio inyectado, y un recuadro del área CA3 del hipocampo adyacente al ventrículo. (B) Sección sagital del hemisferio opuesto al sitio de inyección en el mismo animal, con la proteína C1q inyectada (rojo) y cuerpos neuronales positivos para NeuN (cian), y un recuadro de CA3. (C) Sección sagital de un animal silvestre inyectado ICV con la proteína C1q marcada fluorescentemente mediante conjugación con maleimida 594 (magenta), sin amplificación por inmunohistoquímica, pero montado con DAPI (azul), y un recuadro de CA3. Las barras de escala de las imágenes izquierdas = 1000 µm, las barras de escala de las imágenes derechas = 150 µm. Haga clic aquí para ver una versión más grande de esta figura.
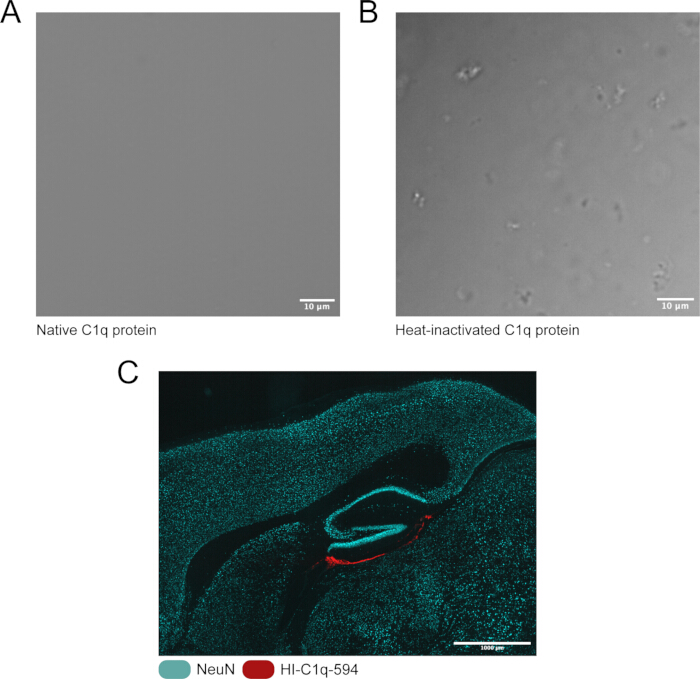
Figura 4: Inactivación térmica de la proteína C1q. (A) Proteína C1q nativa, suspendida en tampón (50 mM HEPES, 150 mM NaCl, pH 7.5) a 200 μg/mL, observada mediante microscopía de campo claro. (B) La misma fuente de proteína C1q, suspendida en el mismo tampón y a la misma concentración, pero tratada con calor a 56 °C durante 30 min antes de la observación mediante microscopía de campo claro. (C) Localización de C1q inactivada por calor (HI)-C1q-594 (rojo) y células NeuN+ (cian) en una sección sagital 1 h después de la inyección ICV. Barra de escala superior = 10 µm, barra de escala inferior = 1000 µm. Haga clic aquí para ver una versión más grande de esta figura.
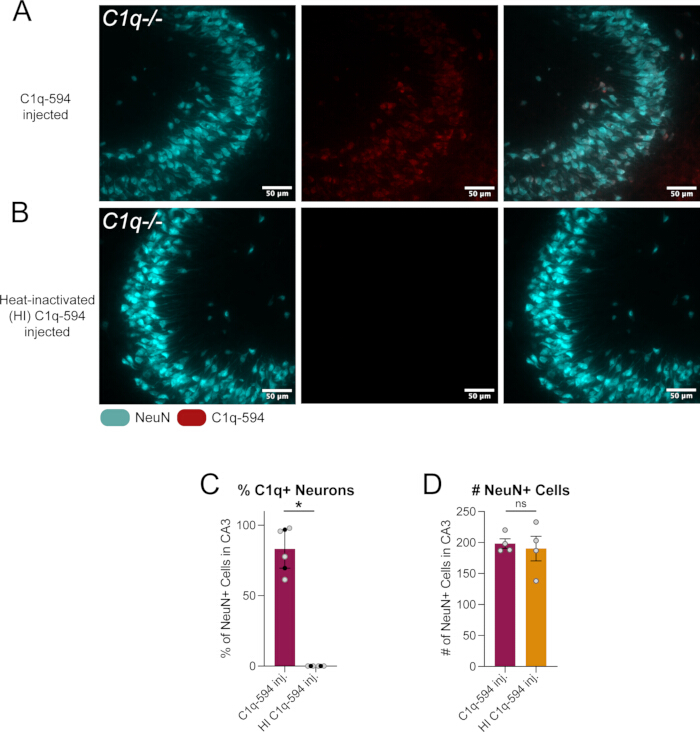
Figura 5: Cuantificación de la incorporación de proteína C1q normal frente a C1q inactivada por calor en neuronas del hipocampo. (A) Corte sagital de la región CA3 del hipocampo adyacente al ventrículo, donde se inyectó C1q-594 una hora antes. Somas neuronales NeuN+ (cian), C1q-594 (rojo) y superposición de ambos. (B) Corte sagital de la región CA3 del hipocampo adyacente al ventrículo, donde se inyectó C1q inactivada por calor (HI)-C1q-594 una hora antes. Somas neuronales NeuN+ (cian), C1q-594 (rojo) y superposición de ambos. (C) Cuantificación del porcentaje de células NeuN+ que son C1q-594+ en el campo de visión de 40x, prueba t de dos colas t-test. (D) Cuantificación del número de células NeuN+ en el campo de visión de 40x, prueba t de dos colas. Barras de escala = 50 µm. Haga clic aquí para ver una versión más grande de esta figura.
| Etiquetado de proteínas | Anticuerpo | |
| Visualización | Directa, no depende de un anticuerpo | Puede presentar reactividad cruzada con otras proteínas, depende de la disponibilidad del antígeno |
| Preparación | Preparación más larga y técnica, y validación de la proteína de interés, ya que el etiquetado puede alterar la estructura y función de la proteína. Los rendimientos de la reacción pueden ser bajos y requerir grandes volúmenes de proteína de entrada | Sin preparación, muchos anticuerpos están disponibles comercialmente y ya han sido validados |
| Flexibilidad experimental | Posible seguimiento en tiempo real si se desea | Requiere fijación |
| Sensibilidad | Sensibilidad limitada debido a la estequiometría | Permite amplificación |
Tabla 1: Ventajas y desventajas de la marcación de proteínas vs. la detección con anticuerpos.
Discusión
Evidencia emergente respalda un papel fundamental de las microglías en la homeostasis del SNC, mediado por un repertorio cada vez más complejo de factores secretados5. La capacidad de administrar factores derivados de microglías de manera espaciotemporal definida proporciona una herramienta valiosa para desentrañar la compleja comunicación neuroinmune bajo diversas condiciones ambientales y genéticas.
Este método puede adaptarse fácilmente para responder una variedad de preguntas biológicas. Aunque este método se utilizó previamente para comprender mejor los roles de C1q, una proteína muy grande, en la función neuronal8, también podría aplicarse para investigar los roles de otras proteínas grandes, así como de proteínas pequeñas como citocinas y quimiocinas. Aunque los roles inmunitarios de las citocinas y quimiocinas son relativamente bien conocidos, in vivo, estos factores a menudo se liberan juntos, en respuesta a un agente estresante y de manera amplia. Además, los roles no inmunitarios/no canónicos, a menudo homeostáticos, de diferentes factores inmunitarios están volviéndose cada vez más evidentes. El uso de este método permitiría investigar factores específicos de forma aislada, así como en regiones cerebrales específicas, e incluso los roles de estos factores en la homeostasis. Otra aplicación beneficiosa de este protocolo sería la administración de proteínas de interés en líneas de ratones transgénicos, como en líneas knockout o modelos de estados patológicos específicos. La capacidad de controlar la localización precisa y la cantidad de una proteína de interés en un ratón sin expresión endógena de dicha proteína puede utilizarse para determinar si la administración aguda y localizada de la proteína induce un efecto, como un cambio conductual. Alternativamente, se podría inyectar en una línea transgénica que carece de un receptor específico o de una proteína de señalización cuya importancia se hipotetiza para la función del factor inyectado.
Además, la administración intracraneal de factores derivados de microglía puede realizarse en paralelo con la inyección de otros factores para mejorar nuestra comprensión mecanicista de la función de una proteína. Por ejemplo, con el fin de determinar cómo C1q, una proteína derivada de microglía, ingresa a las neuronas e interactúa con su maquinaria de traducción, anteriormente utilizamos esta técnica para administrar simultáneamente un inhibidor de la endocitosis 30 min antes de la inyección de C1q. Esto nos permitió determinar que C1q puede ingresar a las neuronas mediante endocitosis, ya que la aplicación conjunta con el inhibidor provocó una reducción significativa de C1q dentro de las neuronas8. Podrían realizarse experimentos similares mediante la administración de anticuerpos bloqueantes o incluso de otros factores hipotéticos que compitan por unión. Estos experimentos de administración conjunta también pueden ajustarse temporalmente al ampliar o reducir los intervalos entre inyecciones, por ejemplo, inyectando un factor 30 min antes que el otro, o un factor 5 min frente a 1 h antes.
Varios factores deben considerarse al diseñar experimentos utilizando esta metodología, comenzando con la estrategia para detectar la proteína de interés. Aquí se demostraron dos enfoques representativos: la marcación fluorescente directa de la proteína (Figura 3C) y la detección inmunohistoquímica mediante anticuerpos (Figura 3A), cada uno con ventajas y limitaciones distintas (Tabla 1). La detección basada en anticuerpos es altamente sensible y permite la amplificación de la señal, pero requiere la fijación del tejido, lo que la hace inadecuada para aplicaciones como la obtención de imágenes en vivo de la dinámica proteica. La marcación fluorescente directa evita esta limitación, pero requiere la modificación de la proteína misma, lo cual podría afectar sus propiedades y, por lo tanto, debe validarse cuidadosamente. Independientemente del enfoque, la validación cuidadosa es esencial. Los anticuerpos comerciales están ampliamente disponibles, pero pueden presentar unión fuera del blanco o reactividad cruzada, por lo que la prueba de especificidad es fundamental. Siempre que sea posible, el rendimiento del anticuerpo debe confirmarse utilizando controles adecuados, como la comparación de la tinción en tejidos de tipo salvaje y tejidos con eliminación génica de la proteína, lo cual sigue siendo el estándar de oro para la validación de anticuerpos.
En contraste, la marcación fluorescente directa requiere tanto la preparación como la validación antes del uso experimental. Aunque este enfoque permite la visualización directa de la proteína sin depender de anticuerpos, es esencial confirmar que la etiqueta fluorescente no altere la estructura, localización, interacciones o función de la proteína. La validación adecuada depende de la proteína, pero puede incluir la confirmación del peso molecular esperado mediante blot de Western, la verificación de la localización celular o subcelular normal, o la evaluación de la conservación de interacciones proteína-proteína conocidas mediante ensayos como la coinmunoprecipitación. En última instancia, tanto la detección basada en anticuerpos como la marcación directa de proteínas tienen ventajas y limitaciones inherentes, y el enfoque más adecuado debe determinarse empíricamente mediante estudios piloto adaptados a la proteína de interés y a las recomendaciones publicadas19.
Para que esta metodología sea confiable, es importante que las coordenadas estereotáxicas y la concentración de proteína inyectada seleccionadas por el investigador se optimicen y validen empíricamente de antemano. La validación de las coordenadas puede lograrse mediante una inyección piloto de un colorante, como el verde rápido, y luego recolectar el cerebro inmediatamente después de la inyección. Esto permitirá confirmar visualmente la localización del colorante en la región de interés, así como la oportunidad de ajustar las coordenadas para lograr la inyección más precisa posible. Los autores recomiendan consultar trabajos previamente publicados para determinar coordenadas estereotáxicas precisas para las regiones de interés o calcular coordenadas para probar en ratones grandes o pequeños según la relación bregma-lambda, como se describe en el Protocolo.
Con el fin de obtener conclusiones experimentales sobre la proteína inyectada, deben considerarse e incluirse una serie de controles clave en un experimento bien diseñado. Existen desafíos inherentes al estudio de proteínas derivadas de microglía vía administración intracraneal. Si un investigador está interesado en la respuesta a una proteína particular en una región cerebral específica, la cirugía en sí será inflamatoria y podría confundir los resultados. Al considerar proteínas relacionadas con la inmunidad, los controles más sencillos de realizar son los controles quirúrgicos, en los que se realiza una cirugía simulada (todos los pasos excepto la inyección de la proteína) o una inyección de control con vehículo (todos los pasos, pero en lugar de la proteína se inyecta el mismo volumen de la solución tampón utilizada para la proteína). Estos controles ayudan a distinguir entre efectos dependientes de la cirugía o del daño tisular frente a aquellos provocados por la proteína misma. Aún más concluyente sería incluir un control en el que se inyecte una proteína inactiva o irrelevante en el mismo volumen y concentración. Es importante considerar el tamaño relativo de la proteína de control en comparación con la proteína experimental; por ejemplo, C1q es una proteína muy grande (~450 kD), por lo que inyectar una proteína de control común como la albúmina sérica bovina (~66 kD) podría no ser la opción más adecuada. Por ello, se utilizó C1q inactivada por calor como control de proteína inactiva. Dependiendo de la difusión de la proteína inyectada en el intervalo de tiempo deseado antes de la recolección, este control puede realizarse como un control intra-sujeto incluyendo una de estas condiciones de control en el hemisferio contralateral al hemisferio inyectado experimentalmente, como se observa en Resultados representativos (Figura 4 y Figura 5).
Una consideración importante en el diseño experimental es la estrategia de fijación del tejido, ya que tanto el tipo como la duración de la fijación pueden influir profundamente en la visualización de proteínas, la morfología del tejido y, en algunos casos, la función proteica. Los fijadores de reticulación, como el paraformaldehído (PFA), generalmente proporcionan una preservación superior de la arquitectura tisular, pero pueden reducir la detección de epítopos sensibles a la fijación debido a un exceso de reticulación proteica, aumentar la autofluorescencia y requerir recuperación de antígenos. En contraste, los fijadores no reticulantes, como las soluciones a base de alcohol, acetona o metanol, suelen preservar mejor las proteínas sensibles a la fijación, pero pueden comprometer la integridad del tejido. Estos compromisos pueden mitigarse mediante la optimización de la duración y el método de fijación, incluyendo el uso de secciones frescas congeladas con fijación en portaobjetos, perfusión con solución salina seguida de inmersión breve en PFA, o fijación por perfusión estándar, dependiendo de los objetivos experimentales. Dado que ninguna estrategia única de fijación es óptima para todas las aplicaciones, los investigadores deben seleccionar y optimizar empíricamente las condiciones de fijación según sus puntos finales experimentales principales para lograr el mejor equilibrio entre la preservación del tejido y la detección de proteínas.
El propósito de este protocolo es estandarizar la administración de proteínas en lugar de prescribir métodos para cuantificar los resultados experimentales; sin embargo, varios enfoques pueden ser útiles dependiendo de los objetivos del estudio. En este ejemplo, la captación de proteínas específica por tipo celular se evalúa mediante inmunomarcado con anticuerpos contra marcadores celulares (por ejemplo, NeuN para neuronas) y cuantificando la colocalización con la proteína de interés (Figura 5), aunque líneas de ratones transgénicos con reporteros fluorescentes ofrecen un medio alternativo para identificar poblaciones celulares específicas. Otro resultado importante es la difusión de la proteína, que se ve fuertemente influenciada por las propiedades bioquímicas de la proteína inyectada. Cuando se requiere una caracterización precisa de la dispersión de la proteína, recomendamos inyectar simultáneamente un trazador fluorescente inerte, como dextranos de pesos moleculares definidos, para estimar la distribución de la inyección y la difusión en el tejido en puntos temporales definidos tras la administración intracraneal. Estos experimentos fueron realizados previamente por los autores para determinar los parámetros experimentales de la sección Resultados Representativos8.
Finalmente, puede ser necesario optimizar la detección de proteínas y la administración intracraneal durante la solución de problemas. Uno de los desafíos comunes es obtener una señal fluorescente confiable de la proteína de interés. Como se discutió anteriormente, la estrategia de fijación es un factor determinante importante en la calidad de la señal. Si una alta autofluorescencia va acompañada de una señal fluorescente verdadera débil, se recomienda reducir primero la duración y/o el grado de fijación del tejido, ya que la sobrefijación es frecuente y puede contribuir tanto a un aumento de la autofluorescencia como a una reducción de la señal del blanco. Este protocolo también incluye una solución que suprime la autofluorescencia, la cual puede mejorar la relación señal-ruido de la fluorescencia objetivo. Cuando se realiza correctamente, el procedimiento de inyección debe provocar un daño tisular mínimo. No se debería observar cavitación ni formación de lesiones en el sitio de entrada del inyector. Si ocurre alguno de estos casos, puede ser necesario optimizar la preparación de las pipetas de vidrio estiradas para asegurar una penetración limpia del tejido. Por ejemplo, confirme que la punta de la pipeta sea suficientemente rígida y no se doble al contacto con el parénquima cerebral, y ajuste el bisel según sea necesario para obtener un borde afilado que facilite una entrada suave. Para inyecciones en regiones cerebrales profundas, puede ser necesario aumentar también la longitud de la pipeta estirada para alcanzar la región objetivo sin que el inyector toque la superficie del cerebro. Al administrar el líquido inyectable directamente en el parénquima cerebral en lugar de en un ventrículo, se recomienda un pequeño volumen de inyección (<1 µL) para minimizar el edema, prevenir la cavitación en el sitio de inyección y reducir el reflujo del líquido durante la retirada de la pipeta. También se recomienda inyectar lentamente (<500 nL/min) y esperar de 5 a 10 minutos después de finalizar la inyección antes de retirar la pipeta, para permitir que el líquido inyectable se difunda en el tejido circundante. Si se observa flujo de líquido de regreso a lo largo del trayecto de inyección durante la extracción de la pipeta o se detecta líquido a lo largo del trayecto tras el procesamiento inmunohistoquímico, se debe reducir el volumen y/o la velocidad de inyección, y extender el período de espera tras la inyección.
Divulgaciones
Los autores declaran que no tienen conflictos de intereses.
Agradecimientos
Este trabajo fue financiado por el National Alzheimer’s Coordinating Center (NACC; NSH), la Alzheimer’s Association (NSH) y el premio Germinator del Duke Institute for Brain Sciences (DIBS) (JD).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Solución salina al 0,9 % (grado farmacéutico) | Cytiva | Z1376 | |
| Jeringas de 30 mL | Becton, Dickinson and Company (BD) | 302832 | |
| Etileno al 70 % | Koptec | UN1170 | |
| Alexa Fluo 594 C5 Maleimide | Invitrogen | A10256 | |
| Vaporizador de anestesia | RWD | TAIJI-IE | |
| Esterilizador de cuentas | VWR | 75999-324 | |
| BSA | Genessee Scientific | 25-529 | |
| Aguja tipo mariposa - Vacutainer Safety-Lok | Becton, Dickinson and Company (BD) | 367281 | |
| Cubreobjetos - 50 mm No. 1 | Avantor (VWR) | 48393-081 | |
| Stereotaxia digital para roedores | RWD | 68803 | |
| Moldes desechables para congelación | Electron Microscopy Sciences | 70182 | 22 mm x 22 mm para cortes sagitales del cerebro de ratón adulto |
| Microscopio de disección | Leica | MZ FLIII | |
| Medio de inclusión - Tissue-Tek OCT | Sakura | 4583 | |
| Lubricante ocular | Optixcare | OPX-4242 | |
| Tractor de pipetas de vidrio | Sutter Instrument Co. | Modelo P-30 | Utilizamos tamaño 1,14 mm, 3,5" para nuestro inyector |
| Pipetas de vidrio | World Precision Instruments | 504949 | |
| Anticuerpo secundario de cabra anti conejo AF594 | Invitrogen | A-11012 | |
| Anticuerpo secundario de cabra anti rata AF488 | Invitrogen | A-11006 | |
| Cremas depilatorias | Nair | 42016527 | |
| Plataforma calefactora - Rodent Warmer X1 | Stoelting | 53800M | |
| Micromotor rotatorio de alta velocidad (taladro) con brocas | Stoelting | 51449 | |
| Isoflurano | Dechra | Isospire | |
| Microinyector y controlador | WPI | NANOLITER2020 | |
| Portaobjetos para microscopio | Premiere | 8348 | |
| Aceite mineral ligero | Fisher Scientific Education | S25439 | |
| Medio de montaje con DAPI | Sigma-Aldrich | F6057 | |
| Esmalte de uñas | Electron Microscopy Sciences | 72180 | |
| Proteína nativa de complemento C1q de ratón | Creative Biolabs | CTP-463 | Otros fabricantes pueden contener contaminantes moleculares que inhiben la dinámica normal del C1q cerebral |
| Bolígrafo para portaobjetos - ImmEdge Pen | Vector Laboratories | H-4000 | |
| Paraformaldehído - 16 % | Electron Microscopy Sciences | 15710 | Diluir al 4 % |
| Solución salina tamponada con fosfato (PBS) | Sigma-Aldrich | P3813 | |
| Solución de povidona-yodo al 10 % (p/v) | Ricca | 3955-16 | |
| Anticuerpo primario de conejo anti C1q | Abcam | ab182451 | |
| Anticuerpo primario de rata anti NeuN (RBFOX3) | Biolegend | 608451 | |
| Saponina | Sigma-Aldrich | 47036 | |
| Cuchillas de bisturí - No. 10 | VWR | 76457-442 | |
| Cintas indicadoras de vapor | Steris | 801010 | |
| Aplicadores estériles con punta de algodón Puritan | Puritan | 25-806 1WC | |
| Sacarosa | Sigma-Aldrich | 84097 | |
| Toallas quirúrgicas | McKesson | 16-6006-B | |
| Adhesivo tisular - Vetbond | 3M | 1469SB | |
| Solución salina tamponada con Tris | Sigma-Aldrich | T5941, S7653 | |
| TrueBlack | BIOTIUM | 23007 |
Referencias
- Medawar PB. Immunity to homologous grafted skin; the fate of skin homografts transplanted to the brain, to subcutaneous tissue, and to the anterior chamber of the eye. Br J Exp Pathol. 1948;29(1):58-69.
- Medawar PB. Immunological tolerance. Nature. 1961;189:14-17.
- Guo X, et al. Neuro-immune crosstalk: molecular mechanisms, biological functions, diseases, and therapeutic targets. MedComm (2020). 2026;7(2):e70497.
- Castellani G, Croese T, Peralta Ramos JM, Schwartz M. Transforming the understanding of brain immunity. Science. 2023;380(6640):eabo7649.
- Di Pietro AA, et al. Microglia in systemic neuroimmune communication: functions beyond phagocytosis. Trends Immunol. 2026;47(6):495-510.
- Zhou L, Wang Y, Xu Y, Zhang Y, Zhu C. A comprehensive review of AAV-mediated strategies targeting microglia for therapeutic intervention of neurodegenerative diseases. J Neuroinflammation. 2024;21(1):232.
- Yue W, Shen J. Local delivery strategies for peptides and proteins into the CNS: status quo, challenges, and future perspectives. Pharmaceuticals (Basel). 2023;16(6):810.
- Scott-Hewitt N, et al. Microglial-derived C1q integrates into neuronal ribonucleoprotein complexes and impacts protein homeostasis in the aging brain. Cell. 2024;187(16):4193-4212.e4124.
- Fonseca MI, et al. Cell-specific deletion of C1qa identifies microglia as the dominant source of C1q in mouse brain. J Neuroinflammation. 2017;14(1):48.
- Stevens B, et al. The classical complement cascade mediates CNS synapse elimination. Cell. 2007;131(6):1164-78.
- Schafer DP, et al. Microglia sculpt postnatal neural circuits in an activity and complement-dependent manner. Neuron. 2012;74(4):691-705.
- Hong S, et al. Complement and microglia mediate early synapse loss in Alzheimer mouse models. Science. 2016;352(6286):712-6.
- Wang C, et al. Microglia mediate forgetting via complement-dependent synaptic elimination. Science. 2020;367(6478):688-94.
- Stevens B, Johnson MB. The complement cascade repurposed in the brain. Nat Rev Immunol. 2021;21(10):624-5.
- Stephan AH, et al. A dramatic increase of C1q protein in the CNS during normal aging. J Neurosci. 2013;33(33):13460-74.
- Datta D, et al. Classical complement cascade initiating C1q protein within neurons in the aged rhesus macaque dorsolateral prefrontal cortex. J Neuroinflammation. 2020;17(1):8.
- Ling GS, et al. C1q restrains autoimmunity and viral infection by regulating CD8. Science. 2018;360(6388):558-63.
- Zubler RH, Lange G, Lambert PH, Miescher PA. Detection of immune complexes in unheated sera by modified 125I-C1q binding test: effect of heating on the binding of C1q by immune complexes and application of the test to systemic lupus erythematosus. J Immunol. 1976;116(1):232-5.
- Obermaier C, Griebel A, Westermeier R. Principles of protein labeling techniques. Methods Mol Biol. 2015;1295:153-65.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente