Describimos un protocolo técnicamente accesible y rentable para la obtención de imágenes del desarrollo temprano del gusano, escrito para investigadores principiantes.
Artículo de método
Imagenología del desarrollo temprano de gusanos: un manual práctico para nuevos investigadores
* These authors contributed equally
En este artículo
Resumen
Resumen
Según el registro de distribución de cepas del Caenorhabditis Genetics Center (CGC) presentado en la 25ª Reunión Internacional sobre el Gusano en 2025, aproximadamente 8.000 laboratorios en 80 países utilizan estos animales en sus investigaciones. Establecer una plataforma sostenible de cultivo y mantenimiento es esencial para generar datos de primera mano sobre los comportamientos de los gusanos, particularmente en laboratorios con experiencia o recursos limitados. Aquí, utilizando Caenorhabditis elegans como ejemplo, presentamos un protocolo práctico para que investigadores novatos establezcan procedimientos básicos de manejo e imagenología de gusanos. Luego describimos los procedimientos para recolectar datos normales y perturbados C. elegans muestras en etapas tempranas seleccionadas del desarrollo para imágenes microscópicas. Los objetivos de imagen incluyen el desarrollo de las células germinales (mitosis y meiosis), ovocitos previos a la fertilización, migración y fusión de pronúcleos ovocito-espermatozoide, pseudocleavage y desarrollo embrionario (mitosis) que da lugar al organismo. Aunque la obtención de imágenes del embrión y del organismo completo es sencilla, proporcionamos pautas mejoradas y consejos técnicos para facilitar la disección precisa de la línea germinal y del embrión, la recolección rápida de muestras, el montaje, la adquisición de imágenes de lapso de tiempo y el análisis básico de imágenes.
Introducción
Los gusanos nematodos se encuentran entre los organismos modelo más poderosos en la investigación biomédica1,2, gracias a su programa de desarrollo altamente reproducible y a la diversidad revelada mediante perturbaciones genéticas3,4,5,6 y especies relacionadas7,8,9,10. Desde su introducción por Sydney Brenner en la década de 1960, Caenorhabditis elegans (C. elegans) se ha consolidado como un representante destacado por su pequeño tamaño, transparencia óptica, ciclo vital rápido de tres días, linaje celular completamente resuelto, genoma secuenciado y anotado, y herramientas genéticas avanzadas para controlar la función génica11,12,13,14,15,16. Fundamental para estas investigaciones es la capacidad de visualizar eventos biológicos dinámicos mediante microscopía, particularmente en la línea germinal y el embrión: el continuo del desarrollo desde la meiosis y la mitosis hasta la formación de un organismo completo17. A lo largo de este proceso, divisiones meióticas rápidas y sucesivas divisiones mitóticas, así como la reorganización multicelular, avanzan con una precisión espacio-temporal notable17.
En comparación con el embrión, que normalmente se monitorea in vitro, la línea germinal in vivo es un sistema ideal para estudiar tanto la meiosis como la mitosis dentro de un único tejido, especialmente para investigadores principiantes, ya que sus zonas meióticas y mitóticas espacialmente segregadas permiten la observación simultánea de estos modos distintos de división celular (Figura 1)18. En la línea germinal de C. elegans, organizada como un sincitio, las células germinales están interconectadas a través de un núcleo citoplasmático compartido: el raquis18 (Figura 1). La proliferación de las células germinales ocurre mediante mitosis en el brazo gonadal distal, a través de divisiones incompletas y asimétricas de las células germinales primordiales (PGC). Durante la etapa larval tardía-4 (L4), los espermatocitos sincitiales en paquiteno se separan progresivamente del raquis e ingresan a la meiosis en el brazo gonadal proximal19. Esto puede visualizarse directamente in vivo en animales inmovilizados o anestesiados, o in vitro en espermatocitos primarios disecados20,21.
Los fenómenos biológicos en la línea germinal y el embrión son excepcionalmente ricos y ampliamente relevantes en diversas áreas de investigación científica. Tras la maduración meiótica, los ovocitos derivados de las células germinales entran en la espermateca para ser fertilizados por espermatozoides, lo que desencadena la embriogénesis22,23. Su notable robustez en el desarrollo convierte a los embriones de C. elegans en un excelente modelo para explorar los mecanismos moleculares de la polaridad celular, la división celular, el ciclo celular y el movimiento celular24,25. Los gusanos jóvenes adultos pueden diseccionarse para liberar embriones recién fertilizados, los cuales luego se seleccionan para la obtención de imágenes de lapso de tiempo de hitos clave del desarrollo, incluyendo, entre otros, la migración y fusión de los pronúcleos ovocito-espermatozoide, la pseudocleavaje, la división celular asimétrica, la gastrulación, la organogénesis, etc.
Aunque el acceso óptico a estructuras completas y parciales en la línea germinal y el embrión es, en principio, siempre alcanzable, la microscopía de alta calidad y apta para publicación sigue siendo notoriamente difícil para quienes se inician. Los protocolos escritos «estándar» en la literatura suelen condensar procedimientos complejos en descripciones escuetas y ambiguas que no logran captar el matiz técnico del «sentido práctico» del método. Ejemplos incluyen la cantidad exacta de anestésico, el manejo cuidadoso necesario para evitar dañar el gonad durante la disección y la selección precisa del plano focal para la microscopía. En consecuencia, los investigadores novatos pueden enfrentar rutinariamente meses de frustrantes intentos y errores, que requieren repetida tutoría, sesiones de práctica y extensas tareas de solución de problemas antes de obtener imágenes consistentemente satisfactorias. Esta transferencia ineficiente del conocimiento retrasa el progreso de la investigación e introduce una variabilidad técnica indeseable que puede comprometer la interpretación de los datos entre diferentes laboratorios.
Por ejemplo, en la línea germinal, la complejidad anatómica de la gónada y la obstrucción por otros tejidos (por ejemplo, el intestino) dificultan la observación de la morfología celular o la dinámica de la división in vivo. Además, la línea germinal presenta desafíos adicionales debido a su delicada estructura tubular y su extrema sensibilidad a la presión durante el montaje. Por ello, la imagenología in vitro es preferida no solo para la observación general de la línea germinal y embriones, sino también para observaciones detalladas a nivel celular. Por ejemplo, los espermatocitos primarios proximales individuales disecados de la gónada pueden completar dos rondas consecutivas de meiosis para convertirse en cuatro espermátidas haploides, y la ausencia de sombras estructurales del tejido facilita la obtención de imágenes de mayor calidad. Estas observaciones pueden extenderse a otros tejidos o al cuerpo completo26,27,28,29,30,31,32. Cómodamente, cada operación puede completarse en 1 h, lo que facilita la imagenología de lapso de tiempo.
Aquí presentamos un protocolo práctico y paso a paso de imágenes de lapso de tiempo durante etapas seleccionadas del desarrollo, desde el desarrollo de las células germinales hasta el desarrollo embrionario, que incluye no solo los procedimientos de imagen, sino también pasos preparatorios (por ejemplo, disección de gusanos), con el fin de reducir la barrera técnica para investigadores nuevos en la obtención de imágenes en gusanos33. Nuestro protocolo destaca una demostración visual en tiempo real del uso del microscopio tanto para la línea germinal como para el embrión, desde procedimientos optimizados de montaje que preservan la viabilidad durante grabaciones de varias horas, hasta la configuración de parámetros del microscopio que equilibran la relación señal-ruido con la minimización de la fototoxicidad y el fotoblanqueo, así como la adquisición básica de imágenes.
Protocolo
NOTA: El mantenimiento exitoso a largo plazo de poblaciones de C. elegans es el fundamento para trabajos experimentales posteriores y requiere la producción constante de un medio de crecimiento nematodal (NGM) de alta calidad, la propagación confiable de fuentes bacterianas de alimento, condiciones ambientales adecuadas para el crecimiento y la reproducción de las cepas, y estrategias efectivas para prevenir la pérdida de cultivos por contaminación.
1. Cultivo y mantenimiento de gusanos
NOTA: Solo proporcionamos algunos consejos aquí; los procedimientos detallados se pueden encontrar en Wormbook34. Utilice polvo premiscido de NGM para reducir los pasos de pesado y preparación.
- Cultive todos los animales en agar NGM sembrado con la comida E. coli OP50 a 20 °C para el tipo silvestre (WT) y a 16 °C o 25 °C para mutantes sensibles a la temperatura (mutantes ts).
NOTA: Los nuevos usuarios deben verificar la temperatura de cultivo para las cepas mutantes del CGC al recibirlas.
NOTA: Los animales WT crecen más rápido a temperaturas más altas; los mutantes ts pueden producir embriones a 16 °C (temperatura permisiva) pero no a 25 °C (temperatura restrictiva en la que presentan efectos de pérdida de función en un gen o proteína específico)35,36,37,38. Las cepas y la comida se pueden comprar del CGC [https://cgc.umn.edu] o obtener como donaciones de laboratorios cercanos. - Transfiera los animales a placas nuevas antes del ayuno (con significativamente menos Escherichia coli (E. coli) OP50 observado bajo el microscopio) para mantenerlos sanos para experimentos posteriores (~2–3 días).
- Almacene los animales en tampón de congelación (tampón S suplementado con glicerol hasta una concentración final de 15 %) a -80 °C durante la noche y luego transfiéralos a una caja de congelación o nitrógeno líquido para almacenamiento a largo plazo34.
NOTA: Etiquete todos los viales criogénicos con marcadores permanentes a base de aceite e impermeables antes de la congelación. Las tintas a base de agua no son compatibles con el almacenamiento a temperaturas ultra bajas.
2. Preparación de la almohadilla de agarosa
- Pese 3 g de agarosa y transfiera a un matraz cónico de 250 mL. Añada 100 mL de tampón M9, mezcle bien y caliente en un horno de microondas durante 2–3 min hasta que la agarosa se disuelva completamente (en adelante denominado tampón de agarosa).
NOTA: Cubra la abertura del matraz con papel de aluminio para evitar la evaporación del tampón y minimizar errores de concentración osmótica. El volumen total puede ajustarse según los requisitos del experimento. - Transfiera el tampón de agarosa bien mezclado a un tubo cónico de 1,5 mL, que puede almacenarse a temperatura ambiente hasta por 1 mes. Derrita la agarosa almacenada en un bloque térmico ajustado a 90–100 °C (omita este paso si utiliza agarosa recién preparada).
- Corte la punta de una punta de pipeta de 200 µL para agrandar la abertura y evitar obstrucciones causadas por la solidificación, y coloque una gota del tampón de agarosa fundida sobre un portaobjetos (tamaño: 75 x 25 mm; espesor: 0,9–1,10 mm; tipo: vidrio de soda cal).
- Cubra inmediatamente la gota con otro portaobjetos. Añada más tampón de agarosa alrededor de los bordes de las cubetas (tamaño: 22 x 22 mm; espesor: 0,25 mm) y presione suavemente la agarosa para formar un círculo delgado y redondo que rodee completamente cada cubeta, asegurándose de que no queden burbujas de aire atrapadas.
NOTA: Esto crea una microcámara sellada para la inmovilización de los animales y previene la deshidratación. Se pueden procesar múltiples portaobjetos en paralelo para experimentos de alto rendimiento. - Deje enfriar la agarosa durante al menos 3 min hasta que se solidifique completamente antes de usar.
NOTA: Utilice la almohadilla de agarosa para la adquisición de imágenes tan pronto como se solidifique, para que el animal no sufra estrés. La agarosa sólida absorberá agua desde el centro, lo que eventualmente provocará la muerte del animal.
3. Observación in vivo de la espermatogénesis en gusanos hermafroditas o machos (Figura 1 y Video Suplementario S1)
- Prepare un cojinete de agarosa como se describió anteriormente en la sección 2.
- Transfiera rápidamente 10–20 animales marcados con NMY-2::GFP20 (en estadio L4 tardío) a 5–10 µL de clorhidrato de tetramisol al 0,5 % diluido en tampón M9 sobre un cubreobjetos.
NOTA: Para evitar el movimiento y la deshidratación de los animales, no agregue tampón en exceso ni en cantidad insuficiente. Seleccione gusanos que hayan reptado lejos del límite del césped bacteriano (el cúmulo de E. coli con una región borrosa y semitransparente puede observarse al microscopio) para evitar la transferencia no intencionada de E. coli junto con el gusano, lo cual podría interferir con la obtención de imágenes. - Incube durante 1 minuto hasta que los animales estén completamente anestesiados.
- Retire suavemente la lámina superior, dejando el cojinete de agarosa sobre la lámina inferior.
- Invierta la lámina con el cojinete de agarosa. Toque y baje suavemente el cojinete hacia los gusanos en el tampón para evitar la formación de burbujas de aire. Gire la lámina con el cubreobjetos hacia arriba.
NOTA: Evite movimientos bruscos del cubreobjetos, ya que podrían dañar el cuerpo del gusano. - Utilizando una punta de pipeta de 200 µL, aplique parafina líquida calentada (precalentada junto con el agar sólido), mueva rápidamente la punta de la pipeta a lo largo del borde del cubreobjetos y permita que la parafina se enfríe, asegurando así el cubreobjetos a la lámina.
- Coloque la lámina sobre la platina del microscopio para obtener imágenes del desarrollo de las células germinales.
- Para imágenes individuales, aumente la potencia del láser y el tiempo de exposición para optimizar la señal de fluorescencia (según la intensidad de la expresión fluorescente en diferentes cepas), lo cual puede incrementarse según sea necesario para una mejor visualización de la fluorescencia.
- Para series temporales o Z-stacks, utilice una potencia de excitación más baja y un tiempo de exposición más corto para minimizar la fototoxicidad y el fotoblanqueo.
NOTA: El objetivo consiste en obtener datos de imágenes espaciales y temporales con efectos adversos mínimos sobre el crecimiento del gusano.
4. Observación in vivo de las divisiones de las células germinales primordiales (Figura 1 y Video Suplementario S1)
- Prepare un cojín de agarosa como se describió anteriormente en la sección 2.
- Transfiera 10 animales marcados con NMY-2::GFP39,40 (desde etapa L1 tardía hasta adulto joven) a 5–10 µL de clorhidrato de tetramisol al 0,5 % diluido en tampón M9 sobre una cubreobjetos.
- Incube durante 1 min hasta que los animales queden completamente inmovilizados.
- Retire la lámina superior, dejando el cojín de agarosa sobre la lámina inferior.
- Invierta la lámina con el cojín de agarosa. Toque suavemente el cojín con los gusanos en el tampón para evitar burbujas de aire. Gire la lámina con la cubreobjetos hacia arriba.
- Selle el borde de la cubreobjetos con vaselina utilizando la punta de una pipeta de 200 µL, como se describe en el paso 3.6.
- Transfiera la lámina al portaobjetos del microscopio para la adquisición de imágenes.
5. Disección del linaje germinal para la observación in vitro de la espermatogénesis masculina (Figura Suplementaria S1 y Video Suplementario S2)
NOTA: El tamaño de la jeringa puede ajustarse según la preferencia personal. Los machos poseen una línea germinal completa y única que contiene un solo gonad, mientras que las hermafroditas tienen dos gonadas (ambas producen espermatozoides desde la etapa L4 tardía hasta la etapa de adulto joven, y producen ovocitos en etapas posteriores)41.
- Prepare un tampón de cultivo in vitro fresco (medio Leibovitz’s L-15 que contiene 15 % de FBS).
NOTA: El tampón debe almacenarse en un refrigerador a 4 °C durante no más de una semana. El suero puede dividirse en diferentes tubos para su conservación a largo plazo a -20 °C. - Coloque aproximadamente 10 gusanos machos N2 o marcados con fluorescencia (NMY-2::GFP; mCherry::Histone) (en estadio L4 tardío) en un tubo cónico de 1,5 mL que contenga 500 µL de tampón de cultivo.
- Centrifugue el tubo a 1.000 × g durante 2 min. Retire cuidadosamente los 400 µL superiores del tampón.
- Añada 400 µL de tampón de cultivo y repita los pasos 5.2–5.3.
- Transfiera el tampón restante (que contiene los animales) sobre un cubreobjetos. Añada un volumen adecuado de clorhidrato de tetramisol (concentración final 0,1 %) o levamisol (concentración final 0,1 mM) para inmovilizar los nematodos mediante la activación del receptor nicotínico de acetilcolina41 y la actividad anestésica local42. Agite suavemente el cubreobjetos hasta que los gusanos dejen de moverse.
NOTA: Para reducir costos, puede utilizarse tampón M9 para los lavados iniciales con el fin de eliminar los restos celulares o E. coli. Añada el tampón de cultivo únicamente durante el lavado final o antes de la preparación del portaobjetos. Los pasos 5.2–5.3 pueden omitirse para acelerar el proceso en casos especiales o si el tampón está muy limpio. - Fije dos agujas de 28 G a jeringas, sosteniendo una en cada mano. Coloque el cubreobjetos bajo el microscopio estereoscópico y posicione las agujas a un ángulo de 30–45° sobre un gusano. Haga una incisión cerca del brazo gonadal proximal para liberar el tejido gonadal. Repita este procedimiento con todos los animales.
NOTA: Esto liberará restos celulares. Para principiantes, se recomienda más práctica. El tiempo máximo para completar la disección en tampones paralizantes podría durar <5 min. Ajuste el tiempo según los objetivos experimentales. - Agite suavemente el cubreobjetos y recoja los restos. Aspire cuidadosamente los restos grandes con una pipeta y deje la menor cantidad posible de tampón, asegurándose de que los espermatocitos primarios pequeños permanezcan sobre el cubreobjetos.
NOTA: Evite dejar demasiado tampón en el cubreobjetos; el exceso provoca movimiento durante el montaje. - Tome un portaobjetos limpio y cubra suavemente el cubreobjetos que contiene los espermatocitos primarios diseccionados. Selle el borde del cubreobjetos con parafina líquida calentada, como en el paso 3.6.
NOTA: Aplique una pequeña cantidad de parafina líquida en las cuatro esquinas del cubreobjetos antes de sellarlo para evitar la alteración mecánica de los espermatocitos. - Transfiera la preparación al microscopio para la obtención de imágenes.
NOTA: Evite el uso de almohadillas de agarosa. El medio líquido proporciona un fondo más transparente, ofreciendo una mayor claridad óptica para distinguir los espermatocitos primarios.
6. Disección de los gusanos y observación in vitro de la fertilización y la embriogénesis mediante fluorescencia (Figura suplementaria S2, Figura suplementaria S3, Video suplementario S3 y Video suplementario S4) y campo claro (Figura 2 y Video suplementario S5)
NOTA: Los embriones en estadios tempranos se obtuvieron cruzando dos agujas de 28 G con las aberturas biseladas enfrentadas en direcciones opuestas cercano a la espermateca. La cámara se selló para evitar que el líquido se evaporara y se transfirió inmediatamente al microscopio.
- Para eliminar la influencia de la presión ejercida por la lámina de cubierta y la almohadilla de agarosa sobre los embriones, taladre un orificio central de 10 mm en una placa de Petri de 35 mm. Selle la parte inferior con una lámina de cubierta de microscopio de 22 mm para crear una cámara reutilizable para microscopía confocal invertida.
- Añada aproximadamente 30 µL de tampón M9 en la cámara.
NOTA: Este volumen es suficiente para 4 h de adquisición de imágenes de lapso de tiempo por ronda. El volumen de tampón permite la adquisición continua de imágenes desde migración y fusión de los pronúcleos óvulo-espermatozoide hasta el espasmo muscular del embrión antes de la eclosión - Seleccionar hermafroditas. Transferir aproximadamente 20 animales jóvenes adultos al tampón M9 en la cámara de imagen.
NOTA: Los machos producen solo espermatozoides, no embriones. - Utilice una aguja de jeringa para realizar un corte transversal en la espermateca dos veces con el fin de liberar más embriones en etapas tempranas. Utilice un recolector de pestañas para retirar el cuerpo del animal.
NOTA: En la práctica, el pincho de platino es demasiado duro para eliminar los restos corporales en líquido. También recomendamos un pincho para pestañas postizas (con múltiples puntas) para retirar los restos, actuando como un tenedor, que funciona mejor que un pincho estándar para pestañas reales. - Cubra la placa de Petri con su tapa para evitar la evaporación del líquido.
7. Imagen por lapso de tiempo bajo microscopía
- Coloque la preparación (portaobjetos/cámara) en el microscopio (por ejemplo, un microscopio confocal invertido de disco giratorio equipado con un objetivo de 60×/1.4 NA y una cámara EMCCD) bajo el campo de menor aumento (10×) y busque animales, espermatocitos primarios o embriones recién fertilizados en la etapa deseada.
- Para gusanos no fluorescentes, determine la etapa de desarrollo de los embriones tempranos mediante la ubicación del núcleo celular, el estado de fusión y la morfología del surco de segmentación (Figura 2 y Video Suplementario S5).
- Para espermatocitos primarios disecados in vitro, busque células que se preparen para la división, que estén separadas del raquis y dispersas de forma redondeada en el tampón (Figura Suplementaria S1 y Video Suplementario S2).
- Para gusanos fluorescentes, identifique las etapas según la distribución de las proteínas y la morfología celular.
NOTA: La fluorescencia se detectó utilizando una línea de excitación de 488 nm con un filtro de emisión de 525–550 nm para GFP y una línea de excitación de 561 nm con un filtro de emisión de 607–636 nm para RFP/mCherry.
- Localice estas células o embriones y cambie a un aumento mayor (63× o 100×).
NOTA: Dado que los principios para preparar e imaginar células y embriones son los mismos, el tutorial del experimento visualizado muestra el caso de embriones disecados utilizando tanto canales de campo claro como de fluorescencia. - Inicie la grabación de videos en Z-stack (típicamente usando un intervalo ≤1 µm) o la captura de imágenes fijas mediante el software de adquisición del microscopio, con un intervalo de escaneo tan bajo como 1 s, dependiendo del número de capas en Z y de los requisitos de la investigación.
NOTA: Para cepas fluorescentes susceptibles al fotoblanqueo/fototoxicidad, reduzca la potencia del láser y acorte el tiempo de exposición para disminuir el fotoblanqueo/fototoxicidad durante imágenes a largo plazo. - Guarde todas las imágenes en formato .tiff para la salida de imágenes y conserve la información original de adquisición.
8. Análisis de imágenes
NOTA: Las imágenes individuales en formato .tiff o las series temporales pueden rotarse, recortarse, etiquetarse, medirse y procesarse utilizando software específico del microscopio o software de análisis general como Fiji/ImageJ [https://imagej.net/software/fiji], una plataforma de código abierto para el análisis de imágenes biológicas43.
- Abra las imágenes adquiridas en Fiji/ImageJ. Verifique la intensidad y distribución del señal de fluorescencia de los puntos o estructuras fluorescentes individuales. Seleccione Imagen | Ajustar | Brightness/Contrast y Imagen | Hiperpilas | Pila a hiperpila para separar los canales, las capas Z y los puntos temporales en una única imagen tiff. Seleccione Imagen | Color | Herramienta de canales para optimizar el balance de color para su presentación.
- Utilice Imagen | Transformar | Girar para rotar cada imagen de modo que el gusano quede orientado horizontalmente con la cabeza hacia la izquierda. Utilice Imagen | Recortar para eliminar regiones en blanco innecesarias si es necesario.
- Utilice Imagen | Pilas | Proyección Z para generar una proyección Z a partir de cuadros representativos con señal suficiente.
NOTA: Para una visualización óptima, se recomienda proyectar juntos cuadros de alto contraste. Sin embargo, para comparar diferencias relativas dentro de los mismos tejidos u orgánulos específicos entre diferentes grupos, se podrían proyectar juntos varios cuadros que contengan información completa, incluso si la señal es débil. - Utilice Archivo | Guardar como | Tiff para guardar las imágenes proyectadas para su análisis posterior.
- Dependiendo del microscopio confocal utilizado, calibre la escala de la imagen para que los píxeles se conviertan en micrómetros (µm). Tras la calibración, utilice Analizar | Herramientas | Barra de escala para añadir una barra de escala.
NOTA: El procesamiento de imágenes anterior se limita a la visualización y preparación de figuras. Cuando se requiera procesamiento por lotes o mediciones automatizadas, utilice Fiji/ImageJ u otras herramientas de código abierto, como CellProfiler44 y tuberías de análisis basadas en Python45.
Resultados
Visualizar C. elegans a nivel celular para el análisis fenotípico tradicionalmente requiere una inversión considerable en equipos ópticos, pero ahora la electrónica de consumo moderna y sistemas adaptadores innovadores permiten capacidades de imagen satisfactorias a un costo notablemente reducido. Para obtener imágenes de la estructura del gonad de hermafroditas in vivo mediante microscopía confocal u otros instrumentos fácilmente disponibles, utilizamos una cepa que porta dos marcadores fluorescentes20, donde NMY-2::GFP marca la estructura general del gonad en forma de U, el raquis y la región cortical de los espermatocitos primarios, y mCherry::Histona muestra la morfología del núcleo y la etapa de desarrollo (Figura 1 y Video Suplementario S1). Estas dos proteínas se utilizan ampliamente en diversos estudios46,47,48. Para capturar la mayor parte de la información estructural tridimensional, adquirimos todo el conjunto Z a intervalos de 1 µm desde la base hasta la parte superior del gonad del gusano. Basándonos en la masa compacta del cromosoma y la débil acumulación de NMY-2 en la región ecuatorial, los espermatocitos primarios más proximales se encuentran en la etapa de cariosoma, lo que indica que estas células están iniciando su primera división (Figura 1 y Video Suplementario S1). Además, las divisiones mitóticas de las CPG ocurren en la región distal del gonad y también pueden registrarse con este protocolo.
Para la observación in vitro de la espermatogénesis, primero preparamos el tampón de cultivo. Se diseccionan los gusanos y se liberan los espermatocitos germinales al tampón. Es fundamental localizar rápidamente los espermatocitos primarios que se preparan para su primera división, identificados por la morfología nuclear (inicio de la desintegración del envoltorio nuclear) o por la morfología celular completa. Las cepas fluorescentes facilitan la identificación de la etapa de desarrollo correcta. Se capturan imágenes a intervalos de 30 s para equilibrar la fototoxicidad/fotoblanqueo y la eficiencia de captura. (Figura suplementaria S1 y Vídeo suplementario S2).
Para obtener más información sobre la embriogénesis temprana, primero localizamos embriones recién fertilizados en el canal de campo claro, donde los núcleos paterno y materno se sitúan en extremos opuestos del embrión a lo largo de su eje mayor y se desplazan el uno hacia el otro para fusionarse. Para la observación de embriones con portaobjetos estándar, utilizamos una cepa que expresa GFP::Histona49 y mCherry::PH50 para marcar la dinámica del núcleo celular y de la membrana celular, respectivamente. Estas imágenes se capturan en diferentes capas Z para mostrar la división celular completa (Figura suplementaria S2 y Video suplementario S3). Téngase en cuenta que la capacidad para identificar los embriones en la etapa correcta es esencial. Seleccionamos embriones en estadios tempranos y empleamos grabación continua para capturar la progresión del desarrollo completo sin perturbar físicamente los especímenes. Este enfoque permite grabaciones de lapso de tiempo de >500 min que abarcan todo el proceso desde la fertilización hasta los espasmos musculares (Figura 2 y Video suplementario S5). Además de los tipos salvajes, también existen mutantes disponibles para estudios comparativos de imágenes. Por ejemplo, HUM-2 es el homólogo de la miosina V humana, que desempeña funciones críticas en la distribución de orgánulos, vesículas y ARNm, y es importante para la fisiología animal y la función celular51. Como ejemplo ilustrativo, el protocolo también se utilizó para capturar la dinámica del surco en el mutante hum-2 (ok596) para comparación visual (Figura suplementaria S3 y Video suplementario S4). Finalmente, las imágenes en formato .tiff se procesan y recortan en ImageJ/Fiji y se alinean en software de edición de imágenes para comparación visual directa52.
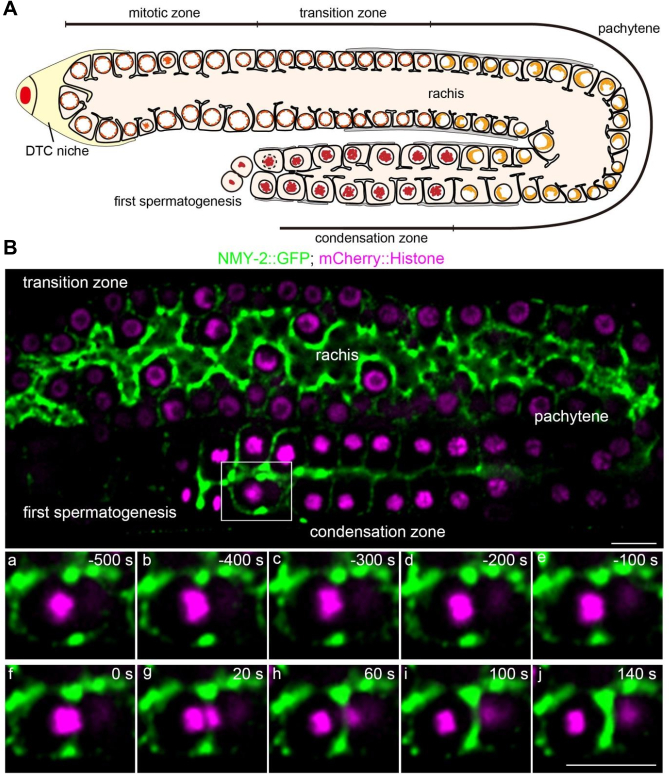
Figura 1: Esquema e imagen de fluorescencia de la distribución de las zonas del gonad en gusanos en etapa L4 tardía. (A) Esquema de la estructura del gonad de un gusano en etapa L4 tardía. DTC = célula del extremo distal. (B) Imagen de fluorescencia que muestra la etiqueta NMY-2::GFP en el raquis y la región cortical de espermatocitos proximales, y mCherry::Histona marcando la morfología nuclear en diferentes etapas de desarrollo. Barra de escala = 10 µm. Haga clic aquí para ver una versión más grande de esta figura.
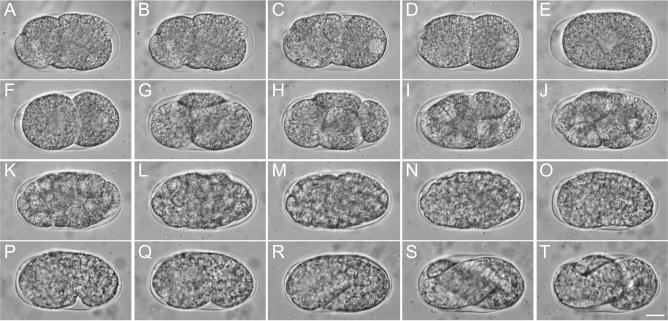
Figura 2: Desarrollo embrionario de C. elegans. (A-E) Desde la fase de fusión hasta la fase de una célula, que incluye la migración y fusión de los pronúcleos oocito-espermatozoide, la pseudocleavaje y el establecimiento de la fase de una célula. (F-J) Desde la fase de dos células hasta la fase multicelular. (K-O) Fase de gastrulación. (P-T) Desde la fase de coma hasta el espasmo muscular. Barra de escala = 10 µm. Haga clic aquí para ver una versión más grande de esta figura.
Figura suplementaria S1: Demostración representativa de la imagen de la espermatogénesis completa. (A) Inicio de la ruptura del envoltorio nuclear. (B) Prometafase de la meiosis I. (C) Formación del anillo contráctil e inicio de la constricción; (D) Finalización de la meiosis I; (E) Inicio de la meiosis II. (F) Constricción del surco en dos espermatocitos secundarios. (G) Telofase de la meiosis II. (H) Finalización de la meiosis II y formación de cuatro espermátidas y un cuerpo residual centralmente localizado. Barra de escala = 10 µm. Haga clic aquí para descargar este archivo.
Figura suplementaria S2: Demostración representativa de la imagen de la embriogénesis temprana, con GFP::Histona marcando el núcleo celular y mCherry::PH marcando la membrana celular. (A) Pseudocleavage. (B) Regresión del surco de división al estado normal. (C) Metafase de la primera división celular. (D) Anafase de la primera división celular. (E) Etapa de dos células. (F) Anafase de la división celular AB y profase de la división celular P1. (G) Anafase de la división celular P1. (H) Etapa de cuatro células. Barra de escala = 10 µm. Haga clic aquí para descargar este archivo.
Figura suplementaria S3: Comparación representativa del surco de división en embriones tempranos de N2 y del mutante hum-2 (ok596). El panel ampliado muestra la dinámica del surco a lo largo del tiempo para su comparación visual. Los números indican el tiempo transcurrido desde el inicio de la anafase, definido por la segregación cromosómica. Barra de escala = 2 µm. Haga clic aquí para descargar este archivo.
Vídeo suplementario S1. Imagen representativa de microscopía de lapso de tiempo por fluorescencia de la gonada en estadio L4 tardío utilizando NMY-2::GFP y mCherry::Histone; 30 s por cuadro. Haga clic aquí para descargar este archivo.
Vídeo suplementario S2. Imagen de lapso de tiempo representativa en campo claro de la espermatogénesis completa en him-5 (e1490); 30 s por cuadro. Haga clic aquí para descargar este archivo.
Vídeo suplementario S3. Imagen representativa de lapso de tiempo de fluorescencia de la embriogénesis temprana utilizando GFP::Histone y mCherry::PH; 30 s por cuadro. Haga clic aquí para descargar este archivo.
Vídeo suplementario S4. Imagen de timelapse de fluorescencia representativa del surco de escisión en embriones tempranos de N2 y el mutante hum-2 (ok596); 15 s por cuadro. Haga clic aquí para descargar este archivo.
Vídeo suplementario S5. Imagen representativa de lapso de tiempo en campo claro del desarrollo embrionario de C. elegans N2, desde la fusión de los pronúcleos de ovocito y espermatozoide hasta las divisiones mitóticas que dan lugar al organismo. Haga clic aquí para descargar este archivo.
Discusión
Para preparar e imaginar gusanos, optimizamos dos flujos de trabajo basados en cámaras y portaobjetos, respectivamente. El enfoque basado en cámaras se ha utilizado para imágenes en vivo de alta resolución, permitiendo la observación a largo plazo de procesos de desarrollo con fototoxicidad/fotoblanqueo limitadas53. El enfoque basado en portaobjetos se adaptó a partir de técnicas estándar de montaje en almohadillas de agarosa comúnmente usadas para la observación a corto plazo de la actividad neuronal y estructuras subcelulares54. Aplicamos ambos protocolos (secciones 3, 4, 5 y 6) para observaciones a largo plazo durante etapas tempranas seleccionadas del desarrollo de C. elegans. En cuanto a la observación in vivo de la estructura del gonad, divisiones de células germinales primordiales (PGC) o espermatogénesis, seguimos los procedimientos principales de métodos previamente establecidos e introdujimos ciertas modificaciones para facilitar un acceso rápido y sencillo a nuevos investigadores55. En relación con la observación in vitro de la espermatogénesis, destacamos el reconocimiento rápido de las células que entran en la transición desde la profase hasta la metafase, cuando la envoltura nuclear se está desintegrando56. Aunque las almohadillas de agarosa pueden amortiguar y estabilizar parcialmente embriones o gusanos para la observación in vivo, reducen el contraste entre los espermatocitos primarios y el portaobjetos. Por lo tanto, no se recomiendan las almohadillas de agarosa para la observación in vitro de espermatocitos diseccionados; se prefiere un medio líquido. Asimismo, se destaca la necesidad de reconocer rápidamente etapas específicas de desarrollo de interés para la observación in vitro de la embriogénesis.
Combinando los métodos descritos anteriormente, es posible obtener imágenes de eventos de desarrollo seleccionados desde la línea germinal hasta el embrión. Estos métodos también pueden combinarse con equipos de control de temperatura, como sistemas de cambio rápido de temperatura para imágenes en células vivas, lo que facilita los experimentos con mutantes sensibles a la temperatura57. De manera similar, la inmovilización basada en enfriamiento puede permitir imágenes de alta resolución submicrométrica y alto rendimiento de poblaciones de C. elegans directamente en placas de cultivo, reduciendo la necesidad de anestesia química o manipulación individual de los gusanos, al tiempo que se mantiene la viabilidad fisiológica58. Además, perturbaciones artificiales, como la interferencia por ARN14 y la ablación láser59,60,61,62,63,64,65, pueden combinarse con microscopía para examinar las respuestas del desarrollo y los mecanismos biológicos o físicos subyacentes. En el futuro, los flujos de trabajo de microscopía podrían mejorarse aún más mediante la optimización del hardware, el software y las operaciones específicas del usuario33,66. Aunque es necesario ajustar los detalles operativos específicos, algunos principios de este protocolo podrían adaptarse a otros modelos animales pequeños y móviles, como las moscas de la fruta y las larvas de pez cebra, especialmente para observaciones in vivo que requieran inmovilización y observaciones in vitro que requieran disección67,68.
Los conjuntos de datos de imágenes obtenidos mediante protocolos de este tipo también pueden respaldar análisis computacionales o cuantitativos posteriores, siempre que se utilicen números suficientes de muestras y condiciones estandarizadas de adquisición69,70. Por ejemplo, la embriogénesis de C. elegans se ha utilizado en estudios de trazado de linajes celulares71,72 y segmentación de la morfología celular73,74,75, ambos basados en datos de imágenes espacio-temporales. Desde una perspectiva mecanicista, el análisis por imágenes de núcleos, membranas, proteínas relacionadas con la polaridad76,77,78 y proteínas relacionadas con el citoesqueleto79,80,81 puede apoyar el estudio de la división celular y la morfogénesis. La biología de sistemas cuantitativa puede integrar este tipo de datos de imágenes a escalas moleculares, celulares y del organismo completo82,83,84,85. En el presente protocolo, estas aplicaciones más amplias deben considerarse como extensiones potenciales, más que como resultados directamente demostrados por los ejemplos representativos.
Divulgaciones
Los autores no tienen conflictos de intereses que declarar.
Agradecimientos
Agradecemos al Prof. Samuel H. Chung, Prof. Erin J. Cram, Prof. Javier Apfeld y al Dr. Noa William Franklin Grooms de la Universidad Northeastern, y al Prof. Chuanfu Dong de la Universidad Normal de Pekín por su apoyo técnico. Este trabajo fue financiado por el Proyecto Juvenil de la Fundación Nacional de Ciencias Naturales (Grant 22407016) y el Proyecto de la Fundación Nacional de Ciencias Naturales (Grant 22477010) concedidos al Dr. Pei Zhang.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Jeringas de insulina U-100 de calibre 28 | EasyTouch | B08589MG8D | Diseción de nematodos |
| Placas de Petri de 35 mm | Celltreat | 229638 | Cámara de imagen |
| Placas de Petri de 60 mm | Fisherbrand | AS4050 | Cultivo de nematodos |
| Agarosa | Bio-Rad | 1613100 | Preparación de cojín de agarosa |
| C. elegans RNAi Feeding Library (Ahringer) | Source BioScience Ltd. | N/A | Experimento de RNAi |
| C. elegans cepa: GFP::histona; mCherry::PH | Caenorhabditis Genetics Center | YC0154 | Cepa utilizada en este estudio |
| C. elegans cepa: GFP::HUM-2 | Sunybiotech | YC0381 | Cepa utilizada en este estudio |
| C. elegans cepa: him-5 (e1490) | Caenorhabditis Genetics Center | CB4088 | Cepa utilizada en este estudio |
| C. elegans cepa: N2, tipo silvestre | Caenorhabditis Genetics Center | N2 (Bristol) | Cepa utilizada en este estudio |
| C. elegans cepa: NMY-2::GFP; mCherry::histona | Caenorhabditis Genetics Center | YC0032 | Cepa utilizada en este estudio |
| C. elegans cepa: PH::GFP; mCherry::histona | Caenorhabditis Genetics Center | YC0029 | Cepa utilizada en este estudio |
| Microscopio de contraste de interferencia diferencial (DIC) | Olympus | BX53 | Imagen de nematodos |
| Microscopios estereoscópicos de disección | Nikon | SMZ745 | Observación de nematodos |
| E. coli OP50 | Caenorhabditis Genetics Center | OP50 | Fuente bacteriana de alimento |
| Suero bovino fetal (FBS) | N/A | N/A | Tampón de cultivo |
| Tampón de congelación (tampón S/glicerol) | N/A | N/A | Almacenamiento a largo plazo |
| Vidrio de cubreobjetos para hibridación | Invitrogen (Thermo Fisher Scientific) | H18200 | Preparación de cojín o cámara de agarosa |
| Isopropil β-D-1-tiogalactopiranósido (IPTG) | Invitrogen (Thermo Fisher Scientific) | 15529019 | Cultivo de nematodos |
| Medio Leibovitz L-15 | N/A | N/A | Tampón de cultivo |
| Clorhidrato de levamisol | N/A | N/A | Inmovilización de nematodos |
| Tampón M9 | N/A | N/A | Cultivo y montaje de nematodos |
| Vidrio para cubreobjetos de microscopio | Fisherbrand | 12541016 | Portaobjetos para imágenes |
| Incubadora digital mini | Benchmark Scientific | BMS-H2200-HC-E | Cultivo de nematodos |
| Polvo premezclado NGM | N/A | N/A | Cultivo de nematodos |
| Microscopio invertido Nikon Eclipse Ti2-E | Nikon | Ti2-E | Imagen de nematodos |
| Portaobjetos simples | Fisherbrand | 12550A3 | Portaobjetos para imágenes |
| Portaobjetos simples | Corning | 2947-75X25 | Preparación de cojín de agarosa |
| Microscopio confocal de disco giratorio | Olympus | SpinSR10 | Imagen de nematodos |
| Unidad confocal de disco giratorio | Yokogawa | CSU-X1 | Imagen de lapso de tiempo |
| Tetramisol | Sigma-Aldrich | L9756 | Anestesia de nematodos |
| Vaselina | Sangon Biotech | A510146-0500 | Portaobjetos para imágenes |
Referencias
- Corsi AK, Wightman B, Chalfie M. A transparent window into biology: a primer on Caenorhabditis elegans. Genetics. 2015;200(2):387-407.
- Ambros VR, et al. From nematode to Nobel: how community-shared resources fueled the rise of Caenorhabditis elegans as a research organism. Proc Natl Acad Sci U S A. 2025;122(48):e2522808122.
- Du Z, et al. De novo inference of systems-level mechanistic models of development from live-imaging-based phenotype analysis. Cell. 2014;156(1):359-72.
- Xiao L, et al. Defect-buffering cellular plasticity increases robustness of metazoan embryogenesis. Cell Syst. 2022;13(8):615-30.e9.
- Green RA, et al. Automated profiling of gene function during embryonic development. Cell. 2024;187(12):3141-60.e23.
- Yang M, Bai Y, Wang Z, Du Z. Intracellular buffering enables developmental robustness after genome doubling in C. elegans embryos. Cell Rep. 2026;45(3):117005.
- Laugsch M, Schierenberg E. Differences in maternal supply and early development of closely related nematode species. Int J Dev Biol. 2004;48(7):655-62.
- Guan G, Luo C, Tang HL, Tang C. Modulating cell proliferation by asymmetric division: a conserved pattern in the early embryogenesis of nematode species. MicroPubl Biol. 2024;10.17912/micropub.biology.001006.
- Large CRL, et al. Lineage-resolved analysis of embryonic gene expression evolution in C. elegans and C. briggsae. Science. 2025;388(6753):eadu8249.
- Zhang P, et al. Biosynthesis of modular signaling molecules requires functional diversification of carboxylesterases in Pristionchus pacificus. Commun Biol. 2025;8(1):1213.
- Brenner S. The genetics of Caenorhabditis elegans. Genetics. 1974;77(1):71-94.
- Sulston JE, Schierenberg E, White JG, Thomson JN. The embryonic cell lineage of the nematode Caenorhabditis elegans. Dev Biol. 1983;100(1):64-119.
- C. elegans Sequencing Consortium. Genome sequence of the nematode C. elegans: a platform for investigating biology. Science. 1998;282(5396):2012-8.
- Chung SH, et al. Femtosecond laser ablation reveals antagonistic sensory and neuroendocrine signaling that underlie C. elegans behavior and development. Cell Rep. 2013;4(2):316-26.
- Zhang H, Abraham N, Khan LA, Gobel V. RNAi-based biosynthetic pathway screens to identify in vivo functions of non-nucleic acid-based metabolites such as lipids. Nat Protoc. 2015;10(5):681-700.
- Huang X, et al. PIWI-interacting RNA expression regulates pathogenesis in a Caenorhabditis elegans model of Lewy body disease. Nat Commun. 2023;14(1):6137.
- Schnabel R, Hutter H, Moerman D, Schnabel H. Assessing normal embryogenesis in Caenorhabditis elegans using a 4D microscope: variability of development and regional specification. Dev Biol. 1997;184(2):234-65.
- Wang X, Hu B, Zhao Z, Tse YC. From primordial germ cells to spermatids in Caenorhabditis elegans. Semin Cell Dev Biol. 2022;127:110-20.
- L’Hernault SW. Spermatogenesis. In: Riddle DL, Blumenthal T, Meyer BJ, Priess JR, editors. C. elegans II. 2nd edition. Cold Spring Harbor Laboratory Press, Cold Spring Harbor, NY; 1997.
- Wang X, et al. Cortical recruitment of centralspindlin and RhoA effectors during meiosis I of Caenorhabditis elegans primary spermatocytes. J Cell Sci. 2021;134(3):jcs238543.
- Hu J, et al. Distinct roles of two myosins in C. elegans spermatid differentiation. PLoS Biol. 2019;17(4):e3000211.
- Kovacevic I, Orozco JM, Cram EJ. Filamin and phospholipase C-ε are required for calcium signaling in the Caenorhabditis elegans spermatheca. PLoS Genet. 2013;9(5):e1003510.
- Sadeghian F, Grooms NWF, Chung SH, Cram EJ. Tensions on the actin cytoskeleton and apical cell junctions in the C. elegans spermatheca are influenced by spermathecal anatomy, ovulation state and activation of myosin. Front Cell Dev Biol. 2024;12:1490803.
- Hoege C, Hyman AA. Principles of PAR polarity in Caenorhabditis elegans embryos. Nat Rev Mol Cell Biol. 2013;14(5):315-22.
- Simske JS, Hardin J. Getting into shape: epidermal morphogenesis in Caenorhabditis elegans embryos. Bioessays. 2001;23(1):12-23.
- Zhang H, Emmons SW. Regulation of the Caenorhabditis elegans posterior hox gene egl-5 by microRNA and the polycomb-like gene sop-2. Dev Dyn. 2009;238(3):595-603.
- Zhang N, et al. The C. elegans intestine as a model for intercellular lumen morphogenesis and in vivo polarized membrane biogenesis at the single-cell level: labeling by antibody staining, RNAi loss-of-function analysis and imaging. J Vis Exp. 2017;(128):e56100.
- Zhang N, et al. The C. elegans excretory canal as a model for intracellular lumen morphogenesis and in vivo polarized membrane biogenesis in a single cell: labeling by GFP-fusions, RNAi interaction screen and imaging. J Vis Exp. 2017;(128):e56101.
- Cui M, et al. A model of hereditary sensory and autonomic neuropathy type 1 reveals a role of glycosphingolipids in neuronal polarity. J Neurosci. 2019;39(29):5816-34.
- Li Z, et al. A collection of toolkit strains reveals distinct localization and dynamics of membrane-associated transcripts in epithelia. Cell Rep. 2021;35(5):109072.
- Cheng X, et al. Proteotoxic stress disrupts epithelial integrity by inducing MTOR sequestration and autophagy overactivation. Autophagy. 2022;19(1):241-55.
- Zhang P, et al. The centralspindlin complex regulates cytokinesis and morphogenesis in the C. elegans spermatheca. Development. 2023;150(2):dev200840.
- Wang YL, Grooms NWF, Civale SC, Chung SH. Confocal imaging capacity on a widefield microscope using a spatial light modulator. PLoS One. 2021;16(2):e0244034.
- Stiernagle T. Maintenance of C. elegans. WormBook. 2006;1-11.
- Hirsh D, Vanderslice R. Temperature-sensitive developmental mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):220-35.
- Davies T, et al. Using fast-acting temperature-sensitive mutants to study cell division in Caenorhabditis elegans. Methods Cell Biol. 2017;137:283-306.
- Ward S, Miwa J. Characterization of temperature-sensitive, fertilization-defective mutants of the nematode Caenorhabditis elegans. Genetics. 1978;88(2):285-303.
- Vanderslice R, Hirsh D. Temperature-sensitive zygote defective mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):236-49.
- Fujita M, Onami S. Cell-to-cell heterogeneity in cortical tension specifies curvature of contact surfaces in Caenorhabditis elegans embryos. PLoS One. 2012;7(1):e30224.
- Nishikawa M, Naganathan SR, Jülicher F, Grill SW. Controlling contractile instabilities in the actomyosin cortex. eLife. 2017;6:e19595.
- Kimble J, Hirsh D. The postembryonic cell lineages of the hermaphrodite and male gonads in Caenorhabditis elegans. Dev Biol. 1979;70(2):396-417.
- Onuaguluchi G, Igbo IN. Comparative local anaesthetic and antiarrhythmic actions of levamisole hydrochloride and lignocaine hydrochloride. Arch Int Pharmacodyn Ther. 1987;289(2):278-89.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Weisbart E, et al. CellProfiler plugins - an easy image analysis platform integration for containers and Python tools. J Microsc. 2024;296(3):227-34.
- Rueckl M, et al. SamuROI, a Python-based software tool for visualization and analysis of dynamic time series imaging at multiple spatial scales. Front Neuroinform. 2017;11:44.
- Kachur TM, Audhya A, Pilgrim DB. UNC-45 is required for NMY-2 contractile function in early embryonic polarity establishment and germline cellularization in C. elegans. Dev Biol. 2008;314(2):287-99.
- Schmutz C, Stevens J, Spang A. Functions of the novel RhoGAP proteins RGA-3 and RGA-4 in the germ line and in the early embryo of C. elegans. Development. 2007;134(19):3495-505.
- Chartier NT, et al. PAR-4/LKB1 mobilizes nonmuscle myosin through anillin to regulate C. elegans embryonic polarization and cytokinesis. Curr Biol. 2011;21(4):259-69.
- Knight AJ, Johnson NM, Behm CA. VHA-19 is essential in Caenorhabditis elegans oocytes for embryogenesis and is involved in trafficking in oocytes. PLoS One. 2012;7(7):e40317.
- Murata D, et al. GPI-anchor synthesis is indispensable for the germline development of the nematode Caenorhabditis elegans. Mol Biol Cell. 2012;23(6):982-95.
- Wong S, Weisman LS. Roles and regulation of myosin V interaction with cargo. Adv Biol Regul. 2021;79:100787.
- McLean D. Adobe Photoshop and Illustrator techniques. J Audiov Media Med. 2002;25(2):79-81.
- Gabel CV, et al. Neural circuits mediate electrosensory behavior in Caenorhabditis elegans. J Neurosci. 2007;27(28):7586-96.
- Chung SH, Sun L, Gabel CV. In vivo neuronal calcium imaging in C. elegans. J Vis Exp. 2013;(74):50357.
- McCarter J, Bartlett B, Dang T, Schedl T. On the control of oocyte meiotic maturation and ovulation in Caenorhabditis elegans. Dev Biol. 1999;205(1):111-28.
- L’Hernault SW. Spermatogenesis. WormBook. 2006;1-14.
- Pitayu-Nugroho L, et al. Kinetochore component function in C. elegans oocytes revealed by 4D tracking of holocentric chromosomes. Nat Commun. 2023;14(1):4032.
- Wang YL, et al. High-throughput submicron-resolution microscopy of Caenorhabditis elegans populations under strong immobilization by cooling cultivation plates. iScience. 2023;26(2):105999.
- Chung SH, et al. The role of the AFD neuron in C. elegans thermotaxis analyzed using femtosecond laser ablation. BMC Neurosci. 2006;7(1):30.
- Chung S, Maxwell I, Mazur E. Subcellular surgery and nanoneurosurgery [conference paper]. Presented at: Conference on Lasers and Electro-Optics; Baltimore, MD; 2007. p. 1-2.
- Chung SH, Mazur E. Femtosecond laser ablation of neurons in C. elegans for behavioral studies. Appl Phys A Mater Sci Process. 2009;96(2):335-41.
- Chung SH, Mazur E. Surgical applications of femtosecond lasers. J Biophotonics. 2009;2(10):557-72.
- Cai H, et al. Wedge prism approach for simultaneous multichannel microscopy. Sci Rep. 2019;9(1):17795.
- Chung SH, et al. Novel DLK-independent neuronal regeneration in Caenorhabditis elegans shares links with activity-dependent ectopic outgrowth. Proc Natl Acad Sci U S A. 2016;113(20):E2852-60.
- Grooms NWF, et al. Expression of thioredoxin-1 in the ASJ neuron corresponds with and enhances intrinsic regenerative capacity under lesion conditioning in C. elegans. FEBS Lett. 2023;597(14):1880-93.
- Wang YL, et al. Widefield targeted illumination microscopy enables optically-sectioned, motion-resilient imaging of neuronal fibers and their dynamics. Laser Photon Rev. 2025;19(24):e01980.
- Ghaemi R, Rezai P, Nejad FR, Selvaganapathy PR. Characterization of microfluidic clamps for immobilizing and imaging of Drosophila melanogaster larva’s central nervous system. Biomicrofluidics. 2017;11(3):034113.
- Bauer B, Mally A, Liedtke D. Zebrafish embryos and larvae as alternative animal models for toxicity testing. Int J Mol Sci. 2021;22(24):13417.
- Ho VWS, et al. Systems-level quantification of division timing reveals a common genetic architecture controlling asynchrony and fate asymmetry. Mol Syst Biol. 2015;11(6):MSB145857.
- Packer JS, et al. A lineage-resolved molecular atlas of C. elegans embryogenesis at single-cell resolution. Science. 2019;365(6459):eaax1971.
- Bao Z, et al. Automated cell lineage tracing in Caenorhabditis elegans. Proc Natl Acad Sci U S A. 2006;103(8):2707-12.
- Katzman B, Tang D, Santella A, Bao Z. AceTree: a major update and case study in the long term maintenance of open-source scientific software. BMC Bioinform. 2018;19(1):121.
- Cao J, et al. Establishment of a morphological atlas of the Caenorhabditis elegans embryo using deep-learning-based 4D segmentation. Nat Commun. 2020;11(1):6254.
- Guan G, et al. Cell lineage-resolved embryonic morphological map reveals signaling associated with cell fate and size asymmetry. Nat Commun. 2025;16(1):3700.
- Guan G, et al. EmbSAM: cell boundary localization and Segment Anything Model for fast images of developing embryos. Commun Biol. 2026;9(1):8.
- Goehring NW, et al. Polarization of PAR proteins by advective triggering of a pattern-forming system. Science. 2011;334(6059):1137-41.
- Zhang H, et al. Vesicular sorting controls the polarity of expanding membranes in the C. elegans intestine. Worm. 2013;2(1):e23702.
- Zhang H, et al. Clathrin and AP-1 regulate apical polarity and lumen formation during C. elegans tubulogenesis. Development. 2012;139(11):2071-83.
- Kajita A, Yamamura M, Kohara Y. Computer simulation of the cellular arrangement using physical model in early cleavage of the nematode Caenorhabditis elegans. Bioinformatics. 2003;19(6):704-16.
- Zhang H, et al. Apicobasal domain identities of expanding tubular membranes depend on glycosphingolipid biosynthesis. Nat Cell Biol. 2011;13(10):1189-201.
- Pimpale LG, Middelkoop TC, Mietke A, Grill SW. Cell lineage-dependent chiral actomyosin flows drive cellular rearrangements in early Caenorhabditis elegans development. eLife. 2020;9:e54930.
- Hench J, Henriksson J, Lüppert M, Bürglin TR. Spatio-temporal reference model of Caenorhabditis elegans embryogenesis with cell contact maps. Dev Biol. 2009;333(1):1-13.
- Richards JL, et al. A quantitative model of normal Caenorhabditis elegans embryogenesis and its disruption after stress. Dev Biol. 2013;374(1):12-23.
- Moore JL, Du Z, Bao Z. Systematic quantification of developmental phenotypes at single-cell resolution during embryogenesis. Development. 2013;140(15):3266-74.
- Wong MK, et al. Timing of tissue-specific cell division requires a differential onset of zygotic transcription during metazoan embryogenesis. J Biol Chem. 2016;291(24):12501-13.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente