Para estudiar las mutaciones de Mycobacterium tuberculosis relacionadas con la función génica y la resistencia a fármacos, se describen y comparan dos técnicas dirigidas de mutagénesis dirigida por sitio para introducir cambios en un fondo isogénico: intercambio alélico en dos pasos (AE) con un vector suicida, o recombinación con oligonucleótidos de ADN monocatenario. La mutagénesis se confirma mediante PCR y secuenciación del amplicón.
Artículo de método
Mutagénesis dirigida en Mycobacterium tuberculosis
* These authors contributed equally
En este artículo
Resumen
Resumen
Se requiere una manipulación precisa del genoma micobacteriano para estudiar el efecto de mutaciones específicas sin influencias confusas provenientes de los diversos contextos genéticos presentes en aislamientos clínicos. Esto es particularmente importante para investigar la función génica y los mecanismos de resistencia a fármacos, donde mutaciones del contexto genético pueden potenciar o suprimir los efectos de una mutación de interés. A continuación, se describen y comparan dos enfoques de mutagénesis dirigida por sitio específico: el intercambio alélico en dos pasos mediante un vector suicida y la recombinación mediada por oligonucleótidos, para introducir mutaciones definidas en un fondo isogénico de Mycobacterium tuberculosis.
El intercambio alélico en dos pasos utiliza un vector suicida que carece de un origen de replicación micobacteriano y que lleva un fragmento de ADN mutado, así como marcadores seleccionables como sacB para la sensibilidad a la sacarosa, lacZ para la selección azul-blanco, y genes de resistencia a antibióticos (kan o hyg). El proceso implica la generación del fragmento mutado mediante una reacción en cadena de la polimerasa (PCR) multipaso o mediante síntesis, su clonación en el vector, la electrotransferencia al M. tuberculosis y la selección de eventos de integración por recombinación simple (SCO) mediante la resistencia a antibióticos y la detección de colonias azul-blanco. A continuación, se realiza una contraselección con sacarosa y X-gal para eliminar las bacterias que portan la secuencia silvestre. Este método garantiza mutaciones estables y sin marcas, pero es lento y requiere mucho trabajo.
La recombinación mediada por recombinasas utiliza un plásmido que expresa una recombinasa, como el pJV75amber que expresa la recombinasa Che9c gp61 bajo un promotor de acetamidasa inducible, junto con un oligonucleótido de ADN de cadena sencilla (ssDNA) para introducir mutaciones precisas. Los transformantes se seleccionan en antibióticos adecuados y se confirman mediante PCR y secuenciación de Sanger. Este enfoque es más sencillo, rápido y más económico, pero puede estar limitado por una baja eficiencia de transformación, la necesidad de células competentes frescas y una eficiencia variable según la región genómica y el diseño del oligonucleótido.
Juntos, el intercambio alélico en dos pasos y la recombinación ofrecen estrategias complementarias para introducir mutaciones definidas en M. tuberculosis. Ambos métodos permiten la validación experimental de mutaciones, como variantes asociadas con la función génica y la resistencia a fármacos.
Introducción
El estudio de las mutaciones genómicas permite investigar la función de los genes y la resistencia a fármacos mediante una variedad de métodos. Sin embargo, el complejo fondo genético de los aislados clínicos que portan una mutación de interés a menudo complica la interpretación de los resultados, ya que numerosas mutaciones adicionales pueden interactuar, provocando efectos sinérgicos o antagónicos1. Aunque los enfoques basados en inteligencia artificial (IA) pueden predecir la resistencia, no pueden demostrarla concluyentemente ni determinar sus efectos secundarios2,3.
Los ensayos de fluctuación, que se basan en mutaciones espontáneas, pueden seleccionar eficazmente resistencia frente a factores de estrés conocidos, como fármacos antimicobacterianos4,5. Sin embargo, esta estrategia no dirigida requiere un cribado extenso y no garantiza el aislamiento de una mutación específica, por ejemplo, mutaciones novedosas en genes asociados a resistencia a fármacos observadas en aislados clínicos.
Se han desarrollado varios enfoques dirigidos, entre los cuales la mutagénesis dirigida abarca un conjunto de técnicas moleculares utilizadas para introducir sustituciones precisas de un solo nucleótido (mutaciones puntuales) en un gen de interés6. El procedimiento general incluye: (1) generar un fragmento de ADN donante o un plásmido que contenga el gen de interés con la mutación(es) puntual deseada, (2) introducir este ADN en la bacteria, (3) entregar la secuencia mutada al locus cromosómico diana, (4) promover la incorporación de la mutación mediante recombinación, y (5) seleccionar los mutantes recombinantes.
En esta publicación se describen dos estrategias distintas de mutagénesis dirigida para la manipulación específica de genes de M. tuberculosis, se comparan sus protocolos y se analizan las ventajas y desventajas de cada una. Los métodos aprovechan ya sea la vía natural de reparación por recombinación homóloga (HR) de micobacterias, denominada aquí también intercambio alélico en dos pasos (AE) con un vector suicida7, o un sistema de recombinación derivado de fagos codificado en un plásmido8.
El AE en dos pasos el método incorpora un vector de entrega suicida en el ADN cromosómico de un organismo mediante recombinación homóloga (HR). Este vector de entrega suicida contiene un casete flexible que forma parte de la serie de vectores pNIL/pGOAL y que ha sido ampliamente descrito7. Proporciona una integración precisa y estable para ediciones complejas, incluyendo la interrupción de genes e inserciones grandes. Los principios fundamentales de la AE mediante vectores suicidas y recombinación dirigida han sido establecidos en protocolos previos para micobacterias9,10, incluyendo eliminaciones génicas basadas en HR e introducción de mutaciones puntuales7. Las limitaciones de AE incluyen la posible in vitro estrés por antibióticos debido a múltiples marcadores de selección, riesgo de mutaciones espontáneas durante pasajes seriados, pasos de clonación intensivos en mano de obra y un proceso de selección en dos etapas que puede extenderse de 8 a 12 semanas.
En contraste, la recombinación utiliza la recombinasa Che9c gp61 del plásmido pJV75amber y oligonucleótidos de ADN de cadena sencilla (ADNss) para facilitar la mutagénesis dirigida y el cribado8,11. El plásmido episomal pJV75amber expresa la recombinasa Che9c gp61 (una proteína de hibridación de ADN de cadena sencilla homóloga a RecT de E. coli) bajo el control de un promotor inductible de acetamidasa8. La proteína recombinasa media el reconocimiento del ADNss, la hibridación y el intercambio alélico entre una plantilla de oligonucleótido de ADNss sintetizada exógenamente que contiene una mutación puntual y las cadenas de ADN homólogas endógenas8.
La recombinación elimina los pasos de clonación, reduciendo el cronograma a 4–6 semanas, lo que la convierte en ideal para la validación rápida de variantes de resistencia a fármacos en aislamientos clínicos. Sin embargo, la recombinación puede presentar eficiencia variable en ciertas regiones genómicas o provocar recombinación fuera del blanco (ilegítima) debido al uso de brazos de homología cortos, lo que requiere rondas repetidas de experimentación. Además, puede requerir un cribado extenso de colonias en ausencia de una selección contraria integrada.
Presentar ambos métodos codo a codo permite a los investigadores elegir uno u otro según las necesidades del proyecto: edición por recombinación homóloga asistida por enzimas (AE) para modificaciones robustas y sin marcas en genes esenciales frente a la recombinación mediada por fagos (recombineering) por su rapidez y simplicidad en la mutagénesis de alto rendimiento. En última instancia, estos enfoques facilitan estudios sobre la función génica, epistasia y mecanismos de resistencia sin interferencias por fondos genéticos confusos. Destacamos la idoneidad de AE para ediciones complejas, la velocidad de recombineering y la intensidad de mano de obra requerida por AE. Además, recombineering muestra dependencia de la región genómica, algo que no se enfatiza en protocolos previos basados en un solo método8. Aquí se presentan adaptaciones y mejoras específicas para la mutagénesis dirigida en M. tuberculosis.
Todos los experimentos que impliquen la manipulación de M. tuberculosis vivo deben realizarse por personal capacitado en una instalación de BSL-3, siguiendo los protocolos institucionales de bioseguridad y las evaluaciones de riesgo. La instalación debe contar con acceso controlado, flujo de aire a presión negativa y un sistema de escape con filtro HEPA, y los trabajos deben realizarse dentro de cabinas de seguridad biológica certificadas (Clase II). Además, siempre debe usarse equipo de protección personal (EPP), como un respirador purificador de aire con alimentación (PAPR) o respiradores N95, guantes, batas protectoras o mandiles, y protección ocular, mientras se esté dentro de una instalación de BSL-3. Todos los desechos, incluyendo medios de cultivo y materiales desechables, deben autoclavarse o descontaminarse químicamente antes de su extracción de la BSL-3.
Antes de su extracción del BSL3 para análisis posteriores como la PCR, los materiales cultivados, incluidos los pellet celulares, deben inactivarse por calor a 80 °C durante 60 min. Las muestras inactivadas se colocan luego en doble bolsa, se descontaminan la superficie con un detergente adecuado y etanol al 70%, y se transportan a un BSL2 para trabajos moleculares. Estas medidas de seguridad son importantes para minimizar el riesgo de formación de aerosoles durante procedimientos como la centrifugación o la pipeta, que podrían provocar exposición accidental.
Se deben usar gafas protectoras contra UV o una pantalla facial, y guantes durante la exposición a UV; las exposiciones deben realizarse únicamente en un sistema de irradiación UV cerrado para prevenir daños en la piel y los ojos.
Protocolo
Método A: intercambio alélico en dos pasos (AE)
NOTA: La recombinación homóloga proporciona un método eficaz para introducir mutaciones puntuales en el gen de interés de M. tuberculosis. La técnica consta de cinco fases: 1) generación y amplificación de una secuencia inserto; 2) construcción de un vector de entrega suicida; 3) entrega del ADN mutante al genoma micobacteriano; 4) transformación del plásmido que lleva el alelo mutante para generar un co-integrante; y 5) selección negativa para la resolución del co-integrante. Aunque este método puede aplicarse para construir mutantes de deleción, aquí el enfoque está en la generación de cepas con variantes de un solo nucleótido.
- Generación de un fragmento de ADN bicatenario para recombinación homóloga
NOTA: Cuando se investiga el efecto de un cambio en un solo nucleótido mediante intercambio alélico (AE), existen tres opciones para generar el fragmento o gen de interés que contenga la variante de un solo nucleótido (SNV). (1) Amplificar una región genómica que contenga un SNV de interés a partir de una cepa clínica mediante reacción en cadena de la polimerasa (PCR) y clonarla en un vector adecuado. (2) Adquirir un oligonucleótido personalizado sintetizado para portar la mutación puntual de interés. (3) Utilizar un método de PCR en tres pasos (descrito a continuación) para introducir la mutación puntual en el fragmento o gen de interés. Esta PCR de traslape introduce un cambio de nucleótido único precisamente en la posición diana de una secuencia genómica. Requiere dos conjuntos de cebadores e implica tres pasos: 1) amplificación por PCR de las regiones upstream y downstream por separado, 2) hibridación de los dos fragmentos traslapados y 3) amplificación del fragmento completo de ADN utilizando los cebadores externos.- Diseñe los cebadores externos para que se unan en los extremos 5' y 3' de las regiones upstream y downstream del gen, respectivamente. Incluya en estos cebadores externos una región de homología de 20 pares de bases (pb) con el gen, sitios de enzimas de restricción y una secuencia sobresaliente no codificante adicional de 6 pb en cada extremo del cebador, para permitir una digestión directa con enzimas de restricción durante los experimentos de clonación. Asegúrese de que los sitios de restricción estén presentes en el vector pero no en el gen de interés (Tabla de Materiales).
- Diseñe los cebadores centrales para que sean complementarios y porten el SNV de interés. Permita que los cebadores directo e inverso complementarios se traslapen en la mitad de las regiones upstream y downstream, incorporando el cambio de base nucleotídica en el centro del fragmento de ADN bicatenario.
- Utilice ADN bicatenario genómico de M. tuberculosis H37Rv como ADN molde en una mezcla de reacción de PCR de 25 µL (Figura 1) usando una polimerasa Taq de alta fidelidad con actividad correctora. Prepare las reacciones separadas de la siguiente manera: añada 5 µL de tampón GC (1× final, recomendado para ADN de M. tuberculosis rico en GC), 0.5 µL de dNTPs 10 mM (200 µM finales cada uno), 1.25 µL de cebador directo 10 µM (0.5 µM final), 1.25 µL de cebador inverso 10 µM (0.5 µM final), 0.25 µL de polimerasa (1 U final), 1 µL de ADN molde (50–100 ng), 0.75 µL de DMSO al 100% (3% final para moldes ricos en GC) y agua libre de nucleasas hasta un volumen final de 25 µL. Use los cebadores A y B en una reacción, y C y D en la otra (Figura 1A).
- Amplifique dos fragmentos de ADN por separado: la región upstream con los cebadores A y B, y la región downstream con los cebadores C y D (Figura 1A). Optimice las condiciones de ciclado según los cebadores utilizados y la longitud del amplicón, comenzando con una desnaturalización inicial a 98 °C durante 30 s; 30 ciclos de desnaturalización a 98 °C durante 10 s, hibridación a Tm (típicamente 55–65 °C para estos cebadores) durante 30 s, extensión a 72 °C durante 30 s por kilobase (kb); extensión final a 72 °C durante 5 min. Mantenga a 4 °C.
- Hibridice y extienda las regiones upstream y downstream combinando 5 µL de cada producto de PCR generado (del paso 1.4) en una nueva reacción de 25 µL (ajuste proporcionalmente las proporciones de los componentes, omitiendo la adición de cebadores) (Figura 1B). Utilice las mismas condiciones de ciclado pero reduzca el número de ciclos a 10–15.
- Para eliminar los cebadores en exceso de los productos de PCR del primer paso antes del tercer paso, una dilución (1:10 a 1:50) suele ser suficiente, pero para mayor pureza, utilice kits comerciales de purificación basados en columnas o extracción en gel si hay bandas inespecíficas presentes.
- En el último paso de amplificación, añada 2 µL del producto de PCR traslapado (del paso 1.5) a una nueva reacción de 25 µL con los cebadores A y D (0.5 µM finales cada uno) (Figura 1C). Utilice las mismas condiciones de ciclado que en el paso 1.4.
NOTA: Recuerde ajustar la temperatura de hibridación (Tm) y el tiempo de extensión para la nueva combinación de cebadores (cebadores A y D) y la longitud extendida del fragmento. - Verifique la amplificación mediante electroforesis en gel de agarosa; espere una sola banda del tamaño predicho, sin manchas difusas.
NOTA: No deseche el gel. Se utilizará en el paso 2.1.
- Construcción del vector para secuenciación del fragmento de ADN bicatenario que contiene el SNV
NOTA: Esta sección describe el segundo paso del AE. El fragmento generado de interés se clona en un vector de secuenciación para permitir la propagación del plásmido y obtener múltiples copias para una clonación más eficiente en pasos posteriores.- Prepare células de E. coli competentes químicamente según el método de Green y Rogers12.
- Extraiga el fragmento de ADN bicatenario amplificado por PCR que contiene el SNV de interés del paso 1.8 del gel utilizando una cuchilla limpia y purifíquelo usando un kit comercial de purificación de gel y PCR según el protocolo del fabricante. Mida la concentración de ADN mediante espectrofotometría; busque un rango de 50–100 ng/µL. Observe una solución clara tras la purificación.
- Ligue el fragmento lineal de ADN en un vector de secuenciación (por ejemplo, pJET1.2) usando una ligasa adecuada. Realice las ligaciones en una reacción de 10 µL: añada 1 µL de tampón 10× para ligasa, 50 ng de vector, 150 ng de inserto (relación molar 3:1), 1 µL de ligasa de ADN (400 U/µL) y agua hasta 10 µL; incube a 4 °C durante la noche e inactívelo incubando durante 10 min a 65 °C.
- Transforme la construcción del plásmido en células competentes químicamente de E. coli añadiendo 5 µL de ADN de plásmido ligado (véase paso 2.3) a 100 µL de células competentes y mezcle suavemente golpeando el tubo. Incube la mezcla en hielo durante 30 min. Someta las células a choque térmico a 42 °C durante 90 s, luego regrese inmediatamente el tubo al hielo durante 2 min. Añada 900 µL de medio Luria-Bertani (LB) e incube las células a 37 °C con agitación (200 rpm) durante 1 h para permitir la recuperación.
- Recupere las células mediante centrifugación (3.000 × g durante 10 min) y deseche el medio LB. Resuspenda las células recombinantes en 100 µL de medio LB fresco, plaque 50 µL en agar LB que contenga los antibióticos adecuados e incube estáticamente a 37 °C durante la noche. Espere entre 50 y 500 colonias por placa.
- Analice las colonias para detectar la presencia del fragmento de ADN mediante PCR de colonias, seleccionando 1–10 colonias individuales y añadiendo las células de cada colonia a una reacción de PCR, como se describe en el paso 1.3 con los cebadores A y D. La PCR se realiza según se describe en el paso 1.4.
- Seleccione colonias positivas por PCR (normalmente 5–10) y cultívelas durante la noche en 5 mL de medio LB con antibióticos a 37 °C con agitación a 200 rpm.
- Prepare un stock glicerolado a -80 °C de cada cultivo nocturno. Extraiga ADN plasmídico usando un kit comercial de purificación de miniprep y realice secuenciación Sanger para confirmar la secuencia del fragmento de ADN bicatenario y la presencia del SNV. Adicionalmente, utilice mapeo con enzimas de restricción (RE) para asegurar que el fragmento del tamaño correcto se ha incorporado en el plásmido de secuenciación. Verifique mediante electroforesis en gel; espere fragmentos que coincidan con los tamaños predichos.
- Construcción del vector de entrega suicida
NOTA: Esta sección describe la preparación final del vector de entrega suicida. Los dos vectores de entrega suicida ampliamente utilizados son p1NIL y p2NIL, que difieren únicamente en los sitios de corte de las enzimas de restricción en sus sitios múltiples de clonación. Este protocolo se refiere a p2NIL (Tabla de Materiales). Para facilitar la construcción del vector, consulte los mapas de plásmidos de p2NIL y pGOAL19 para identificar sitios de restricción únicos.- Realice digestión con enzimas de restricción para eliminar el fragmento de ADN verificado que contiene el SNV del paso 2.8, del vector de secuenciación, usando las enzimas apropiadas (por ejemplo, HindIII y KpnI). En una reacción separada, digiera el vector de entrega suicida (por ejemplo, p2NIL) con las mismas enzimas. Realice ambas digestiones a gran escala (1 µg de ADN) en una reacción de 50 µL: añada 10 µL de tampón 10×, 1 µL de cada enzima (10 U/µL), 1 µg de ADN y agua libre de nucleasas hasta un volumen final de 50 µL; incube a 37 °C durante 1 h. Inactive por calor si es necesario, según la recomendación del fabricante.
- Se pare los fragmentos de ADN mediante electroforesis en gel de agarosa. Observe bandas claras en los tamaños esperados. Extraiga del gel el vector p2NIL linealizado y el fragmento de ADN que contiene el SNV y purifíquelos usando un kit comercial de purificación de gel y PCR.
- Mida las concentraciones de ADN mediante espectrofotometría y calcule el volumen de ADN necesario para lograr una relación molar inserto-vector de 3:1 usando 50 ng de ADN del vector p2NIL. Realice las ligaciones en una reacción de 10 µL: añada 1 µL de tampón 10× para ligasa, 50 ng de vector, 150 ng de inserto (3:1 molar), 1 µL de ligasa T4 de ADN (400 U/µL) y agua hasta 10 µL; incube a 4 °C durante la noche.
- Transforme el vector ligado con el inserto en células competentes de E. coli (véase paso 2.4). Plaque la transformación en agar LB con 50 μg/mL de kanamicina (Kan). Incube a 37 °C durante la noche.
- Somete las colonias resultantes (p2NIL con el fragmento de ADN que contiene el SNV, denominado aquí p2NIL_insert) a PCR de colonias (véase paso 2.6) y electroforesis en gel de agarosa para confirmar la presencia del fragmento de ADN que contiene el SNV. Realice la PCR según se describe en el paso 1.3, usando los cebadores A y D optimizados en el paso 1.7.
- Inocule una colonia que contenga el vector p2NIL_insert correctamente construido en 10 mL de medio LB con Kan a 37 °C, agitando a 200 rpm durante la noche. Prepare stocks congelados (use 1–2 mL de cultivo) y realice miniprep para aislar p2NIL_insert.
- Introduzca marcadores seleccionables de la serie de vectores pGOAL (pGOAL17 o pGOAL19) en p2NIL_insert digiriendo tanto pGOAL como p2NIL_insert con la enzima de restricción PacI en reacciones separadas de 50 µL (véase paso 3.1).
- Se pare los fragmentos resultantes mediante electroforesis en gel de agarosa, extraiga los fragmentos de interés y purifíquelos usando un kit comercial de purificación de gel y PCR.
- Desfosforile el p2NIL_insert linealizado para prevenir la auto-ligación de los extremos 5' y 3' mediante tratamiento con fosfatasa alcalina: añada 1 unidad/µg de ADN del fragmento en una reacción de 20 µL con 2 µL de tampón 10× y agua; incube durante 10 min a 37 °C, seguido de inactivación por calor durante 2 min a 75 °C.
NOTA: Cuando sea necesario prevenir la auto-ligación, el ADN del vector se desfosforila usando 1 unidad/µg de fosfatasa alcalina rAPid e incuba para inactivar por calor. - Ligue el casete del marcador seleccionable de pGOAL en el p2NIL_insert desfosforilado para generar p2NIL_insert_SM en una reacción de 10 µL (véase paso 2.3) y transforme en células competentes químicamente de E. coli (véase paso 2.4).
- Plaque las células en agar LB con el antibiótico adecuado (50 µg/mL Kan y/o 200 µg/mL Hyg) y 50 µg/mL de X-gal para confirmar la funcionalidad de los marcadores de selección. Incube a 37 °C durante la noche; espere colonias azules que indiquen actividad de LacZ.
- Confirme la sensibilidad a la sacarosa rayando colonias azules individuales en agar LB que contenga antibióticos, con y sin 2% de sacarosa, para verificar la sensibilidad a la sacarosa.
- Confirme la construcción final del vector de entrega suicida mediante mapeo con enzimas de restricción. Verifique los patrones de fragmentos esperados purificando el plásmido de E. coli. Realice mapeo de plásmidos con enzimas de restricción para comparar el patrón de restricción con el predicho por el archivo de secuencia del plásmido.
- Generación de M. tuberculosis que porta SNV mediante recombinación homóloga
NOTA: Un vector de entrega suicida se introduce en el ADN genómico mediante recombinación homóloga, seguido de un método de selección en dos pasos para seleccionar primero y luego eliminar los marcadores seleccionables. Los siguientes pasos se realizan bajo condiciones de nivel de bioseguridad 3.
NOTA: El paso 1–11 describe la selección de una cepa de M. tuberculosis co-integrante.- Prepare células electrocompetentes de M. tuberculosis recolectando células a una DO600 de 0.6–1.0 y lavándolas tres veces en 1/50 del volumen de glicerol frío al 10%, seguido de resuspensión en glicerol al 10%. La concentración celular debe ser de aproximadamente 1011 células por mL, y puede almacenarse a -80 °C10.
- Coloque 10 µg de ADN plasmídico en una placa de Petri en un sistema de irradiador UV y expóngalo a luz UV hasta que la energía alcance 100 mJ/cm2.
- Añada 10 µg de ADN plasmídico pretratado con UV o 6 µL de tampón Tris-EDTA (TE) (control negativo) a 400 µL de células electrocompetentes de M. tuberculosis en tubos microcentrífugos separados de 1.5 mL. Mezcle suavemente por pipeteo.
- Transfiera la mezcla a una cubeta de electro poración de 0.2 cm y electro pore con un solo pulso de 2.5 kV, 25 µF y resistencia de 1.000 Ω. Monitoree la constante de tiempo (óptima 15–25 ms). Deseche si ocurre arco eléctrico.
- Resuspenda las células electro poradas en 600 µL de medio 7H9-OADC y transfiera las células a tubos estériles de 2 mL con tapa roscada (con anillo O).
- Incube las células transformadas durante 24–48 h a 37 °C.
- Recupere las células mediante centrifugación a 3.000 × g durante 10 min a temperatura ambiente. Espere un precipitado visible. Retire el medio de las células sedimentadas.
- Raye las células en placas de agar 7H11-OADC que contengan los antibióticos adecuados (20 µg/mL Kan y/o 50 µg/mL Hyg) y 50 µg/mL de X-gal.
NOTA: Añada X-gal al agar 7H11-OADC enfriado (50 °C) antes de verter las placas. El X-gal puede degradarse durante incubaciones prolongadas a 37 °C (3–4 semanas) requeridas para M. tuberculosis, lo que podría reducir la sensibilidad del cribado azul-blanco debido a su inestabilidad térmica. Almacene las placas previamente vertidas a 4 °C en la oscuridad hasta por 2 semanas para minimizar la degradación. Si se observa una coloración tenue, considere el método de subcapa de X-gal: vierta placas de agar 7H11-OADC sin aditivos, déjelas solidificar, levante ligeramente el agar y añada 200–500 µL de solución de X-gal (20 mg/mL en DMF) debajo del agar antes de volver a sellar e incubar. Esto reduce la exposición directa al calor durante el almacenamiento y la incubación. - Incube a 37 °C durante 21 días. Las colonias que hayan completado con éxito el primer AE aparecerán azules, serán sensibles a la sacarosa y resistentes a los antibióticos (Figura 2). Las cepas de M. tuberculosis con recombinación simple (SCO) contienen tanto la región tipo salvaje como la región que porta el SNV.
- Seleccione colonias SCO e inocule 5 mL de 7H9-OADC suplementado con 0.05% de Tween 80 (a partir de aquí, 7H9-OADC-Tween) y el antibiótico adecuado. Incube a 37 °C durante 7 días.
- Para confirmar la sensibilidad a la sacarosa, raye cada cultivo en una placa de agar 7H11-OADC que contenga 2% de sacarosa. Incube a 37 °C durante 21 días. Espere que los cultivos SCO no crezcan en sacarosa. Continúe utilizando los cultivos SCO del paso 4.10 que mostraron sensibilidad a la sacarosa.
NOTA: El paso 12–18 describe la selección de la resolución de la cepa co-integrante de M. tuberculosis. - Subcultive las colonias SCO en 5 mL de 7H9-OADC-Tween (sin antibióticos) e incube durante 7 días a 37 °C para seleccionar la resolución del co-integrante (DCO).
- Raye 100 µL en placas de agar 7H11-OADC con 2% de sacarosa y X-gal (50 µg/mL). Incube a 37 °C durante 21 días. Aunque debe confirmarse, espere colonias blancas que sean sensibles a los antibióticos y resistentes a la sacarosa si el segundo paso de intercambio alélico fue exitoso (Figura 2).
- Seleccione 10–30 colonias individuales DCO e inocúlelas en 5 mL de 7H9-OADC-Tween (sin antibiótico). Incube durante 7 días a 37 °C.
- Para confirmar la resolución del armazón vectorial integrado, realice pruebas de parche en kanamicina y, cuando corresponda, en higromicina (para construcciones pGOAL19). Adicionalmente, realice pruebas de contraselección con sacarosa según el vector utilizado (pGOAL17 o pGOAL19): raye colonias en placas de agar 7H11-OADC que contengan ya sea 50 µg/mL de Hyg o 2% de sacarosa, incube a 37 °C hasta por 21 días. Las colonias que hayan resuelto el armazón vectorial integrado crecerán en la placa que contiene 2% de sacarosa, pero no en las placas que contengan higromicina.
- Realice PCR de colonias calentando una alícuota de 200 µL de los cultivos DCO de M. tuberculosis a 80 °C durante 60 min. Centrifugue los cultivos hervidos a 15.000 × g durante 15 min a temperatura ambiente para formar un precipitado; use el sobrenadante (que contiene ADN) para la amplificación por PCR. Prepare la PCR según se describe en el paso 1.3, con los cebadores A y D. Realice la PCR según se describe en el paso 1.4.
- Se pare los fragmentos resultantes mediante electroforesis en gel de agarosa. Extraiga los fragmentos de interés y purifíquelos usando un kit comercial de purificación de gel y PCR según el protocolo del fabricante.
- Se cuencie el producto de PCR mediante el método de Sanger para confirmar la presencia del SNV. Analice los resultados alineando el fragmento de ADN secuenciado con el genoma de referencia de M. tuberculosis H37Rv (GenBank NC_000962.2). Adicionalmente, realice secuenciación del genoma completo de las cepas progenitoras y mutantes para asegurar que no se adquirieron mutaciones fuera del blanco durante el cultivo.
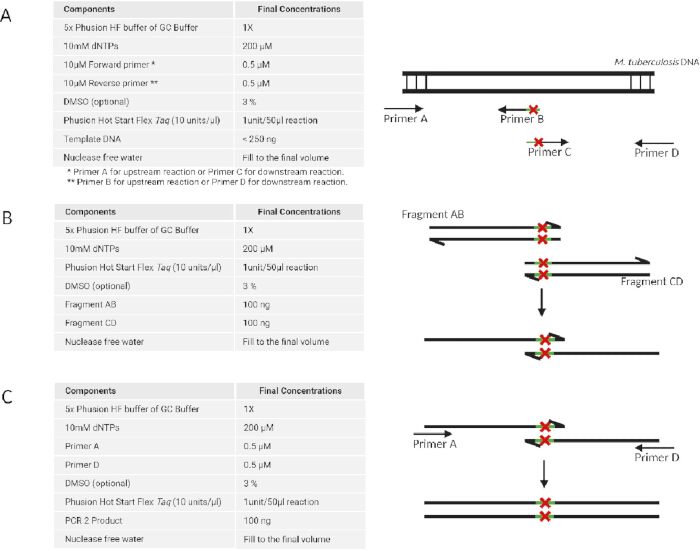
Figura 1: Generación de fragmentos de ADN bicatenario que contienen una variante de un solo nucleótido mediante un método de PCR en múltiples pasos. La generación del fragmento de ADN implica tres pasos: (A) Amplificación por PCR de las regiones aguas arriba y aguas abajo por separado utilizando dos conjuntos de cebadores. (B) Las regiones aguas arriba y aguas abajo se hibridan para formar un único fragmento solapado. (C) Amplificación adicional del fragmento completo de ADN utilizando los cebadores externos. Haga clic aquí para ver una versión más grande de esta figura.
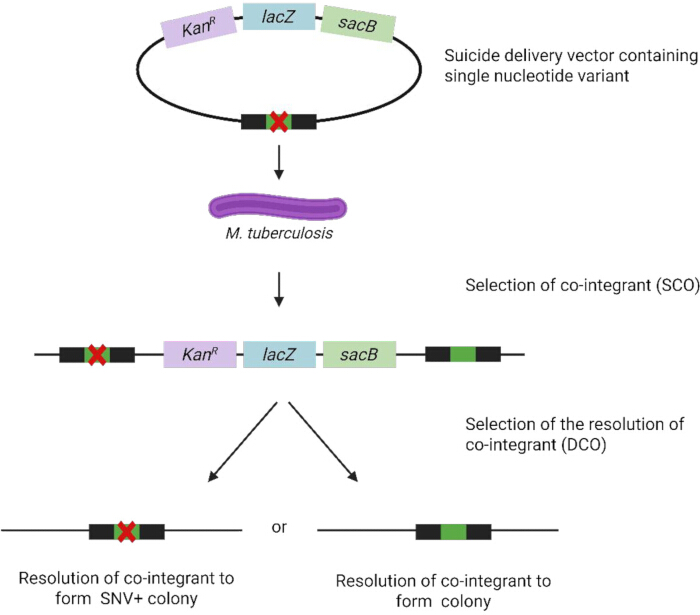
Figura 2: Construcción de un M. tuberculosis cepa que porta una SNV para recombinación homóloga. Creado en BioRender (https://BioRender.com). Haga clic aquí para ver una versión más grande de esta figura.
Método B: Recombinación genética
NOTA: La recombinación comienza con la electrotransformación de M. tuberculosis con tres componentes: el plásmido de recombinación pJV75amber, el oligonucleótido de ADN monocatenario de 63 pb JCV198 (para restaurar la resistencia a higromicina en el plásmido) y un oligonucleótido de ADN monocatenario de 63 pb que lleva la mutación puntual deseada. Los transformantes se analizan luego mediante PCR de colonias y secuenciación de Sanger. La composición para la digestión con enzima de restricción de pJV75amber se detalla en Tabla 1. Los siguientes pasos se realizan bajo condiciones de nivel de bioseguridad 3:
| Reactivos | Tubo A (µL) | Tubo B (µL) | Tubo C (µL) | Tubo D (µL) |
| Buffer B 10x | 2 | - | 2 | 2 |
| Buffer M 10x | - | 2 | - | - |
| Agua libre de nucleasas | 16 | 15 | 15 | 13 |
| Aliquotas de ADN pJV75 ámbar | 2 | 2 | 2 | 2 |
| Enzima Dra1 | - | 1 | - | 2 |
| Enzima EcoRv | - | - | 1 | 1 |
| Volumen final de reacción | 20 | 20 | 20 | 20 |
Tabla 1: Digestión con enzimas de restricción: ADN pJV75amber.
- M. tuberculosis transformación con pJV75amber
- Prepare células electrocompetentes de M. tuberculosis según se describe en el paso 4.1 del Método A.
- Añada 100 ng de ADN plasmídico pJV75amber o 5 µL de agua libre de nucleasas (control negativo) a 95 µL de células electrocompetentes de M. tuberculosis en tubos microcentrífugos separados de 1,5 mL. Mezcle suavemente mediante pipeteo.
- Transfiera a dos cubetas de electro poración separadas (brecha de 0,2 cm) e incube a temperatura ambiente durante 30 min. Asegúrese de que la suspensión celular se sedimente en el fondo de la cubeta (golpee suavemente para eliminar burbujas, si es necesario).
- Coloque la cubeta en la cámara de muestra del electro porador y aplique el impulso con una resistencia de 1000 Ω, un voltaje de 2,5 kV y una capacitancia de 25 µF. Monitoree la constante de tiempo (óptima entre 15 y 25 ms). Descarte si ocurre arco eléctrico.
- Añada inmediatamente 900 µL de 7H9-OADC-Tween y mezcle pipeteando hacia arriba y hacia abajo 10 veces.
- Transfiera las células (volumen total de 1,0 mL) a dos tubos de 50 mL, uno para la muestra y otro para el control, e incube durante 48 h a 37 °C.
- Recoja las células mediante centrifugación a 3.000 × g durante 15 min a 37 °C. Espere un pellet visible. Retire el medio de las células sedimentadas. Resuspenda en 200 µL de 7H9-OADC-Tween.
- Siembre 100 µL de cultivo en placas de agar 7H11-OADC que contengan 25 µg/mL de Kan.
- Incube las placas durante 21 días a 37 °C.
- Prueba de PCR en colonias para confirmar pJV75amber
NOTA: Consulte el protocolo general de PCR en colonias (ver Método A, paso 2.6) con las siguientes modificaciones específicas para M. tuberculosis:- Seleccione colonias individuales de bacterias transformadas con pJV75amber y colóquelas en tubos microcentrífugos de 15 mL con 7H9-OADC-Tween y Kan (25 µg/mL).
- Incube a 37 °C durante 7 días.
- Transfiera 200 µL del cultivo a tubos de centrifugación de 1,5 mL, guardando el resto a 4 °C, o como alícuotas con glicerol al 50 % a -80 °C para su uso en el paso 3.1 del Método B.
- Liberar el ADN plasmídico de las células de M. tuberculosis calentando el cultivo durante 60 min a 80 °C.
- Sedimente las células mediante centrifugación a 16.000 × g durante 15 min a temperatura ambiente.
- Realice PCR utilizando el cebador directo (KANR_F) y el cebador inverso (KANR_R): añada 12,5 μL de mezcla maestra Taq, 1,25 μL de cada cebador (concentración final 0,5 μM), 1 μL de ADN molde (sobrenadante del paso 2.5 del Método B) y agua hasta completar 25 μL. Utilice condiciones de ciclado optimizadas para el conjunto de cebadores del gen de la kanamicina (aph): desnaturalización inicial a 95 °C durante 3 min; 35 ciclos de 95 °C durante 30 s, 55 °C durante 30 s y 72 °C durante 45 s; extensión final a 72 °C durante 5 min. Mantenga a 4 °C.
- Analice en un gel de agarosa al 1 % a 150 V durante 45 min. Las colonias que produzcan la banda esperada de 700 pb del gen aph se confirman como portadoras de pJV75amber; seleccione estas para la recombinación dirigida posterior.
- Recombinación dirigida en células electrocompetentes de M. tuberculosis transformadas con pJV75amber
- Utilizando los cultivos de colonia única confirmados con pJV75amber del paso 2.2 (Método B), inocule 20 mL de 7H9-OADC-Tween que contenga Kan (25 μg/mL) y 0,2 % de succinato.
- Incube a 37 °C hasta que la DO600 alcance 0,6 (fase de crecimiento logarítmico medio) para preparar células competentes de M. tuberculosis (ver Método A, paso 4.1).
- Añada acetamida hasta una concentración final de 0,2 %.
- Incube a 37 °C durante la noche.
- Prepare cubetas de electro poración etiquetadas (brecha de 0,2 cm), cada una con 100 µL de células competentes inducidas de M. tuberculosis, y añada oligonucleótidos de ADN monocatenario para recombinación dirigida según se indica en Tabla 2:
- Muestra: Añada 1 µg del oligonucleótido de ADN monocatenario JCV198 y 1 µg del oligonucleótido de recombinación dirigida con la secuencia de interés.
- Control positivo: Añada 1 µg del oligonucleótido de ADN monocatenario JCV198.
- Control negativo: Añada 2 µL de agua libre de nucleasas (sin ADN).
- Mezcle suavemente mediante pipeteo.
- Electropore y recupere las células según se describe en los pasos 1.3 a 1.7 del Método B.
- Siembre 100 µL de los cultivos de transformación en placas de agar 7H11-OADC con y sin Hyg (50 µg/mL).
- Incube las placas durante 21 días a 37 °C.
- Selección de M. tuberculosis recombinante para confirmar la mutación puntual insertada
- Seleccione colonias individuales de células recombinantes de M. tuberculosis e inóquelas en 5 mL de 7H9-OADC-Tween con Hyg (50 µg/mL).
- Incube a 37 °C durante 7 días.
- Transfiera alícuotas de 200 µL de cada cultivo nocturno a tubos microcentrífugos estériles de 1,5 mL. Guarde los cultivos restantes a 4 °C (o prepare alícuotas con glicerol) hasta que la PCR y la secuenciación Sanger identifiquen las colonias que portan la SNV de interés. Inactivar por calor calentando a 80 °C durante 1 h, centrifugar a 16.000 × g durante 5 min a temperatura ambiente para sedimentar los residuos.
- Realice PCR y secuenciación Sanger en el sobrenadante para confirmar la presencia de la SNV de interés. Verifique mediante alineamiento al genoma de referencia; espere la SNV sin mutaciones adicionales.
- Para acelerar la confirmación por PCR en colonias de pJV75amber en M. tuberculosis (ver Método B, paso 2), considere un método de lisis directa usando Chelex-100:
- Seleccione una colonia individual (conservando algo de material viable) directamente en 100 µL de suspensión al 5 % de Chelex-100 en un tubo de 1,5 mL, vortexee para resuspender, hiérvala a 100 °C durante 10 min, centrifugue a 16.000 × g durante 5 min, y utilice 1–2 µL del sobrenadante clarificado como molde para PCR.
NOTA: Este procedimiento evita el paso de cultivo líquido de 7 días, reduciendo el tiempo total de una semana a un día, y aún así proporciona suficiente ADN plasmídico para la amplificación de aph. - Monitoree posibles inhibiciones de PCR o resultados falsos negativos debido a una lisis incompleta en micobacterias, causada por la pared celular gruesa de ácidos micólicos.
- Si los resultados son inconsistentes, pruebe simultáneamente el método de lisis directa con Chelex y el método de lisis por calor en el mismo conjunto de colonias para comparar sensibilidad y fiabilidad.
- Seleccione una colonia individual (conservando algo de material viable) directamente en 100 µL de suspensión al 5 % de Chelex-100 en un tubo de 1,5 mL, vortexee para resuspender, hiérvala a 100 °C durante 10 min, centrifugue a 16.000 × g durante 5 min, y utilice 1–2 µL del sobrenadante clarificado como molde para PCR.
| Muestras | Competentes M. tuberculosis|pJV75amber | JCV198 | ADN monocatenario de interés | Agua libre de nucleasas |
| A: muestra | 100 μL | 1 μL | 1 μL | n/a |
| B: control positivo | 100 μL | 1 μL | n/a | 1 μL |
| C: control negativo | 100 μL | n/a | n/a | 2 μL |
Tabla 2: Configuración experimental para la transformación con oligonucleótidos de ADN monocatenario.
Resultados
Intercambio alélico en dos pasos
Amplificación por PCR del fragmento de ADN rv0678 A97G flanqueado por sitios de enzimas de restricción
Las regiones aguas arriba y aguas abajo de M. tuberculosis H37Rv rv0678 (1413 pb cada una) se amplificaron mediante PCR. Este paso aseguró la incorporación de un cambio de nucleótido único c.97A>G en rv0678 (Thr33Ala), así como sitios de restricción que permiten la clonación en el vector p2NIL. Se confirmó mediante electroforesis en gel de agarosa la presencia de bandas correspondientes al tamaño esperado del fragmento, aproximadamente 1400 pb (Figura 3). Las bandas de ADN se purificaron del gel, obteniéndose 67,9 ng/µL y 40,50 ng/µL de los fragmentos de ADN aguas arriba y aguas abajo, respectivamente.
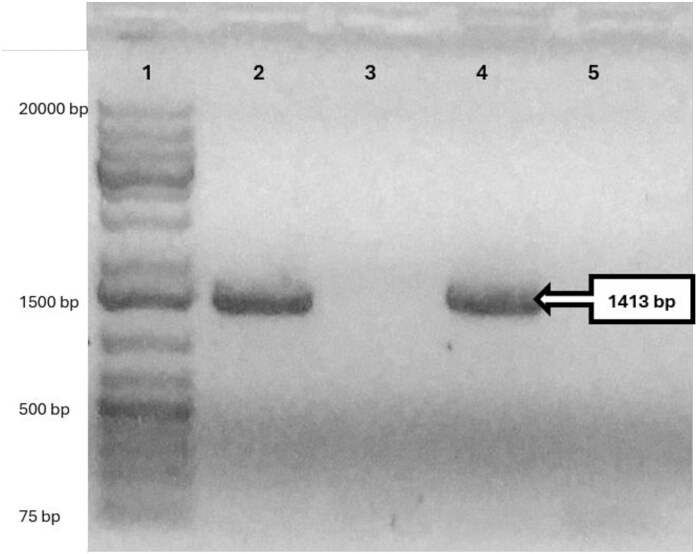
Figura 3: Amplificación por PCR de las regiones upstream (1413 pb) y downstream (1413 pb) de rv0678 para la construcción del vector de entrega suicida. Se utilizó un gel de agarosa al 0,5 % para confirmar la amplificación exitosa de los fragmentos upstream y downstream de rv0678. Carril 1: marcador de ADN de 1 kb; carril 2: producto de PCR de la región upstream de rv0678; carril 3: control negativo para la amplificación de la región upstream de rv0678; carril 4: producto de PCR de la región downstream de rv0678; carril 5: control negativo para la amplificación de la región downstream de rv0678. Haga clic aquí para ver una versión más grande de esta figura.
El fragmento completo de rv0678 que contiene el cambio central del nucleótido c.97A>G se generó mediante PCR de traslape de los fragmentos upstream y downstream, obteniendo un único fragmento de 2825 pb, confirmado por electroforesis en gel (Figura 4).
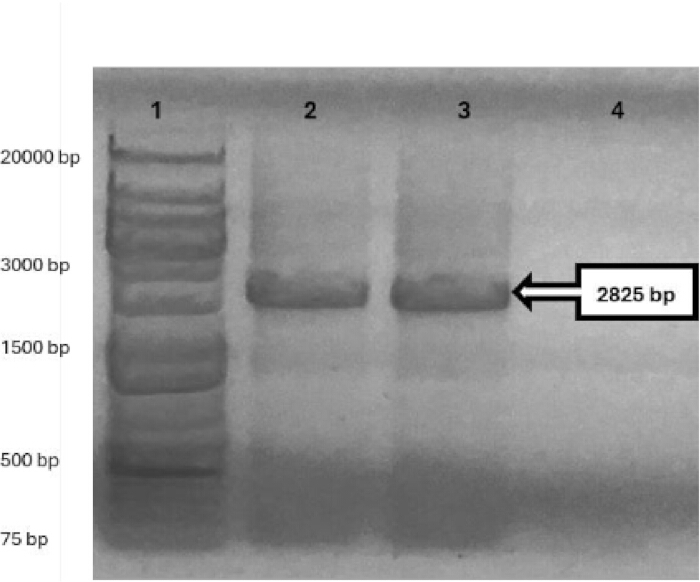
Figura 4: PCR de solapamiento del fragmento completo de ADN rv0678 (2825 pb). Se utilizó un gel de agarosa al 0,5 % para confirmar el solapamiento exitoso de las regiones upstream y downstream y generar el fragmento completo de ADN rv0678 que contiene la mutación A97G. Carril 1: fragmento de ADN de 1 kb; carriles 2 y 3: fragmento completo rv0678; carril 4: control negativo. Haga clic aquí para ver una versión ampliada de esta figura.
Los productos de PCR se purificaron utilizando una columna para obtener 126,6 ng/µL de ADN rv0678 purificado, el cual luego se ligó al vector plasmídico de secuenciación. La secuenciación Sanger del ADN plasmídico (pJET1.2_rv0678) aislado de colonias simples de E. coli (ampR) recuperadas de placas de transformación confirmó una colonia de E. coli de pJET1.2_rv0678 que contenía la mutación deseada ACC > GCC en la posición del nucleótido 97. No se detectaron mutaciones fuera del blanco dentro del gen. Se utilizó una digestión doble con enzimas de restricción (HindIII y KpnI) para excindir el inserto de ADN del vector circular pJET1.2_rv0678. Esto se separó mediante electroforesis en gel, confirmando los tamaños correctos del vector pJET1.2 (2974 pb) y del inserto rv0678 (2825 pb). El inserto se purificó a partir de cortes de gel excindidos y se ligó al vector p2NIL (4418 pb), previamente digerido con HindIII y KpnI (Figura 5), para crear p2NIL_rv0678 (7243 pb); el constructo se confirmó mediante mapa de restricción.
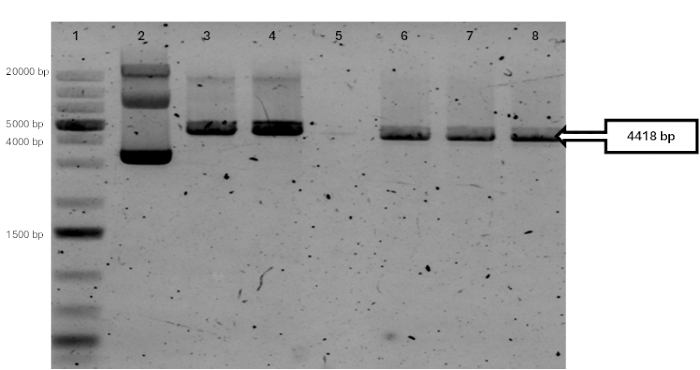
Figura 5: Análisis por digestión con enzimas de restricción del ADN del plásmido p2NIL (4753 pb). Un gel de agarosa al 1% confirmó la digestión doble exitosa del p2NIL con HindIII y KpnI, produciendo un fragmento vectorial más grande (4418 pb), que porta el casete aph, y un fragmento más pequeño (335 pb), no visible debido a las condiciones de electroforesis, en las carriles 6–8. Controles: carril 5, sin material de ADN; carril 2, p2NIL circular sin digerir; carril 3, p2NIL linealizado con HindIII (4753 pb); carril 4, p2NIL linealizado con KpnI (4753 pb). Todos los fragmentos se separaron en relación con el carril 1, una escalera de ADN de 1 kb. Haga clic aquí para ver una versión más grande de esta figura.
Para construir los vectores suicidas finales, se linealizó p2NIL_rv0678, aislado de E. coli, con la enzima PacI de alta fidelidad (HF) y se desfosforiló para evitar la recircularización. El fragmento de ADN del casete marcador flexible de pGOAL19 (7949 pb; lacZ, sacB y hph) también se escindió mediante digestión con la enzima de restricción PacI-HF. Los fragmentos de ADN se purificaron a partir de los cortes de gel. El fragmento de ADN purificado de pGOAL19 (7949 pb; lacZ, sacB y hph) se ligó al p2NIL_rv0678 lineal para construir p2NIL_rv0678_pGOAL19 (15182 pb).
Los transformantes de E. coli p2NIL_rv0678_pGOAL19 se seleccionaron en placas que contenían X-gal, Kan e Hyg. Las colonias azules se transferieron a placas con sacarosa para confirmar la funcionalidad del gen sacB. El ADN plasmídico p2NIL_rv0678_pGOAL19 aislado de colonias individuales de E. coli se mapeó mediante digestión con enzimas de restricción (Figura 6). Estos vectores suicidas se utilizaron para AE.
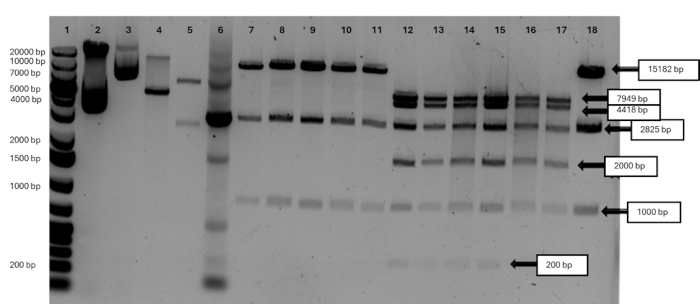
Figura 6: Análisis de digestión por enzimas de restricción del vector plasmídico suicida p2NIL_rv0678_pGOAL19 (15.182 pb). La digestión con HindIII, KpnI o PacI (por separado o en combinación) del ADN plasmídico aislado de colonias simples de E. coli confirmó el patrón esperado de fragmentación en el armazón del plásmido p2NIL (4.418 pb), el casete pGOAL19 (7.949 pb) y el inserto rv0678 (2.825 pb). Carril 1: marcador de ADN de 1 kb. Los controles incluyen: plásmido p2NIL circular sin digerir (carril 2) y pGOAL19 (carril 3); p2NIL linealizado con KpnI (carril 4, 4.753 pb); pGOAL19 linealizado con PacI (carril 5, 7.949 pb y 2.486 pb); y amplificación por PCR del inserto rv0678 a partir de p2NIL_rv0678_pGOAL19 (carril 6, 2.825 pb). p2NIL_rv0678_pGOAL19 linealizado con HindIII (15.182 pb) se muestra en los carriles 7–11 y 19. La digestión triple con HindIII, KpnI y PacI de plásmidos provenientes de seis colonias independientes de E. coli se muestra en los carriles 12–18. Haga clic aquí para ver una versión más grande de esta figura.
Después de la transformación de M. tuberculosis con p2NILrv0678_pGOAL19, los transformantes SCO se seleccionaron en placas de agar Middlebrook 7H10 que contenían X-gal, Kan y Hyg. Se realizó PCR de colonia y secuenciación Sanger de M. tuberculosis colonias individuales confirmadas p2NIL_rv0678_pGOAL19 (Figura 7).
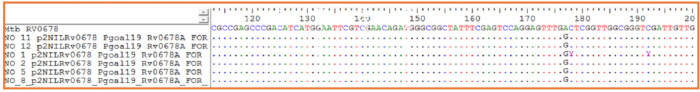
Figura 7: Confirmación mediante PCR de colonia y secuenciación Sanger de la mutación A97G en rv0678. Los productos de PCR de colonia obtenidos a partir de colonias simples de E. coli que portaban p2NIL_rv0678_pGOAL19 se secuenciaron utilizando cebadores específicos para rv0678. Los cromatogramas de secuenciación Sanger (alineamientos) muestran la variante introducida rv0678_97 (GAC > GGC), correspondiente a la mutación A97G, en el inserto clonado, con 6 colonias alineadas frente a la secuencia de referencia de rv0678 de M. tuberculosis H37Rv, visualizados en BioEdit. Haga clic aquí para ver una versión más grande de esta figura.
Para seleccionar los transformantes que habían perdido el vector plásmido suicida en el segundo evento de entrecruzamiento, las colonias azules individuales seleccionadas se cultivaron en medio 7H9-OADC que contenía Kan y luego se subcultivaron en ausencia de Kan. Los inóculos se sembraron en agar 7H11-OADC que contenía 2% de sacarosa y X-gal (sin Hyg) para seleccionar al mutante rv0678, representando la resolución del co-integrante. Se recuperaron colonias individuales blancas de las placas tras 16 días. Algunas colonias azules estuvieron presentes e indican una resolución parcial del co-integrante. Colonias individuales blancas resistentes a la sacarosa de M. tuberculosis, seleccionadas a partir de placas de agar 7H11-OADC y analizadas mediante secuenciación de Sanger, se confirmó que portaban la mutación puntual Thr33Ala en rv0678 c.97A>G (Figura 8).
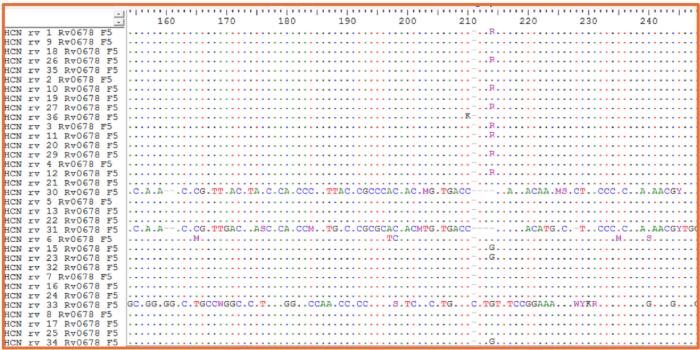
Figura 8: Amplificación por PCR y confirmación mediante secuenciación Sanger de la mutación A97G en rv0678 de M. tuberculosis. Los productos de PCR a partir de colonias simples blancas sensibles a la sacarosa (seleccionadas en sacarosa, X-GAL y/o kanamicina) se secuenciaron utilizando cebadores específicos para rv0678. Los datos de secuenciación Sanger alineados con la secuencia de referencia de rv0678 de M. tuberculosis H37Rv confirmaron la presencia de la variante deseada rv0678_97 (GAC > GGC, Thr33Ala; 4 colonias con fondo mutante puro "G" y 8 colonias con fondo mixto de tipo silvestre y mutante "R") en las colonias seleccionadas, visualizadas en BioEdit. Haga clic aquí para ver una versión más grande de esta figura.
RECOMBINEERING
Transformación de M. tuberculosis con pJV75amber
El plásmido pJV75amber utilizado para la recombinación fue aislado de E. coli DH5α, y su concentración se cuantificó mediante un espectrofotómetro, obteniéndose un valor de 180,7 ng/µL. Se realizó la transformación de M. tuberculosis H37Rv electrocompetente con 2 µg de ADN plasmídico para generar M. tuberculosis (pJV75amber) que expresa la proteína recombinasa gp61, necesaria para la recombinación del oligonucleótido de ADN monocatenario que lleva el cambio nucleotídico deseado. Las células transformantes recombinantes de M. tuberculosis se sembraron en placas de agar 7H11-OADC. Las células se utilizaron para la amplificación por PCR del gen aph (700 pb) en pJV75amber (Figura 9). El aislamiento de 20 colonias individuales blancas de M. tuberculosis transformado confirmó la presencia del vector pJV75amber. Se seleccionó una colonia individual de M. tuberculosis (pJV75amber) para experimentos posteriores de recombinación.
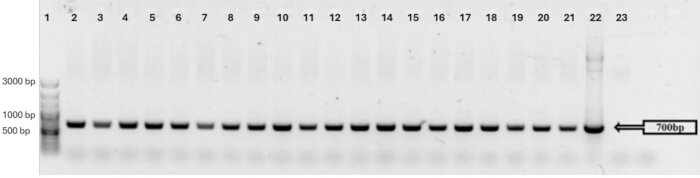
Figura 9: PCR de colonias de M. tuberculosis (pJV75amber) a partir de colonias individuales con cebadores de aph provenientes de 20 colonias aisladas. Carril 1: marcador de ADN de 100 pb; carriles 2–21: amplificación por PCR de aph a partir de colonias individuales; carril 22: ADN de pJV75amber; carril 23: control negativo. Haga clic aquí para ver una versión más grande de esta figura.
Recombinación genética de atpE A196G (Ile66Val) en M. tuberculosis
Se seleccionaron células recombinantes electrocompetentes de M. tuberculosis (pJV75amber) co-transformadas con un oligonucleótido de ADN monocatenario que lleva un cambio de nucleótido único en atpE c.196A>G (que resulta en la mutación Ile66Val) y los oligonucleótidos de ADN monocatenario JVC198 en medio con higromicina (Hyg). Las colonias resistentes a higromicina se analizaron mediante amplificación por PCR del gen atpE y secuenciación Sanger para confirmar que habían sufrido recombinación dirigida. Solo 2 de las 33 colonias individuales analizadas presentaron la mutación, de las cuales una (C11_atpE) tenía una población mixta de alelos tipo silvestre (CAT) y mutante (CGT). Sin embargo, la segunda colonia (C14_atpE) presentaba una población pura mutante atpE c.196A>G (Figura 10).
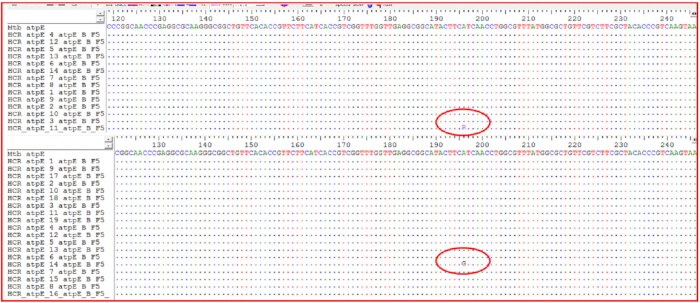
Figura 10: Amplificación por PCR y secuenciación Sanger del gen atpE en colonias simples de M. tuberculosis. Los productos de PCR a partir de colonias fueron secuenciados utilizando cebadores específicos para atpE y alineados con la secuencia de referencia de atpE de M. tuberculosis H37Rv. Los cromatogramas de secuenciación (alineamientos) revelaron: (panel superior) una colonia (de 14 analizadas) con una población mixta que muestra ambos alelos, tipo silvestre (A) y mutante (G), en la posición 196 (C11_atpE); (panel inferior) una colonia (de 19 analizadas) con una población mutante pura que porta la sustitución A196G en atpE, Ile66Val (C14_atpE), visualizada en BioEdit. Haga clic aquí para ver una versión más grande de esta figura.
Discusión
La manipulación genética en M. tuberculosis es técnicamente difícil debido al envoltorio celular rico en lípidos del organismo, su crecimiento lento y la absorción relativamente ineficiente de ADN foráneo. Estas características hacen que la transformación, la recuperación de colonias y la confirmación molecular sean más lentas y menos predecibles que en muchos otros sistemas bacterianos. Además, la generación de fragmentos grandes de ADN bicatenario y la construcción de vectores de entrega basados en plásmidos son procesos laboriosos que requieren múltiples pasos de control de calidad. Los protocolos descritos aquí abordan estos desafíos presentando dos enfoques complementarios para introducir mutaciones puntuales definidas en un fondo isogénico de M. tuberculosis: la edición alínea en dos pasos mediante un vector suicida y la recombinación mediada por oligonucleótidos.
La característica fundamental del protocolo AE de dos pasos es la recombinación eficiente, pero se encuentra limitado por la necesidad de clonación mediante enzimas de restricción en sitios de clonación múltiple y por el uso de ADN plasmídico previamente tratado con UV13 para estimular la HR y aumentar el AE14. Aunque la exposición a UV podría inducir variaciones no deseadas dentro del constructo, se ha reportado que la probabilidad de generar SNV es mínima15,16. La estrategia de dos pasos para los eventos SCO y DCO , que depende de múltiples marcadores de selección y contraselección7,10, puede imponer estrés antibiótico in vitro sobre M. tuberculosis17. Aunque el uso de marcadores adicionales puede mejorar el aislamiento de una población mutante pura, los pases seriados conllevan el riesgo de evolución in vitro, produciendo poblaciones de cepas con fondos genéticos distintos13,15, lo que podría dificultar la interpretación del mutante puntual introducido18. La eficiencia de transformación y la ineficiencia de recombinación limitan los eventos SCO, mientras que los eventos DCO solo están limitados por la eficiencia de recombinación y ocurren más fácilmente19. Además, la digestión con enzimas de restricción y la clonación en un sitio de clonación múltiple siguen siendo procesos lentos y laboriosos.
La recombinación usando oligonucleótidos de ADN de cadena sencilla (ssDNA) es eficiente para introducir mutaciones puntuales en M. tuberculosis. Los brazos de homología cortos del oligonucleótido de ssDNA dirigido permiten la síntesis química directa, eliminando así los múltiples pasos de clonación por enzimas de restricción y amplificación por PCR necesarios para la recombinación homóloga20. La recombinación depende exclusivamente de un plásmido curable que puede replicarse por sí mismo fuera del cromosoma en M. tuberculosis para inducir la mutagénesis21,22. Además, los oligonucleótidos de ssDNA son fáciles de sintetizar. Por lo tanto, la recombinación es más simple, rápida y rentable que la recombinación homóloga, ya que requiere menos plásmidos y menos pasos de cultivo. Sin embargo, dependiendo de la región genómica objetivo, la recombinación puede ser menos eficiente para lograr mutagénesis dirigida y puede requerir varios intentos. Aunque se ha informado que la eficiencia general de la recombinación con ssDNA es relativamente alta en comparación con otras técnicas, el número absoluto de células que portan el cambio deseado sigue siendo discutiblemente bajo20,23. Los desafíos incluyen la recombinación no deseada (ilegítima) en loci que comparten similitud de secuencia fuera de la región de homología, causada por el sesgo de cadena y la homología relativamente corta del sustrato exógeno de ssDNA donador. El enfoque de co-selección HygR, utilizado para seleccionar mutantes sin necesidad de selección adicional con antibióticos24,25, puede causar efectos polares en regiones downstream del operón, lo que resulta en mutaciones no deseadas en el fondo genético26. La eficiencia de la recombinación también puede variar según el objetivo, como se ilustra en la Figura 10 (2/33 colonias positivas para atpE A196G), posiblemente debido a brazos de homología subóptimos en el oligonucleótido de ssDNA (<50 nt), estructuras secundarias que impiden el apareamiento, inducción insuficiente de la recombinasa o vías competidoras de reparación del tipo silvestre. Además, la recombinación requiere el análisis de muchas colonias individuales para confirmar la variante deseada, lo cual puede ser un proceso que consume mucho tiempo. En M. tuberculosis, la incorporación de ADN plasmídico y de oligonucleótidos de ssDNA sigue siendo ineficiente, probablemente en parte debido al envoltorio celular micobacteriano rico en lípidos. Por lo tanto, la ventaja del oligonucleótido seleccionable HygR no radica en que aumente la eficiencia de transformación en términos absolutos, sino en que permite la co-selección de la pequeña proporción de células que han incorporado ADN durante la electrotransformación. Esto enriquece la población analizada con células receptoras de ADN, dentro de las cuales la mutación cromosómica deseada puede identificarse posteriormente mediante PCR y secuenciación. Sin embargo, la selección HygR no confirma por sí sola la incorporación de la mutación en el sitio objetivo, por lo que aún es necesario analizar múltiples colonias HygR para identificar mutantes confirmados.
También debe tenerse en cuenta que el oligonucleótido de ADN monocatenario que lleva el SNV crea un desajuste en la horquilla de replicación. El sistema de reparación de desajustes de M. tuberculosis NucS podría reconocer y reparar este desajuste, inhibiendo así la incorporación de la mutación deseada. Para maximizar la eficiencia, los investigadores deben evitar desajustes que formen pares de bases G-G, G-T o T-T, los cuales son reparados eficientemente por NucS, también conocida como EndoMS, una endonucleasa de reparación no canónica de desajustes de ADN (MMR, por sus siglas en inglés) implicada en la reparación de errores en el ADN27,28.
Los protocolos presentados aquí impulsan la investigación de la tuberculosis al permitir una mutagénesis precisa en contextos genéticos controlados, abordando así las limitaciones inherentes a los estudios que utilizan aislados clínicos. En comparación con métodos previos7,8,29,30, esta publicación ofrece optimizaciones específicas para M. tuberculosis, incluyendo parámetros ajustados de electrotransformación (2,5 kV, 25 µF, 1000 Ω) que logran una eficiencia de transformación de >108 UFC/µg y un diseño optimizado de oligonucleótidos de 63 pb para recombinación dirigida y 25 kb para recombinación, con el fin de minimizar estructuras secundarias y efectos fuera del blanco. Estas adaptaciones acortaron los plazos experimentales para la recombinación dirigida, completados en 6 semanas en comparación con 12 semanas para AE, y mejoraron la reproducibilidad, como se demostró mediante la mutagénesis exitosa de los loci de resistencia a la bedaquilina en rv0678 y atpE. La novedad de este trabajo radica en la comparación directa y paralela de ambos enfoques, la integración de herramientas modernas como la secuenciación completa del genoma para la confirmación de variantes y la inteligencia artificial para la predicción de mutaciones, y la documentación visual, todos los cuales facilitan su adopción en entornos con recursos limitados.
Para optimizar los métodos descritos y abordar errores comunes, se pueden realizar varias modificaciones aplicables tanto a la HR como a la recombinación. Para mejorar la eficiencia de la electrotransformación, que a menudo es un cuello de botella en la transformación de M. tuberculosis debido a su pared celular gruesa, prepare células electrocompetentes mediante tratamiento con glicina (0,2–0,5 M durante 24–48 h durante el crecimiento) para debilitar la pared celular y aumentar la captación de ADN. Además, utilice electrotransformación de campo ultraalto (12,5–25 kV/cm) con cubetas optimizadas (entrehierro de 0,1–0,2 cm) y tampones enfriados para lograr eficiencias de transformación superiores a 105 UFC/µg de ADN, minimizando el arqueo mediante la eliminación de sales del ADN por precipitación con etanol o purificación en columna. Monitoree la densidad celular a una DO600 de 0,6–0,8 para la recolección en fase logarítmica media y evite el uso excesivo de ADN (límite de 1–10 µg) para prevenir la saturación y la reducción de viabilidad. Si persiste un bajo rendimiento de colonias, incorpore un período de incubación de recuperación de 48 h posteriores a la electrotransformación para permitir la expresión de los marcadores de resistencia31,32.
Otros problemas comunes incluyen bajo rendimiento de PCR en la extensión por solapamiento. Esto puede optimizarse utilizando polimerasas de alta fidelidad con potenciadores de GC (3-5% de DMSO) y temperaturas de hibridación en gradiente (55-65 °C). El estrés por antibióticos durante la selección puede reducirse mediante el uso de sistemas sin marcadores, como Cre-loxP, para la eliminación tras la integración. Cre-loxP es un sistema de recombinación específica de sitio en el que la enzima recombinasa Cre reconoce secuencias de ADN loxP de 34 pb y cataliza la eliminación precisa del segmento de ADN delimitado por dos sitios loxP, permitiendo la inactivación génica condicional en células33.
Para la HR, extienda los brazos de homología a 1–2 kb en vectores suicidas para favorecer eventos legítimos sobre eventos ilegítimos y así evitar integraciones fuera del blanco. Utilice plásmidos replicativos con recombinasas inducibles (sistemas RecET) para aumentar las tasas de recombinación específica mientras se suprimen los eventos no específicos. Para la pretratamiento con UV en HR, calibre la exposición a 100–150 mJ/cm2 para estimular la recombinación sin inducir mutaciones excesivas, y verifique los constructos mediante secuenciación completa del genoma tras la mutagénesis para detectar cualquier cambio no intencionado9,34,35.
Para la recombinación, optimice el diseño de oligonucleótidos con brazos de homología de 63 a 90 nt, evitando desajustes ricos en GC, y utilice software como OligoEvaluator para verificar la estabilidad. Ajuste la inducción con acetamida al 0,2–0,5 % durante 4–6 h posteriores a la electrotransformación para equilibrar la expresión sin toxicidad. Para reducir el sesgo de cadena y el apareamiento fuera de blanco, diseñe oligonucleótidos de ADN monocatenario con regiones de homología de 50–100 nt dirigidas a la cadena rezagada e incorpore modificaciones de fosforotioato en los extremos del oligonucleótido para protegerlo frente a la degradación por exonucleasas. Si ocurre frecuentemente recombinación ilegítima, aumente la presión de selección mediante concentraciones más altas de antibióticos o marcadores duales, o repita las transformaciones con células competentes frescas para incrementar el rendimiento. Estos pasos pueden mejorar las tasas hasta >20% para loci genómicos difíciles. La selección extensiva de colonias puede optimizarse agrupando colonias para PCR multiplex o utilizando reporteros basados en fluorescencia, si son compatibles con el gen diana.36.
Los métodos descritos aquí proporcionan herramientas fundamentales para la genética de M. tuberculosis, con posibles extensiones hacia tecnologías emergentes. La mutagénesis dirigida puede utilizarse para validar mutaciones identificadas de resistencia a fármacos35 mediante secuenciación de próxima generación37, permitiendo la fenotipificación rápida de nuevas variantes en aislamientos clínicos. Estudios futuros podrían integrar estos métodos con sistemas CRISPR-Cas para edición multiplex, como polimerasas de ADN mutagénicas guiadas por CRISPR, con el fin de diversificar el repertorio de genes diana de fármacos y acelerar el descubrimiento de mecanismos de resistencia. Aprovechar el sistema endógeno CRISPR tipo III de M. tuberculosis para la defensa contra fagos o plásmidos podría conducir al desarrollo de nuevos antimicrobianos o pruebas diagnósticas para cepas resistentes38,39,40.
Los avances en la manipulación genética, incluyendo la TnSeq para identificar genes esenciales in vivo, abren nuevas vías para el desarrollo de vacunas al precisar dianas de atenuación en cepas vivas41. La edición de bases programable podría perfeccionar mutaciones sutiles sin provocar roturas de doble cadena, reduciendo los efectos fuera de objetivo y facilitando estudios sobre epístasis en la resistencia múltiple a fármacos. Entre las aplicaciones más amplias se incluye la ingeniería de M. tuberculosis para plataformas de biosensores o biología sintética, como la inserción de reporteros para el monitoreo en tiempo real de infecciones. La investigación futura debería centrarse en tuberías de mutagénesis de alto rendimiento que combinen diseños impulsados por inteligencia artificial con estos métodos, con el fin de mapear las interacciones huésped-patógeno e informar terapias personalizadas42.
Divulgaciones
Los autores no tienen conflictos de intereses que declarar.
Agradecimientos
Agradecimiento sincero a todos los miembros del Grupo de Investigación de Genómica de la TB de la Universidad de Stellenbosch, Facultad de Medicina y Ciencias de la Salud, División de Biología Molecular y Genética Humana, por sus valiosas contribuciones a este trabajo. El apoyo financiero fue recibido del Programa Europeo y de Países en Desarrollo de Ensayos Clínicos (TMA2017CDF-1885), el Consejo Sudafricano de Investigación Médica, el Servicio Alemán de Intercambio Académico (DAAD) y la Fundación de Investigación de Flandes (FWO) bajo la subvención Odiseo N° G0F8316N. También agradecemos al Prof. Graham Hatfull y al Prof. Julia van Kessel por desarrollar el método de recombinación homóloga, y por proporcionar el plásmido pJV75amber, que ha sido utilizado en nuestra investigación.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Tubos microcentrífugos de 0,5 mL, fondo cónico, tapa de bloqueo | WhiteHead Scientific | 605001 | Cultivo |
| Tubos microcentrífugos de 1,5 mL, fondo cónico, tapa de bloqueo | WhiteHead Scientific | 615001 | Cultivo |
| Cloruro de calcio dihidrato (CaCl2·2H2O) 10 mM | Sigma-Aldrich | E. coli quimio-compitiendo | |
| Solución de RbCl 10 mM, CaCl2·2H2O 75 mM | Sigma-Aldrich | 83979 | E. coli quimio-compitiendo |
| Solución tampón MOPS (ácido 3-(N-morfolino) propanosulfónico) 10 mM | Sigma-Aldrich | M1254 | E. coli quimio-compitiendo |
| Cloruro de rubidio (RbCl) 100 mM | Sigma-Aldrich | 83979 | E. coli quimio-compitiendo |
| Placa de Petri de 15 cm | Lasec | SKU | Cultivo en agar |
| Glicerol al 15% p/v | Sigma-Aldrich | 49781-500ML | Cultivo |
| Primeres de PCR de 20 a 32 pb sintetizados a escala de 25 nm con desalado estándar | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Amplificación de ADN |
| Matraz de cultivo tisular de 25 cm | WhiteHead Scientific | 707001 | Cultivo en caldo |
| Acetato de potasio 30 mM | Sigma-Aldrich | P1190-100G | E. coli quimio-compitiendo |
| Tubos centrífugos de 50 mL | WhiteHead Scientific | P10432 | Cultivo |
| Cloruro de manganeso (II) tetrahidrato (MnCl2·4H2O) 50 mM | Sigma-Aldrich | 63535 | E. coli quimio-compitiendo |
| Oligonucleótidos de ADN monocatenario de 63 pb sintetizados a escala de 100 nm con purificación por PAGE | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Introducción de intercambio alélico |
| Matraz de cultivo tisular de 75 cm | WhiteHead Scientific | 708013 | Cultivo en caldo |
| Fuente de luz transiluminadora UV Benchmark Accuris | Sigma Aldrich | BMSE3000-1EA | Visualización de geles |
| Incubadora agitadora apilable Incu-Shaker 20 L Benchmark Scientific (H3020) con alfombrilla de goma antideslizante, 115 V | Alkali Scientific | SKU: | Cultivo de E. coli |
| Bio-Edit | Software | n/a | Inspección y análisis visual de lecturas de secuenciación Sanger |
| Crosslinkers CL 508 | Thistle Scientific. | SKU: CLV-CL-508.M | Tratamiento de ADN plasmídico |
| DNA-MAN | Software | n/a | Inspección y análisis visual de lecturas de secuenciación Sanger |
| Baño seco digital con temporizador, calentamiento a 150 °C, bloque dual | WhiteHead Scientific | E-DB150-2D | Transformación |
| Sistemas de electroforesis Gene Pulser Xcell | Bio-Rad, Hercules, CA 94547, USA | 1652660 | Electroporación |
| Cubetas para electroforesis Gene Pulser/MicroPulser, separación de 0,2 cm | Bio-Rad, Hercules, CA 94547, USA | 1652086 | Electroporación |
| Enzimas HindIII-HF | New England Bio-lab | R3104L | Digestión por enzimas de restricción |
| JCV198 (oligonucleótidos de ADN monocatenario sintetizados a escala de 100 nm con purificación por PAGE) | Integrated DNA Technologies (WhiteHead Scientific) | 63 pb | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG; Gen diana: php; Restaurar hygR en el gen php en pJV75amber |
| Incubadora estática sin CO2 Memmert IN Plus de 26,5 pies cúbicos | Ares Scientific | SKU: IN-750-PLUS | Cultivo de M. tb |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885 pb | GCGACCACAACCAGGATGA; Gen diana: rv0678; Amplificación por PCR de rv0678 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885 pb | CTCGGACAACACGCTGACC; Gen diana: rv0678; Amplificación por PCR de rv0678 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413 pb | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}; Gen diana: rv0678; Insertar A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413 pb | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}; Gen diana: rv0678; Insertar A95G |
| Mycobrowser | Base de datos | n/a | SNV en codón de una secuencia génica |
| Bases de datos NCBI | Base de datos | n/a | Posición génica en el genoma para identificar la posición de SNV |
| p2NIL | Addgene | 20188 | Vector de clonación de expresión (kanR) |
| Enzimas PacI-HF | New England Bio-lab | R0547L | Digestión por enzimas de restricción |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | Vector de subclonación que expresa LacZ y kanR |
| pGOAL17 | Addgene | 20189 | Vector de clonación de recombinasa Lambda RED que expresa LacZ y SacB |
| pGOAL19 | Addgene | 20190 | Vector de clonación de recombinasa Lambda RED que expresa hygR, LacZ y SacB |
| Kit de polimerasa Hotstart flex de alta fidelidad Phusion | New England Bio-lab | M0535L | Polimerasa de ADN taq de alta fidelidad con actividad correctora |
| pJET1.2/blunt | Thermofisher -scientific | K1231 | Vector de secuenciación y subclonación (ampR) |
| PJV75_KANR_F (primers sintetizados a escala de 25 nm con desalado estándar) | Integrated DNA Technologies (WhiteHead Scientific) | 700 pb | ATTCAACGGGAAACGTCTTG; Gen diana: aph; amplificación del gen KanR en pJV75amber |
| PJV75_KANR_R (primers sintetizados a escala de 25 nm con desalado estándar) | Integrated DNA Technologies (WhiteHead Scientific) | 700 pb | CGAGGCAGTTCCATAGGATG; Gen diana: aph; amplificación del gen KanR en pJV75amber |
| pJV75amber | Addgene / Van Kessel lab | 26906/ 26908/26908/ 26910 | Vector que expresa kanR, hygR y Che gp61 que facilita la recombinación en el genoma |
| Primer3plus | Software | n/a | Diseño de pares de primers específicos para el gen de interés |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825 pb | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG; Sitio diana: sitio HindIII; insertar sitio ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825 pb | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; Sitio diana: sitio kpnl; Sitio de inserción CGTACAGGTACC |
| SNAPGene | Software | n/a | Clonación virtual y adición de voladizos de enzimas de restricción |
| Termociclador Thermo Fisher QuantStudio 3 | Pika America | N/A | Amplificación de ADN |
Referencias
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente