La reprogramación metabólica impulsa la angiogénesis en el CPAD mediante las vías de HIF-1α, PKM2, KRAS, lactato y lípidos. Los mecanismos compensatorios limitan la monoterapia, lo que subraya la necesidad de estrategias de combinación racionales.
Artículo de revisión
Regulación metabólica de la angiogénesis en el adenocarcinoma ductal pancreático
En este artículo
Resumen
Resumen
El carcinoma ductal pancreático (PDAC) sigue siendo altamente letal, con una supervivencia a 5 años de solo el 13 %. Su biología agresiva y su diagnóstico tardío suelen provocar diseminación metastásica al momento del diagnóstico. Esta revisión examina cómo la reprogramación metabólica regula la angiogénesis en el PDAC y explora las implicaciones terapéuticas de esta asociación. Analizamos sistemáticamente estudios publicados sobre alteraciones del metabolismo de la glucosa, los aminoácidos y los lípidos, y su interconexión con la neovascularización mediante el factor inducible por hipoxia-1α (HIF-1α), las vías de señalización oncogénica y las rutas mediadas por metabolitos. Basándonos en una síntesis de la literatura actual, la asociación metabólico-angiogénica parece operar a través de al menos tres mecanismos interconectados: el eje glucolítico-factor de crecimiento endotelial vascular (VEGF) impulsado por HIF-1α/la piruvato quinasa M2 (PKM2); el lactato actuando como molécula señalizadora que promueve macrófagos asociados al tumor polarizados hacia el fenotipo M2 y estabiliza HIF-1α; y los metabolitos lipídicos, incluidos los eicosanoides y la proteína 4 de unión a ácidos grasos (FABP4), que modulan la función y supervivencia endotelial. Además, los intermediarios derivados de la glutamina favorecen la brotación endotelial y la remodelación de la matriz extracelular, mientras que las vías del triptófano y la serina influyen en el equilibrio inmuno-angiogénico. Es importante destacar que las vías compensatorias (por ejemplo, la angiogénesis independiente de HIF-1α mediante la acumulación de glucógeno y la activación del receptor 2 acoplado a proteína G activado por proteasas) limitan la eficacia de las intervenciones con un solo agente, lo que subraya la necesidad de estrategias combinadas. Comprender estas redes metabólico-angiogénicas proporciona una base racional para terapias guiadas por biomarcadores que actúen simultáneamente sobre el metabolismo tumoral y la vascularización. La integración de biomarcadores metabólicos y angiogénicos (por ejemplo, VEGF, lactato deshidrogenasa A) con perfiles metabólicos basados en imágenes podría mejorar la estratificación de pacientes y el seguimiento del tratamiento en el PDAC.
Introducción
El carcinoma ductal pancreático (CDP) sigue siendo una de las neoplasias sólidas más letales. Para los pacientes con enfermedad metastásica, la supervivencia general mediana es de aproximadamente 6 a 11 meses, e incluso aquellos con tumores localmente avanzados o resecables enfrentan resultados a largo plazo extremadamente pobres1,2. Durante las últimas tres décadas, la tasa de supervivencia a 5 años ha mejorado solo ligeramente, pasando del 4 % al 13 %, principalmente debido a avances en las técnicas quirúrgicas y a la centralización de la atención, más que a descubrimientos en el tratamiento sistémico3,4. Desde el punto de vista epidemiológico, se prevé que el cáncer de páncreas se convierta en la segunda causa principal de muerte relacionada con el cáncer en Estados Unidos para el año 20305. En China, la enfermedad ocupa el octavo lugar en incidencia y el sexto en mortalidad6, y su incidencia está aumentando entre los adultos jóvenes7,8.
A pesar de esta alta carga, el progreso terapéutico ha sido frustrantemente lento, principalmente debido a la marcada heterogeneidad del tumor, su diseminación sistémica temprana y la comprensión incompleta de los factores clave que impulsan su biología agresiva. Se considera que la adaptación metabólica y las anomalías vasculares dentro del microentorno tumoral son fundamentales para la progresión del CPAD y su resistencia al tratamiento, aunque las relaciones causales y la interacción de señales entre estos dos procesos aún no están suficientemente caracterizadas. En particular, no se comprende sistemáticamente cómo las células cancerosas moldean activamente el nicho angiogénico mediante la reprogramación metabólica, si los intermediarios metabólicos actúan como moléculas de señalización directas sobre las células endoteliales, ni cómo estos mecanismos contribuyen colectivamente a la evasión terapéutica9,10. Por lo tanto, una elucidación exhaustiva de la red de acoplamiento metabólico-angiogénico tiene una importancia teórica y clínica considerable para revelar los mecanismos de progresión del CPAD y para desarrollar nuevas estrategias de intervención. Sin embargo, hasta la fecha, ninguna revisión sistemática ha sintetizado los múltiples mecanismos mediante los cuales la reprogramación metabólica gobierna la angiogénesis en el CPAD, ni se ha evaluado críticamente el potencial traslacional de estos hallazgos. Para abordar esta brecha, la presente revisión tiene como objetivo: sintetizar los mecanismos centrales mediante los cuales la reprogramación de la glucosa, los aminoácidos y los lípidos regulan la angiogénesis en el CPAD, haciendo hincapié en los roles centrales del factor inducible por hipoxia-1α (HIF-1α), las señales oncogénicas y los intermediarios metabólicos; evaluar críticamente la utilidad clínica de los biomarcadores metabólicos y angiogénicos basándose en la evidencia disponible; y discutir las perspectivas y desafíos de las terapias combinadas que simultáneamente dirigen las vías metabólicas y vasculares. Al integrar estos datos multiescalares, buscamos proporcionar un marco conceptual para el diagnóstico y tratamiento de precisión del CPAD. Es importante destacar que, aunque la elucidación de estos mecanismos de acoplamiento podría ofrecer una base teórica para la identificación de biomarcadores y el desarrollo de terapias dirigidas, el valor traslacional de estos hallazgos espera validación en estudios clínicos prospectivos bien diseñados, y la solidez de la evidencia para cada aplicación propuesta será examinada críticamente en las secciones siguientes de esta revisión.
Revisión y perspectiva
El carcinoma ductal pancreático (PDAC) se desarrolla dentro de un microambiente singularmente hostil caracterizado por una desmoplasia densa, hipoxia profunda y una reprogramación metabólica aberrante. La vasculatura tumoral que surge en este entorno no es simplemente un conducto pasivo, sino un participante activo en la progresión de la enfermedad, moldeado por la convergencia de señales oncogénicas, adaptación metabólica y comunicación estromal. Como se muestra en Figura 1, los aportes metabólicos provenientes de las vías de glucosa, aminoácidos y lípidos convergen en reguladores centrales: el factor inducible por hipoxia-1α (HIF-1α), KRAS mutante (presente en ~93 % de los PDAC) y el complejo mTOR 1 (mTORC1), para coordinar salidas angiogénicas transcripcionales y post-traduccionales. La vasculatura resultante es característicamente hipovascular, permeable e inmadura, y comprende cuatro modos distintos de vascularización: angiogénesis por brotamiento, por intususcepción y por coalescencia, junto con mimetismo vasculogénico (VM). Comprender esta heterogeneidad mecanicista es esencial para interpretar el fracaso de las terapias antiangiogénicas en monoterapia y para diseñar estrategias racionales de combinación.
Visión general básica de la angiogénesis en el cáncer de páncreas
Modalidades de la angiogénesis
La angiogénesis por brotamiento es la modalidad predominante de neovascularización en el CPAD, desencadenada por hipoxia, lesión tisular o señales oncogénicas, y regulada por múltiples mediadores proangiogénicos11. El factor de crecimiento endotelial vascular (VEGF), secretado por las células tumorales, constituye el factor regulador más crítico. Tras unirse a VEGFR2, el VEGF activa las vías PI3K/AKT y MAPK/ERK: la PI3K fosforila PIP2 para generar PIP3, reclutando y activando AKT para promover la proliferación y migración de las células endoteliales (CE), mientras que la cascada MAPK/ERK avanza mediante la activación de RAS-RAF-MEK-ERK, con translocación de ERK al núcleo para modular la expresión génica asociada a la proliferación y migración. Estudios preclínicos demuestran que la inhibición del VEGF reduce significativamente el brotamiento y atenúa el crecimiento tumoral en modelos de CPAD12. Avances recientes destacan que la plasticidad fenotípica endotelial modula críticamente la eficiencia del brotamiento. Las células endoteliales cambian reversiblemente entre células «falange» en estado de quiescencia, células «punta» migratorias y células «tallo» proliferativas. La dinámica punta-tallo presenta especialización metabólica: las células punta dependen preferentemente de la glucólisis para impulsar la migración, mientras que las células tallo dependen de la oxidación de ácidos grasos para mantener la proliferación. Las proteasas derivadas del tumor, como ADAM9, promueven además la formación de brotes mediante la liberación del factor de crecimiento similar a EGF con capacidad de unión a heparina. En conjunto, estos hallazgos indican que la angiogénesis por brotamiento en el CPAD no está regulada únicamente por el VEGF, sino por una compleja interacción de factores metabólicos, de señalización y estromales13,14,15,16.
La angiogénesis intusususceptiva expande y ramifica los vasos mediante la remodelación de la pared vascular existente, sin depender de la proliferación o migración de células endoteliales17. Dentro del tejido tumoral, la rápida proliferación de las células cancerosas aumenta la presión local, lo que provoca que la pared del vaso se invagine hacia la luz y forme estructuras columnares o septales. Estas estructuras se ensanchan y fusionan progresivamente, dividiendo la luz original en múltiples canales más pequeños, aumentando así la superficie y el volumen del vaso. Imágenes tridimensionales en modelos de ratón de CPAD indican que este mecanismo es más común en las regiones centrales del tumor, donde ayuda a aliviar la hipoxia18. Dado que la angiogénesis intusususceptiva depende de la remodelación de la pared vascular y no de la proliferación de células endoteliales, los agentes antiangiogénicos que inhiben la proliferación endotelial —y en particular la terapia anti-VEGF— podrían tener una eficacia limitada frente a este mecanismo.
La angiogénesis coalescente (CA) evoluciona a partir de una red capilar isotrópica que rodea islas de tejido. Las vías preferenciales de flujo se agrandan mediante la agregación capilar y la desaparición de los pilares internos de tejido, mientras que los segmentos menos perfundidos regresan, remodelando la red en forma de malla en un árbol jerárquico que conserva los componentes de la pared vascular y mantiene el flujo sanguíneo19. La CA comparte características con la angiogénesis intususceptiva, pero difiere morfológicamente: mientras que la angiogénesis intususceptiva crece y fusiona pilares de tejido para dividir los vasos existentes, la CA elimina las islas de tejido para formar vasos definitivos, lo que la convierte funcionalmente en el proceso inverso20.
La simulación vasculogénica representa un patrón distintivo en el que las células tumorales imitan a las células endoteliales para formar estructuras similares a vasos. La formación de estructuras de simulación vasculogénica (VM) está estrechamente asociada con la transición epitelial-mesénquima (EMT)21; las células tumorales transformadas por EMT se interconectan para formar estructuras que contienen luz, sostenidas por células positivas para ácido peryódico-Schiff (PAS) y matriz extracelular, transportando eritrocitos y cumpliendo funciones de perfusión análogas a las de la vasculatura normal22. Las estructuras de VM están significativamente aumentadas en tejidos de CPAD altamente invasivos y se correlacionan con un mal pronóstico23.
Características vasculares y restricciones microambientales
A diferencia de muchos tipos de cáncer, el CPAD se caracteriza por ser hipovascular y desmoplásico, con una densidad microvascular media (DMV) significativamente más baja que en el tejido pancreático normal o en el carcinoma hepatocelular24,25,26. Este fenotipo hipovascular persiste a pesar de la hipoxia profunda, lo que sugiere la existencia de mecanismos angiosupresores activos. La señalización paracrina Hedgehog puede suprimir la señalización WNT no canónica para limitar la hipersprouting endotelial dependiente de VEGFR2, y la formación de complejos trans entre VEGFR2 y neuropilina 1 (NRP1) en células tumorales y endoteliales se correlaciona con una menor ramificación vascular y una mayor supervivencia27. La vasculatura resultante presenta una distribución irregular, estructura inmadura, baja cobertura de pericitos y fuga funcional28, lo que provoca extravasación plasmática y una presión elevada del líquido intersticial (PLI). La PLI elevada, combinada con el estrés sólido derivado de la fibrosis densa, comprime los vasos, lo que potencialmente causa colapso vascular y una ausencia casi completa de vasos con diámetro superior a 10 µm, agravando aún más la hipoperfusión29,30.
Esta perfusión disminuida crea un círculo vicioso de hipoxia. Los neovasos del CPAD presentan paredes incompletas y un soporte inadecuado de músculo liso y pericitos, lo que resulta en un flujo sanguíneo lento31. El microambiente hipóxico estabiliza transcripcionalmente HIF-1α, lo que amplifica la secreción de VEGF y perpetúa el impulso angiogénico32,33. En muestras humanas de CPAD resecadas, la expresión de HIF-1α (presente en el 40 % de los casos) se correlaciona positivamente con enfermedad metastásica y densidad microvascular (MVD), mientras que se correlaciona negativamente con el pronóstico34. La sobreexpresión de HIF-2α y la simulación vasculogénica se asocian de manera similar con baja diferenciación, estadio avanzado, metástasis en ganglios linfáticos y pronóstico desfavorable35.
Disfunción de los pericitos—caracterizada por ectópica α-expresión de actina del músculo liso e adherencia pericitos-endoteliales alterada—desequilibrando aún más la vasculatura36. Las uniones endoteliales laxas, las membranas basales discontinuas y los espacios intercelulares aumentan la permeabilidad, permitiendo la extravasación de plasma que eleva la presión intersticial e impide la administración de fármacos, al tiempo que facilita la intravasación de células tumorales. Una alta densidad microvascular combinada con baja integridad de los microvasos se asocia con recurrencia temprana, metástasis y supervivencia transitoria tras la resección37.
Regulación metabólica de la angiogénesis
El CPAD presenta extensas regiones hipóxicas, con una pO₂ tisular mediana de 0–5,3 mmHg frente a 24,3–92,7 mmHg en el tejido normal adyacente38. Esto se debe al estroma fibroso hipóxico, a la proliferación rápida y a una vascularización inadecuada39. La respuesta adaptativa a la hipoxia, mediada principalmente por las isoformas HIF-α, confiere al CPAD un fenotipo agresivo y resistente a la terapia: la HIF-1α se induce rápidamente bajo hipoxia severa aguda40,41, mientras que la HIF-2α tiende a expresarse de forma persistente bajo hipoxia moderada crónica42,43, y la HIF-3α regula principalmente otros complejos HIF44.
HIF-1α actúa como el interruptor principal aguas arriba, impulsando simultáneamente la reprogramación metabólica de la glucosa y la angiogénesis. Bajo hipoxia, HIF-1α activa transcripcionalmente genes relacionados con la glucólisis (GLUT1, HK2, LDHA, PKM2) mientras activa de forma concomitante factores proangiogénicos (VEGF, CTGF, PDGFB)45,46,47. Moléculas como MUC1, P4HA1 y APE1/Ref-1 refuerzan tanto el fenotipo glucolítico como la capacidad angiogénica mediante la estabilización de HIF-1α o la mejora de su función transcripcional48,49,50,51. PKM2 funciona como un puente molecular directo entre la glucólisis y la angiogénesis: bajo hipoxia, PKM2 se transloca al núcleo para coactivar la transcripción de genes glucolíticos y angiogénicos (incluyendo VEGF-A) mediante la interacción con β-catenina/STAT3 y la modificación de histonas, creando un bucle de retroalimentación positiva en el que la glucólisis potenciada amplifica la señalización de HIF-1α/VEGF47,52. Las mutaciones en KRAS aumentan la estabilidad de HIF-1α/2α a través de MEK/ERK, induciendo la sobreexpresión de enzimas glucolíticas (LDHA, PDK1) y efectores proangiogénicos (VEGF, CA9, MCT4)53,54. Otros mecanismos de interacción incluyen la estabilización de HIF-1α mediada por LSD1, el eje UHRF1/SIRT4 y la señalización receptora a través de IR/IGF1R y CX3CL1/CX3CR139,55,56, mientras que la lumican suprime tanto la glucólisis como la angiogénesis mediante la inhibición de EGFR/PI3K/Akt57. Las vías compensatorias, que incluyen la acumulación de glucógeno, que mantiene la angiogénesis mediante el reclutamiento de células dendríticas58, y la activación de PAR-2 que promueve la expresión de VEGF a través de MEK-ERK53, indican que el enfoque terapéutico dirigido únicamente a HIF-1α o a un solo nodo metabólico podría ser insuficiente.
El metabolismo de aminoácidos modula la angiogénesis al suministrar precursores biosintéticos para la formación de brotes endoteliales y la remodelación de la matriz extracelular, y al generar señales inmuno-metabólicas que regulan indirectamente el tono vascular y la infiltración inmune. La glutamina, a través de GLS, forma glutamato que puede convertirse en aspartato para promover el brote de células endoteliales59 y en prolina para la remodelación de la matriz extracelular60. La estimulación por VEGF aumenta la captación endotelial de glicina, favoreciendo la migración61; la glicina también participa en la síntesis de glutatión, modulando el tono vascular mediado por NO y el estrés oxidativo62. La arginina contribuye a la formación de prolina, poliaminas y NO63, mientras que la vía de síntesis de serina dependiente de PHGDH regula el tono vascular, el estrés oxidativo y la protección contra la apoptosis endotelial63,64,65. Cabe destacar que el metabolismo del triptófano en células supresoras derivadas de mieloide (MDSC) genera quinurenina mediante IDO-1, desplazando el equilibrio entre IFNγ/IL-6 hacia un estado proangiogénico67,68.
La reprogramación metabólica de los lípidos promueve la neovascularización a través de mecanismos metabólicos, de señalización e inmunomoduladores69. El CPAD presenta una lipogénesis *de novo* aumentada, impulsada por SREBP-1 y enzimas como FASN y ACC. Más allá de la biogénesis de membranas, FASN regula la proliferación de las células endoteliales mediante un mecanismo de señalización mediado por metabolitos: la inhibición de FASN eleva el malonil-CoA, lo que promueve la malonilación de mTOR en la lisina 1218 e impide la actividad quinasa de mTORC1, suprimiendo así selectivamente la proliferación de células endoteliales sin afectar su migración70. La oxidación de ácidos grasos sirve como fuente alternativa de energía bajo restricción de glucosa, favoreciendo la migración de células endoteliales y la formación de tubos; la inhibición farmacológica de la OAG altera la angiogénesis en modelos de CPAD71.
Las especies de lípidos también funcionan como moléculas de señalización directas. El ácido lisofosfatídico (LPA) y la esfingosina-1-fosfato (S1P) activan receptores acoplados a proteínas G en células endoteliales para promover la proliferación, la migración y la permeabilidad, y se ha relacionado su aumento con una expresión elevada de VEGF y la formación de tubos72. El metabolismo lipídico anómalo genera especies reactivas del oxígeno (ROS) y productos de peroxidación lipídica que activan HIF-1α y NF-κB, amplificando la transcripción de genes proangiogénicos, incluidos VEGF e IL-873. La acumulación de gotas lipídicas en células cancerosas y endoteliales se correlaciona con una mayor supervivencia de las células endoteliales y resistencia a la terapia antiangiogénica, y se ha implicado a las perilipinas en la regulación de la proliferación y la migración74.
La reprogramación metabólica de los lípidos también moldea el microambiente angiogénico mediante la modulación inmunitaria. Los macrófagos asociados al tumor (TAM) acumulan lípidos oxidados y colesterol a través de receptores scavenger como CD36, lo que promueve un fenotipo M2 proangiogénico que secreta VEGF, TNF-α y metaloproteinasas de la matriz. De manera similar, las células supresoras mieloides derivadas de lípidos (MDSC) producen factores angiogénicos que favorecen la neovascularización. Este eje metabólico-inmunitario-angiogénico representa un objetivo terapéutico emergente en el CPDA75.
Señalización angiogénica mediada por metabolitos
El lactato ha pasado de considerarse un desecho metabólico a reconocerse como una molécula señalizadora clave que conecta la glucólisis con la angiogénesis. El lactato promueve la angiogénesis a través de tres mecanismos principales: activación directa de la vía NF-κB/IL-8 en células endoteliales mediante MCT-1; estabilización de la proteína HIF-1α al inhibir la actividad de la prolil hidroxilasa (PHD); y modulación inmunitaria paracrina76. El papel de GPR81 en la activación del HIF-1α mediada por lactato sigue siendo controvertido: estudios en ratones demuestran que la señalización de GPR81 estabiliza el HIF-1α en células dendríticas y MDSC para favorecer el escape inmunitario y la angiogénesis, aunque estudios en macrófagos murinos indican que los efectos inmunosupresores pueden ocurrir independientemente de GPR8177. Además, la expresión de GPR81 es alta en el tejido adiposo, pero notablemente baja en otros órganos humanos78, y los neutrófilos humanos que expresan GPR81 muestran una respuesta transcripcional mínima ante la estimulación con lactato, lo que plantea dudas sobre la generalización de estos hallazgos79. Específicamente en el cáncer de páncreas, el lactato potencia la actividad de las MDSC a través del eje GPR81-mTOR-HIF-1α-STAT380, aunque la relevancia interspecífica de este mecanismo aún no está completamente caracterizada. Asimismo, el lactato induce la polarización de macrófagos hacia el fenotipo M2, los cuales secretan factores proangiogénicos adicionales81,82, mientras que la lactilación de proteínas (por ejemplo, lactilación de ENSA en K63) remodela el microambiente inmunitario mediante STAT3/CCL2, afectando indirectamente la angiogénesis83.
Otros metabolitos modulan la angiogénesis a través de vías distintas. Los ácidos grasos omega-3 (EPA y DHA) ejercen efectos antiangiogénicos al inhibir VEGF, PDGF, COX-2, PGE2, NF-κB y MMPs84. Por el contrario, los ácidos grasos poliinsaturados omega-6 elevados proporcionan sustratos para el metabolismo del ácido araquidónico; el PGE2 producido mediante COX-2 aumenta la secreción de VEGF por las células de CPAD mediante mecanismos autocrinos, promoviendo la migración de las células endoteliales85.
La proteína 4 de unión a ácidos grasos (FABP4) actúa en múltiples compartimentos para promover la angiogénesis. En las células endoteliales, NOTCH1 induce la expresión de FABP4 para impulsar el metabolismo de ácidos grasos de cadena larga y conferir resistencia al estrés oxidativo, favoreciendo la formación de brotes angiogénicos. En las células tumorales, el metabolismo lipídico anómalo genera acetil-CoA y especies reactivas de oxígeno (ROS) que activan HIF-1α y NF-κB, induciendo la transcripción de VEGF y PDGF. A nivel estromal, los adipocitos median el transporte de ácidos grasos libres mediante FABP4 mientras secretan IL-1β y TNF-α para activar NF-κB. Concurrentemente, el metabolismo esfingolipídico anormal induce la polarización de macrófagos hacia el fenotipo M2 a través del eje MIF-CD74, siendo subpoblaciones de macrófagos FABP4+ las que aumentan la capacidad migratoria de las células endoteliales86.
Finalmente, los metabolitos del microambiente tumoral, incluidos el succinato, el fumarato y el 2-hidroxiglutarato, funcionan como moléculas de señalización que activan vías relacionadas con la angiogénesis mediante la remodelación de la función de las células endoteliales y la regulación de la polarización inmunitaria87.
Traducción clínica: biomarcadores, imágenes y terapéuticas
La asociación entre la reprogramación metabólica y la angiogénesis proporciona biomarcadores novedosos y dimensiones de evaluación para el manejo del CPAD, aunque la trayectoria de traslación sigue un gradiente de evidencia heterogéneo. Como se resume en Tabla 188,89,90,91,92,93, los biomarcadores candidatos abarcan tres niveles: (i) marcadores clínicos establecidos, como el CA19-9, que se utilizan ampliamente pero carecen de especificidad para el CPAD frente a la obstrucción biliar; (ii) marcadores emergentes evaluados clínicamente, incluyendo el VEGF y los metabolitos glucolíticos; y (iii) firmas experimentales, como paneles de múltiples metabolitos y modelos de riesgo de lípidos-macrófagos.
Varios estudios confirman que VEGF, HIF-1α y GLUT1 están significativamente elevados en sangre y tejidos tumorales de pacientes con CPAD en comparación con condiciones pancreáticas inflamatorias. En un estudio de 61 pacientes resecados, las concentraciones de VEGF en sangre y tejido fueron significativamente más altas en CPAD que en tumores inflamatorios (p < 0,000001), al igual que HIF-1α (p = 0,000005) y GLUT1 (p = 0,000002). Un análisis multivariado identificó a VEGF como el predictor independiente más potente tanto en sangre (OR = 1,016; p = 0,001) como en tejido (OR = 1,02; p = 0,001), mostrando el VEGF sérico en un punto de corte de 134,56 pg/mL una sensibilidad del 97,8 % y una especificidad del 86,7 %88. Más allá del diagnóstico, los cambios dinámicos de VEGF durante el tratamiento podrían servir como marcadores farmacodinámicos. En el ensayo de fase I STARPAC (n = 19), mediciones seriadas de plasma sugirieron que los cambios tempranos de VEGF podrían predecir la respuesta al tratamiento, aunque esto requiere validación en ensayos controlados aleatorizados89.
La reprogramación glucolítica ofrece un potencial diagnóstico complementario. Al integrar conjuntos de datos de GEO y TCGA, los investigadores identificaron a LDHA como un predictor independiente de la supervivencia general en el cáncer de páncreas (p < 0,001). El perfilado metabolómico sérico mediante RMN en 36 pacientes con PDAC y 70 controles sanos reveló alteraciones significativas en metabolitos relacionados con la glucólisis, obteniendo una puntuación combinada de lactato, piruvato, citrato y glucosa un AUC de 0,956 para distinguir PDAC de los controles90. Al pasar de firmas de un solo gen a la integración de múltiples metabolitos, un estudio metabolómico en dos fases identificó a la prolina, la creatina y el ácido palmítico como un panel que distingue PDAC de neoplasias benignas y controles sanos, con AUCs de 0,854 y 0,865 en el conjunto de descubrimiento; la adición de CA19-9 mejoró el desempeño a 0,949 y 0,909, respectivamente, con AUCs de validación de 0,830 y 0,852 en una cohorte independiente91. A nivel transcripcional, el análisis bioinformático de conjuntos de datos públicos (TCGA-PAAD, GSE62452, GSE57495) arrojó un modelo de riesgo de siete genes relacionado con lípidos y macrófagos (ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT) que estratificó eficazmente a los pacientes según el riesgo, siendo prevalentes las mutaciones en TP53 y correlacionándose factores inmunomoduladores (PVRL2, CD276, CCL20) con la puntuación de riesgo92.
La divergencia entre los resultados prometedores en la fase de descubrimiento y los hallazgos metaanalíticos refleja limitaciones metodológicas recurrentes: diseño retrospectivo de un solo centro, sesgo de espectro hacia enfermedades resecables, tamaños de muestra modestos, ausencia de comparadores benignos y falta de validación prospectiva independiente87,88,89,90,91. Estos hallazgos subrayan la necesidad de una validación rigurosa, estandarizada y con potencia estadística suficiente antes de que nuevos biomarcadores puedan avanzar hacia la implementación clínica.
Para la evaluación funcional, la PET/TC con 18F-FDG refleja la actividad metabólica tumoral de la glucosa, mientras que la RM con piruvato hiperpolarizado [1-13C] permite el monitoreo en tiempo real de la conversión de piruvato a lactato, lo que se correlaciona con la sobreexpresión de LDHA y HIF-1α94. Los exosomas circulantes tienen potencial como herramientas mínimamente invasivas para el diagnóstico temprano y el monitoreo95. Desde el punto de vista pronóstico, la sobreexpresión de VEGF/VEGFR-2, la alta actividad glucolítica, la sobreexpresión de LDHA y la expresión de COX-2 están asociadas individualmente con malos resultados, lo que sugiere que una clasificación molecular basada en características metabólicas y angiogénicas podría permitir una estratificación precisa y la selección del tratamiento96.
Estrategias terapéuticas y la paradoja antiangiogénica
A pesar del papel central del VEGF en la angiogénesis del CPAD, las estrategias anti-VEGF/VEGFR han fracasado consistentemente en ensayos de fase III. El ensayo CALGB 80303 (n = 535) no mostró beneficio en supervivencia para gemcitabina más bevacizumab frente a gemcitabina sola (supervivencia global mediana de 5,8 frente a 5,9 meses; p = 0,95)97. El ensayo AviTA mostró una mejora estadísticamente significativa en la supervivencia libre de progresión, pero ningún beneficio en supervivencia global al añadir bevacizumab a gemcitabina más erlotinib98. El ensayo VANILLA de gemcitabina más aflibercept se interrumpió tras un análisis intermedio que confirmó la ausencia de beneficio en supervivencia global (7,75 frente a 6,54 meses)99, y el axitinib tampoco logró mejorar la supervivencia cuando se combinó con gemcitabina100.
Estos fracasos reflejan al menos tres mecanismos de resistencia específicos del CPAD. Primero, la activación de vías compensatorias: la hipoxia inducida por el bloqueo de VEGF aumenta la regulación de factores proangiogénicos alternativos (FGF, Ang-2, PIGF) y recluta células mieloides proangiogénicas101. Segundo, la cooptación vascular y la simulación vasculogénica: las células tumorales eluden la inhibición de la angiogénesis por brotamiento al utilizar vasos hospedadores preexistentes o formar canales similares a vasos de manera independiente de la proliferación endotelial22. Recientes secuenciaciones a nivel de célula individual han revelado que los fibroblastos asociados al cáncer (CAFs) pueden transdiferenciarse hacia un fenotipo similar al endotelial (FAPα + CD144 + endoCAFs), capaz de promover la simulación vasculogénica y la metástasis mediante la señalización CD144-β-catenina-STAT3, lo que modifica el marco conceptual de la simulación vasculogénica, pasando de un proceso autónomo de la célula tumoral a un mecanismo cooperativo entre el tumor y el estroma102. Tercero, la adaptación metabólica-estromal: la densa desmoplasia aísla físicamente los anticuerpos terapéuticos, mientras que los CAFs mantienen la angiogénesis a través de vías paracrinas mediadas por HGF y TGF-β que actúan de forma descendente o paralela a VEGF36. En conjunto, estos mecanismos establecen que la monoterapia dirigida contra un único ligando angiogénico es insuficiente en el CPAD.
Dirigirse a los nodos metabólico-angiogénicos representa una alternativa racional. Los inhibidores del metabolismo de la glucosa, incluido el inhibidor de HK2 2-desoxi-D-glucosa, el activador de PKM2 shikonina y el inhibidor de LDHA oxamato, han demostrado efectos antiangiogénicos y antitumorales en líneas celulares de CPAD y xenoinjertos82. Dirigirse al eje PKM2/HIF-1α/VEGF podría inhibir simultáneamente la adaptación metabólica y la angiogénesis. La señalización paracrina mediada por lactato a través de GPR81 ha surgido como un posible blanco terapéutico, aunque los antagonistas específicos siguen siendo experimentales; el antagonista putativo 3-hidroxibutirato podría dirigirse principalmente al receptor relacionado HCAR2 en lugar de GPR81103,104. En el metabolismo de lípidos, los inhibidores de COX-2 (por ejemplo, celecoxib) y los moduladores de la vía PPARγ/FABP4 han mostrado efectos antiangiogénicos en modelos preclínicos105, aunque los ensayos de fase II de celecoxib junto con gemcitabina no han demostrado ventajas significativas en la supervivencia. Los ácidos grasos poliinsaturados omega-3 inhiben competitivamente la vía ω-6 y demuestran propiedades antiangiogénicas en modelos preclínicos, aunque faltan datos de estudios intervencionistas en humanos en CPAD.
Dada la plasticidad metabólica del CPAD, los regímenes de combinación que asocian agentes antiangiogénicos con quimioterapia, inmunoterapia o inhibidores metabólicos representan el camino más prometedor. La reprogramación del metabolismo de la glucosa, los aminoácidos y los lípidos está estrechamente asociada con la resistencia a la quimioterapia, radioterapia e inmunoterapia; la inhibición combinada de la glucólisis y la glutaminólisis podría bloquear la compensación metabólica. Sin embargo, hasta la fecha, ninguna combinación dirigida al metabolismo ha demostrado eficacia en fase III en el CPAD. En última instancia, el desafío traslacional central no es la escasez de dianas farmacológicas, sino la incapacidad para identificar prospectivamente qué modo de vascularización—por brotamiento, por intususcepción, coalescente o por simulación—predomina en un tumor individual. Hasta que los paneles de biomarcadores o las firmas de imágenes puedan estratificar a los pacientes según su fenotipo metabólico-angiogénico, las estrategias de combinación dirigidas a esta red seguirán siendo empíricas y no guiadas por precisión.
Conclusiones
Esta revisión describe el acoplamiento recíproco entre la reprogramación metabólica y la angiogénesis en el adenocarcinoma ductal pancreático (PDAC). Describimos cuatro modos distintos de neovascularización: angiogénesis por brotamiento, por intususcepción, angiogénesis coalescente y mimetismo vasculogénico, que en conjunto producen una vascularización hipovascular, mal perfundida y estructuralmente anómala. En el núcleo mecanicista, la reprogramación del metabolismo de la glucosa mediante el efecto Warburg establece un bucle sinérgico en el que HIF-1α impulsa tanto el flujo glucolítico como la transcripción proangiogénica (VEGF, CTGF, PDGFB), mientras que PKM2 y KRAS mutante integran el estado metabólico con la producción angiogénica. El metabolismo de aminoácidos y lípidos modula además el comportamiento endotelial, la polarización inmunitaria y la resistencia terapéutica mediante señales paracrinas, incluyendo lactato, LPA/S1P y el eje FASN-malonil-CoA-mTOR. Estos hallazgos establecen que la angiogénesis en el PDAC no es meramente una respuesta a la hipoxia, sino un componente integral del programa adaptativo metabólico del tumor.
La traducción clínica sigue estando limitada por restricciones diagnósticas y terapéuticas. Aunque estudios en fase de descubrimiento han identificado candidatos a biomarcadores metabólicos y angiogénicos, incluyendo VEGF, puntuaciones de metabolitos derivados de LDHA y modelos de riesgo de lípidos-macrófagos, la evidencia acumulada demuestra que ninguno supera de forma consistente a CA19-9 ni aporta un valor añadido suficiente para su implementación inmediata. Desde el punto de vista terapéutico, los ensayos fase III con monoterapia anti-VEGF han fracasado uniformemente en mejorar la supervivencia, lo que refleja la resistencia de la vascularización tumoral impulsada por la activación de vías compensatorias, el mimetismo vasculogénico y la adaptación metabólica del estroma. Estas limitaciones paralelas subrayan la profunda redundancia y plasticidad de la red metabólico-angiogénica, lo que exige estrategias integradas en lugar de terapias monovalentes.
Los regímenes de combinación—combinar agentes antiangiogénicos con quimioterapia, inmunoterapia o inhibidores metabólicos—representan la vía más prometedora hacia adelante. La inhibición simultánea de la glucólisis y la glutaminólisis, o la inhibición conjunta de FASN y mTOR, podría superar la compensación metabólica y alterar la señalización angiogénica impulsada por lípidos. Las prioridades futuras incluyen la estratificación de pacientes guiada por biomarcadores (por ejemplo, fenotipos glucolíticos frente a dependientes de lípidos), combinaciones racionales de múltiples dianas que bloqueen diversos modos de vascularización, imágenes no invasivas del acoplamiento metabólico-angiogénico y ensayos clínicos rigurosamente diseñados en subpoblaciones de CPAD definidas molecularmente. En última instancia, esclarecer la interacción metabólico-angiogénica será esencial para transformar el CPAD de una enfermedad terapéuticamente refractaria a una susceptible de intervenciones precisas basadas en mecanismos.
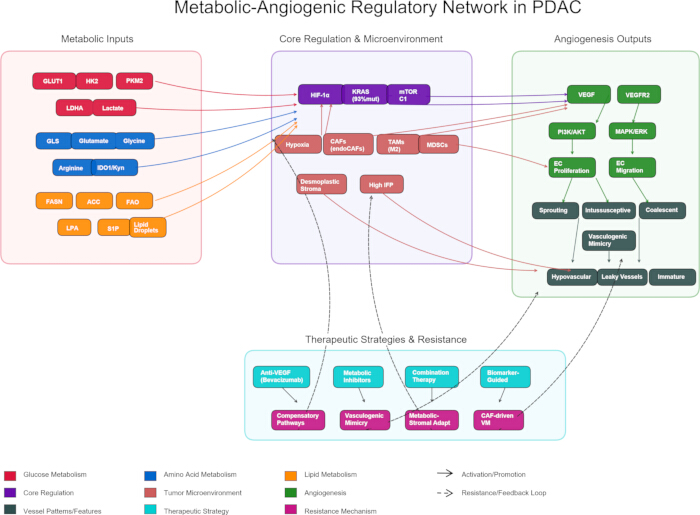
Figura 1: Red reguladora metabólico-angiogénica en el CPAD. Red reguladora metabólico-angiogénica en el CPAD. Esquema general del acoplamiento metabólico-angiogénico en el carcinoma adenocarcinoma ductal pancreático. (Izquierda) Reprogramación de las vías de nutrientes: metabolismo de la glucosa (carmesí), metabolismo de aminoácidos (azul) y metabolismo de lípidos (naranja). (Centro) Integración de las entradas metabólicas por reguladores centrales (púrpura; HIF-1α, KRAS mutante, mTORC1) dentro del microentorno tumoral (salmón), caracterizado por hipoxia, estroma desmoplásico con alta presión de fluido intersticial (PFI), CAFs (incluyendo endoCAFs FAPα⁺CD144⁺), MACs polarizados hacia el fenotipo M2 y MDSCs. (Derecha) Señalización angiogénica mediada por VEGF-VEGFR2 y cuatro modos distintos de vascularización (gris pizarra oscuro): angiogénesis por brotamiento, angiogénesis por interposición, angiogénesis coalescente y mimetismo vasculogénico (MV). (Inferior) Estrategias terapéuticas actuales (verde azulado) y mecanismos de resistencia (magenta). Las flechas continuas indican activación; las flechas discontinuas denotan bucles de retroalimentación de resistencia. Haga clic aquí para ver una versión más grande de esta figura.
| Biomarcador/Panel | Racional biológico | Nivel de evidencia | Limitaciones principales | Etapa traslacional |
| CA19‑993 | Antígeno Lewis sialilado | Establecido clínicamente | Baja especificidad para CPDAC frente a obstrucción biliar | Estándar clínico |
| VEGF sérico (diagnóstico)88 | Activación del eje HIF‑1α/VEGF | Retrospectivo de un solo centro | Sesgo de espectro; cohorte solo de casos resecables | Descubrimiento |
| VEGF sérico (respuesta)89 | Marcador farmacodinámico | Fase I (STARPAC, n=19) | Un solo brazo; sin grupo control | Generación de hipótesis |
| Puntuación de LDHA/metabolito90 | Flujo glucolítico | Retrospectivo; un solo centro | Sin comparador benigno; cohorte pequeña | Descubrimiento |
| Prolina‑creatina‑ácido palmítico + CA19‑991 | Integración multi-ómica | Descubrimiento + pequeña validación | Una sola institución; n modesto | Validación temprana |
| Modelo de riesgo de 7 genes (lípidos/macrófagos)92 | Comunicación cruzada lípido-inmune | Bioinformática retrospectiva | Sin cohorte prospectiva; efectos de lote | Descubrimiento |
Tabla 1: Marco jerárquico de evidencia para biomarcadores metabólico-angiogénicos en el CPAD. La tabla estratifica los biomarcadores metabólico-angiogénicos en el CPAD según su madurez traslacional en tres niveles: (i) el estándar clínicamente establecido CA19-9; (ii) candidatos en fase inicial, incluyendo ensayos séricos de VEGF para diagnóstico y farmacodinámica, y un puntaje LDHA/metabolito; y (iii) firmas en fase de descubrimiento, representadas por un panel multimetabolito (prolina--creatina--ácido palmítico más CA19-9) y un modelo de riesgo de 7 genes relacionado con lípidos y macrófagos. Surge un patrón recurrente entre los candidatos emergentes: aunque la justificación biológica está bien definida, limitaciones metodológicas—diseño retrospectivo o monocéntrico, ausencia de controles benignos, cohortes pequeñas y falta de validación prospectiva—colectivamente restringen su avance más allá de las etapas de descubrimiento o generación inicial de hipótesis.
Divulgaciones
Los autores declaran que no tienen intereses financieros en conflicto.
Agradecimientos
El estudio fue financiado por la plataforma de microfluídica digital para cribado de fármacos basada en esferoides 3D de células tumorales primarias (FDCT0001/2025/RID).
Referencias
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.