Sorafenib más gemcitabina muestra evidencia preliminar de inhibición aditiva de la proliferación de células HepG2, y presenta cambios correlacionados en la expresión de p-ERK y VEGF, además de suprimir el crecimiento de tumores hepáticos en ratones NOD/SCID.
Artículo de investigación
Evaluación del tratamiento combinado con sorafenib y gemcitabina en células HepG2 y en un modelo de xenotrasplante en ratones NOD/SCID: un estudio piloto
* These authors contributed equally
En este artículo
Resumen
Resumen
El cáncer de hígado sigue siendo una de las principales causas de mortalidad relacionada con el cáncer debido a la resistencia a los fármacos y las opciones limitadas de tratamiento. Existe una necesidad urgente de explorar estrategias terapéuticas que mejoren los resultados. Este estudio piloto presenta un protocolo para evaluar los posibles efectos y los mecanismos subyacentes de la combinación de sorafenib y gemcitabina en el cáncer de hígado. Se utilizó la línea celular de cáncer hepático HepG2 y se estableció un modelo de xenoinjerto en ratones no obesos diabéticos/inmunodeficientes severos (NOD/SCID). Se muestran los pasos procedimentales clave, incluyendo: (1) cultivo celular de HepG2 y tratamiento con fármacos; (2) preparación, incubación y lectura de absorbancia en el ensayo MTT; (3) extracción de proteínas, electroforesis en gel de poliacrilamida con dodecil sulfato sódico (SDS-PAGE), transferencia e inmunotransferencia para ERK y p-ERK; (4) establecimiento de xenoinjerto subcutáneo en ratones NOD/SCID; (5) medición del tumor y cálculo del volumen; y (6) inmunohistoquímica de VEGF en secciones tumorales. Se proporcionan pasos críticos, consejos para la resolución de problemas y especificaciones de equipo. La combinación de sorafenib (3 µmol/L) y gemcitabina (10 µmol/L) logró una tasa de inhibición del 71,23% ± 6,76% a las 72 h, con un valor q de 1,35, lo que sugiere un efecto sinérgico con este par específico de dosis bajo las condiciones evaluadas. En comparación con el grupo control, el tratamiento combinado se asoció con una expresión reducida de p-ERK, un volumen tumoral disminuido y una intensidad de tinción inmunohistoquímica de VEGF cualitativamente más baja. Estos datos muestran una asociación correlativa entre la reducción de la expresión de p-ERK y el efecto antiproliferativo observado, sin establecer causalidad. En células HepG2 y en un modelo de xenoinjerto en ratones NOD/SCID, la combinación de sorafenib y gemcitabina muestra evidencia preliminar de potencial antiproliferativo y se asocia con una expresión reducida de VEGF; sin embargo, este hallazgo no constituye evidencia directa de actividad antiangiogénica, ya que no se realizaron análisis de densidad de microvasos ni estudios funcionales de vascularización. Este protocolo reproducible proporciona un marco útil para evaluar combinaciones de fármacos en modelos de carcinoma hepatocelular (HCC) y puede adaptarse para otras combinaciones de terapias dirigidas y quimioterapia, aunque se requieren estudios adicionales de mecanismos y validación de dosis antes de poder extraer implicaciones clínicas.
Introducción
El cáncer de hígado es uno de los cánceres más comunes y mortales, y también uno de los tumores malignos de crecimiento más rápido1,2. Aunque la incidencia del cáncer de hígado ha disminuido, la carga global de esta enfermedad ha seguido aumentando. Los datos epidemiológicos mundiales de 2022 revelaron que la tasa de incidencia estandarizada por edad del cáncer de hígado en la base de datos en línea del Observatorio Mundial del Cáncer (GLOBOCAN) 2022 fue de 15,0 por cada 100 000 habitantes, mientras que la tasa de mortalidad estandarizada por edad fue de 26,7 por cada 100 000 habitantes, lo que lo convierte en la segunda causa principal de mortalidad por cáncer3. Actualmente, debido a la falta de tratamientos efectivos para el cáncer de hígado y a su inicio insidioso, la mayoría de los pacientes fallecen dentro del primer año tras el diagnóstico. Sorafenib es el primer inhibidor de quinasas multiancla aprobado para uso clínico, que actúa sobre quinasas tirosina receptoras como el receptor del factor de crecimiento epidérmico (EGFR), el receptor del factor de crecimiento derivado de plaquetas (PDGFR) y las quinasas serina/treonina4,5. Sorafenib, un inhibidor oral de múltiples quinasas, ejerce efectos anti-proliferativos y anti-angiogénicos en el cáncer de hígado al actuar sobre múltiples vías de factores de crecimiento. Históricamente, sorafenib fue la primera terapia sistémica de primera línea aprobada por la FDA para pacientes con cáncer de hígado avanzado o no resecable6. Sin embargo, el panorama actual del tratamiento de primera línea para el carcinoma hepatocelular (CHC) avanzado se ha ampliado significativamente. Las opciones recomendadas incluyen actualmente la combinación de inhibidores de puntos de control inmunitario atezolizumab más bevacizumab, lenvatinib y la combinación de inmunoterapia dual durvalumab más tremelimumab, entre otras. A pesar de estos avances, sorafenib sigue siendo una opción importante de primera línea, especialmente en regiones donde las combinaciones de inmunoterapia no están fácilmente disponibles o están contraindicadas. Debido a su uso generalizado en el cáncer de hígado, los eventos adversos relacionados con el fármaco han sido motivo de preocupación7. En el análisis de la base de datos del Sistema de Notificación de Eventos Adversos de la FDA (FAERS) desde 2006 hasta 2023, los eventos adversos de sorafenib afectaron principalmente al sistema digestivo, a la piel y a los tejidos subcutáneos, así como a molestias físicas no específicas como infecciones y lesiones7. Aunque algunos pacientes con cáncer de hígado avanzado pueden beneficiarse del tratamiento con sorafenib, la mayoría de los pacientes finalmente desarrollan resistencia o fracaso terapéutico, lo que conduce a un mal pronóstico8,9,10. A pesar de su uso, sorafenib beneficia solo a aproximadamente el 30 % de los pacientes con CHC; además, los pacientes respondedores suelen desarrollar resistencia dentro de los 6 meses11. Las vías moleculares implicadas en la resistencia a sorafenib incluyen la quinasa regulada por señal extracelular (ERK)/ERK fosforilada (p-ERK), la proteína quinasa B (Akt), la fosfoinositida 3-quinasa (PI3K)/AKT/blanco mamífero de la rapamicina (mTOR), el factor inducible por hipoxia 1α (HIF-1α)/HIF-2α y las vías relacionadas con la autofagia, siendo ERK/p-ERK específicamente destacada y seleccionada en esta investigación11. La gemcitabina es un análogo de citidina que, al entrar en el organismo, produce difluorocitidina difosfato y difluorocitidina trifosfato, que tienen diferentes efectos inhibidores sobre la síntesis de ADN12. En las neoplasias hepatobiliares, la gemcitabina se ha evaluado como componente de quimioterapia combinada. Sin embargo, también se ha reportado clínicamente que la gemcitabina presenta mayor resistencia a los fármacos, lo que limita su eficacia12,13. Por lo tanto, determinar el régimen farmacológico óptimo de forma eficaz y eficiente es extremadamente difícil. Estudios recientes han mostrado que la combinación de gemcitabina con sorafenib podría tener una mayor eficacia terapéutica basada en la predicción mediante un nuevo biomarcador de estaminalidad tumoral14. Sin embargo, hasta donde sabemos, ningún estudio ha examinado esta combinación específicamente en el cáncer de hígado utilizando células HepG2 y un modelo de xenoinjerto en ratón no obeso diabético/inmunodeficiente severo combinado (NOD/SCID) de carcinoma hepatocelular. Por lo tanto, sigue faltando evidencia experimental que valide directamente los efectos aditivos de sorafenib y gemcitabina en el cáncer de hígado.
Los procedimientos descritos en este manuscrito son ampliamente utilizados, pero rara vez se presentan en un formato visual, detallado y paso a paso adecuado para su replicación por investigadores principiantes. Planteamos la hipótesis de que la combinación de sorafenib y gemcitabina inhibiría de forma aditiva la proliferación de células cancerosas hepáticas y el crecimiento tumoral, y que este efecto estaría asociado con la regulación negativa de la vía ERK/p-ERK y con una angiogénesis reducida mediada por el factor de crecimiento endotelial vascular (VEGF). Este estudio tiene como objetivo explorar preliminarmente el efecto inhibitorio de la combinación de sorafenib con gemcitabina sobre la proliferación de la línea celular de cáncer hepático HepG2 in vitro y in vivo, así como su mecanismo (Supplementary Figure 1). La novedad de este estudio radica en tres aspectos: (1) es el primero en evaluar específicamente la combinación de sorafenib y gemcitabina en cáncer hepático utilizando la línea celular HepG2, ampliamente empleada, y un modelo de ratón NOD/SCID correspondiente; (2) investiga la vía ERK/p-ERK, poco estudiada hasta ahora, como un posible mecanismo; y (3) proporciona evidencia experimental directa —en lugar de predicciones computacionales— del efecto aditivo de esta combinación en el cáncer hepático. Estas características distinguen este trabajo de informes previos sobre terapias combinadas realizados en otros tipos de tumores o con modelos experimentales diferentes, particularmente en el contexto de regímenes basados en sorafenib.
Protocolo
La aprobación ética fue otorgada por el Comité de Bienestar y Ética en Animales de Laboratorio de la Universidad de Zhejiang (Número de aprobación: ZJU20250049).
Animales y agrupación
Se adquirieron un total de 40 ratones hembra NOD/SCID, de 4 a 5 semanas de edad y con un peso de 18–20 g, de un proveedor comercial autorizado (Licencia No. SCXK (Shanghai) 2013-0006) y se mantuvieron en habitaciones para animales de grado libre de patógenos específicos (SPF). Todos los protocolos con animales siguieron las directrices estándar. Durante el experimento, los animales tuvieron acceso libre a alimento y agua, y se alojaron en grupos (5 ratones/jaula) en una habitación SPF con condiciones controladas, manteniendo la temperatura ambiente a 22 ± 2 °C, una humedad del 50%–60% y un ciclo luz/oscuridad de 12/12 h. Se proporcionó alimento y agua ad libitum, y se monitoreó el peso corporal cada dos semanas. Cuando los ratones presentaron dolor persistente, caquexia, úlceras tumorales, cuando el tamaño del tumor alcanzó una dimensión máxima de 2 cm, o presentaron otros problemas de salud irreversibles, se realizó la eutanasia mediante inyección intraperitoneal de pentobarbital sódico al 0,45% a una dosis ≥150 mg/kg de peso corporal, seguida de la confirmación de la cesación de la respiración y los latidos cardíacos, la pérdida del reflejo corneal, o la aplicación de un método físico secundario si fuera necesario, de acuerdo con los criterios de finalización humanitaria aprobados por el Comité de Ética en Experimentación Animal. El tamaño de la muestra (n = 10 por grupo) se determinó mediante un análisis de potencia asumiendo un tamaño del efecto de 1,2 (derivado de experimentos piloto), α = 0,05 y β = 0,20 (potencia del 80%), más un margen del 20% para posibles pérdidas. Los procedimientos de implantación tumoral se realizaron antes de la asignación al tratamiento (véase más abajo el establecimiento del xenoinjerto).
Los ratones se dividieron aleatoriamente en 4 grupos utilizando el método de la tabla de números aleatorios tras el implante tumoral y la confirmación de toma del tumor: grupo control, grupo sorafenib, grupo gemcitabina y grupo combinado de sorafenib con gemcitabina, con 10 ratones (5 ratones/jaula) en cada grupo, para construir el modelo de tumor trasplantado en ratones NOD/SCID. Debido a que los tejidos tumorales durante el proceso de modelado podrían provocar un mal estado general o incluso la muerte en ratones NOD/SCID, y considerando que el análisis estadístico generalmente requiere un tamaño de muestra efectivo, se incluyeron al menos 10 ratones por grupo. La asignación aleatoria se realizó mediante técnicos independientes y las jaulas fueron etiquetadas; no se aplicó cegamiento durante la administración de fármacos ni la medición de tumores, lo cual representa una limitación importante. El resto de las evaluaciones, incluyendo muestreo de tejidos, análisis bioquímicos y estudios patológicos, fueron realizados por personal de laboratorio cegado. Los datos también fueron analizados de forma ciega por estadísticos que solo tuvieron acceso a archivos codificados hasta que finalizó el análisis estadístico y se revelaron los datos. Todos los animales fueron incluidos en el análisis final. Se seleccionó la vía intraperitoneal para ambos fármacos con el fin de garantizar una absorción sistémica y una biodisponibilidad constante; la administración diaria se basó en estudios farmacocinéticos previos que mostraron concentraciones plasmáticas sostenidas con este régimen. Al grupo control se le inyectó intraperitonealmente 0,2 mL de solución salina normal estéril. En el grupo sorafenib, se inyectó intraperitonealmente 0,2 mL de sorafenib a 40 mg/kg. En el grupo gemcitabina, se inyectó intraperitonealmente 0,2 mL de gemcitabina a 100 mg/kg. Grupo de tratamiento combinado: se administró intraperitonealmente 0,2 mL de sorafenib a 40 mg/kg y 0,2 mL de gemcitabina a 100 mg/kg. Cada grupo recibió la dosis una vez al día durante 20 días consecutivos. Todos los animales fueron incluidos en el análisis final y ningún ratón fue excluido del estudio. No se observó mortalidad en ningún grupo durante el período de tratamiento de 20 días. El horario y las dosis se seleccionaron según estudios publicados en modelos de cáncer hepatobiliar. Cabe señalar que la administración intraperitoneal diaria de gemcitabina podría provocar toxicidad. La longitud y el ancho de los tumores trasplantados se midieron diariamente y se calculó el volumen del tumor trasplantado. Tras 20 días, los animales fueron sacrificados mediante dislocación cervical bajo anestesia profunda y los tejidos tumorales trasplantados se fijaron en formalina. El peso corporal se midió cada 2 días durante todo el estudio. Los ratones se monitorearon diariamente en busca de signos clínicos de toxicidad, incluyendo erizamiento del pelaje, postura encorvada, movilidad reducida, diarrea y letargo. Sin embargo, no se realizaron análisis de bioquímica sérica (por ejemplo, alanina aminotransferasa, aspartato aminotransferasa y creatinina) ni examen histopatológico de órganos principales. Por lo tanto, no puede descartarse la toxicidad subclínica.
Fármacos y reactivos
El sorafenib se disolvió en dimetilsulfóxido (DMSO) al 10 % y se almacenó a -20 °C. Antes de su uso, la solución se descongeló y se diluyó hasta una concentración final de DMSO inferior al 0,5 %, lo cual no tuvo ningún efecto sobre el crecimiento celular. La gemcitabina se obtuvo de una fuente comercial. El tampón de lisis para ensayo de inmunoprecipitación con radioinmunidad (RIPA), el azul de tiazolilo, los anticuerpos primarios contra la gliceraldehído-3-fosfato deshidrogenasa (GAPDH), ERK, p-ERK y VEGF, los anticuerpos secundarios, el medio de Eagle modificado por Dulbecco (DMEM) con alta concentración de glucosa, el suero bovino fetal y la línea celular HepG2 se obtuvieron de fuentes comerciales.
El sorafenib y la gemcitabina son agentes citotóxicos. Todas las operaciones de preparación y manipulación de fármacos deben realizarse dentro de una cabina de seguridad biológica designada, utilizando equipo de protección personal adecuado (bata de laboratorio, guantes de nitrilo y gafas de seguridad). El DMSO, el metanol, el xileno y otros disolventes orgánicos utilizados en este protocolo son sustancias peligrosas y deben manipularse en una campana extractora para evitar la inhalación o el contacto con la piel. Deben consultarse las hojas de datos de seguridad de los materiales (MSDS) para todos los reactivos antes de su uso.
Cultivo celular
La línea celular HepG2 fue revivida e inoculada en frascos de cultivo celular que contenían 10 mL de medio DMEM de alta glucosa (suplementado con 10% de suero bovino fetal, 100 U/mL de penicilina-estreptomicina y 4 mmol/L de glutamina). Las células se incubaron a 37 °C en un incubador humedecido que contenía 5% de CO₂. El medio de cultivo se reemplazó cada 2 días, y las células se pasajearon cada 4 días para mantener un crecimiento logarítmico. La línea celular HepG2 fue obtenida de una fuente comercial; sin embargo, en este estudio no se realizó la autenticación independiente de la línea celular (por ejemplo, perfilado de repeticiones en tándem cortas) ni pruebas de micoplasma.
Método MTT para detectar la tasa de inhibición de proliferación
Se utilizó el método de bromuro de 3-(4,5-dimetiltiazol-2-il)-2,5-difeniltetrazolio (MTT) para determinar la tasa de inhibición de la proliferación del sorafenib y la gemcitabina sobre la línea celular HepG2. Las células en fase logarítmica de crecimiento se digirieron con tripsina al 0,25 % durante 2 min, y la digestión se detuvo añadiendo un volumen igual de medio completo. Tras la centrifugación a 1000 × g durante 10 min, las células se resuspendieron en medio completo. La densidad celular se ajustó a 1 × 10⁵ células/mL, y se sembraron 200 µL de la suspensión celular en cada pocillo de una placa de 96 pocillos. Esta densidad de siembra se seleccionó en base a experimentos preliminares de optimización en los que se probaron densidades celulares que variaban entre 5 × 10³ y 5 × 10⁴ células/pocillo. La densidad de 2 × 10⁴ células/pocillo produjo un aumento lineal de la absorbancia durante 96 h y mantuvo la confluencia por debajo del 80 % al final del experimento, lo cual se confirmó mediante inspección visual bajo un microscopio invertido. Para asegurar que las mediciones de MTT permanecieran dentro del rango lineal, se realizaron experimentos piloto en cada punto temporal con pocillos control tratados con vehículo. El medio se reemplazó cada 48 h para evitar el agotamiento de nutrientes y la acumulación de subproductos metabólicos. La confluencia se monitoreó diariamente mediante microscopio invertido. A las 96 h, los pocillos control alcanzaron aproximadamente una confluencia del 75 % al 80 %, y no se observaron signos evidentes de agotamiento de nutrientes. Tras la adhesión celular, se descartó el medio y se añadió el medio que contenía los fármacos. Se añadió medio sin fármaco al grupo control no tratado (control de vehículo para experimentos in vivo). El experimento se dividió en un grupo control no tratado, un grupo de sorafenib, un grupo de gemcitabina y un grupo con tratamiento combinado. Las dosis de sorafenib fueron 1,5 µmol/L, 3 µmol/L, 4,5 µmol/L y 6 µmol/L, y las dosis de gemcitabina fueron 5 µmol/L, 10 µmol/L, 15 µmol/L y 20 µmol/L. Las dosis combinadas de sorafenib y gemcitabina fueron 1,5 µmol/L + 5 µmol/L, 3 µmol/L + 10 µmol/L, 4,5 µmol/L + 15 µmol/L y 6 µmol/L + 20 µmol/L. Las células de cada grupo se cultivaron durante 24 h, 48 h, 72 h y 96 h. Tras el cultivo, se añadieron 20 µL de MTT (5 mg/mL) a cada pocillo, y las células se incubaron en una incubadora celular durante 4 h. Se descartó cuidadosamente el sobrenadante, luego se añadieron 150 µL de DMSO a cada pocillo, y la placa se agitó durante 10 min para disolver completamente la formazan, y se midió el valor de densidad óptica (OD) de cada pocillo a 490 nm utilizando un lector multifuncional de microplacas. El experimento se repitió tres veces, y cada grupo contó con cinco pocillos replicados. Los datos se presentaron como media ± DE de las tres réplicas biológicas. La tasa de inhibición del crecimiento celular (%) = (1 - OD grupo experimental / OD grupo no tratado) × 100 %. La interacción entre los dos fármacos se evaluó mediante el valor q, que se calculó con la fórmula: q = EAB / (EA + EB - EA × EB). Aquí, EA y EB son las tasas de inhibición de los fármacos A y B cuando se usan por separado, y EAB es la tasa de inhibición cuando ambos fármacos se usan juntos. Cuando el valor q es mayor que 1,15, indica un efecto sinérgico entre los dos fármacos; entre 0,85 y 1,15 indica un efecto aditivo; y un valor q menor que 0,85 indica un efecto antagonista. El método del valor q es una herramienta sencilla de cribado y no sustituye a análisis de sinergia más rigurosos. Solo se probaron algunos pares de dosis en proporción fija, lo cual limita la solidez de la afirmación sobre sinergia. Por lo tanto, el término «sinergia» en este estudio se refiere a un valor q > 1,15 en pares de dosis y puntos temporales específicos, y no a una interacción aditiva validada en toda la matriz de respuesta-dosis.
Análisis por inmunotransferencia de la expresión proteica de ERK y p-ERK
El cultivo celular y la agrupación experimental se realizaron como se describió anteriormente. Para la detección de ERK y p-ERK mediante inmunotransferencia (Western Blotting), la dosis de sorafenib fue de 3 µmol/L; la dosis de gemcitabina fue de 10 µmol/L; y la dosis combinada fue de 3 µmol/L + 10 µmol/L. Después de 72 h de tratamiento, las células se lisaron con tampón de lisis RIPA y se extrajo la proteína total de cada grupo experimental. La concentración de proteína se determinó mediante el método del ácido bicinconínico (BCA). Se cargaron cantidades iguales de proteína (30 µg por pozo) y se separaron mediante electroforesis en gel de poliacrilamida con dodecilsulfato de sodio al 10 % (SDS-PAGE) a 120 V durante 90 min. Las proteínas se transfirieron a membranas de politetrafluoroetileno (PVDF) (tamaño de poro 0,45 µm) a 300 mA durante 90 min a 4 °C. Después del bloqueo con leche descremada al 5 % en solución salina tamponada con Tris con Tween-20 al 0,1 % (TBST) durante 1 h a temperatura ambiente, las membranas se incubaron con anticuerpos primarios durante la noche a 4 °C con agitación suave. Tras tres lavados con TBST (10 min cada uno), las membranas se incubaron con anticuerpos secundarios durante 1 h a temperatura ambiente. Las bandas proteicas se visualizaron utilizando sustrato de quimioluminiscencia mejorada (ECL) y se capturaron imágenes mediante un sistema digital de análisis de geles. Los tiempos de exposición se optimizaron para cada anticuerpo para evitar la saturación. La cuantificación densitométrica se realizó mediante el software ImageJ utilizando la herramienta de análisis de geles. Todas las intensidades de las bandas proteicas diana se normalizaron respecto a GAPDH como control de carga, y la expresión de p-ERK se normalizó adicionalmente respecto a la expresión total de ERK. No se realizaron pasos adicionales de bloqueo más allá de la leche descremada al 5 %. Los resultados de la cuantificación se presentaron como cambio en función respecto al grupo control, que se estableció en 1,0. Cada experimento se repitió tres veces de forma independiente. Se muestran inmunotransferencias representativas.
Detección inmunohistoquímica de la expresión de VEGF en tumores xenoinjertados de HepG2 en ratones NOD/SCID
Para el establecimiento del xenoinjerto: las células HepG2 en fase de crecimiento logarítmico se recolectaron mediante tripsinización, se lavaron dos veces con solución salina tamponada con fosfato estéril (PBS) y se suspendieron nuevamente en DMEM libre de suero. Un total de 2 × 10⁶ células en 0,2 mL de DMEM libre de suero (sin Matrigel) se inyectaron por vía subcutánea en la región axilar derecha (una zona con abundante irrigación sanguínea) de cada ratón NOD/SCID utilizando una jeringa de 1 mL para establecer un modelo de xenoinjerto subcutáneo de HepG2 en ratones NOD/SCID. La toma tumoral se monitoreó cada 2 días. El tamaño del tumor se midió cada dos días, y cuando el diámetro tumoral alcanzó entre 0,3 y 0,5 cm (aproximadamente 7 a 10 días posteriores a la inyección, definido como el punto de inicio del tratamiento), los ratones se dividieron aleatoriamente en 4 grupos para el experimento. La longitud (L) y el ancho (W) del xenoinjerto subcutáneo se midieron diariamente utilizando un calibrador digital, y el volumen tumoral (V) se calculó según la fórmula: V = (L × W2) / 2. Todas las mediciones fueron realizadas por un investigador cegado respecto a la asignación de los grupos. Después de 20 días, los animales fueron sacrificados mediante dislocación cervical bajo anestesia profunda, y el tejido del xenoinjerto se fijó en formalina al 10 % tamponada y neutra durante 24 h a temperatura ambiente, seguido de inclusión en parafina. Se cortaron secciones tisulares (de 5 µm de espesor) utilizando un microtomo rotatorio y se montaron sobre portaobjetos recubiertos con poli-L-lisina. Para inmunohistoquímica, las secciones se desparafinizaron en xileno (tres cambios, 5 min cada uno) y se rehidrataron mediante una serie de etanol de concentración decreciente (100 %, 95 %, 70 %, 50 %; 3 min cada uno). La recuperación de antígenos se realizó calentando las secciones en tampón de citrato sódico 10 mM en un horno microondas durante 15 min, seguido de enfriamiento a temperatura ambiente durante 20 min. La actividad peroxidasa endógena se bloqueó con peróxido de hidrógeno al 3 % en metanol durante 10 min a temperatura ambiente. La unión inespecífica se bloqueó con suero de cabra normal al 5 % en PBS durante 1 h a temperatura ambiente. Luego, las secciones se incubaron con anticuerpo primario anti-VEGF (dilución 1 : 200) durante la noche a 4 °C en una cámara humidificada. Tras lavados con PBS (tres veces, 5 min cada uno), las secciones se incubaron con anticuerpo secundario conjugado con peroxidasa de rábano picante (HRP) de cabra anti-conejo (1 : 500) durante 1 h a temperatura ambiente. La señal se detectó utilizando el sustrato 3,3′-diaminobencidina (DAB). Las secciones se contratiñeron con hematoxilina durante 30 s, se deshidrataron, aclararon y montaron con cubreobjetos utilizando un medio de montaje permanente. El análisis de imágenes se realizó mediante un microscopio invertido de fluorescencia con configuración de campo claro a un aumento de ×100. Se muestran imágenes representativas para ilustración cualitativa.
Todas las puntas, tubos y desechos de cultivo celular contaminados se recogieron como desechos biopeligrosos y se autoclavaros antes de su eliminación. Los desechos químicos, incluidas las soluciones que contienen fármacos, DMSO, xileno y metanol, se recogieron en recipientes para desechos separados y etiquetados, y se eliminaron de acuerdo con las regulaciones institucionales locales para desechos químicos peligrosos.
Análisis estadístico
Se utilizó el software SPSS 19.0 para el análisis estadístico. Los datos experimentales se expresaron como media ± DE de tres réplicas biológicas independientes para experimentos in vitro, y como media ± desviación estándar (DE) de n = 10 ratones por grupo para experimentos in vivo. Para comparaciones entre dos grupos, se utilizaron pruebas t no pareadas de dos colas. Para comparaciones entre múltiples grupos, se utilizó un análisis de varianza de un factor (ANOVA) seguido de la prueba post hoc de Tukey. Se reportaron valores de p < 0,05, p < 0,01 y p < 0,001.
Resultados
El efecto inhibitorio del sorafenib y la gemcitabina sobre la proliferación de células HepG2
Sorafenib y gemcitabina inhibieron de manera dependiente de la dosis la proliferación de células HepG2, como se muestra en la Tabla 1. La terapia combinada mostró tasas de inhibición significativamente más altas en todos los puntos temporales en comparación con la monoterapia. El ensayo MTT mide la actividad metabólica, que se correlaciona con el número de células pero no mide directamente la proliferación ni la citotoxicidad. Por lo tanto, el término «inhibición de la proliferación» debe interpretarse como una reducción en la conversión de MTT. Destacablemente, la combinación de sorafenib a 3 µmol/L y gemcitabina a 10 µmol/L logró el efecto inhibitorio más pronunciado, destacando su potencial como un régimen de tratamiento eficaz contra el cáncer de hígado. Una investigación adicional demostró un efecto aditivo de sorafenib y gemcitabina sobre las células HepG2. La Tabla 2 presenta los valores de q, que indican posibles interacciones sinérgicas entre los dos fármacos. Notablemente, la combinación de 3 µmol/L de sorafenib más 10 µmol/L de gemcitabina mostró valores de q superiores a 1,15 en múltiples puntos temporales, lo que sugiere una asociación entre la reducción en la expresión de p-ERK y el efecto anti-proliferativo observado, aunque estos datos no demuestran causalidad. Estos hallazgos indican que se justifica una investigación adicional en otros modelos de cáncer de hígado antes de que puedan extraerse conclusiones sobre el potencial terapéutico. La sinergia no se observó en todos los pares de dosis; más bien, se limitó a una combinación específica de concentraciones.
Figura 1 ilustra que la tasa de inhibición de la proliferación celular en el grupo de sorafenib y en el grupo de tratamiento combinado alcanzó un pico a las 72 h. La terapia combinada, particularmente con una dosis de 3 µmol/L de sorafenib y 10 µmol/L de gemcitabina, produjo una tasa de inhibición notablemente mayor en comparación con los tratamientos con fármaco único.
El efecto del sorafenib y la gemcitabina sobre la expresión de ERK y p-ERK
Figura 2A muestra que no hay un cambio significativo en la expresión de la proteína ERK entre todos los grupos. Sin embargo, la expresión de p-ERK disminuyó significativamente en el grupo tratado con sorafenib y en el grupo con tratamiento combinado, observándose la mayor disminución en el grupo combinado. Estos datos demuestran una asociación entre los niveles reducidos de p-ERK y el tratamiento combinado, pero no establecen que la reducción de p-ERK media directamente el efecto antiproliferativo. No se realizó la cuantificación densitométrica, la normalización de p-ERK respecto a ERK total y GAPDH, ni la información sobre réplicas biológicas y comparaciones estadísticas. Por lo tanto, los inmunotransferidos presentados son representativos y únicamente cualitativos.
El efecto del sorafenib y la gemcitabina sobre el volumen de xenoinjertos subcutáneos en cáncer hepático trasplantado en ratones NOD/SCID
No hubo una diferencia significativa en el volumen de xenoinjertos subcutáneos entre los grupos antes del tratamiento (p = 0,367). Después del tratamiento, el volumen tumoral se redujo significativamente en comparación con el grupo control, y el grupo de tratamiento combinado fue significativamente más pequeño que los grupos tratados con sorafenib y gemcitabina (p < 0,001), como se muestra en Figura 2B. Estos resultados deben interpretarse con precaución, ya que no se recopilaron datos de toxicidad ni farmacocinéticos para confirmar que las diferencias observadas no estén afectadas por la morbilidad relacionada con el fármaco o por diferencias en la exposición sistémica.
El efecto del sorafenib y la gemcitabina sobre la expresión de VEGF en el cáncer de hígado trasplantado en ratones NOD/SCID
Figura 2C muestra el análisis inmunohistoquímico de la expresión de VEGF en tejidos tumorales. Los grupos de sorafenib y combinación presentaron una inmunotinción marrón-amarillenta reducida y una expresión más débil de VEGF mediante inmunohistoquímica cualitativa. Este hallazgo sugiere un potencial angiogénico reducido, pero no demuestra directamente la angiogénesis, ya que no se realizaron análisis con marcadores de células endoteliales ni densidad microvascular. Los grupos de gemcitabina y control mostraron, cualitativamente, una expresión más fuerte de VEGF. Estos resultados cualitativos sobre VEGF son únicamente correlativos y generadores de hipótesis. Sin análisis cuantitativo ni marcadores vasculares directos, no se puede extraer ninguna conclusión sobre la angiogénesis o sinergia en la angiogénesis.
DISPONIBILIDAD DE LOS DATOS
Los datos brutos generados y analizados durante este estudio se incluyen en los materiales suplementarios (Archivo Suplementario 1).
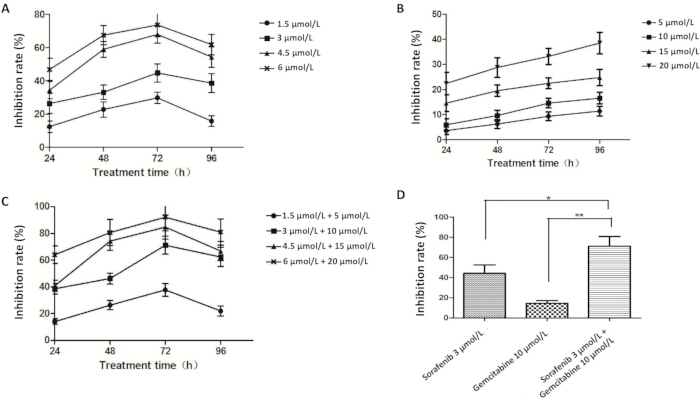
Figura 1: Efectos de diferentes intervenciones sobre la tasa de inhibición de la proliferación de células HepG2. (A) Tasa de inhibición (%) de sorafenib en diferentes momentos sobre células HepG2. (B) Tasa de inhibición (%) de gemcitabina en diferentes momentos sobre células HepG2. (C) Tasa de inhibición (%) de sorafenib combinado con gemcitabina sobre células HepG2. (D) Tasa de inhibición (%) de sorafenib (3 µmol/L) y gemcitabina (10 µmol/L) por separado y en combinación tras 72 h de tratamiento sobre células HepG2. *p < 0.05, **p < 0.01 vs. grupo control. Todos los datos de tasa de inhibición se obtuvieron mediante el ensayo MTT según se describe en el protocolo. Haga clic aquí para ver una versión más grande de esta figura.
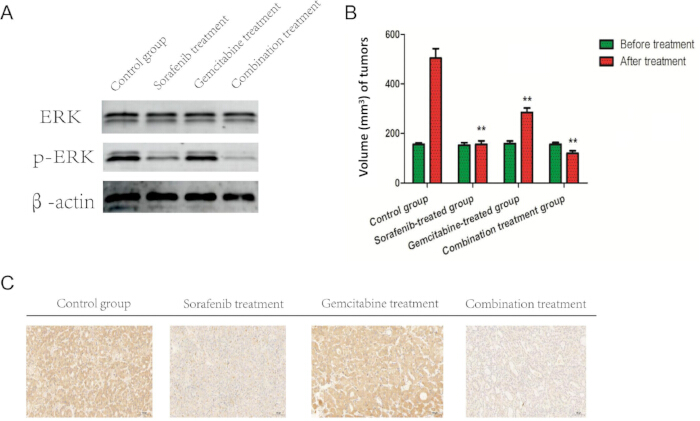
Figura 2: Expresión de ERK/p-ERK, volumen tumoral y expresión de VEGF en los grupos tratados. (A) Expresión de ERK y p-ERK en células HepG2 con diferentes tratamientos; (B) Volumen (mm3) de los tumores en cuatro grupos antes y después del tratamiento (n = 10 por grupo). **p < 0,01 frente al grupo control después del tratamiento. Las comparaciones estadísticas se realizaron mediante ANOVA de un solo factor sobre los volúmenes finales. (C) Imágenes representativas de inmunohistoquímica (barra de escala = 100 µm) de la expresión de VEGF en tejidos tumorales de cada grupo (n = 10 por grupo). Estas imágenes se muestran con fines ilustrativos cualitativos. Haga clic aquí para ver una versión ampliada de esta figura.
| Grupo (µmol/L) | Tiempo de tratamiento (h) | ||||
| 24 | 48 | 72 | 96 | ||
| Sorafenib | 1,5 | 12,41 ± 3,37 | 22,74 ± 4,57 | 29,76 ± 3,48 | 15,77 ± 3,18 |
| 3 | 26,37 ± 6,14 | 33,10 ± 4,39 | 44,71 ± 5,49 | 38,63 ± 5,68 | |
| 4,5 | 34,42 ± 5,26 | 58,91 ± 4,67 | 67,85 ± 5,20 | 54,26 ± 6,07 | |
| 6 | 46,88 ± 6,61 | 67,48 ± 5,70 | 73,57 ± 7,07 | 61,73 ± 6,10 | |
| Gemcitabina | 5 | 3,56 ± 1,41 | 6,17 ± 1,73 | 9,31 ± 1,76 | 11,35 ± 1,95 |
| 10 | 5,89 ± 2,47 | 9,62 ± 2,15 | 14,57 ± 1,94 | 16,58 ± 2,31 | |
| 15 | 14,57 ± 3,38 | 19,53 ± 2,27 | 22,43 ± 2,13 | 24,75 ± 3,25 | |
| 20 | 22,36 ± 4,46 | 28,76 ± 3,92 | 33,18 ± 3,19 | 38,49 ± 4,28 | |
| Sorafenib + Gemcitabina | 1,5 + 5 | 14,13 ± 2,16 | 26,41 ± 3,43 | 37,75 ± 4,75 | 22,04 ± 2,84 |
| 3 + 10 | 38,69 ± 3,94 | 46,26 ± 4,06 | 71,23 ± 6,76 | 62,47 ± 7,20 | |
| 4,5 + 15 | 40,89 ± 4,21 | 74,30 ± 6,98 | 84,82 ± 9,17 | 66,89 ± 7,16 | |
| 6 + 20 | 64,05 ± 6,54 | 80,67 ± 9,79 | 92,22 ± 10,24 | 81,05 ± 9,87 | |
Tabla 1: Tasa de inhibición (%) de sorafenib y gemcitabina sobre células HepG2. Los datos se presentan como media ± DE de tres experimentos independientes.
| Grupo (μmol/L) | Tiempo de tratamiento (h) | ||||
| 24 | 48 | 72 | 96 | ||
| Sorafenib + Gemcitabina | 1.5 + 5 | 0.91 | 0.96 | 1.04 | 0.87 |
| 3 + 10 | 1.26 | 1.17 | 1.35 | 1.28 | |
| 4.5 + 15 | 0.93 | 1.11 | 1.13 | 1.02 | |
| 6 + 20 | 1.09 | 1.05 | 1.12 | 1.06 | |
Tabla 2: Valor q del efecto sinérgico de sorafenib y gemcitabina en células HepG2. q > 1,15 indica sinergia; 0,85–1,15 indica aditividad; q < 0,85 indica antagonismo. Los datos se derivan de tres experimentos independientes.
Figura suplementaria 1: El estudio se realizó en dos fases principales: experimentos in vitro utilizando la línea celular HepG2 y experimentos in vivo utilizando un modelo de xenoinjerto en ratones NOD/SCID. In vitro, las células HepG2 fueron tratadas con sorafenib, gemcitabina o su combinación en diversas concentraciones. La proliferación celular se evaluó mediante el ensayo MTT, y la expresión de ERK y p-ERK se analizó por inmunotransferencia. In vivo, se estableció un modelo de xenoinjerto mediante la inyección subcutánea de células HepG2 en ratones NOD/SCID. Los ratones se dividieron en cuatro grupos de tratamiento y recibieron inyecciones intraperitoneales diarias. El volumen tumoral se midió durante todo el período de tratamiento. Tras la eutanasia, se recolectaron los tejidos tumorales y se sometieron a tinción inmunohistoquímica para VEGF. Todos los datos fueron analizados estadísticamente utilizando el software SPSS 19.0.Haga clic aquí para descargar este archivo.
Archivo complementario 1: Datos brutos.rar.Haga clic aquí para descargar este archivo.
Discusión
El cáncer de hígado tiene una alta tasa de mortalidad debido a su inicio insidioso, progresión rápida y a la escasez de tratamientos efectivos3,15. El cáncer de hígado avanzado suele presentar resistencia a la quimioterapia y a la radiación, y las opciones actuales, incluidas la resección quirúrgica y el trasplante de hígado, siguen siendo insuficientes15,16. La combinación de dos o más fármacos quimioterapéuticos con distintos mecanismos de acción ha sido ampliamente desarrollada y se cree que aumenta considerablemente la eficacia, lo que podría constituir una estrategia alternativa para tratar esta enfermedad15,16. Los fármacos dirigidos en investigación para el cáncer de hígado incluyen anticuerpos monoclonales (anti-VEGF y anti-EGFR), inhibidores de tirosina quinasa e inhibidores de mTOR, y un desafío clave es la integración óptima de los fármacos existentes para lograr mejoras en la supervivencia global y en la calidad de vida17. Si se explorara una combinación de fármacos eficaces y de baja toxicidad, podría ayudar a superar las limitaciones actuales en el tratamiento del cáncer de hígado. Un modelo celular reciente que exhibe resistencia a la gemcitabina sugirió que podría volver a sensibilizarse a la gemcitabina/sorafenib (inhibidores de EGFR)14. Este hallazgo es de gran interés para nosotros porque representa un tema científico aún no explorado. Un diseño factorial fraccionado identificó la combinación óptima de tres fármacos: gemcitabina (1,4 mmol/L), sorafenib (0,03 mmol/L) y S-1 (0,185 mmol/L), que inhibe significativamente la proliferación del colangiocarcinoma (CCA) y el crecimiento tumoral mediante la supresión de la vía AKT/mTOR e inducción de apoptosis18. Awasthi y colaboradores mostraron que el sorafenib inhibe la fosforilación de la quinasa activada por mitógenos (MEK), ERK1/2, la quinasa ribosomal S6 de 70 kDa (p70S6K) y la proteína 4E-binding 1 (4EBP-1) en células de adenocarcinoma ductal pancreático (PDAC), así como la proliferación celular; cuando se combina con gemcitabina, exhibe efectos anti-proliferativos y pro-apoptóticos aditivos en diversas células, prolongando así significativamente el período de supervivencia en animales con tumores19. El tratamiento combinado con gemcitabina y sorafenib inhibe el proceso de transición epitelial-mesenquimal, suprime adicionalmente la proliferación, migración e invasión de células de cáncer de pulmón no microcítico (NSCLC), e induce la detención del ciclo celular y apoptosis20. Sin embargo, hasta donde sabemos, este estudio es el primero en probar esta combinación específicamente en un modelo in vitro basado en HepG2 y en un modelo de xenoinjerto subcutáneo de carcinoma hepatocelular.
Este estudio tuvo como objetivo llenar este vacío mediante la investigación de los efectos de la combinación de sorafenib, un inhibidor de quinasas de múltiples dianas, y gemcitabina, un análogo de citidina, sobre el cáncer de hígado tanto in vitro como in vivo. En este estudio, el sorafenib y la gemcitabina por separado ejercieron efectos inhibidores sobre la proliferación de células HepG2, y el efecto inhibidor de la combinación de ambos fármacos fue significativamente mayor que el de cada fármaco individual, mostrando un efecto aditivo. Sin embargo, el ensayo de MTT por sí solo no puede distinguir entre efectos citostáticos (arresto del crecimiento) y citotóxicos (muerte celular), ni proporciona evidencia directa de los mecanismos anti-proliferativos. Entre ellos, el valor de q- del grupo combinado con sorafenib 3 µmol/L + gemcitabina 10 µmol/L fue mayor que 1,15 en cada punto temporal, mostrando un efecto sinérgico. El sorafenib y la gemcitabina por separado o en combinación no modificaron significativamente la expresión de ERK en células HepG2, pero el sorafenib solo y en combinación inhibió significativamente la expresión de p-ERK. La combinación de ambos fármacos inhibió aditivamente la fosforilación de ERK en células HepG2. Estos datos indican una asociación entre la reducción de p-ERK y el efecto anti-proliferativo de la combinación, aunque no se ha establecido una relación de causalidad. La sinergia no fue una propiedad general de la combinación en todas las condiciones evaluadas, sino que se observó únicamente en una relación específica de concentraciones. Los resultados inmunohistoquímicos del modelo de xenoinjerto de cáncer de hígado en ratones NOD/SCID mostraron que la combinación de sorafenib y gemcitabina pudo disminuir significativamente la expresión de VEGF y reducir el volumen tumoral. Sin embargo, dado que no se recopilaron sistemáticamente datos de toxicidad ni de peso corporal, no podemos descartar la posibilidad de que la reducción del volumen tumoral sea parcialmente atribuible a una morbilidad inducida por los fármacos y no a efectos anti-tumorales específicos. La combinación de sorafenib y gemcitabina también se asoció con una expresión reducida de VEGF en los tejidos tumorales, según mostró la inmunohistoquímica. Esta observación sugiere un posible efecto anti-angiogénico, aunque falta evidencia directa de una reducción en la vascularización (por ejemplo, análisis de densidad de microvasos). Por lo tanto, la contribución de la disminución de VEGF al efecto anti-proliferativo observado sigue siendo de tipo correlativo. Este efecto sinérgico sugiere que la terapia combinada podría superar las limitaciones de los tratamientos con un solo agente, que frecuentemente conducen a resistencia a fármacos y fracaso terapéutico. La identificación de una dosis óptima de combinación de sorafenib y gemcitabina es un paso crucial hacia la aplicación clínica de este régimen de tratamiento.
Los mecanismos moleculares que subyacen al efecto aditivo del sorafenib y la gemcitabina podrían estar asociados con la inhibición de la vía ERK, tal como lo sugiere la disminución significativa en la expresión de p-ERK en el grupo de tratamiento combinado. Se sabe que la vía ERK desempeña un papel crítico en la proliferación celular, la supervivencia y la angiogénesis, lo que la convierte en un objetivo clave para la terapia contra el cáncer. Los resultados sugieren que el tratamiento combinado podría interrumpir la vía ERK de manera más efectiva que los tratamientos con un solo agente, lo cual se correlaciona con una mayor reducción en la expresión de p-ERK en comparación con la monoterapia. Estudios in vivo en un modelo de ratón NOD/SCID respaldan además los posibles beneficios terapéuticos del tratamiento combinado. Observamos una reducción significativa del volumen tumoral y una disminución en la expresión de VEGF en el grupo de tratamiento combinado. La VEGF es un impulsor clave de la angiogénesis en el CHC, y su inhibición se asocia con una reducción del crecimiento tumoral y de la metástasis. La regulación negativa de VEGF en respuesta al tratamiento combinado es consistente con la hipótesis de que este régimen podría modular los procesos angiogénicos; sin embargo, en este estudio no se evaluó evidencia directa de actividad antiangiogénica. La asociación observada entre la reducción en la expresión de p-ERK y el efecto antiproliferativo del tratamiento combinado es sugerente, pero no establece un mecanismo causal. Dado que el análisis por inmunotransferencia se realizó únicamente en un punto temporal posterior a una exposición prolongada a los fármacos, no puede captar cambios tempranos y dinámicos en la fosforilación de ERK. Además, la falta de cuantificación densitométrica, estadísticas a nivel de réplicas y normalización respecto a ERK total y controles de carga limita la interpretación. Por lo tanto, aunque la reducción en p-ERK se correlaciona con el tratamiento combinado, los datos actuales no corroboran que la inhibición de la vía ERK media directamente el efecto aditivo. Esta perspectiva mecanicista es consistente con estrategias emergentes que dirigen terapias hacia vías paralelas o compensatorias para superar la resistencia en el CHC.
Aunque este estudio proporciona información valiosa sobre los posibles efectos aditivos del sorafenib y la gemcitabina en el cáncer de hígado, deben reconocerse varias limitaciones. En primer lugar, el tamaño de la muestra en este estudio es relativamente pequeño, lo que podría limitar la generalización de los hallazgos. Sería necesario un estudio con una cohorte más amplia para confirmar la eficacia y seguridad del tratamiento combinado en una población de pacientes más diversa. En segundo lugar, este estudio utilizó la línea celular HepG2, un modelo bien establecido para la investigación del cáncer de hígado, pero que podría no captar completamente la heterogeneidad del cáncer de hígado presente en los pacientes. Diferentes subtipos de cáncer de hígado y contextos genéticos podrían responder de manera distinta al tratamiento combinado. Por lo tanto, los hallazgos aquí reportados podrían no ser generalizables a todos los tipos de cáncer de hígado, y se requiere validación mediante el uso de líneas celulares adicionales (por ejemplo, Huh7 [línea celular de carcinoma hepatocelular humano] y PLC/PRF/5 [línea celular de carcinoma hepatocelular humano, también conocida como células Alexander] o xenoinjertos derivados de pacientes) antes de poder extraer conclusiones más amplias. En tercer lugar, los experimentos in vivo se realizaron utilizando un modelo de ratón NOD/SCID, que carece de sistema inmunitario, por lo que no representa completamente el complejo microambiente tumoral-inmune del cáncer de hígado humano. Estudios futuros deberían incorporar modelos de ratón inmunocompetentes o sistemas humanizados para comprender mejor los aspectos inmunológicos del tratamiento. En cuarto lugar, este estudio no evaluó el perfil de toxicidad ni de seguridad de la combinación de sorafenib y gemcitabina. No se recopilaron datos sobre cambios en el peso corporal, toxicidad orgánica (por ejemplo, pruebas de función hepática y renal) ni eventos adversos en los ratones NOD/SCID. Por lo tanto, no pueden extraerse conclusiones sobre la seguridad o tolerabilidad de esta combinación a partir de los datos actuales. En quinto lugar, la afirmación sobre el efecto antiangiogénico es preliminar y no debe sobreinterpretarse. Aunque la expresión de VEGF se redujo cualitativamente, no realizamos ningún análisis cuantitativo mediante inmunohistoquímica (IHC) (por ejemplo, puntuación H, porcentaje de área positiva, intensidad de tinción o análisis digital ciego de múltiples campos por tumor). Además, no evaluamos la densidad de microvasos mediante marcadores endoteliales como el Cluster of Differentiation 31 (CD31) o la endomucina, ni realizamos ensayos funcionales vasculares. Por consiguiente, los datos actuales de VEGF no demuestran directamente una reducción de la angiogénesis; solo muestran una reducción correlativa en los niveles de la proteína VEGF. En sexto lugar, el análisis estadístico presenta varias limitaciones. El volumen tumoral se midió repetidamente en los mismos ratones durante 20 días, pero solo utilizamos un ANOVA unidireccional en los volúmenes finales, en lugar de un ANOVA de medidas repetidas o un modelo de efectos mixtos que tenga en cuenta la correlación temporal. No se realizaron pruebas formales de normalidad ni de homogeneidad de varianza. Además, aunque este estudio identificó una asociación entre la reducción de la expresión de p-ERK y el efecto anti-proliferativo aditivo del sorafenib y la gemcitabina, no puede inferirse causalidad a partir de estos datos. El análisis mediante Western blot presenta limitaciones adicionales: (i) solo se examinó un único punto temporal tardío (72 h), mientras que la fosforilación de ERK es un evento de señalización temprano y transitorio; (ii) se muestran blot representativos sin cuantificación densitométrica ni análisis estadístico entre réplicas biológicas independientes; (iii) p-ERK no se normalizó respecto a ERK total, ni se normalizó sistemáticamente ERK total respecto a un control de carga de forma cuantitativa. En consecuencia, estos datos son principalmente cualitativos y generadores de hipótesis. Una validación mecanicista definitiva requeriría experimentos de rescate (por ejemplo, activación constitutiva de ERK mediante MEK mutante o uso de activadores de ERK) para probar si la restauración de los niveles de p-ERK disminuye el efecto anti-proliferativo de la combinación. Una limitación importante es la falta de validación molecular profunda. No examinamos p-VEGFR, p-AKT ni marcadores de apoptosis. Los datos sobre la vía ERK son cualitativos y no establecen causalidad. Se requieren estudios adicionales diseñados específicamente para elucidar el mecanismo subyacente antes de poder extraer conclusiones mecanicistas. De manera similar, el silenciamiento mediado por siRNA de ERK o inhibidores farmacológicos dirigidos a reguladores upstream (por ejemplo, inhibidores de MEK) podrían ayudar a establecer si el efecto observado depende realmente de ERK. Estos experimentos de validación quedaron fuera del alcance de este estudio inicial, pero representan una dirección crítica para la investigación futura. Otras vías clave implicadas en la proliferación y supervivencia tumoral, como PI3K/AKT o factores descendentes relacionados, no se exploraron y podrían también contribuir a los efectos observados. Los hallazgos sobre la expresión de VEGF en este estudio son preliminares y generadores de hipótesis. La reducción en la inmunotinción de VEGF proporciona una pista importante sobre una posible modulación de las vías angiogénicas, pero no constituye evidencia concluyente de un mecanismo antiangiogénico. Advertimos expresamente a los lectores que la IHC de VEGF por sí sola, especialmente sin cuantificación ni marcadores vasculares de corroboración, no puede establecer un mecanismo antiangiogénico. La falta de análisis de marcadores de células endoteliales y de la función vascular es una de las principales limitaciones de este estudio. Por lo tanto, se necesita un análisis más exhaustivo de las vías de señalización implicadas, incluyendo el posible papel de otras quinasas y factores angiogénicos, para comprender completamente el modo de acción del tratamiento combinado.
Los procedimientos descritos aquí se han optimizado para células HepG2 y ratones NOD/SCID. La reproducibilidad puede variar con diferentes líneas celulares o cepas de ratón. Los factores clave que afectan la reproducibilidad incluyen: (1) número de pases celulares (utilice menos de 20 pases); (2) tiempo de incubación con MTT (estandarice exactamente a 4 h); (3) números de lote de los anticuerpos (registre para cada experimento); y (4) capacitación del operador del calibrador (utilice siempre al mismo operador ciego durante todo el estudio). Recomendamos que los usuarios realicen experimentos de control positivo (por ejemplo, sorafenib solo a 6 µmol/L) para validar su montaje antes de probar combinaciones.
Este estudio mostró mediante inmunotransferencia que la terapia combinada de sorafenib y gemcitabina redujo significativamente la expresión de p-ERK en células HepG2, lo que sugiere una modulación de la vía de señalización ERK; sin embargo, estos datos son cualitativos y no establecen una relación causal. Se utiliza ampliamente p-ERK como marcador funcional de la activación de la vía ERK, y su regulación negativa se interpreta comúnmente como un indicador de actividad reducida de la vía(11). Aunque no detectamos cambios transcripcionales en genes diana downstream (como c-Fos, c-Myc) mediante RT-PCR, la reducción observada en p-ERK proporciona apoyo correlacional para la participación de la vía ERK, más que evidencia mecanicista directa. Estudios futuros podrían revelar con mayor detalle la regulación de la red downstream de ERK mediante análisis del transcriptoma o qPCR dirigida, mejorando así la comprensión del mecanismo del tratamiento combinado. Además, este estudio se centró en los efectos a corto plazo del tratamiento combinado. Son necesarios estudios a largo plazo para evaluar la durabilidad de la respuesta, el posible desarrollo de resistencia y las toxicidades tardías asociadas al tratamiento. Por último, esta investigación no exploró el potencial de combinar sorafenib y gemcitabina con otras estrategias emergentes, como inmunoterapia u otras terapias dirigidas, que podrían potencialmente mejorar los efectos del tratamiento. Las investigaciones futuras deberían analizar combinaciones de múltiples fármacos para desarrollar regímenes de tratamiento más eficaces contra el cáncer de hígado. En resumen, aunque este estudio sugiere un efecto aditivo prometedor de sorafenib y gemcitabina en el cáncer de hígado, estos hallazgos deben interpretarse en el contexto de las limitaciones del estudio. Se requiere más investigación para validar estos resultados y para traducir estos hallazgos en mejores resultados clínicos y evaluar posibles efectos secundarios en pacientes con cáncer de hígado.
En conclusión, este estudio proporciona evidencia preliminar de que la combinación de sorafenib y gemcitabina exhibe actividad anti-proliferativa y se asocia con una reducción en la expresión de VEGF en células HepG2 y en un modelo de xenoinjerto en ratones NOD/SCID. Sin embargo, los datos de VEGF son cualitativos y no demuestran directamente efectos anti-angiogénicos; por lo tanto, cualquier afirmación sobre actividad anti-angiogénica permanece sin confirmar en esta etapa. Aunque los datos muestran una asociación entre la reducción en la expresión de p-ERK y el efecto anti-proliferativo de la combinación, los mecanismos causales aún deben establecerse. Dadas las limitaciones del inmunotransferencia (Western blot) señaladas aquí, el papel mecanicista de la vía ERK en esta combinación sigue siendo especulativo en esta etapa. La combinación de sorafenib y gemcitabina requiere más investigación, incluyendo experimentos de rescate de la vía y pruebas en modelos adicionales de cáncer hepático, para determinar si la inhibición de la vía ERK es realmente un mediador clave de la sinergia observada. La relevancia clínica de sorafenib más gemcitabina deberá evaluarse frente a los estándares actuales en futuros estudios preclínicos y clínicos, particularmente en el contexto de tumores resistentes a sorafenib o en situaciones donde sorafenib sigue siendo una opción clínica.
Divulgaciones
Los autores no tienen nada que revelar.
Agradecimientos
Los autores no tienen agradecimientos.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Sistema digital de imagen de geles | Bio-Rad Laboratories, Inc., USA | 1708280 | |
| Medio DMEM con alta concentración de glucosa | HyClone, USA | SH30243.01 | |
| Anticuerpo monoclonal de conejo contra ERK | Santa Cruz, USA | sc-94 | |
| Suero bovino fetal | Zhejiang Tianhang Biotechnology Co., Ltd., China | 11011-8611/11011-8615 | |
| Microscopio invertido de fluorescencia | Olympus, Japan | IX73 | |
| Anticuerpo policlonal de conejo contra GAPDH | Santa Cruz, USA | sc-25778 | |
| Gemcitabina | Eli Lilly and Company | 95058-81-4 | |
| Anticuerpo secundario de cabra anti-conejo | Shanghai Shenggong Biological Engineering Co., Ltd., China | D111018 | |
| Software ImageJ | National Institutes of Health, Bethesda, MD, USA | Version 1.8.0_112 | |
| Lector de microplacas | Thermo Fisher Scientific Inc., USA | MK3 | |
| Anticuerpo monoclonal de conejo contra p-ERK | Santa Cruz, USA | 9106 | |
| Centrífuga refrigerada | Changsha Xiangyi Centrifuge Co., Ltd. | DL-5M | |
| Tampón de lisis RIPA | Biyuntian Biological Technology Research Institute, China | P0013B | |
| Microtomo rotatorio | Leica, Germany | CM3050 | |
| Sorafenib | Bayer Company, Germany | 284461-73-0 | |
| Cloruro de trifeniltetrazolio (MTT) | Sigma, USA | M5655 | |
| Incubadora de tres gases | Thermo Fisher Scientific Inc., USA | 51026402 | |
| Anticuerpo monoclonal de conejo contra VEGF | BioLegend, USA | B199116 |
Referencias
- Fujii T, Kuzuya T, Kondo N, Funasaka K, Ohno E, Hirooka Y, et al. Altered intestinal Streptococcus anginosus and 5α-reductase gene levels in patients with hepatocellular carcinoma and elevated Bacteroides stercoris in atezolizumab/bevacizumab non-responders. J Med Microbiol. 2024;73(9):001878.
- Gay MD, Drda JC, Chen W, Huang Y, Yassin AA, Duka T, et al. Implicating the cholecystokinin B receptor in liver stem cell oncogenesis. Am J Physiol Gastrointest Liver Physiol. 2024;326(3):G291-g309.
- Diao X, Guo C, Jin Y, Li B, Gao X, Du X, et al. Cancer situation in China: an analysis based on the global epidemiological data released in 2024. Cancer Commun (Lond). 2025;45(2):178-97.
- Yokota S, Yonezawa T, Momoi Y, Maeda S. Sorafenib inhibits tumor cell growth and angiogenesis in canine transitional cell carcinoma. J Vet Med Sci. 2022;84(5):666-74.
- Nassar-Reis JP, Umeta PF, Stefano JT, Longatto-Filho A, Carrilho FJ, Alves VAF, et al. P53 and VEGF are promising biomarkers for sorafenib efficacy in an experimental model of NASH-related HCC. J Mol Histol. 2023;54(5):473-88.
- Taha AM, Aboulwafa MM, Zedan H, Helmy OM. Ramucirumab combination with sorafenib enhances the inhibitory effect of sorafenib on HepG2 cancer cells. Sci Rep. 2022;12(1):17889.
- Ning L, Tian Y, Chen D, Han J, Xie G, Sun J. Sorafenib safety evaluation: Real-world analysis of adverse events from the FAERS database. Heliyon. 2024;10(18):e37348.
- Vij P, Hussain MS, Satapathy SK, Cobos E, Tripathi MK. The emerging role of long noncoding RNAs in sorafenib resistance within hepatocellular carcinoma. Cancers (Basel). 2024;16(23):3904.
- Lu X, Chen Z, Mi W, Zheng J, Liu Y. MARK1 suppress malignant progression of hepatocellular carcinoma and improves sorafenib resistance through negatively regulating POTEE. Open Med (Wars). 2024;19(1):20241060.
- Lee HJ, Lee JS, So H, Yoon JK, Choi JY, Lee HW, et al. Comparison between nivolumab and regorafenib as second-line systemic therapies after sorafenib failure in patients with hepatocellular carcinoma. Yonsei Med J. 2024;65(7):371-9.
- Tang W, Chen Z, Zhang W, Cheng Y, Zhang B, Wu F, et al. The mechanisms of sorafenib resistance in hepatocellular carcinoma: theoretical basis and therapeutic aspects. Signal Transduct Target Ther. 2020;5(1):87.
- Lin Q, Guan S, Peng M, Yu H. A mesoporous silica-based nano-drug co-delivery system with gemcitabine for targeted therapy of pancreatic cancer. J Coll Physicians Surg Pak. 2024;34(12):1456-63.
- Tang J, Liu Z, Xie G, Wang C, Jiang Y. POU4F1 enhances lung cancer gemcitabine resistance by regulating METTL3-dependent TWF1 mRNA N6 adenosine methylation. 3 Biotech. 2025;15(1):7.
- Cheng J, Zhu T, Liu S, Zhou J, Wang X, Liu G. Prediction of synergistic gemcitabine-based combination treatment through a novel tumor stemness biomarker NANOG in pancreatic cancer. RSC Med Chem. 2024;15(11):3853-61.
- Man S, Luo C, Yan M, Zhao G, Ma L, Gao W. Treatment for liver cancer: From sorafenib to natural products. Eur J Med Chem. 2021;224:113690.
- Llovet JM, Pinyol R, Kelley RK, El-Khoueiry A, Reeves HL, Wang XW, et al. Molecular pathogenesis and systemic therapies for hepatocellular carcinoma. Nat Cancer. 2022;3(4):386-401.
- Bronte F, Bronte G, Cusenza S, Fiorentino E, Rolfo C, Cicero G, et al. Targeted therapies in hepatocellular carcinoma. Curr Med Chem. 2014;21(8):966-74.
- Li H, Zhang Z, Zhou Z, Ding X, Zhou G. Optimal combination of gemcitabine, sorafenib, and S-1 shows increased efficacy in treating cholangiocarcinoma in vitro and in vivo. Anticancer Drugs. 2016;27(7):600-8.
- Awasthi N, Zhang C, Hinz S, Schwarz MA, Schwarz RE. Enhancing sorafenib-mediated sensitization to gemcitabine in experimental pancreatic cancer through EMAP II. J Exp Clin Cancer Res. 2013;32(1):12.
- Jiang S, Wang R, Zhang X, Wu F, Li S, Yuan Y. Combination treatment of gemcitabine and sorafenib exerts a synergistic inhibitory effect on non-small cell lung cancer in vitro and in vivo via the epithelial-to-mesenchymal transition process. Oncol Lett. 2020;20(1):346-56.