Este estudio empleó farmacología de redes y simulaciones de dinámica molecular para investigar los mecanismos y vías moleculares de la plumbagina en el tratamiento del cáncer de próstata. Los resultados demuestran que la plumbagina puede unirse de manera estable a AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC y PPARG.
Artículo de investigación
Análisis computacional de la plumbagina en el cáncer de próstata mediante farmacología de redes y simulaciones de dinámica molecular
29 visualizaciones
⸱
11 de septiembre de 2026
* These authors contributed equally
En este artículo
Resumen
Resumen
El cáncer de próstata es una causa importante de mortalidad relacionada con el cáncer en hombres. Dado que muchos pacientes son diagnosticados solo después de que la enfermedad ha progresado a una etapa localmente avanzada o metastásica, el tratamiento curativo a menudo ya no es posible. En el presente estudio, aplicamos un enfoque computacional integrado que combina farmacología de redes, acoplamiento molecular y simulaciones de dinámica molecular para explorar los posibles mecanismos moleculares subyacentes a los efectos terapéuticos de la plumbagina en el cáncer de próstata. Se identificaron dianas terapéuticas potenciales mediante análisis integrado de bases de datos, seguido de la construcción de redes de interacción proteína-proteína, análisis de enriquecimiento funcional, acoplamiento molecular y simulaciones de dinámica molecular para evaluar la estabilidad de las interacciones proteína-ligando. Nuestros análisis computacionales identificaron que la plumbagina puede formar interacciones estables con múltiples dianas centrales, incluyendo la quinasa 1 de serina/treonina AKT (AKT1), el receptor de estrógeno 1 (ESR1), regulador de la apoptosis BCL2 (BCL2), receptor del factor de crecimiento epidérmico (EGFR), factor de necrosis tumoral (TNF), quinasa 3 activada por mitógenos (MAPK3), proteína de choque térmico 90 alfa, miembro de la clase A 1 (HSP90AA1), protooncogén SRC, cinasa tirosina no receptora (SRC) y receptor gamma activado por proliferadores de peroxisomas (PPARG), sugiriendo su potencial para modular vías clave implicadas en la progresión del cáncer de próstata. Estas in silico los hallazgos proporcionan nuevas perspectivas sobre los posibles mecanismos moleculares de la plumbagina y ofrecen una justificación para la validación experimental futura. Sin embargo, se requiere mayor in vitro y in vivo se justifican estudios para confirmar su actividad funcional y eficacia terapéutica.
Introducción
El cáncer de próstata es heterogéneo, con manifestaciones clínicas que van desde lesiones detectadas mediante cribado asintomáticas que podrían no progresar nunca hasta malignidades agresivas, y es una causa principal de morbilidad y mortalidad en todo el mundo1,2. A nivel mundial, se proyecta que el número de nuevos casos de cáncer de próstata se duplique, pasando de 1,4 millones en 2020 a 2,9 millones en 2040, mientras que el número anual de muertes se espera que aumente de 375.000 en 2020 a aproximadamente 700.000 en 20403. Inicialmente diagnosticado como una malignidad dependiente de andrógenos, el cáncer de próstata puede tratarse con terapia de privación de andrógenos. Sin embargo, a pesar de una respuesta inicial efectiva, la enfermedad progresará inevitablemente hacia una forma independiente de andrógenos. Los pacientes con cáncer de próstata refractario a hormonas tienen un riesgo significativamente mayor de desarrollar metástasis óseas, lo que conduce a lesiones esqueléticas clínicamente significativas4,5,6,7. Además, aunque el cáncer de próstata en estadio temprano puede curarse con cirugía o radioterapia, muchos pacientes ya presentan enfermedad localmente avanzada o metastásica al momento del diagnóstico, para la cual actualmente no existe un tratamiento curativo8,9. Por lo tanto, existe una necesidad urgente de desarrollar agentes eficaces y altamente selectivos para la prevención y/o el tratamiento de la metástasis del cáncer de próstata.
Se ha demostrado que una variedad de extractos naturales, como el licopeno, productos derivados de la soja, el té verde, los fenólicos de la granada, la apigenina, así como las vitaminas D y E, previenen eficazmente el desarrollo del cáncer de próstata10,11,12,13. La plumbagina (PLB), un compuesto natural de naftoquinona ampliamente distribuido en la naturaleza y un componente principal de Plumbago zeylanica, posee propiedades antiinfecciosas14, antiinflamatorias15, antiateroscleróticas16 y antitumorales17,18. Estudios han demostrado que la PLB ejerce efectos antitumorales en diversos tipos de células cancerosas, incluyendo cáncer de mama, cáncer de pulmón de células no pequeñas, cáncer hepático, cáncer de páncreas, cáncer colorrectal, cáncer de ovario, cáncer de próstata, glioma y retinoblastoma19,20,21. Experimentos in vitro han mostrado que la PLB inhibe la proliferación de células de cáncer de próstata22,23. La PLB también regula la expresión de microproteínas, lo que a su vez afecta múltiples comportamientos celulares en las células de cáncer de próstata, incluyendo el control del ciclo celular, la apoptosis, la autofagia y la transición epitelial a mesenquimal24,25. Además, la PLB retrasa el crecimiento de células cancerosas independientes de andrógenos en modelos de ratón con xenoinjertos subcutáneos22,26.
Aunque numerosos estudios han demostrado que el PLB inhibe la proliferación y la invasión de células de cáncer de próstata, actualmente no existe una investigación sistemática de los blancos y vías mediante los cuales el PLB actúa sobre estas células. Mediante el uso de farmacología de redes, acoplamiento molecular y simulaciones de dinámica molecular, este estudio buscó esclarecer los posibles blancos y vías subyacentes a los efectos terapéuticos del PLB en el cáncer de próstata.
Protocolo
Predicción y cribado de dianas potenciales de PLB
La información sobre la estructura química de PLB se obtuvo de la base de datos PubChem (https://pubchem.ncbi.nlm.nih.gov/). Los blancos moleculares de PLB se predijeron basándose en la similitud bidimensional y tridimensional basada en ligandos, utilizando las bases de datos SwissTarget (https://swisstargetprediction.ch/index.php), SEA (https://sea.bkslab.org/), TargetNet (http://targetnet.scbdd.com/calcnet/index/), PharmMapper (https://www.lilab-ecust.cn/pharmmapper/index.html), Comparative Toxicogenomics Database (CTD, https://ctdbase.org/), Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP, https://www.tcmsp-e.com/index.php) y HERB (http://herb.ac.cn/). Para garantizar la fiabilidad y reproducibilidad de los datos, se aplicaron umbrales específicos de filtrado para cada base de datos de la siguiente manera: TCMSP conservó los blancos con biodisponibilidad oral (OB) ≥ 30% y similitud con fármacos (DL) ≥ 0,18; SwissTargetPrediction mantuvo las entradas con una probabilidad de predicción ≥ 0,5; PharmMapper seleccionó los blancos con una puntuación de ajuste normalizada ≥ 4,0; SEA incluyó únicamente los blancos con un valor E < 0,001 como significativamente enriquecidos; TargetNet conservó los blancos con una probabilidad de predicción > 0,5; CTD incluyó únicamente los blancos con evidencia curada (inferida a partir de interacciones químico-gen) y una puntuación de interacción > 0,3; y HERB conservó los blancos con una puntuación respaldada por la literatura ≥ 0,4. Todos los identificadores de proteínas recuperados de las bases de datos anteriores se estandarizaron a los símbolos génicos oficiales de HGNC humanos utilizando la base de datos UniProt (https://www.uniprot.org/), restringiendo la especie a Homo sapiens. Tras eliminar las entradas duplicadas de todas las fuentes, se obtuvieron un total de 500 blancos únicos relacionados con PLB para su análisis posterior.
Recuperación de genes asociados al cáncer de próstata
Los genes relacionados con enfermedades en el cáncer de próstata se obtuvieron de GeneCards (https://www.GeneCardss.org/), DrugBank (https://go.drugbank.com/), CTD y HERB. Se aplicaron criterios específicos de inclusión para cada base de datos para garantizar la fiabilidad de los datos. GeneCardss conservó los genes con una puntuación de relevancia ≥ 0,5, ya que este umbral incluye genes con evidencia moderada a fuerte que los vincula con la consulta de la enfermedad. DrugBank incluyó únicamente entradas con evidencia experimental (por ejemplo, fármacos aprobados por la FDA o en fase de investigación para el cáncer de próstata) y excluyó interacciones predichas computacionalmente o teóricas. CTD conservó únicamente registros con niveles de evidencia clasificados como «marcador» o «mecanismo», basados en interacciones químico-gen-enfermedad curadas. HERB incluyó dianas con una puntuación de confianza respaldada por literatura ≥ 0,4 para asegurar evidencia experimental suficiente o derivada de minería de textos. Todos los símbolos génicos se unificaron según la nomenclatura HGNC mediante la base de datos UniProt (https://www.uniprot.org/), restringiendo la especie a Homo sapiens, y se eliminaron los duplicados, obteniéndose 1.199 dianas únicas relacionadas con el cáncer de próstata para el análisis posterior.
Identificación de objetivos superpuestos y corrección de anotaciones de conflictos
Los 500 objetivos de PLB y los 1.199 objetivos de cáncer de próstata se intersectaron utilizando símbolos HGNC estandarizados en Venny 2.1 (https://bioinfogp.cnb.csic.es/tools/venny/index.html), obteniendo 151 objetivos candidatos superpuestos. Para resolver conflictos de anotación entre bases de datos, se implementó una tubería de corrección en tres pasos: (i) las inconsistencias de alias génicos se unificaron mediante la herramienta de mapeo de ID de UniProt; (ii) se excluyeron los genes redundantes parálogos utilizando CD-HIT con un umbral de similitud de secuencia > 0,4; y (iii) se conservaron únicamente las anotaciones funcionales contradictorias respaldadas por al menos dos bases de datos independientes, mientras que las descripciones conflictivas únicas provenientes de una sola fuente fueron descartadas.
Construcción de la red e identificación de los centros
Se construyó una red de interacciones proteína-proteína (IPP) al enviar los objetivos superpuestos a la base de datos STRING (versión 12.0, https://cn.string-db.org/), restringiendo la búsqueda a Homo sapiens. Solo se conservaron las interacciones con una puntuación de confianza combinada ≥ 0.700 para garantizar una alta fiabilidad, y se excluyeron de la red todos los nodos que carecían de conexiones. La red IPP construida se visualizó y analizó topológicamente en Cytoscape (versión 3.10.2), tras lo cual se determinaron los genes centrales mediante el complemento cytoHubba, utilizando MCC (Centralidad de Clique Máxima) como algoritmo principal de clasificación y Grado como métrica auxiliar de validación cruzada.
Análisis de enriquecimiento funcional
Se realizaron anotaciones funcionales mediante la Ontología Genética (GO) y análisis de enriquecimiento de vías de la Enciclopedia de Kioto de Genes y Genomas (KEGG) para los genes diferencialmente expresados utilizando la Plataforma en línea de análisis bioinformáticos (https://www.bioinformatics.com.cn, última consulta el 4 de mayo de 2026). La plataforma emplea la prueba exacta de Fisher para calcular los valores P brutos, y se utilizó el método de Benjamini-Hochberg (BH) para la corrección por múltiples pruebas con el fin de controlar la tasa de descubrimientos falsos (FDR). Se consideraron significativamente enriquecidos los términos de GO (proceso biológico, componente celular y función molecular) y las vías de KEGG con una FDR < 0,05.
Acoplamiento molecular
Las estructuras cristalinas de las proteínas diana seleccionadas, que representan conformaciones activas, se obtuvieron del Banco de Datos de Proteínas RCSB (https://www.rcsb.org/). La preparación de las proteínas se realizó en Discovery Studio, incluyendo la eliminación de moléculas de agua y heteroátomos, la supresión de cadenas redundantes, la reparación de residuos faltantes, la adición de átomos de hidrógeno a pH 7,4, la asignación de cargas de Gasteiger y la minimización de energía. El bolsillo de unión se definió en función de las coordenadas del ligando co-cristalizado, utilizando una cuadrícula que abarcaba todos los residuos críticos implicados en la unión del sustrato. La acoplamiento molecular de PLB se llevó a cabo mediante el servidor web SwissDock (http://www.swissdock.ch/) a través del módulo Attracting Cavities. Se calcularon las energías libres de unión para evaluar la afinidad, y se seleccionó la conformación de menor energía para cada diana como la pose final del acoplamiento. Los resultados de las simulaciones de acoplamiento molecular se visualizaron para su validación.
Simulación de dinámica molecular
Se realizaron simulaciones de dinámica molecular (MD) utilizando GROMACS 2022.2. Se empleó el campo de fuerza Amber14SB para describir la proteína, con el sistema solvatado en agua TIP3P. Los parámetros de la plumbagina, incluyendo cargas parciales AM1-BCC y tipos de átomos GAFF2, se generaron usando Antechamber, seguido de la conversión de topología con ACPYPE y la asignación de parámetros de iones Joung-Cheatham. Cada complejo proteína-ligando se incrustó en una caja de simulación dodecaédrica truncada con una distancia mínima entre la proteína y la caja de 1,2 nm, se solvató con moléculas de agua TIP3P y se neutralizó añadiendo Na⁺/Cl⁻ 0,15 M. Tras la minimización de energía utilizando el algoritmo de descenso más pronunciado (Fmax < 1.000 kJ·mol⁻1·nm⁻1), el sistema pasó por equilibración secuencial en ensambles NVT y NPT durante 200 ps cada uno a 298 K. Luego se realizaron simulaciones productivas durante 200 ns bajo condiciones NPT con un paso de integración de 2 fs utilizando el esquema de corte Verlet. Las interacciones electrostáticas de largo alcance se calcularon con el método de Ewald en malla de partículas (PME), mientras que tanto las interacciones electrostáticas como las de van der Waals emplearon una distancia de corte de 1,2 nm. Se utilizó el algoritmo LINCS para restringir los enlaces que contienen hidrógeno. La temperatura se mantuvo a 298 K utilizando el termostato de Nosé-Hoover y la presión a 1 bar utilizando el baróstat de Parrinello-Rahman. Las coordenadas se guardaron cada 10 ps para análisis posteriores. El análisis y la visualización de las trayectorias se realizaron utilizando herramientas de GROMACS, VMD y PyMOL, mientras que los cálculos de energía libre de unión MM-PBSA se llevaron a cabo con gmx_MMPBSA cuando correspondía.
Evaluación del equilibrio de trayectorias de dinámica molecular y protocolo de muestreo de energía libre MM-PBSA
Para cada complejo proteína-plumbagina, se realizó una simulación de dinámica molecular de 200 ns a nivel de todos los átomos utilizando GROMACS. El punto temporal de 100 ns se estableció como el límite de equilibrio: el segmento de 0–100 ns se designó como la fase de relajación conformacional, durante la cual la cadena principal de la proteína y el bolsillo de unión del ligando experimentaron ajustes conformacionales continuos; el segmento de 100–200 ns se identificó como la meseta termodinámicamente estable, evidenciado por la ausencia de deriva unidireccional en la RMSD, el radio de giro (Rg), la RMSF por residuo, el SASA enterrado del ligando, los enlaces de hidrógeno intermoleculares y las energías de interacción ligando-receptor, que mostraron únicamente fluctuaciones menores en estado estacionario. Todos los parámetros cinéticos cuantitativos y las energías libres de unión MM/PBSA se calcularon exclusivamente a partir de la fase de equilibrio de 100–200 ns, de la cual se extrajeron marcos uniformemente cada 100 ps, obteniendo 1.000 instantáneas de equilibrio por sistema como entrada para gmx_MMPBSA. Se descartaron los primeros 100 ns de trayectorias de relajación para eliminar interferencias debidas a la deriva conformacional en los cálculos de energía libre.
Análisis pronóstico de genes diana en el cáncer de próstata
Se realizaron análisis pronósticos utilizando conjuntos de datos de cáncer de próstata del Atlas del Genoma del Cáncer (TCGA). Se obtuvieron datos de secuenciación de ARN (recuentos STAR) e información clínica correspondiente del portal Genomic Data Commons (https://portal.gdc.cancer.gov). Los recuentos de expresión génica se convirtieron en transcritos por millón (TPM) y se normalizaron utilizando log2(TPM + 1). Tras la exclusión de muestras con información clínica incompleta, se incluyeron 498 casos en el análisis. El nivel mediano de expresión de cada gen se utilizó para dividir a los pacientes en grupos de alta y baja expresión. Se realizó un análisis de supervivencia de Kaplan-Meier con la prueba log-rank y una regresión univariante de riesgos proporcionales de Cox para evaluar la supervivencia global (OS) para SRC y la supervivencia libre de progresión (PFS) para MAPK3, reportándose las razones de riesgo (HR) e intervalos de confianza del 95 % (IC). El rendimiento predictivo se evaluó además mediante la generación de curvas características operativas del receptor (ROC) dependientes del tiempo a 1, 3 y 5 años. Los análisis estadísticos se llevaron a cabo en R versión 4.0.3, considerándose estadísticamente significativo un valor de P < 0,05.
Resultados
Resultados de la predicción de PLB y objetivos del cáncer de próstata
El CID de PubChem del PLB es 10205, con el nombre IUPAC: 5-hidroxi-2-metilnaftaleno-1,4-diona, SMILES: CC1=CC(=O)C2=C(C1=O)C=CC=C2O, InChIKey: VCMMXZQDRFWYSE-UHFFFAOYSA-N, InChI: InChI=1S/C11H8O3/c1-6-5-9(13)10-7(11(6)14)3-2-4-8(10)12/h2-5,12H,1H3, peso molecular: 188.18, fórmula molecular: C11H8O3, número CAS: 481-42-5. Tras eliminar duplicados, este estudio predijo 500 posibles dianas del PLB utilizando las bases de datos SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP y HERB (Tabla Suplementaria S1). Tras eliminar duplicados, se predijeron 1.199 posibles dianas para el cáncer de próstata utilizando las bases de datos GeneCards, DrugBank, TCMSP, CTD y HERB (Tabla Suplementaria S2).
Mecanismo de acción de PLB en el cáncer de próstata predicho por farmacología de redes
Se construyó un diagrama de Venn para analizar la intersección de blancos, lo que reveló 151 blancos superpuestos (Figura 1). Posteriormente, se construyó una red de interacción proteína-proteína (PPI) para estos genes intersecantes (Figura 2) y se visualizó según el grado del nodo, donde un rojo más oscuro y tamaños de nodo más grandes indican un grado mayor (Figura 3). El software Cytoscape se utilizó para analizar los genes diana principales (los 20 principales) entre los genes intersecantes, siendo TP53 el que mostró el grado más alto con 112, seguido de AKT1 con un grado de 111 (Figura 4).
Posteriormente, los genes intersecantes se cargaron en la base de datos DAVID para realizar análisis de enriquecimiento de Ontología Genética (GO) y de vías KEGG. El análisis de GO arrojó 4.156 procesos biológicos (Tabla Suplementaria S3), 292 componentes celulares (Tabla Suplementaria S4) y 562 funciones moleculares (Tabla Suplementaria S5). Los 10 términos más significativamente enriquecidos en cada categoría se representaron visualmente (Figura 5A-C). Según el análisis KEGG, 187 vías estuvieron significativamente enriquecidas (Tabla Suplementaria S6), y las 10 más relevantes se presentan en la Figura 5D. Estas incluyeron vías asociadas con cáncer de próstata, hepatitis B, proteoglicanos en el cáncer, resistencia a inhibidores de tirosina quinasa de EGFR, metabolismo lipídico y aterosclerosis, infección por citomegalovirus humano, cáncer colorrectal, resistencia endocrina, la vía AGE-RAGE en complicaciones diabéticas y la vía de señalización PI3K-Akt.
Objetivos principales de PLB en el tratamiento del cáncer de próstata
El análisis de farmacología de redes identificó 151 genes intersección entre el PLB y el cáncer de próstata. Basándonos en la red PPI, seleccionamos los 20 principales genes diana centrales potenciales con la mayor conectividad: proteína tumoral p53 (TP53), quinasa 1 de serina/treonina AKT (AKT1), transductor de señales y activador de la transcripción 3 (STAT3), receptor de estrógeno 1 (ESR1), regulador de la apoptosis BCL2 (BCL2), interleucina 6 (IL6), receptor del factor de crecimiento epidérmico (EGFR), catenina beta 1 (CTNNB1), factor de necrosis tumoral (TNF), homólogo de fosfatasa y tensina (PTEN), caspasa 3 (CASP3), quinasa 3 activada por mitógenos (MAPK3), proteína de choque térmico 90 alfa, miembro de la clase A 1 (HSP90AA1), protooncogén SRC, cinasa tirosina no receptora (SRC), receptor gamma activado por proliferadores de peroxisomas (PPARG), cinasa del blanco mecanicista de la rapamicina (MTOR, proteína de choque térmico 90 alfa, miembro de la clase B 1 HSP90AB1), glucógeno sintasa quinasa 3 beta (GSK3B), ciclooxigenasa-2 (PTGS2y metaloproteasa 9 de la matriz (MMP9). TP53 exhibió la conectividad más alta, seguida de AKT1, lo que sugiere que estos podrían ser objetivos clave.
Para seleccionar los objetivos finales para las simulaciones de acoplamiento y dinámica molecular, priorizamos genes que codifican proteínas pro-oncogénicas con estructuras cristalinas disponibles y bolsillos de unión definidos, incluyendo AKT1, STAT3, ESR1, BCL2, IL6, EGFR, TNF, MAPK3, HSP90AA1, SRC, PPARG, MTOR, HSP90AB1, GSK3B, PTGS2 y MMP9. Por el contrario, los genes supresores de tumores, incluidos TP53, fueron excluidos ya que no se alinean con la estrategia terapéutica de inhibición del blanco.
Por lo tanto, se realizaron estudios adicionales de acoplamiento molecular. Los resultados mostraron que PLB interactúa con AKT1 mediante TRP80, SER205, LEU210, LEU264 y LYS268, con una energía de enlace (BE) de -7,764 kcal/mol27; PLB interactúa con STAT3 mediante GLU612, SER613, ARG609 y PRO639, con una BE de -5,149 kcal/mol28; PLB interactúa con ESR1 mediante LEU346, PHE404, ALA350, LEU387 y LEU391, con una BE de -7,165 kcal/mol29; PLB interactúa con BCL2 mediante LYS53, PHE54 e HIS50, con una BE de -5,564 kcal/mol30; PLB interactúa con IL6 mediante GLN28, LYS27 y ARG24, con una BE de -4,462 kcal/mol31; PLB interactúa con EGFR mediante LEU778, LEU707 y LEU789, con una BE de -6,255 kcal/mol32; PLB interactúa con TNF mediante TYR59, GLY121 y LEU120, con una BE de -6,570 kcal/mol33; PLB interactúa con MAPK3 mediante ALA69, VAL56, ILE48, LEU124, MET125 y LEU173, con una BE de -7,369 kcal/mol34; PLB interactúa con HSP90AA1 mediante LEU107, PHE138, TYR139 y TRP162, con una BE de -8,947 kcal/mol35; PLB interactúa con SRC mediante LEU276, TYR343, MET344, ALA296, LEU396 y VAL284, con una BE de -7,469 kcal/mol36; PLB interactúa con PPARG mediante LEU330, ARG288, ILE326, MET329 y ALA292, con una BE de -6,538 kcal/mol37; PLB interactúa con MTOR mediante ALA2073, SER2069 e HIS2024, con una BE de -4,672 kcal/mol38; PLB interactúa con HSP90AB1 mediante TYR134, PHE133, TRP157 y LEU102, con una BE de -6,928 kcal/mol39; PLB interactúa con GSK3B mediante VAL70, VAL135 y ALA83, con una BE de -6,799 kcal/mol40; PLB interactúa con PTGS2 mediante VAL315, THR561, ARG311 e ILE558, con una BE de -5,081 kcal/mol41; PLB interactúa con MMP9 mediante LEU187, ALA189, MET247, TYR248, LEU188, HIS226 y VAL223, con una BE de -7,101 kcal/mol42. Excepto para IL6 y MTOR, las energías de enlace de PLB con las demás proteínas fueron inferiores a -5 kcal/mol, lo que indica que PLB podría unirse establemente a estas proteínas (Tabla 1).
Posteriormente, se realizaron simulaciones de dinámica molecular para analizar más a fondo las interacciones de PLB con estas proteínas diana y para verificar la estabilidad del enlace. Aunque algunos compuestos obtuvieron puntuaciones altas en el acoplamiento molecular, simulaciones preliminares de dinámica molecular revelaron una rápida disociación del ligando o severas distorsiones conformacionales en varios sistemas. Por lo tanto, excluimos estos complejos inestables y conservamos únicamente aquellos que mantuvieron poses de unión consistentes tras la relajación inicial, avanzando con ellos como candidatos para simulaciones extendidas de dinámica molecular. Las dianas finales conservadas fueron AKT1 (Archivo Suplementario 1—Figura Suplementaria S1), ESR1 (Archivo Suplementario 1—Figura Suplementaria S2), BCL2 (Archivo Suplementario 1—Figura Suplementaria S3), EGFR (Archivo Suplementario 1—Figura Suplementaria S4), TNF (Archivo Suplementario 1—Figura Suplementaria S5), MAPK3 (Archivo Suplementario 1—Figura Suplementaria S6), HSP90AA1 (Archivo Suplementario 1—Figura Suplementaria S7), SRC (Archivo Suplementario 1—Figura Suplementaria S8) y PPARG (Archivo Suplementario 1—Figura Suplementaria S9). Tras 200 ns de simulación, el RMSD de las estructuras complejas de PLB con AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC y PPARG se estabilizó gradualmente a lo largo de la simulación (véase Archivo Suplementario 1—Figura Suplementaria S1-S9, panel A). Concurrentemente, métricas como el Rg (véase Archivo Suplementario 1—Figura Suplementaria S1-S9, panel B), la fluctuación cuadrática media (RMSF) (véase Archivo Suplementario 1—Figura Suplementaria S1-S9, panel C), la distancia entre la proteína y el sitio de unión del ligando (sitio de acoplamiento-ligando) (véase Archivo Suplementario 1—Figura Suplementaria S1-S9, panel D), el área de superficie accesible al solvente enterrada (Buried SASA) (véase Archivo Suplementario 1—Figura Suplementaria S1-S9, panel E) y la superposición de la conformación de unión (véase Archivo Suplementario 1—Figura Suplementaria S1-S9, panel F) se estabilizaron gradualmente a medida que avanzaba la simulación. Estos resultados sugieren que los complejos proteína-ligando mantuvieron estabilidad estructural durante toda la simulación. El RMSD, Rg, RMSF, la distancia proteína-ligando y el Buried SASA alcanzaron progresivamente valores estables, lo que indica un complejo compacto con fluctuaciones atómicas limitadas y ocupación sostenida del ligando dentro del bolsillo de unión. Además, el área de contacto entre la plumbagina y la proteína permaneció relativamente constante en el tiempo. Las interacciones de Van der Waals, hidrofóbicas y electrostáticas también mostraron perfiles estables a lo largo de las simulaciones, lo que respalda aún más la estabilidad general de los complejos proteína-plumbagina (véase Archivo Suplementario 1—Figura Suplementaria S1-S9, panel G).
Considerando la energía de solvatación y evaluando exhaustivamente el RMSD, Rg, distancia, SASA enterrada y energías de interacción, se seleccionaron las trayectorias del complejo en estado estable para calcular los términos relacionados con la energía de unión mediante el método MM-PBSA (área de superficie de Poisson-Boltzmann de la mecánica molecular). Para proporcionar medidas de confianza para los rangos de afinidad informados, todas las energías libres de unión se reportan como media ± EE calculada a partir de instantáneas extraídas a lo largo de las trayectorias de dinámica molecular equilibradas (Tabla 2). Entre estas, AKT1 mostró la energía libre de unión más negativa, seguida por ESR1, HSP90AA1, SRC y PPARG, lo que sugiere que el PLB puede unirse establemente a estas proteínas diana.
Además, este estudio analizó los residuos implicados en las interacciones entre el PLB y los blancos (detallados en la Tabla 3), encontrando que el PLB se une de manera estable a las proteínas diana principalmente mediante enlaces de hidrógeno (véase el Archivo Suplementario 1—Figura Suplementaria S1-S9, panel I), interacciones hidrofóbicas y fuerzas de van der Waals. Al analizar la contribución de las energías de enlace de los aminoácidos (véase el Archivo Suplementario 1—Figura Suplementaria S1-S9, panel H) y las interacciones proteína-PLB, este estudio reveló lo siguiente: para AKT1, los aminoácidos clave para la unión del PLB son TRP80 y LEU264, con las fuerzas de van der Waals desempeñando el papel principal, y las interacciones electrostáticas e hidrofóbicas un papel secundario; para ESR1, los aminoácidos clave son LEU346 y LEU525, con las fuerzas de van der Waals como principales, las interacciones hidrofóbicas como secundarias y las interacciones electrostáticas como complementarias; para BCL2, los aminoácidos clave son TYR108 y PHE104, con las fuerzas de van der Waals desempeñando el papel principal, y las interacciones electrostáticas e hidrofóbicas papeles secundarios; para EGFR, los aminoácidos clave son MET1002 y TYR998, con las fuerzas de van der Waals como principales, y las interacciones electrostáticas e hidrofóbicas como secundarias; para TNF-α, los aminoácidos clave son TYR59 y HIE15, con las fuerzas de van der Waals como principales, y las interacciones electrostáticas e hidrofóbicas como secundarias; para MAPK3, los aminoácidos clave son TYR53 y LEU173, con las fuerzas de van der Waals como principales, y las interacciones electrostáticas e hidrofóbicas como secundarias; para HSP90AA1, los aminoácidos clave son PHE138 y LEU107, con las fuerzas de van der Waals como principales, y las interacciones electrostáticas e hidrofóbicas como secundarias; para SRC, los aminoácidos clave son LEU276 y LEU396, con las fuerzas de van der Waals como principales, y las interacciones electrostáticas e hidrofóbicas como secundarias; para PPARG, los aminoácidos clave son LEU330 e ILE326, con las fuerzas de van der Waals como principales, y las interacciones electrostáticas e hidrofóbicas como secundarias.
Todas las estructuras cristalinas de proteínas utilizadas en este estudio, excepto BCL2, se co-cristalizaron con inhibidores conocidos. Para validar aún más la fiabilidad de nuestro enfoque de acoplamiento molecular y el potencial de unión de PLB, definimos los bolsillos activos de unión basándonos en los sitios de unión originales de los inhibidores. Tanto PLB como los respectivos inhibidores nativos se acoplaron en los mismos bolsillos, y se calcularon y compararon sus energías libres de unión. Para cada diana, solo se consideraron para la comparación energética aquellas poses de acoplamiento del inhibidor nativo que reprodujeron de cerca la conformación de unión cristalográfica. Como se muestra en Tabla 4, las energías libres de unión por acoplamiento de PLB fueron comparables a las de los respectivos inhibidores nativos en las ocho dianas, lo que sugiere que PLB posee una afinidad de unión al bolsillo similar a la de estos compuestos activos validados. Este hallazgo indica que PLB, como molécula con un esqueleto novedoso, podría servir como una plantilla química prometedora para el desarrollo de nuevos agentes contra el cáncer de próstata que actúen sobre estos centros oncogénicos.
Valor pronóstico de los genes diana en el cáncer de próstata
Como objetivos representativos, evaluamos la importancia pronóstica de SRC y MAPK3 en el cáncer de próstata utilizando conjuntos de datos de TCGA. Para SRC, el análisis de distribución por gradiente mostró que una expresión más alta de SRC se asoció con mayor mortalidad y tiempos de supervivencia en seguimiento significativamente más cortos (Figura 6A). El análisis de supervivencia de Kaplan-Meier (Figura 6B) confirmó que el grupo de alta expresión tuvo una supervivencia general notablemente peor que el grupo de baja expresión (Log-rank P = 0.0317, HR = 9.708, IC del 95 %: 1,22–77,234). Las curvas de riesgo acumulado indicaron una mayor probabilidad de muerte en cualquier momento en la cohorte de alta expresión, identificando a SRC como un factor de riesgo para un pronóstico desfavorable. Las curvas ROC dependientes del tiempo (Figura 6C) mostraron valores de AUC de 0,99, 0,878 y 0,829 a 1, 3 y 5 años, respectivamente, todos superiores a 0,7, lo que indica un excelente rendimiento predictivo tanto para la supervivencia a corto como a largo plazo. En conjunto, estos hallazgos sugieren que una alta expresión de SRC podría servir como un marcador molecular independiente de mal pronóstico en el cáncer de próstata.
Para MAPK3, la distribución del gradiente reveló que una expresión elevada se asociaba con una mayor progresión tumoral y una supervivencia libre de progresión más corta, lo que sugiere preliminarmente a MAPK3 como un gen de riesgo potencial (Figura 7A). El análisis de supervivencia libre de progresión mediante la curva de Kaplan-Meier (Figura 7B) mostró que el grupo de alta expresión tuvo una supervivencia libre de progresión significativamente más corta que el grupo de baja expresión (Log-rank P = 0.0298, HR = 1.581, IC del 95 %: 1.046–2.391), con una mediana de supervivencia libre de progresión de solo 5,8 años en el grupo de alta expresión. Las curvas de riesgo acumulado validaron además una mayor probabilidad de progresión en cualquier momento. Sin embargo, las curvas ROC dependientes del tiempo (Figura 7C) revelaron valores de AUC de solo 0,568, 0,563 y 0,574 a 1, 3 y 5 años, todos considerablemente por debajo de 0,7, lo que indica que MAPK3 por sí solo tiene un valor predictivo independiente limitado para el riesgo de progresión del cáncer de próstata. En conjunto, aunque la alta expresión de MAPK3 se correlaciona con una peor supervivencia libre de progresión en el cáncer de próstata, su utilidad como indicador pronóstico único está limitada por una precisión predictiva modesta.
Declaración de disponibilidad de datos
Las contribuciones originales presentadas en este estudio se incluyen en el artículo o en los Materiales Suplementarios.
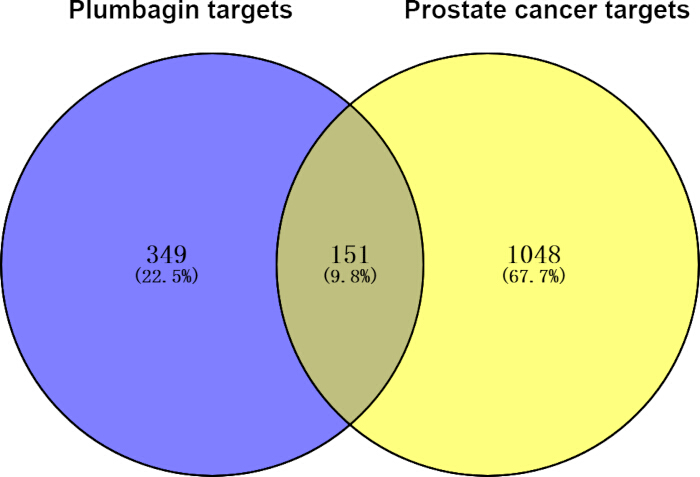
Figura 1: Intersección de los objetivos de la plumbagina y del cáncer de próstata. El azul representa el número de objetivos de la plumbagina, y el amarillo representa el número de objetivos del cáncer de próstata.
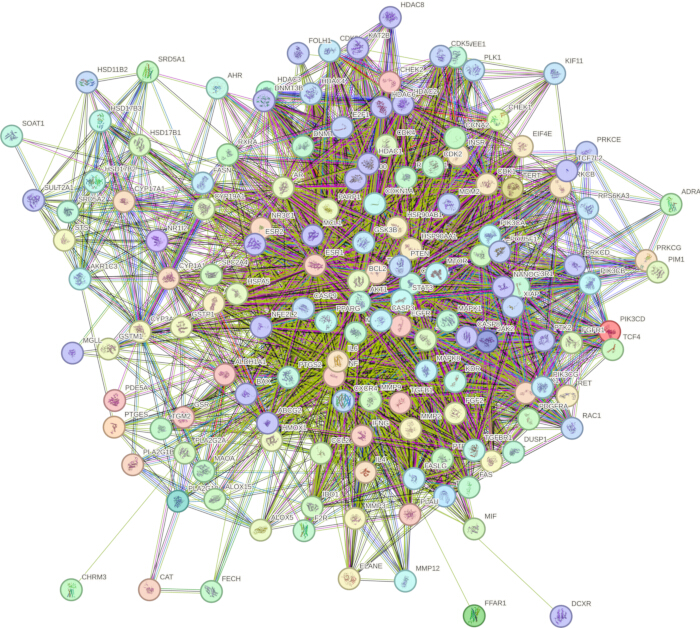
Figura 2: Red de interacciones proteína-proteína de los 151 objetivos comunes. Haga clic aquí para ver una versión más grande de esta figura.
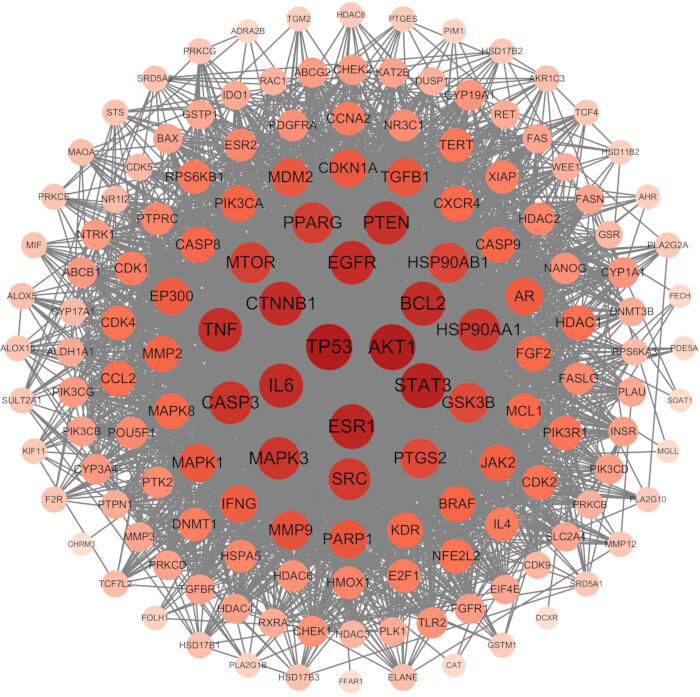
Figura 3: Visualización de los 151 blancos principales basada en el grado del nodo en la red de interacciones proteína-proteína. Un mayor tamaño y un color más intenso de los círculos representan valores más altos de grado en la red. Haga clic aquí para ver una versión más grande de esta figura.
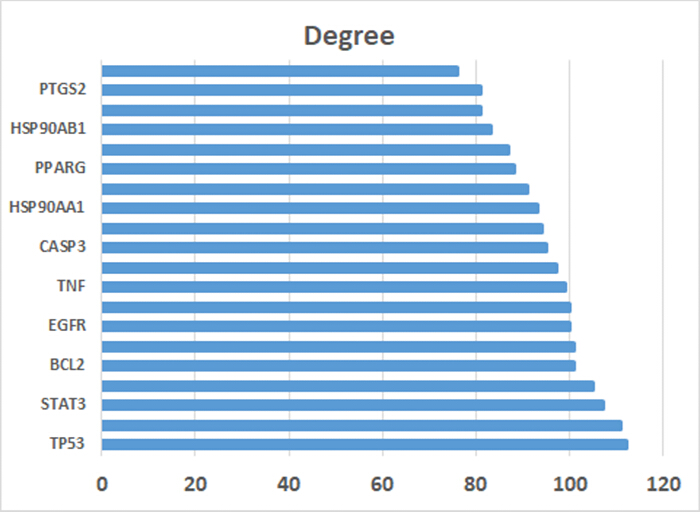
Figura 4: Valores de grado de los 20 principales objetivos centrales. Haga clic aquí para ver una versión más grande de esta figura.
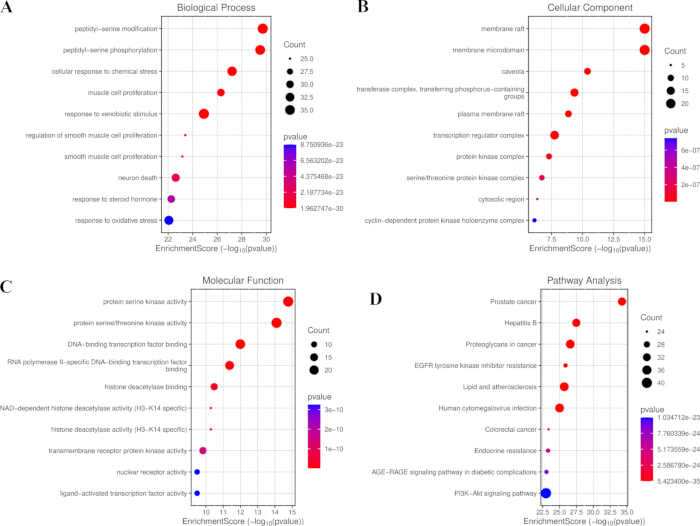
Figura 5: Análisis de enriquecimiento de los 151 objetivos principales. (A) Los 10 términos principales en la categoría de proceso biológico del análisis GO, (B) los 10 términos principales en la categoría de componente celular del análisis GO, y (C) los 10 términos principales en la categoría de función molecular del análisis GO. (D) Las 10 vías enriquecidas de KEGG de los 151 objetivos principales. Abreviaturas: GO = Ontología Genética; KEGG = Enciclopedia de Genes y Genomas de Kioto. Haga clic aquí para ver una versión más grande de esta figura.
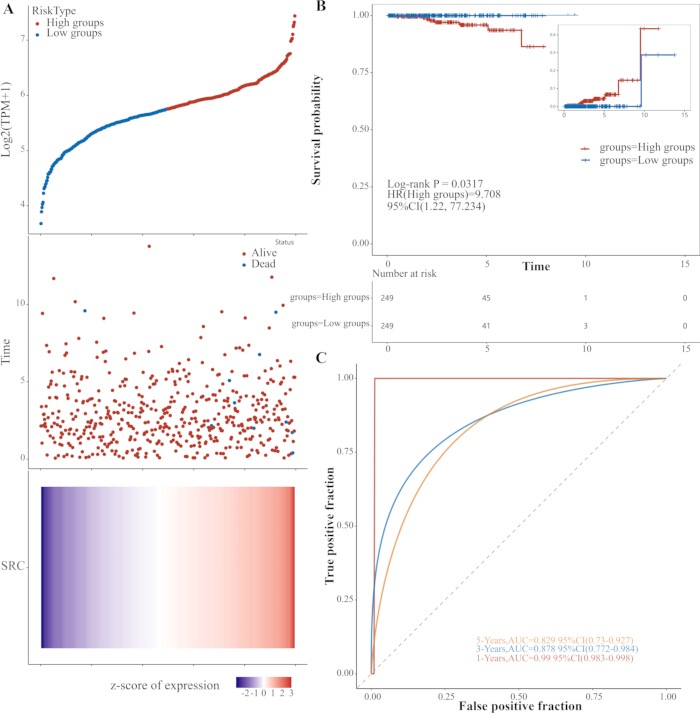
Figura 6: Análisis pronóstico de SRC en el cáncer de próstata (TCGA). (A) Distribución gradiente de la expresión de SRC según el estado de supervivencia y el tiempo de seguimiento. (B) Curvas de supervivencia global de Kaplan-Meier para grupos con expresión alta frente a baja de SRC (Log-rank P = 0.0317, HR = 9.708, IC 95%: 1.22–77.234). (C) Curvas ROC dependientes del tiempo a 1, 3 y 5 años (AUC = 0.990, 0.878 y 0.829). Abreviaturas: TCGA = The Cancer Genome Atlas; HR = razón de riesgo; IC = intervalo de confianza; ROC = característica de operación del receptor; AUC = área bajo la curva. Haga clic aquí para ver una versión más grande de esta figura.
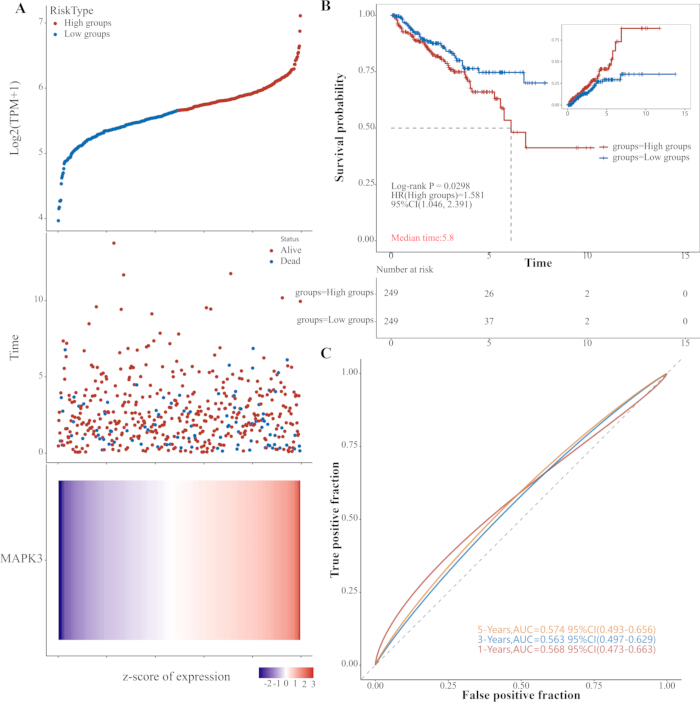
Figura 7: Análisis pronóstico de MAPK3 en cáncer de próstata (TCGA). (A) Distribución gradiente de la expresión de MAPK3 según el estado de progresión y el tiempo libre de progresión. (B) Curvas de supervivencia libre de progresión de Kaplan-Meier para grupos con alta y baja expresión de MAPK3 (Log-rank P = 0.0298, HR = 1.581, IC 95%: 1.046-2.391). (C) Curvas ROC dependientes del tiempo a 1, 3 y 5 años (AUC = 0.568, 0.563 y 0.574). Abreviaturas: TCGA = The Cancer Genome Atlas; HR = razón de riesgo; IC = intervalo de confianza; ROC = característica operativa del receptor; AUC = área bajo la curva. Haga clic aquí para ver una versión más grande de esta figura.
Tabla 1: Energías de enlace y residuos que interactúan de la plumbagina en el acoplamiento molecular con moléculas diana clave. Las referencias citadas corresponden a entradas de estructuras PDB (asignaciones del sitio de unión cristalográfico) y no a estudios de validación biológica, indicándose explícitamente los IDs PDB correspondientes. Haga clic aquí para descargar esta tabla.
Tabla 2: Energías de enlace y sus componentes de los complejos plumbagina-diana en condiciones de estado estacionario (kJ/mol). Se realizó una única trayectoria de 200 ns por complejo con una única semilla aleatoria de velocidad, sin réplicas paralelas. Todas las muestras conformacionales se extrajeron de la región de meseta equilibrada que abarca de 100 a 200 ns de cada trayectoria. ΔEele representa la interacción electrostática entre la molécula pequeña y la proteína, ΔEvdw representa la interacción de van der Waals, ΔEpol es la energía de solvatación polar, que puede representar la energía potencial electrostática, y ΔEnonpol es la energía de solvatación no polar, que puede representar la interacción hidrofóbica. ΔEMMPBSA = ΔEele + ΔEvdw + ΔEpol + ΔEnonpol. La energía libre de Gibbs de enlace, ΔGbind = ΔEMMPBSA + -TΔS. Haga clic aquí para descargar esta tabla.
Tabla 3: Diagrama esquemático de los residuos que interactúan obtenidos de la simulación de dinámica molecular de la plumbagina con proteínas diana. Haga clic aquí para descargar esta tabla.
Tabla 4: DEnergías libres de unión de acoplamiento para la plumbagina y los inhibidores nativos co-cristalizados con las nueve proteínas diana. Haga clic aquí para descargar esta tabla.
Archivo Suplementario 1: Análisis mediante simulaciones de dinámica molecular de los complejos de la plumbagina con AKT1, ESR1, BCL2, EGFR, TNF-α, MAPK3, HSP90AA1, SRC y PPARG. Haga clic aquí para descargar este archivo.
Tabla suplementaria S1: Posibles dianas de PLB predichas por las bases de datos SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP y HERB.Haga clic aquí para descargar este archivo.
Tabla suplementaria S2: Objetivos potenciales del cáncer de próstata predichos por las bases de datos GeneCards, DrugBank, TCMSP, CTD y HERB.Haga clic aquí para descargar este archivo.
Tabla suplementaria S3: Procesos biológicos de GO enriquecidos para los 151 objetivos comunes de PLB y el cáncer de próstata.Haga clic aquí para descargar este archivo.
Tabla suplementaria S4: Componentes celulares de GO enriquecidos para los 151 objetivos comunes de PLB y el cáncer de próstata.Haga clic aquí para descargar este archivo.
Tabla suplementaria S5: Funciones moleculares de GO enriquecidas para los 151 objetivos comunes de PLB y el cáncer de próstata.Haga clic aquí para descargar este archivo.
Tabla suplementaria S6: Vías KEGG significativamente enriquecidas para los 151 objetivos comunes de PLB y el cáncer de próstata.Haga clic aquí para descargar este archivo.
Discusión
Se ha demostrado que AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC y PPARG desempeñan diversos papeles en la promoción de la progresión del cáncer. La vía de señalización intracelular de la fosfatidilinositol 3-cinasa (PI3K)/cinasa de proteína serina/treonina (AKT)/blanco mecanicista de la rapamicina (mTOR) es una vía crucial de transducción de señales que regula diversos procesos fisiopatológicos, incluyendo el crecimiento celular, la proliferación, la apoptosis, la angiogénesis, las respuestas inflamatorias y la quimiotaxis43. AKT es una cinasa diana importante ubicada en la parte baja de la vía PI3K, y p-AKT es esencial para la señalización. p-AKT ejerce sus efectos antiapoptóticos activando la proteína antiapoptótica Bcl-2 y reduciendo la activación de la proteína proapoptótica Bax44. GSK3β es una importante cinasa intracelular de la familia serina/treonina y una molécula diana clave en la parte baja de la vía AKT, que regula el ciclo celular, la apoptosis, la invasión/metástasis celular y la angiogénesis al participar en múltiples vías de señalización45. mTOR es una cinasa de proteína serina/treonina altamente conservada y un blanco descendente de la vía de señalización PI3K/AKT. AKT fosforila mTOR para formar p-mTOR y activarla, lo que posteriormente promueve la traducción del ARNm y regula actividades fisiológicas como el metabolismo celular, el crecimiento, la proliferación y la supervivencia46.
EGFR y sus ligandos EGF y TGFα están presentes tanto en células benignas como malignas de la próstata. La interacción entre los ligandos EGF/TGFα y EGFR desempeña un papel importante en el crecimiento y desarrollo prostático, así como en la iniciación y progresión del cáncer de próstata47. Visacorpi et al.48 encontraron que una alta expresión de EGFR está estrechamente asociada con cáncer de próstata de alto grado y mal pronóstico. Ibrahim et al.49 informaron que la expresión de EGFR es mayor en tejidos prostáticos normales o hiperplásicos benignos que en tejidos de cáncer de próstata. Davies et al.50 encontraron una correlación negativa entre la expresión del receptor de andrógenos y la afinidad de unión de EGF a EGFR en muestras de cáncer de próstata, lo que sugiere indirectamente que la activación del sistema de señalización EGF/EGFR está involucrada en el desarrollo y progresión del cáncer de próstata independiente de andrógenos.
La vía de la proteína quinasa activada por mitógenos (MAPK), también conocida como la cascada RAS/RAF/MEK/ERK, es una vía de señalización crítica implicada en el crecimiento, la proliferación y la supervivencia celular. Las mutaciones en sus componentes principales, incluyendo RAS, RAF, MEK y ERK, se observan frecuentemente en diversos tipos de cáncer y tienen un impacto significativo en el desarrollo y progresión tumoral51. La señalización MAPK está mediada por ERKs, que son quinasas proteicas serina/treonina que actúan como moléculas clave en la transducción de señales, regulando la transmisión de señales provenientes de factores de crecimiento, hormonas, neurotransmisores y otros estímulos extracelulares52. La hiperactivación de componentes de esta vía, particularmente mediante mutaciones o señalización anómala, se ha relacionado con numerosos tipos de cáncer. Las quinasas upstream MEK1/2 activan directamente a ERK1/2 en el extremo terminal de la vía. ERK1/2 activadas fosforilan posteriormente una amplia gama de sustratos nucleares y citoplasmáticos, incluyendo factores de transcripción y moléculas reguladoras, induciendo así rápidamente la expresión de genes de respuesta temprana que controlan la proliferación celular53,54. En última instancia, estas proteínas activadas promueven la expresión de moléculas efectoras downstream, desencadenando y regulando la transformación oncogénica o la proliferación celular descontrolada. Entre ellas, ERK1 (MAPK3), como una quinasa estrechamente relacionada en la vía de señalización MAPK/ERK, desempeña un papel clave en la transducción de señales celulares y es esencial para regular procesos como la proliferación, la diferenciación y la supervivencia celular en cánceres, incluyendo el cáncer de próstata55.
Las proteínas de choque térmico (HSP) son chaperonas moleculares que evitan la degradación de sus proteínas diana. En los cánceres humanos, las HSP suelen estar sobreexpresadas y estrechamente relacionadas con la progresión tumoral, contribuyendo a la tumorigénesis, la angiogénesis, la resistencia a la apoptosis y la metástasis56,57. Al mantener la estabilidad de proteínas diana, incluyendo el receptor de andrógenos (AR), el receptor de estrógenos (ER) y MYC, las HSP regulan vías de señalización críticas como PI3K/Akt, JAK/STAT3, PLK1 y MAPK, promoviendo finalmente el crecimiento celular descontrolado, la angiogénesis persistente, la evasión de la apoptosis, la invasión tumoral y la metástasis58,59,60. HSP90, un miembro clave de esta familia, ha sido identificada como un posible objetivo terapéutico en el cáncer de próstata59,61,62. En las células de cáncer de próstata, HSP90 interactúa con AR-FL y AR-V7, estabilizándolos y preservando su capacidad de unión al ligando, y la expresión de HSP90 se correlaciona positivamente con la progresión de la enfermedad y los niveles de AR-FL/AR-V763. La inhibición farmacológica de HSP90 promueve la degradación proteasomal de AR-FL y AR-V7, reduciendo así el crecimiento tumoral y la metástasis en células de cáncer de próstata resistentes a la castración63. HSP90AA1 actúa como chaperona durante la activación de AR, y su inhibición suprime las vías AKT/mTOR y PLK1. Además, la disminución de la expresión de HSP90AA1 reduce significativamente la migración, invasión y proliferación de células de cáncer de próstata64.
ESR1 es un componente del sistema dual de receptores de estrógenos en la próstata humana. ESR1 se sobreexpresa en la neoplasia intraepitelial prostática de alto grado (HGPIN), probablemente mediando los efectos carcinogénicos del estradiol, y participa en el desarrollo del cáncer de próstata y en la progresión tumoral. Estudios clínicos preliminares que utilizan el antagonista de ESR1, toremifeno, han identificado a ESR1 como un blanco prometedor para la prevención del cáncer de próstata. El uso de antagonistas de ESR1 tiene un gran potencial para prevenir el cáncer de próstata y retrasar la progresión de la enfermedad65.
PPARG, un miembro de la superfamilia de receptores nucleares, es un regulador clave de los procesos inflamatorios66. Tras la heterodimerización inducida por ligandos con el receptor X retinoide, PPARG se une a elementos de respuesta PPAR en el ADN para regular la transcripción de diversos genes. La activación de PPARG suprime las vías de señalización NF-κB y MAPK, disminuye la producción de TNF-α e IL-6, y así alivia las respuestas inflamatorias67. Estudios previos han demostrado que el enfoque hacia PPARG puede utilizarse para el tratamiento del cáncer de próstata68. La proteína PTGS2 se localiza en la región perinuclear, asociada con las membranas nuclear y del retículo endoplasmático. Se expresa rápidamente en células seleccionadas tras una estimulación específica y participa en la mediación de las respuestas inflamatorias69.
El PLB es uno de los principales agentes anticancerígenos frente a diversos tipos de cáncer, incluidos el de próstata, pulmón, mama, melanoma y ovario19. El PLB ejerce sus efectos anticancerígenos al interactuar con múltiples dianas e influir en vías de señalización clave, como AMPK, NFκB, PI3K/AKT/mTOR y STAT3/PLK1/AKT, induciendo así la apoptosis, deteniendo el ciclo celular e inhibiendo la metástasis y la angiogénesis19,70. El PLB también puede inducir la apoptosis e inhibir la proliferación y migración de células tumorales al reducir el potencial de membrana mitocondrial, aumentar los niveles de ERO y disminuir la expresión de la proteína Bcl-271,72. Estos resultados indicaron que el PLB podría regular múltiples procesos celulares, incluidos el ciclo celular, la apoptosis, la formación de especies reactivas de oxígeno, la autofagia y la vía PI3K/Akt/mTOR. Dado el papel positivo de la vía de señalización PI3K/Akt/mTOR en la proliferación de células y tejidos de cáncer de próstata, dirigirse a esta vía se ha convertido en una opción obvia. Además, Hafeez et al. informaron que el tratamiento con PLB en un modelo de ratón con deleción génica de PTEN para el cáncer de próstata inhibió la transición epitelial-mesenquimal y las vías STAT3 y AKT, que son fundamentales para la progresión del cáncer de próstata73.
El potencial traduccional del PLB está influenciado por sus propiedades farmacocinéticas y biodisponibilidad. Al ser una naftoquinona altamente lipofílica, el PLB presenta baja solubilidad acuosa y una vida media de eliminación corta (35,89 ± 7,95 min) con una eliminación rápida, lo que limita su aplicación clínica74. Sin embargo, se han desarrollado diversos sistemas de administración de fármacos para superar estas limitaciones. Los liposomas PEGilados extendieron la vida media en 36,38 veces (1.305,76 ± 278,16 min) y el AUC en 3,13 veces en comparación con el PLB libre, además de demostrar una eficacia antitumoral superior y una supervivencia mediana prolongada en ratones con melanoma, sin toxicidad significativa74. Otras estrategias, como microesferas de quitosano (extensión de la vida media en 22,2 veces), liposomas sensibles a la temperatura, nanopartículas de oro conjugadas con PLB y nanoemulsiones, han demostrado de forma similar perfiles farmacocinéticos mejorados y una actividad antitumoral potenciada75,76,77. Es importante destacar que el PLB muestra un perfil de seguridad favorable en modelos preclínicos, sin toxicidad significativa observada en los parámetros hematológicos ni en órganos principales a dosis terapéuticas74. En conjunto, nuestros hallazgos computacionales sugieren que el PLB podría interactuar establemente con AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC y PPARG, posiblemente modulando su actividad funcional y, por consiguiente, influyendo en procesos descendentes, como el crecimiento y proliferación de células cancerosas, apoptosis, angiogénesis, respuestas inflamatorias y quimiotaxis. Aunque estos hallazgos son de naturaleza computacional y deben interpretarse como generadores de hipótesis, la evidencia preclínica existente sobre la actividad antitumoral del PLB, junto con estrategias avanzadas de formulación, proporciona una justificación sólida para una validación experimental adicional. Se requieren estudios futuros in vitro, in vivo y estudios de cohortes prospectivos para confirmar las interacciones predichas y el potencial terapéutico del PLB en el cáncer de próstata.
El presente estudio encontró que, además de modular potencialmente las vías que implican AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC y PPARG, PLB también podrían interactuar con estas proteínas, afectando potencialmente su actividad funcional y, por consiguiente, influyendo en procesos descendentes como el crecimiento y la proliferación de células cancerosas, la apoptosis, la angiogénesis, las respuestas inflamatorias y la quimiotaxis. Sin embargo, estos hallazgos son de naturaleza computacional y deben interpretarse como generadores de hipótesis. Más adelante in vitro, in vivoy se justifican estudios de cohortes prospectivos para validar las interacciones predichas y confirmar el potencial terapéutico de PLB en el cáncer de próstata.
A pesar de las valiosas perspectivas proporcionadas por la farmacología de redes y las simulaciones de dinámica molecular, este estudio presenta varias limitaciones. Reconocemos que la dependencia de bases de datos públicas puede introducir sesgos debido a una cobertura desigual en la anotación de genes y en la literatura científica. Aunque se aplicó una validación cruzada entre múltiples bases de datos para minimizar este problema, todas las predicciones computacionales requieren confirmación experimental. Cabe señalar que se realizó una única trayectoria de 200 ns por complejo, utilizando una única semilla de velocidad aleatoria y sin réplicas paralelas. Esta limitación podría afectar la solidez estadística de las energías libres MM-PBSA, aunque mitigamos este aspecto al prolongar la duración de la simulación y descartar los primeros 100 ns como período de equilibrio. Por lo tanto, las afinidades de unión informadas deben interpretarse como estimaciones cualitativas, y futuras simulaciones con réplicas serían valiosas para su validación. Al tratarse de un análisis puramente computacional, este estudio carece de validación in vitro o in vivo; por consiguiente, la unión predicha de PLB a AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC y PPARG no confirma la inhibición funcional en sistemas biológicos. Además, el estudio no aborda la especificidad del blanco, la biodisponibilidad celular ni la farmacocinética in vivo. Para validar o sustituir los hallazgos actuales, los enfoques experimentales alternativos deberían incluir resonancia de plasmón de superficie o calorimetría de titulación isotérmica para medir la afinidad de unión directa, ensayos de actividad de quinasas para confirmar la inhibición enzimática, inmunotransferencia (western blot) para evaluar la señalización descendente (por ejemplo, p-AKT, p-EGFR) y ensayos funcionales en células (como MTT, citometría de flujo) para evaluar la proliferación y la apoptosis en células de cáncer de próstata. Asimismo, la eliminación dirigida mediante CRISPR-Cas9 o siRNA de cada uno de los blancos, junto con modelos de xenoinjertos en ratones in vivo, son esenciales para establecer roles causales y relevancia terapéutica. Estas validaciones experimentales son necesarias para avanzar más allá de las predicciones computacionales hacia conclusiones biológicamente significativas.
En conclusión, mediante el uso de farmacología de redes, acoplamiento molecular y simulaciones de dinámica molecular, este estudio sugiere que el PLB podría interactuar con y modular las actividades de AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC y PPARG, influyendo así en las funciones biológicas de las células tumorales. Sin embargo, dado que estos hallazgos son puramente computacionales, deben interpretarse como generadores de hipótesis y no como concluyentes. En general, nuestros resultados aportan nuevas perspectivas y una base teórica para futuras investigaciones experimentales sobre los mecanismos del PLB en el tratamiento del cáncer de próstata, aunque son esenciales estudios in vitro e in vivo para confirmar sus efectos inhibidores reales y su potencial terapéutico.
Divulgaciones
Los autores no tienen conflictos de intereses que declarar.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Base de Datos de Toxicogenómica Comparativa | Instituto Nacional de Estudios sobre la Salud Ambiental, Instituto Nacional de Trastornos Neurológicos y Accidentes Cerebrovasculares | https://ctdbase.org/ | CTD es una base de datos sólida y de acceso público que tiene como objetivo profundizar en la comprensión de cómo las exposiciones ambientales afectan la salud humana. Proporciona información curada manualmente sobre interacciones químico-gen/proteína, relaciones químico-enfermedad y gen-enfermedad. Estos datos se integran con información funcional y de vías metabólicas para ayudar en el desarrollo de hipótesis sobre los mecanismos subyacentes a enfermedades influenciadas por factores ambientales. |
| Cytoscape | Instituto de Biología de Sistemas, ISB, Leroy Hood | https://cytoscape.org/ | Inicialmente diseñado específicamente para redes de interacciones biomoleculares, el software ha evolucionado ahora en una plataforma versátil para el análisis de redes complejas, ampliamente aplicada en campos como la bioinformática, la medicina de sistemas, las redes sociales y las redes semánticas |
| base de datos DAVID | Institutos Nacionales de la Salud (NIH) | https://davidbioinformatics.nih.gov/list.jsp | DAVID, abreviatura de Database for Annotation, Visualization and Integrated Discovery, es la plataforma en línea gratuita más clásica y ampliamente utilizada para la anotación funcional de conjuntos de genes y el análisis de enriquecimiento |
| DrugBank | Universidad de Alberta, Canadá | https://go.drugbank.com/ | DrugBank es el sistema operativo de inteligencia para la biofarmacéutica, que ofrece el conocimiento biomédico más completo y estructurado para ayudar a impulsar terapias desde el descubrimiento hasta el impacto en el paciente |
| GeneCard | LifeMap Sciences | https://www.genecards.org/ | GeneCards es una base de datos integradora y de búsqueda que proporciona información completa y de fácil uso sobre todos los genes humanos anotados y predichos. La base de conocimientos integra automáticamente datos centrados en los genes procedentes de 193 fuentes web, incluyendo información genómica, transcriptómica, proteómica, genética, clínica y funcional. |
| gmx_MMPBSA | Universidad de Columbia de Medellín | https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | gmx_MMPBSA, una herramienta de código abierto para el cálculo de energía libre desarrollada por Valdés-Tresanco et al. fue adoptado para calcular energías libres de unión basadas en las metodologías MM/PBSA y MM/GBSA. Basado en el motor MMPBSA.py de AmberTools, procesa directamente archivos de trayectoria generados por GROMACS sin necesidad de conversión manual de formato. Se realizó descomposición energética por residuos, escaneo computacional de alanina y corrección entrópica para cuantificar las contribuciones al enlace de aminoácidos clave, y se utilizó el módulo integrado gmx_MMPBSA_ana para el análisis estadístico y la visualización de los componentes energéticos. |
| GROMACS | Instituto Real de Tecnología (KTH), Universidad de Uppsala | www.gromacs.org | GROMACS es un paquete versátil para realizar dinámica molecular, es decir, simular las ecuaciones de movimiento de Newton para sistemas con cientos hasta millones de partículas, y es un proyecto impulsado por la comunidad. Se aceptan contribuciones de muchas formas, incluyendo mejoras en la documentación, parches para corregir errores, asesoramiento en los foros, informes de errores que nos permitan reproducir el problema y nuevas funcionalidades |
| HERB | Universidad de Medicina China de Pekín, Universidad de Medicina China de Pekín | http://herb.ac.cn/ | Una base de datos guiada por experimentos y referencias de alto rendimiento de la medicina tradicional china |
| PharmMapper | Escuela de Ciencia y Tecnología Farmacéuticas / Escuela de Ciencia y Ingeniería de la Información, Universidad de Ciencia y Tecnología de China Oriental | https://www.lilab-ecust.cn/pharmmapper/index.html | El servidor PharmMapper es un servidor web de acceso gratuito diseñado para identificar posibles candidatos diana para pequeñas moléculas sonda dadas (fármacos, productos naturales u otros compuestos recién descubiertos cuyos blancos de unión no han sido identificados) mediante un enfoque de mapeo de farmacóforos. Gracias a su método de mapeo altamente eficiente y robusto, PharmMapper posee una alta capacidad de procesamiento y puede identificar los posibles candidatos diana a partir de la base de datos en unas pocas horas. |
| PubChem | Institutos Nacionales de la Salud (NIH) | https://pubchem.ncbi.nlm.nih.gov/ | PubChem es una base de datos abierta de química en los Institutos Nacionales de Salud (NIH) |
| PyMOL | Schrödinger | https://pymol.org | PyMOL, desarrollado inicialmente por Warren Lyford DeLano y actualmente mantenido por Schrödinger, Inc., es una herramienta de visualización molecular multiplataforma ampliamente utilizada en biología estructural y descubrimiento de fármacos asistido por computadora. Las estructuras de complejos proteína-ligando descargadas desde RCSB PDB se cargaron en PyMOL para visualizar las conformaciones de unión, los enlaces de hidrógeno y los residuos clave que interactúan. La superposición estructural, la representación de superficies y los gráficos moleculares de alta resolución con calidad para publicaciones se generaron mediante la interfaz integrada de secuencias de comandos en Python. |
| RCSB Protein Data Bank | Colaboratorio de Investigación en Bioinformática Estructural | https://www.rcsb.org/ | RCSB PDB (Protein Data Bank del Research Collaboratory for Structural Bioinformatics) sirve como centro de datos de EE. UU. del consorcio Worldwide Protein Data Bank (wwPDB), establecido y dirigido por Helen M. Berman en 1998. Este archivo contiene estructuras atómicas tridimensionales determinadas experimentalmente de proteínas, ácidos nucleicos y sus complejos, resueltas mediante cristalografía de rayos X, microscopía crioelectrónica y espectroscopía de RMN, e integra millones de modelos de estructuras de proteínas predichos por inteligencia artificial procedentes de AlphaFold. El portal web permite búsquedas multidimensionales, visualización molecular 3D en tiempo real, descarga masiva de archivos de coordenadas y anotaciones cruzadas que vinculan los datos estructurales con la función génica, enfermedades y ligandos de moléculas pequeñas, herramientas ampliamente utilizadas en estudios de identificación de dianas y acoplamiento molecular. |
| SEA | Laboratorio Shoichet del Departamento de Química Farmacéutica de la Universidad de California en San Francisco (UCSF) | https://sea.bkslab.org/ | El Enfoque de Conjunto de Similitud (Similarity Ensemble Approach, SEA) relaciona proteínas en función de la similitud química conjunta entre sus ligandos. Puede utilizarse para realizar búsquedas rápidas en grandes bases de datos de compuestos y para construir mapas de similitud entre dianas múltiples |
| base de datos STRING | Coalición Global de Biodatos y ELIXIR | https://cn.string-db.org/ | STRING es una base de datos de interacciones proteína-proteína conocidas y predichas. Las interacciones incluyen asociaciones directas (físicas) e indirectas (funcionales); provienen de predicciones computacionales, de la transferencia de conocimiento entre organismos y de interacciones agregadas a partir de otras bases de datos (primarias). |
| Servidor web Swiss Dock | Grupo de Modelado Molecular de la Universidad de Lausana y del Instituto Suizo de Bioinformática SIB | https://www.swissdock.ch/ | SwissDock es un servicio web que predice las interacciones moleculares que probablemente ocurran entre una proteína diana y una molécula pequeña. |
| SwissTarget | Grupo de Modelado Molecular del SIB | Instituto Suizo de Bioinformática | https://swisstargetprediction.ch/index.php | Este sitio web permite estimar los macromoléculas diana más probables de una molécula pequeña considerada bioactiva. La predicción se basa en una combinación de similitud 2D y 3D con una biblioteca de 37 000 compuestos activos conocidos sobre más de 3000 proteínas provenientes de tres especies diferentes. |
| TargetNet | Biología computacional & Grupo de Diseño de Fármacos | http://targetnet.scbdd.com/calcnet/index/ | TargetNet es un servidor web abierto que puede utilizarse para predecir o calcular la unión a múltiples dianas para cualquier molécula dada |
| Plataforma de Análisis y Base de Datos de Farmacología de Sistemas de la Medicina Tradicional China | Zhejiang Jiwei Health Co., Ltd | https://www.tcmsp-e.com/index.php | TCMSP es una plataforma única de farmacología de sistemas para medicamentos herbales chinos que captura las relaciones entre fármacos, dianas y enfermedades. La base de datos incluye compuestos químicos, dianas, redes de fármaco-diana y redes asociadas de fármaco-diana-enfermedad, así como propiedades farmacocinéticas para compuestos naturales, que involucran biodisponibilidad oral, similitud con fármacos, permeabilidad epitelial intestinal, barrera hematoencefálica, solubilidad acuosa y etc. Este avance ha despertado un nuevo interés en la búsqueda de fármacos candidatos en diversos tipos de hierbas medicinales chinas. |
| base de datos UniProt | Instituto Europeo de Bioinformática (EMBL-EBI), el Instituto Suizo de Bioinformática (SIB) y el Recurso de Información sobre Proteínas (PIR) | https://www.uniprot.org/ | UniProt es el principal repositorio central de información sobre proteínas a nivel mundial’s principal recurso de alta calidad, integral y de acceso gratuito de información sobre secuencias y funciones de proteínas |
| Herramienta en línea Venny 2.1 | Centro Nacional de Biotecnologíaía, (CNB-CSIC) | https://bioinfogp.cnb.csic.es/tools/venny/index.html | Venny consiste en un único archivo html estándar. Puede guardarlo en su disco duro, abrirlo con su navegador favorito y comenzar a elaborar diagramas de Venn en cuestión de segundos, incluso sin conexión a internet. |
| VMD | Grupo de Investigación de Biofísica Teórica y Computacional (TCBG) en el Instituto Beckman, Universidad de Illinois en Urbana-Champaign, EE. UU. | https://www.ks.uiuc.edu/Research/vmd/ | VMD (Visual Molecular Dynamics) es un software gratuito multiplataforma para la visualización molecular y el análisis de trayectorias, desarrollado por el Grupo de Biofísica Teórica y Computacional dirigido por el profesor Klaus Schulten en la Universidad de Illinois en Urbana-Champaign. Soporta estructuras PDB estándar y trayectorias de dinámica molecular generadas por GROMACS, NAMD y Amber, con diversos estilos de representación molecular y una interfaz integrada de scripting Tcl. Se realizaron análisis cuantitativos, incluyendo RMSD, ocupación de enlaces de hidrógeno, SASA y geometría del bolsillo de unión del ligando, para caracterizar las interacciones dinámicas proteína-ligando y las fluctuaciones conformacionales. |
Referencias
- Bray F, et al. Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2024;74(3):229-63.
- Loeb S, et al. Overdiagnosis and overtreatment of prostate cancer. Eur Urol. 2014;65(6):1046-55.
- James ND, et al. The Lancet Commission on prostate cancer: planning for the surge in cases. Lancet. 2024;403(10437):1683-722.
- Bussard KM, Gay CV, Mastro AM. The bone microenvironment in metastasis: what is special about bone? Cancer Metastasis Rev. 2008;27(1):41-55.
- Keller ET, et al. New trends in the treatment of bone metastasis. J Cell Biochem. 2007;102(5):1095-102.
- Kingsley LA, Fournier PG, Chirgwin JM, Guise TA. Molecular biology of bone metastasis. Mol Cancer Ther. 2007;6(10):2609-17.
- Valdespino V, Tsagozis P, Pisa P. Current perspectives in the treatment of advanced prostate cancer. Med Oncol. 2007;24(3):273-86.
- Albertsen P. Predicting survival for men with clinically localized prostate cancer: what do we need in contemporary practice? Cancer. 2008;112(1):1-3.
- So A, Gleave M, Hurtado-Col A, Nelson C. Mechanisms of the development of androgen independence in prostate cancer. World J Urol. 2005;23(1):1-9.
- Gupta S. Prostate cancer chemoprevention: current status and future prospects. Toxicol Appl Pharmacol. 2007;224(3):369-76.
- Patel D, Shukla S, Gupta S. Apigenin and cancer chemoprevention: progress, potential, and promise. Int J Oncol. 2007;30(1):233-45.
- Kallifatidis G, Hoy JJ, Lokeshwar BL. Bioactive natural products for chemoprevention and treatment of castration-resistant prostate cancer. Semin Cancer Biol. 2016;40-41:160-9.
- Montuori E, et al. Marine natural products with activities against prostate cancer: recent discoveries. Int J Mol Sci. 2023;24(2):1435.
- de Paiva SR, Figueiredo MR, Aragão TV, Kaplan MAC. Antimicrobial activity in vitro of plumbagin isolated from Plumbago species. Mem Inst Oswaldo Cruz. 2003;98(7):959-61.
- Luo P, et al. Anti-inflammatory and analgesic effect of plumbagin through inhibition of nuclear factor-κB activation. J Pharmacol Exp Ther. 2010;335(3):735-42.
- Sharma I, Gusain D, Dixit VP. Hypolipidaemic and antiatherosclerotic effects of plumbagin in rabbits. Indian J Physiol Pharmacol. 1991;35(1):10-4.
- Awale S, et al. Targeting pancreatic cancer with novel plumbagin derivatives: design, synthesis, molecular mechanism, in vitro and in vivo evaluation. J Med Chem. 2023;66(12):8054-65.
- Zhang R, Jiang Q, Guo R, Guo K, Qiu J. Unveiling the power of plumbagin: revitalizing exhausted T cells to combat tongue cancer. Cancer Cell Int. 2025;25(1):271.
- Panichayupakaranant P, Ahmad MI. Plumbagin and its role in chronic diseases. Adv Exp Med Biol. 2016;929:229-46.
- Kuete V, et al. Cytotoxicity of plumbagin, rapanone, and 12 other naturally occurring quinones from Kenyan flora towards human carcinoma cells. BMC Pharmacol Toxicol. 2016;17(1):60.
- Gharbaran R, Shi C, Onwumere O, Redenti S. Plumbagin induces cytotoxicity via loss of mitochondrial membrane potential and caspase activation in metastatic retinoblastoma. Anticancer Res. 2021;41(10):4725-32.
- Aziz MH, Dreckschmidt NE, Verma AK. Plumbagin, a medicinal plant-derived naphthoquinone, is a novel inhibitor of the growth and invasion of hormone-refractory prostate cancer. Cancer Res. 2008;68(21):9024-32.
- Powolny AA, Singh SV. Plumbagin-induced apoptosis in human prostate cancer cells is associated with modulation of cellular redox status and generation of reactive oxygen species. Pharm Res. 2008;25(9):2171-80.
- Qiu JX, et al. Plumbagin elicits differential proteomic responses mainly involving cell cycle, apoptosis, autophagy, and epithelial-to-mesenchymal transition pathways in human prostate cancer PC-3 and DU145 cells. Drug Des Devel Ther. 2015;9:349-417.
- Wang F, et al. Plumbagin induces cell cycle arrest and autophagy and suppresses epithelial-to-mesenchymal transition involving the PI3K/Akt/mTOR-mediated pathway in human pancreatic cancer cells. Drug Des Devel Ther. 2015;9:537-60.
- Lai L, et al. Plumbagin inhibits tumour angiogenesis and tumour growth through the Ras signalling pathway following activation of the VEGF receptor-2. Br J Pharmacol. 2012;165(4b):1084-96.
- Wu WI, et al. Crystal structure of human AKT1 with an allosteric inhibitor reveals a new mode of kinase inhibition. PLoS One. 2010;5(9):e12913.
- Bai L, et al. A potent and selective small-molecule degrader of STAT3 achieves complete tumor regression in vivo. Cancer Cell. 2019;36(5):498-511.e17.
- Fanning SW, et al. The SERM/SERD bazedoxifene disrupts ESR1 helix 12 to overcome acquired hormone resistance in breast cancer cells. Elife. 2018;7:e37161.
- Suraweera CD, Caria S, Järvå M, Hinds MG, Kvansakul M. A structural investigation of NRZ-mediated apoptosis regulation in zebrafish. Cell Death Dis. 2018;9(10):967.
- Boulanger MJ, Chow DC, Brevnova EE, Garcia KC. Hexameric structure and assembly of the interleukin-6/IL-6 α-receptor/gp130 complex. Science. 2003;300(5628):2101-4.
- Jia Y, et al. Overcoming EGFR(T790M) and EGFR(C797S) resistance with mutant-selective allosteric inhibitors. Nature. 2016;534(7605):129-32.
- Dos Santos Nascimento IJ, da Silva-Júnior EF. TNF-α inhibitors from natural compounds: an overview, CADD approaches, and their exploration as anti-inflammatory agents. Comb Chem High Throughput Screen. 2022;25(14):2317-40.
- Chaikuad A, et al. A unique inhibitor binding site in ERK1/2 is associated with slow binding kinetics. Nat Chem Biol. 2014;10(10):853-60.
- Brasca MG, et al. Discovery of NMS-E973 as a novel, selective, and potent inhibitor of heat shock protein 90. Bioorg Med Chem. 2013;21(22):7047-63.
- Gurbani D, et al. Structure and characterization of a covalent inhibitor of Src kinase. Front Mol Biosci. 2020;7:81.
- Gellrich L, et al. L-thyroxin and the nonclassical thyroid hormone TETRAC are potent activators of PPARγ. J Med Chem. 2020;63(13):6727-40.
- Weng Z, Shen X, Zheng J, Liang H, Liu Y. Structural basis of DEPTOR to recognize phosphatidic acid using its tandem DEP domains. J Mol Biol. 2021;433(13):166989.
- Huck JD, et al. Structures of Hsp90α and Hsp90β bound to a purine-scaffold inhibitor reveal an exploitable residue for drug selectivity. Proteins. 2019;87(10):869-77.
- Luo G, et al. Discovery of isonicotinamides as highly selective, brain-penetrable, and orally active glycogen synthase kinase-3 inhibitors. J Med Chem. 2016;59(3):1041-51.
- Orlando BJ, Malkowski MG. Crystal structure of rofecoxib bound to human cyclooxygenase-2. Acta Crystallogr F Struct Biol Commun. 2016;72(Pt 10):772-6.
- Nuti E, et al. Development of thioaryl-based matrix metalloproteinase-12 inhibitors with alternative zinc-binding groups: synthesis, potentiometric, NMR, and crystallographic studies. J Med Chem. 2018;61(10):4421-35.
- Li Q, Li Z, Luo T, Shi H. Targeting the PI3K/AKT/mTOR and RAF/MEK/ERK pathways for cancer therapy. Mol Biomed. 2022;3(1):47.
- Wang B, et al. Propofol protects against hydrogen peroxide-induced injury in cardiac H9c2 cells via Akt activation and Bcl-2 up-regulation. Biochem Biophys Res Commun. 2009;389(1):105-11.
- Majewska E, Szeliga M. AKT/GSK3β signaling in glioblastoma. Neurochem Res. 2017;42(3):918-24.
- Yang H, et al. mTOR kinase structure, mechanism, and regulation. Nature. 2013;497(7448):217-23.
- Fong CJ, Sherwood ER, Mendelsohn J, Lee C, Kozlowski JM. Epidermal growth factor receptor monoclonal antibody inhibits constitutive receptor phosphorylation, reduces autonomous growth, and sensitizes androgen-independent prostatic carcinoma cells to tumor necrosis factor α. Cancer Res. 1992;52(21):5887-92.
- Visakorpi T, Kallioniemi OP, Koivula T, Harvey J, Isola J. Expression of epidermal growth factor receptor and ERBB2 (HER-2/Neu) oncoprotein in prostatic carcinomas. Mod Pathol. 1992;5(6):643-8.
- Ibrahim GK, et al. Differential immunoreactivity of epidermal growth factor receptor in benign, dysplastic, and malignant prostatic tissues. J Urol. 1993;149(1):170-3.
- Davies P, Eaton CL. Binding of epidermal growth factor by human normal, hypertrophic, and carcinomatous prostate. Prostate. 1989;14(2):123-32.
- Bahar ME, Kim HJ, Kim DR. Targeting the RAS/RAF/MAPK pathway for cancer therapy: from mechanism to clinical studies. Signal Transduct Target Ther. 2023;8(1):455.
- Guo YJ, et al. ERK/MAPK signalling pathway and tumorigenesis. Exp Ther Med. 2020;19(3):1997-2007.
- Ullah R, Yin Q, Snell AH, Wan L. RAF-MEK-ERK pathway in cancer evolution and treatment. Semin Cancer Biol. 2022;85:123-54.
- Chambard JC, Lefloch R, Pouysségur J, Lenormand P. ERK implication in cell cycle regulation. Biochim Biophys Acta. 2007;1773(8):1299-310.
- Gesmundo I, et al. Proton pump inhibitors promote the growth of androgen-sensitive prostate cancer cells through ErbB2, ERK1/2, PI3K/Akt, GSK-3β signaling and inhibition of cellular prostatic acid phosphatase. Cancer Lett. 2019;449:252-62.
- Schopf FH, Biebl MM, Buchner J. The HSP90 chaperone machinery. Nat Rev Mol Cell Biol. 2017;18(6):345-60.
- García-Alonso S, et al. Structure of the RAF1-HSP90-CDC37 complex reveals the basis of RAF1 regulation. Mol Cell. 2022;82(18):3438-52.e8.
- Chiosis G, Digwal CS, Trepel JB, Neckers L. Structural and functional complexity of HSP90 in cellular homeostasis and disease. Nat Rev Mol Cell Biol. 2023;24(11):797-815.
- Li J, Buchner J. Structure, function, and regulation of the Hsp90 machinery. Biomed J. 2013;36(3):106-17.
- Youssef ME, et al. Role of ganetespib, an HSP90 inhibitor, in cancer therapy: from molecular mechanisms to clinical practice. Int J Mol Sci. 2023;24(5):5014.
- Solit DB, Scher HI, Rosen N. Hsp90 as a therapeutic target in prostate cancer. Semin Oncol. 2003;30(5):709-16.
- Hoter A, Rizk S, Naim HY. The multiple roles and therapeutic potential of molecular chaperones in prostate cancer. Cancers (Basel). 2019;11(8):1194.
- Moon SJ, et al. Bruceantin targets HSP90 to overcome resistance to hormone therapy in castration-resistant prostate cancer. Theranostics. 2021;11(2):958-73.
- Li J, et al. Androgen-targeted hsa_circ_0085121 encodes a novel protein and improves the development of prostate cancer through facilitating the activity of the PI3K/Akt/mTOR pathway and enhancing AR-V7 alternative splicing. Cell Death Dis. 2024;15(11):848.
- Taneja SS, et al. Toremifene: a promising therapy for the prevention of prostate cancer and complications of androgen deprivation therapy. Expert Opin Investig Drugs. 2006;15(3):293-305.
- Yang J, et al. Protective effect of Fuzi Lizhong decoction against non-alcoholic fatty liver disease via an anti-inflammatory response through regulation of p53 and PPARG signaling. Biol Pharm Bull. 2020;43(11):1626-33.
- Sui Q, et al. Ganoderic acid A: an in-depth review of pharmacological effects and molecular docking analysis. J Ethnopharmacol. 2025;349:119868.
- Zhang T, et al. PPARG is a potential target of Tanshinone IIA in prostate cancer treatment: a combination study of molecular docking and dynamic simulation based on transcriptomic bioinformatics. Eur J Med Res. 2023;28(1):487.
- Astakhova A, et al. Inhibitors of oxidative phosphorylation modulate astrocyte inflammatory responses through AMPK-dependent Ptgs2 mRNA stabilization. Cells. 2019;8(10):1185.
- Liu Y, Cai Y, He C, Chen M, Li H. Anticancer properties and pharmaceutical applications of plumbagin: a review. Am J Chin Med. 2017;45(3):423-41.
- Ahmad I, et al. Synergistic inhibition of colon cancer cell proliferation via p53, Bax, and Bcl-2 modulation by curcumin and plumbagin combination. ACS Omega. 2025;10(18):19045-60.
- Bello IJ, Oyebode OT, Olanlokun JO, Omodara TO, Olorunsogo OO. Plumbagin induces testicular damage via mitochondrial-dependent cell death. Chem Biol Interact. 2021;347:109582.
- Hafeez BB, et al. Plumbagin inhibits prostate carcinogenesis in intact and castrated PTEN knockout mice via targeting PKCε, Stat3, and epithelial-to-mesenchymal transition markers. Cancer Prev Res (Phila). 2015;8(5):375-86.
- Kumar MR, et al. Formulation of plumbagin-loaded long-circulating pegylated liposomes: in vivo evaluation in C57BL/6J mice bearing B16F1 melanoma. Drug Deliv. 2011;18(7):511-22.
- Mandala Rayabandla SK, et al. Preparation, in vitro characterization, pharmacokinetic, and pharmacodynamic evaluation of chitosan-based plumbagin microspheres in mice bearing B16F1 melanoma. Drug Deliv. 2010;17(3):103-13.
- Tiwari SB, Pai RM, Udupa N. Temperature-sensitive liposomes of plumbagin: characterization and in vivo evaluation in mice bearing melanoma B16F1. J Drug Target. 2002;10(8):585-91.
- Onoue S, Yamada S, Chan HK. Nanodrugs: pharmacokinetics and safety. Int J Nanomedicine. 2014;9:1025-37.