Este protocolo tiene como objetivo optimizar la preparación de liposomas cargados con fármacos antituberculosos y establecer un sistema estandarizado de evaluación de la calidad de las formulaciones liposomales.
Artículo de método
Preparación y evaluación de la calidad de liposomas cargados con rifampicina antituberculosa
En este artículo
Resumen
Resumen
La tuberculosis (TB), causada por Mycobacterium tuberculosis (MTB), sigue siendo una de las principales causas infecciosas de muerte a nivel mundial, con una elevada carga de enfermedad en China, agravada por la propagación de cepas resistentes a múltiples fármacos y a la rifampicina, así como por las limitaciones críticas de la quimioterapia convencional, que incluyen una pobre penetración de los fármacos, toxicidades sistémicas severas y baja adherencia al tratamiento. Los sistemas de liberación liposomales ofrecen ventajas únicas para la terapia antituberculosa, aunque su desarrollo se ve obstaculizado por procesos de preparación inconsistentes, baja eficiencia de carga del fármaco y la ausencia de un marco estandarizado para la evaluación de la calidad. En este estudio, se empleó el método de hidratación de película delgada, combinado con tratamiento ultrasónico y filtración, para preparar nanoliposomas cargados con rifampicina con diferentes proporciones de fósfolipidos respecto al colesterol. Se estableció un método validado de cromatografía líquida de alta resolución (HPLC) para determinar la eficiencia de encapsulación y la carga de fármaco. Se utilizó dispersión dinámica de luz y microscopía electrónica de transmisión (TEM) para caracterizar el tamaño de las partículas, el potencial zeta y la morfología microscópica, y se analizaron los perfiles de liberación in vitro mediante ensayos de disolución. Los liposomas optimizados mostraron una alta eficiencia de encapsulación, carga de fármaco ideal, tamaño uniforme a escala nanométrica, buena estabilidad durante el almacenamiento y liberación sostenida del fármaco in vitro. Este trabajo proporciona métodos experimentales estandarizados y un sistema integral de evaluación de la calidad para el desarrollo de liposomas antituberculosos, apoyando así la traducción clínica de los sistemas de liberación liposomal para el tratamiento de la TB.
Introducción
La tuberculosis (TB), una enfermedad infecciosa crónica causada por Mycobacterium tuberculosis (MTB), sigue siendo la principal causa de mortalidad entre las enfermedades infecciosas atribuidas a un solo patógeno, representando una amenaza persistente y grave para la salud humana y la seguridad sanitaria pública mundial. Según el Informe mundial sobre la tuberculosis 2025 de la Organización Mundial de la Salud (OMS), se estimaron 10,7 millones de nuevos casos de TB y aproximadamente 1,23 millones de muertes relacionadas con la TB en todo el mundo en 2024.1Entre estos, se notificaron aproximadamente 390.000 nuevos casos de tuberculosis resistente a múltiples fármacos/resistente a la rifampicina (TB-MR/R-TB), y solo el 42 % de las personas afectadas iniciaron tratamiento. La transmisión continua de la tuberculosis resistente a los fármacos ha surgido como un obstáculo fundamental para la implementación de la Estrategia Mundial para la Erradicación de la TB de la OMS.
Actualmente, la quimioterapia sigue siendo el pilar principal del tratamiento clínico de la TB. El régimen estándar de primera línea comprende una combinación de isoniazida, rifampicina, pirazinamida y etambutol, con una duración prolongada del tratamiento de 6 a 9 meses2. Para la TB-MR/TB-RR, el régimen requiere la inclusión de medicamentos anti-TB de segunda línea, extendiendo el curso del tratamiento a 18–24 meses3, acompañado de un aumento sustancial en los costos y un incremento notable en las reacciones adversas a medicamentos4. Aunque se han aprobado nuevos agentes anti-TB en los últimos años—como bedaquilina, delamanida y pretomanida—que ofrecen nuevas opciones terapéuticas para la TB resistente a fármacos5, aún no han superado los cuellos de botella fundamentales inherentes a la terapia anti-TB existente6,7.
Primero, M. tuberculosis es un patógeno intracelular típico que reside principalmente dentro de los macrófagos alveolares del huésped. Los fármacos libres presentan una penetración deficiente a través de la membrana del macrófago, lo que resulta en concentraciones intracelulares de fármaco muy por debajo de la concentración mínima inhibitoria (MIC).8. El fracaso subsiguiente en eliminar los persistentes intracelulares actúa como un factor clave de la recaída de la tuberculosis y la aparición de resistencia a los fármacos9En segundo lugar, las lesiones de TB presentan múltiples barreras biológicas, incluyendo tejido necrótico caseoso y cápsulas fibrosas, que dificultan la penetración de fármacos libres hacia el núcleo de la lesión, lo que conduce a concentraciones locales subóptimas de fármacos y una eficacia bactericida comprometida.10,11Tercero, la administración sistémica a largo plazo en dosis elevadas tiende a provocar reacciones adversas graves—como hepatotoxicidad inducida por rifampicina, ototoxicidad y nefrotoxicidad relacionadas con aminoglucósidos, y tendinopatía y cardiotoxicidad asociadas con fluoroquinolonas—que son causas principales de interrupción del tratamiento y baja adherencia del paciente12,13Cuarto, la monoterapia o la administración secuencial seleccionan fácilmente mutaciones resistentes a los fármacos en M. tuberculosis, mientras que los regímenes combinados con múltiples fármacos amplifican aún más el riesgo de toxicidad acumulativa, lo que crea un dilema clínico persistente.14.
El desarrollo de sistemas de administración de nanomedicina ofrece una estrategia prometedora para abordar los cuellos de botella mencionados anteriormente en la terapia anti-TB. Entre estos, los liposomas—vehículos cerrados de escala nanométrica autoensamblados a partir de bicapas de fosfolípidos—han surgido como una de las plataformas de nanocarriers más trasladables clínicamente para la terapia antiinfecciosa, gracias a su excelente biocompatibilidad, biodegradabilidad, capacidad de administración dirigida y propiedades de liberación sostenida y controlada15,16. En comparación con los fármacos anti-TB libres, los sistemas de administración liposomales poseen varias ventajas insustituibles para el tratamiento de la TB.
Primero, permiten un enriquecimiento dirigido en los macrófagos. Los liposomas son captados preferentemente por los fagocitos del sistema reticuloendotelial (SRE), lo que conduce a una acumulación específica en órganos principales que albergan MTB, como los pulmones, el hígado y el bazo. Además, penetran eficazmente en la membrana del macrófago17, elevando sustancialmente las concentraciones intracelulares del fármaco, eliminando las bacterias intracelulares persistentes y reduciendo así fundamentalmente la recaída de la tuberculosis y la resistencia a los medicamentos. Segundo, presentan una penetración mejorada en las lesiones de TB. Al modular el tamaño de las partículas, la carga superficial y las modificaciones de la superficie, los liposomas pueden atravesar eficazmente la cápsula fibrosa y la barrera necrótica caseosa de las lesiones tuberculosas, aumentando significativamente las concentraciones locales del fármaco y mejorando la eficacia bactericida18. Tercero, reducen notablemente la toxicidad del fármaco. Los liposomas alteran la biodistribución in vivo de los fármacos, limitando la exposición de tejidos y órganos sanos, y reduciendo así significativamente la toxicidad sistémica de los agentes antituberculosos. Por ejemplo, los liposomas cargados con aminoglucósidos reducen considerablemente la acumulación del fármaco en la cóclea y los riñones, eliminando casi por completo los riesgos de ototoxicidad y nefrotoxicidad19. Cuarto, proporcionan una liberación sostenida de acción prolongada. La estructura de bicapa de fosfolípidos permite una liberación controlada y lenta del fármaco, prolongando la semivida circulante in vivo y la duración de la acción, reduciendo la frecuencia de administración y mejorando sustancialmente la adherencia del paciente20. Quinto, permiten la coadministración de múltiples fármacos. Los liposomas pueden encapsular simultáneamente varios fármacos antituberculosos con propiedades fisicoquímicas diferentes, logrando una administración sincronizada y efectos bactericidas sinérgicos, suprimiendo así eficazmente la aparición de mutantes de MTB resistentes a los fármacos21.
Se ha logrado un progreso significativo en la traducción clínica de sistemas de administración de fármacos liposomales para el tratamiento anti-TB. La suspensión inhalable de amikacina liposomal (ALIS) ha recibido la aprobación de la Administración de Alimentos y Medicamentos de los Estados Unidos (FDA) para el tratamiento de la enfermedad pulmonar causada por el complejo Mycobacterium avium (MAC).22 y desde entonces se ha incorporado a regímenes de tratamiento para la tuberculosis multirresistente (TB-MR) en múltiples países, destacando el valor clínico y las amplias perspectivas de aplicación de las plataformas liposomales en el manejo de la TB23Sin embargo, el desarrollo y la industrialización de liposomas anti-TB continúan enfrentando varios cuellos de botella técnicos críticos, entre ellos la escasa reproducibilidad de los procesos de preparación, la baja capacidad de carga de fármacos y eficiencia de encapsulación, la distribución heterogénea del tamaño de partícula, la agregación y la fuga de fármacos durante el almacenamiento, y una correlación poco comprendida entre el comportamiento de disolución/liberación in vitro y la eficacia in vivo. Estos desafíos obstaculizan severamente el proceso de investigación y desarrollo, así como la traducción clínica de nuevas formulaciones liposomales anti-TB.24,25.
Este estudio establece un método de hidratación de película delgada–ultrasonificación–filtración adecuado para encapsular fármacos pequeños hidrófobos o ligeramente lipofílicos (por ejemplo, rifampicina) dentro de la bicapa de fosfolípidos. Para fármacos altamente hidrofílicos, el método convencional de película delgada presenta baja eficiencia de encapsulación a menos que se aplique una optimización adicional (por ejemplo, carga mediante gradiente de sulfato de amonio). El procedimiento emplea equipos estándar (evaporador rotatorio, limpiador ultrasónico, HPLC, DLS, TEM), lo que garantiza una fácil replicación sin necesidad de instrumentos especializados. La configuración actual a escala de laboratorio de 10 mL produce una calidad estable y una buena consistencia entre lotes. La ampliación a escala industrial requeriría la optimización del vacío de evaporación, la velocidad de rotación, la potencia ultrasónica y las especificaciones de la membrana. Cabe destacar que los liposomas permanecen estables durante 30 días a 4 °C, pero presentan oxidación, agregación y estratificación después de 60 días, lo que exige liofilización o modificación de la formulación para su conservación a largo plazo. Optimizamos sistemáticamente la relación fosfolípido-colesterol, estandarizamos el flujo de trabajo de preparación y establecimos un sistema integral de evaluación de calidad que abarca eficiencia de encapsulación, carga de fármaco, tamaño de partícula, potencial zeta, morfología, liberación in vitro y estabilidad durante el almacenamiento. Este protocolo ofrece una guía clara a los investigadores para evaluar la idoneidad del método en la administración de fármacos hidrófobos y sirve como referencia para la adaptación de formulaciones, el diseño experimental y la exploración preliminar de escalamiento.
Protocolo
Este estudio no involucró participantes humanos ni animales, y no se requirió aprobación ética.
1. Preparación de nanoliposomas cargados con rifampicina
NOTA: Prepare todas las formulaciones por triplicado.
- Pese los componentes de los liposomas utilizando una balanza analítica de cienmilésima. Las relaciones de masa de fosfolípido a colesterol se establecieron en 95:5, 90:10, 85:15, 80:20, 75:25 y 70:30, respectivamente (Tabla 1).
- Coloque los tres componentes en un matraz redondo de 100 mL adecuado para evaporación rotatoria. Disuelva todos los componentes lipídicos en 6 mL de cloroformo. Sone la mezcla en un baño de agua (40 kHz, 100 W) durante 1 min hasta obtener una solución transparente.
PRECAUCIÓN: El cloroformo es un disolvente orgánico volátil, perjudicial si se inhala o se absorbe a través de la piel. Realice todos los pasos que involucren cloroformo (1.3–1.5) dentro de una campana extractora de gases certificada. Use guantes de nitrilo, una bata de laboratorio y gafas de seguridad química. - Elimine el cloroformo utilizando un evaporador rotatorio con los siguientes parámetros:
- Establezca la temperatura del condensador en no más de -5 °C.
- Establezca la temperatura del baño de agua en 37 °C.
- Establezca la velocidad de rotación en 60 rpm.
- Ajuste el vacío a 330 mbar para reducir el punto de ebullición del cloroformo.
CAUCIÓN: El evaporador rotatorio debe operarse dentro de una campana extractora. Asegúrese de que la trampa fría esté correctamente conectada para evitar que los vapores del disolvente entren en la bomba de vacío.
- Funcione a 330 mbar durante 20 min, luego aumente el vacío a 80 mbar y continúe durante otros 10 min para eliminar completamente el disolvente residual y formar una película lipídica delgada26.
NOTA: Recoja el disolvente evaporado condensado en el condensador como residuo orgánico que contiene halógenos. Deseche todos los residuos de cloroformo en un recipiente adecuadamente etiquetado para disolventes orgánicos halogenados. No vierta por el desagüe. - Seque la película lipídica bajo vacío (≤ 80 mbar) a 25 °C durante 12 h.
NOTA: El paso de secado se realiza en un desecador al vacío dentro de una campana extractora para evitar que se libere cualquier disolvente residual. - Hidrate la película seca con 10 mL de tampón salino fosfato (PBS). Coloque el matraz en el evaporador rotatorio (sin vacío) a 100 rpm y 37 °C durante 1 h hasta que la película lipídica se desprenda completamente. La concentración final de rifampicina es de 1 mg/mL.
- Sone en un baño de agua (40 kHz, 100 W) a 37 °C durante 10 min. Asegúrese de que la temperatura del baño de agua permanezca a 37 °C. El volumen total de la muestra tratada es de 10 mL.
- Filtre la suspensión sonificada secuencialmente. Humedezca previamente un filtro de jeringa de PES de 0,45 µm (diámetro de 13 mm) con 1 mL de PBS. Utilizando una jeringa de 10 mL, pase toda la muestra de 10 mL a través del filtro de 0,45 µm una vez. Luego, humedezca previamente un filtro de jeringa de PES de 0,22 µm (diámetro de 13 mm) y pase el filtrado a través de él una vez. No utilice un extrusor de liposomas (Figura 1).
2. Eficiencia de encapsulación
NOTA: La eficiencia de encapsulación (EE) se determinó mediante centrifugación con ultrafiltración, que separa rápidamente el fármaco libre del fármaco atrapado en liposomas según la retención física. Luego, mida el contenido del fármaco en ambas fracciones y calcule la eficiencia de encapsulación27.
- Agregue exactamente 200 µL de suspensión de liposomas al depósito de muestra de un tubo de ultrafiltración de 0,5 mL (corte de exclusión molecular de 3 kDa) y luego centrifugue para separar el fármaco libre de los liposomas.
- Centrifugue a 7.000 x g (rotor de ángulo fijo) a 25 °C durante 15 min. Recopile el filtrado en el tubo de recolección y repita de 4 a 5 ciclos.
- Combine todo el filtrado y dilúyalo hasta 10 mL con metanol en un matraz aforado. Filtre a través de un filtro de jeringa de nailon 66 de 0,22 µm antes de la inyección en HPLC.
- Establezca las condiciones de HPLC como sigue: Columna: columna C18 (4,6 mm x 250 mm, 5 µm); Fase móvil: acetonitrilo:ácido fosfórico acuoso = 45:55 (V/V); Longitud de onda de detección: 475 nm; Velocidad de flujo: 1,0 mL/min; Temperatura de la columna: 40 °C; Volumen de inyección: 20 µL; Tiempo de corrida: 20 min
ADVERTENCIA: El acetonitrilo es inflamable y tóxico. Prepare y manipule la fase móvil en una campana extractora. Use equipo de protección personal (EPP) adecuado. - Calcule la eficiencia de encapsulación (EE) utilizando la siguiente ecuación: Eficiencia de encapsulación (EE, %) = [(Wrfb − Wfree) / Wrfb] × 100%
- Calcule la carga de fármaco (DL) utilizando la siguiente ecuación: Carga de fármaco (DL, %) = [(Wrfb − Wfree) / Wtotal] × 100%.
NOTA: Wtotal—Contenido total de fosfolípidos, colesterol y rifampicina añadidos; Wrfb—Contenido de rifampicina añadida; Wfree—Contenido de fármacos libres en los liposomas.
3. Validación del método de HPLC
NOTA: Realice la validación del método de HPLC para linealidad, precisión, repetibilidad, estabilidad, recuperación y especificidad como sigue.
- Prepare soluciones estándar de rifampicina en las siguientes concentraciones en fase móvil: 1.15, 2.3, 4.6, 9.2, 13.8, 18.4 y 23.0 µg/mL. Analice cada una mediante HPLC, registre las áreas de los picos y calcule la ecuación de regresión y el valor de R2.
- Mida las áreas de los picos de las soluciones de rifampicina a 9.2, 13.8 y 18.4 µg/mL. Realice cinco pruebas paralelas en un mismo día y calcule la RSD.
- Prepare cuatro soluciones paralelas de rifampicina a 9.2 µg/mL. Mida las áreas de los picos mediante HPLC y calcule la RSD de repetibilidad del método.
- Mantenga la solución estándar de 9.2 µg/mL a temperatura ambiente. Analice la solución a las 0, 2, 4, 6, 12 y 24 h, registre las áreas de los picos y calcule la RSD para evaluar la estabilidad.
- Añada estándar conocido de rifampicina a matrices de liposomas sin carga. Procese las muestras mediante ultrafiltración, analice por HPLC y luego calcule la recuperación y la RSD.
- Examine los cromatogramas en busca de picos de interferencia en el tiempo de retención de la rifampicina.
4. Tamaño de partícula y potencial zeta
- Pipetear 20 µL de suspensión de liposomas en 980 µL de agua ultrapura (pre-filtrada a través de 0,22 µm). Agitar en vórtex durante 10 s, luego sonicar en baño de agua durante 30 s.
- Transferir la muestra diluida a una cubeta universal para la medición de tamaño, y a una celda capilar plegada para la medición del potencial zeta.
- Configurar los parámetros de la siguiente manera: dispersante = agua, temperatura = 25 °C.
- Realizar al menos 3 réplicas técnicas, cada una compuesta por 10–15 mediciones. Registrar el valor Z-promedio (diámetro hidrodinámico medio ponderado por intensidad) y el índice de polidispersidad (PDI).
- Introducir un electrodo de paladio en la cubeta para medir el potencial zeta bajo los mismos parámetros28.
- Retirar la cubeta y apagar el equipo.
5. Caracterización morfológica (TEM)
- Diluya la suspensión de liposomas cargados con rifampicina 50–100 veces con agua ultrapura para obtener una concentración adecuada para la observación en MET.
- Sonicar la muestra diluida en un baño de agua utilizando un sonicador de baño (40 kHz, 100 W) durante 30 s.
ADVERTENCIA: Evite una sonicación excesiva para prevenir la ruptura de los liposomas. - Coloque una rejilla de cobre recubierta con carbono de 300 mallas sobre papel de filtro con el lado de carbono hacia arriba.
- Pipetee 10 µL de la suspensión de liposomas diluida en el centro de la rejilla. Deje que se adsorba durante 1 min.
- Elimine por absorción el exceso de suspensión desde el borde de la rejilla utilizando papel de filtro limpio; no toque el área central de observación.
- Tinción negativa: agregue inmediatamente 10 µL de ácido fosfotúngstico al 2% (p/v) (pH 7,0) sobre la rejilla. Después de 1 min, elimine por absorción el exceso de tinción desde el borde.
- Deje secar la rejilla al aire a temperatura ambiente durante 3 h. Coloque la rejilla seca en el portamuestras del MET.
- Observe con un voltaje de aceleración de 80–120 kV. Utilice el modo de imagen con baja dosis29 y adquiera imágenes con una cámara CCD (por ejemplo, Gatan OneView) a aumentos nominales de 10.000x, 25.000x y 40.000x.
- Seleccione campos representativos y evite áreas con agregación o artefactos de tinción.
6. Liberación in vitro de fármacos
- Corte una membrana de diálisis (PMCO 7 kDa) en longitudes adecuadas. Prepare una solución de gran volumen de bicarbonato de sodio al 2% (p/v) y EDTA 1 mmol/L, ajustada a pH 8,0.
- Hierba la membrana de diálisis en esta solución durante 10 min. Lave la membrana exhaustivamente con agua destilada.
- Equilibre la membrana lavada en medio de liberación (PBS 0,01 M) durante 30 min. Transfiera 1 mL de suspensión de liposomas al bolsillo de diálisis previamente tratado; selle ambos extremos con pinzas para diálisis.
- Coloque el bolsillo de diálisis en un vaso de precipitados de 100 mL que contenga 80 mL de medio de liberación precalentado a 37 °C, suplementado con ácido ascórbico al 0,1% (p/v) y 0,1 mL de Tween 80. Cubra el vaso con papel de aluminio para protegerlo de la luz.
- Agite en la oscuridad a 37 °C y 200 rpm utilizando un agitador magnético. Retire 1 mL de medio de liberación en puntos de tiempo predeterminados: 0,5; 1,5; 3; 5; 7; 9; 12; 24 y 48 h.
- Agregue 1 mL de medio de liberación fresco y precalentado (37 °C) al vaso con una pipeta, dirigiendo suavemente el chorro contra la pared del vaso30 (el sistema es cerrado; no se requiere corrección por evaporación).
- Filtre las muestras a través de un filtro de 0,22 µm y analícelas mediante HPLC. Analice las muestras utilizando las mismas condiciones de HPLC descritas en la Sección 2.4.
- Calcule la Liberación Acumulada (%) = (Cantidad total de fármaco detectada en cada punto de tiempo / Carga inicial de fármaco) × 100%
7. Evaluación de la estabilidad durante el almacenamiento
- Guarde la suspensión de liposomas cargados con rifampicina en un vial de vidrio sellado a 4 °C, y protéjala de la luz.
- Recolecte muestras al día 1, 4 y 30 después del almacenamiento. Deseche la muestra extraída (no la devuelva al vial original).
- Determine el tamaño de partícula, el índice de politispersidad y el potencial zeta de los liposomas en cada punto temporal31.
- Registre la apariencia visual y observe cualquier precipitación o estratificación de la suspensión de liposomas.
- Recolecte muestras adicionales al día 60 para observar visualmente la oxidación, la precipitación y la estratificación de la suspensión.
NOTA: Todas las mediciones se realizaron en tres experimentos paralelos. Los datos experimentales se expresaron como media ± desviación estándar.
Resultados
Se estableció un método validado de HPLC para la cuantificación de rifampicina. En Figura 2A se muestran cromatogramas representativos de soluciones estándar de rifampicina. El pico principal de la rifampicina apareció a un tiempo de retención de 14,13 min, con buena forma de pico y sin interferencias significativas de otros picos. La curva de calibración mostró una buena linealidad en el rango de concentración de 1,15–23 µg/mL, con la ecuación de regresión Y = 12729,5X - 4778,6 y un coeficiente de determinación R2=0,9995. Un valor de R2 ≥ 0,999 generalmente se considera aceptable para el análisis cuantitativo en laboratorios farmacéuticos; por lo tanto, el valor obtenido de 0,9995 demuestra que el método es altamente lineal en todo el rango ensayado. Los cuadrados negros representan los puntos de datos medidos, y la línea continua representa el ajuste de regresión lineal (Figura 2B).
Se realizaron pruebas de precisión a tres concentraciones de rifampicina (9,2, 13,8 y 18,4 µg/mL). Los valores de desviación estándar relativa (RSD) de las áreas de los picos fueron todos inferiores al 1%, lo que confirma una alta precisión instrumental (Tabla 2). La prueba de repetibilidad (n = 4) arrojó un RSD de 0,32%, lo que indica una repetibilidad confiable (Tabla 3). La prueba de estabilidad, realizada durante 24 h a temperatura ambiente, mostró un RSD de 0,59%, demostrando que la solución de rifampicina permaneció estable bajo estas condiciones (Tabla 4). La tasa media de recuperación fue del 98,12%, lo que confirma la exactitud del método para analizar rifampicina en muestras de liposomas. Estos resultados conjuntamente verifican que el método de HPLC es adecuado para la determinación cuantitativa de rifampicina en este estudio. Esta validación rigurosa asegura que las mediciones posteriores de eficiencia de encapsulación, carga de fármaco y perfiles de liberación sean confiables y reproducibles en diferentes lotes experimentales.
Se separó el fármaco libre del fármaco atrapado en liposomas mediante centrifugación de ultrafiltración. El análisis cuantitativo por cromatografía líquida de alta resolución (HPLC) mostró que cuando el contenido de colesterol era del 20 %, la eficiencia de encapsulación de los liposomas cargados con rifampicina alcanzó un máximo de 68,54 ± 2,19, y la tasa de carga de fármaco fue de 11,42 ± 0,37 (Figura 3). Cuando el colesterol está en exceso, la eficiencia de encapsulación y la tasa de carga de fármaco de los liposomas disminuyen significativamente (Tabla 5). Estos resultados demuestran que una relación colesterol:fosfolípido del 20 % es óptima para equilibrar la rigidez y la fluidez de la membrana y para retener la rifampicina dentro de la bicapa. Las pequeñas desviaciones estándar (todas <2,2 % para EE y <0,4 % para DL en preparaciones triplicadas) confirman que el protocolo de preparación produce una calidad de formulación constante con buena reproducibilidad entre lotes.
Los liposomas preparados utilizando el método optimizado presentaron una distribución de tamaño estrecha (Figura 4), con un tamaño promedio de 185 nm. Un valor de PDI <0,3 es ampliamente aceptado como indicativo de una población monodispersa; por lo tanto, el PDI obtenido de 0,153 confirma que los liposomas son altamente uniformes en tamaño. Un potencial zeta absoluto >30 mV generalmente proporciona una repulsión electrostática suficiente para prevenir la agregación. El valor medido de −38 mV predice así una buena estabilidad coloidal32. Las bajas desviaciones estándar en las muestras por triplicado (por ejemplo, tamaño 185,41 ± 0,72 nm con 20 % de colesterol) demuestran además la alta reproducibilidad del procedimiento de preparación. Estos resultados muestran que el protocolo de hidratación de película delgada-ultrasonificación-filtración produce de manera confiable liposomas a escala nanométrica con una distribución de tamaño estrecha y una carga superficial adecuada, garantizando así una estabilidad a largo plazo.
Los liposomas preparados mostraron un efecto Tyndall evidente. Figura 5A ilustra el efecto Tyndall de los liposomas33. Las características morfológicas de los nanoliposomas cargados con rifampicina se evaluaron mediante microscopía electrónica de transmisión (TEM) y dispersión dinámica de la luz (DLS). Como se muestra en Figura 4, las curvas de distribución del tamaño ponderadas por intensidad del DLS de los liposomas exhibieron un pico único y estrecho, sin partículas grandes ni agregados visibles, lo que indica una buena homogeneidad y monodispersidad de la formulación preparada (Figura 5B). A bajo aumento, se observaron vesículas liposomales esféricas; sin embargo, se notó algo de agregación local (Figura 5C), lo cual podría atribuirse a una dispersión incompleta durante la preparación de la muestra, así como a posible fusión de vesículas durante el secado. A alto aumento (50,000×, Figura 5D), eran visibles diferencias claras de contraste: la región central oscura corresponde al núcleo acuoso que contiene el fármaco, mientras que el anillo exterior más claro representa la bicapa lipídica, una característica típica de los liposomas teñidos negativamente34.
El tamaño de partícula observado por TEM fue menor que el diámetro hidrodinámico determinado por DLS. Esta discrepancia surge de los diferentes principios de ambas técnicas: TEM mide el diámetro del núcleo deshidratado bajo vacío, mientras que DLS detecta el diámetro hidratado, incluyendo la capa de hidratación superficial, una característica bien conocida de las nanopartículas liposomales35.
No hubo una liberación súbita evidente en los tres primeros grupos de liposomas (la tasa de liberación acumulada a las 0,5 h fue <40% en todos los grupos). Una liberación súbita <40% dentro de la primera hora generalmente se considera segura para preparaciones anti-tuberculosas de acción prolongada, ya que minimiza el riesgo de toxicidad sistémica aguda. Las etapas específicas de liberación se pueden dividir de la siguiente manera:
Período de liberación rápida (0,5–12 h): el fármaco se difundió lentamente desde la capa superficial o la región cercana a la membrana de los liposomas, y la velocidad de liberación fue relativamente rápida. La tasa acumulada de liberación de los primeros tres grupos fue cercana al 90 % a las 12 h (Figura 6).
Después de 24 h, se especuló que la rifampicina sufrió una degradación oxidativa y una degradación hidrolítica, lo que provocó una disminución anormal en la tasa de liberación acumulada36. Cuando el contenido de colesterol fue del 30%, la tasa de liberación acumulada a las 0,5 h fue >40%, lo que no cumplió con el estándar de liberación sostenida.
Por lo tanto, son aceptables las formulaciones que contienen 5‑15% de colesterol, y el 20% también cumple con el criterio de liberación súbita. La pequeña variabilidad entre lotes (Figura 6) confirma la reproducibilidad del método de prueba de liberación.
Los datos de liberación de los primeros tres grupos se ajustaron a modelos cinéticos comunes (orden cero, primer orden, Higuchi y Ritger-Peppas)Figura 7). Los resultados mostraron que el modelo cinético de primer orden alcanzó el mayor grado de ajuste (R2= 0,987), que fue significativamente superior al orden cero (R2= 0,246), Higuchi (R2= 0,544) y Ritger-Peppas (R² = 0,926). Esto indica que el comportamiento de liberación del fármaco en los liposomas sigue una cinética de primer orden. La velocidad de liberación está positivamente correlacionada con la concentración residual del fármaco en los liposomas, lo que muestra un patrón típico "liberación inicial rápida - liberación sostenida subsiguiente" característica, verificando además el mecanismo mediante el cual el colesterol afecta la velocidad de difusión al regular la estructura de la membrana37.
Los liposomas cargados con rifampicina mostraron una buena estabilidad a corto plazo durante 30 días de almacenamiento a 4 °C. Durante el período de evaluación de 1, 4 y 30 días, el tamaño de las partículas aumentó ligeramente, mientras que se mantuvo una excelente homogeneidad de tamaño (PDI < 0,15) y una estabilidad coloidal favorable (potencial zeta absoluto > 24 mV) (Tabla 6). Se observó una oxidación evidente y la formación de floculos al día 60, lo que indica una pobre estabilidad a largo plazo de la formulación. Este resultado resalta la necesidad de liofilización o modificación de la formulación (por ejemplo, adición de antioxidantes o crioprotectores) para la conservación a largo plazo, una consideración práctica importante para los investigadores que utilicen este protocolo.
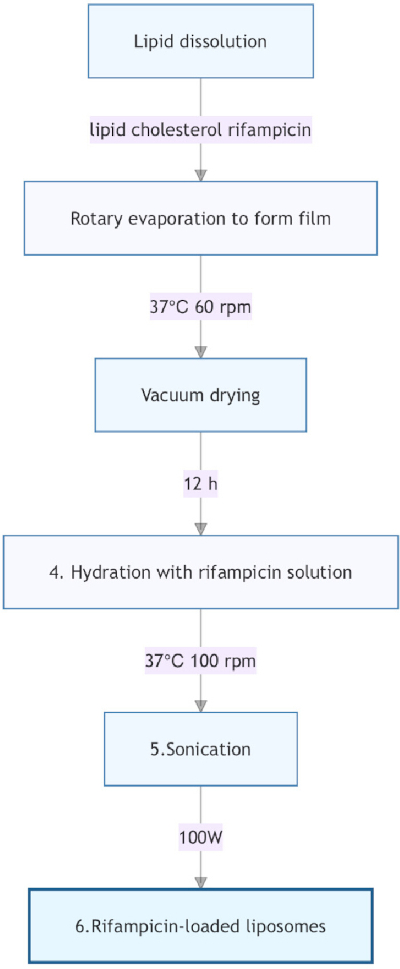
Figura 1. Preparación de liposomas cargados con rifampicina mediante hidratación de película delgada. Esquema del procedimiento que ilustra la preparación de liposomas cargados con rifampicina. Los componentes lipídicos se disolvieron en un disolvente orgánico, seguido de la formación de una película delgada mediante evaporación rotatoria, secado al vacío, hidratación y sonicación para producir la formulación liposomal final. Haga clic aquí para ver una versión más grande de esta figura.
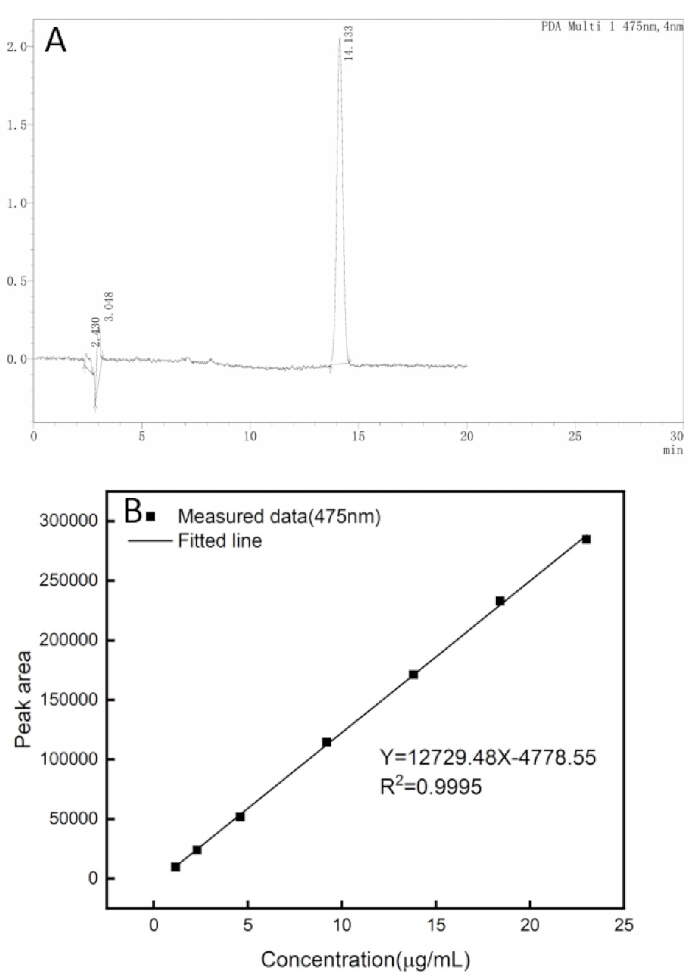
Figura 2. Identificación y calibración de rifampicina mediante HPLC. (A) Cromatograma representativo de HPLC de rifampicina que muestra el pico característico de retención utilizado para el análisis cuantitativo. (B) Curva de calibración generada al graficar el área del pico frente a la concentración de rifampicina (1,15–23,0 µg/mL). La ecuación de regresión y el coeficiente de correlación (R2 = 0,9995) demuestran una excelente linealidad en el rango de concentraciones ensayado. Haga clic aquí para ver una versión más grande de esta figura.
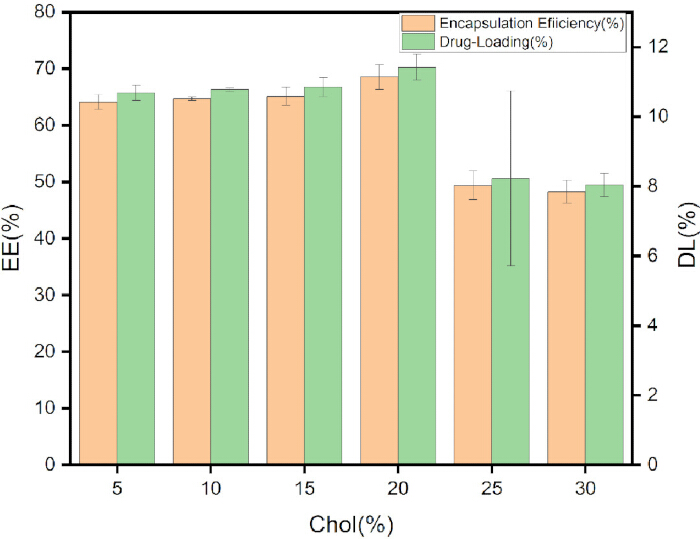
Figura 3Eficiencia de encapsulación y carga de fármaco en liposomas cargados con rifampicina. Eficiencia de encapsulación (EE) y carga de fármaco (DL) de liposomas preparados con contenidos variables de colesterol. La EE más alta (68,5 %) y la DL más alta (11,4 %) se observaron con un 20 % de colesterol, lo que indica que el contenido de colesterol influye significativamente en la encapsulación y carga del fármaco. Las barras de error representan la media × DE (n = 3) Haga clic aquí para ver una versión más grande de esta figura.
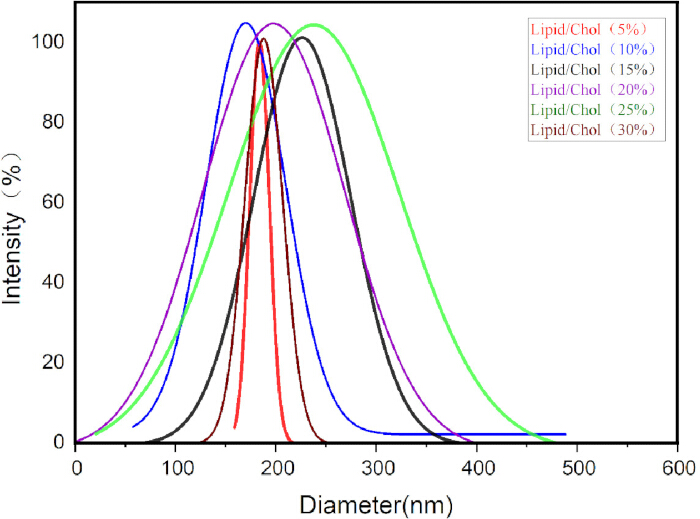
Figura 4. Distribución del tamaño de partículas de liposomas cargados con rifampicina. Perfiles de distribución del tamaño de partículas de liposomas cargados con rifampicina preparados con diferentes relaciones fosfolípido-colesterol. La formulación optimizada presentó un diámetro promedio Z de 185 nm y un índice de politispersidad (PDI) de 0,153, lo que indica una distribución estrecha de tamaños y una buena homogeneidad. Haga clic aquí para ver una versión más grande de esta figura.
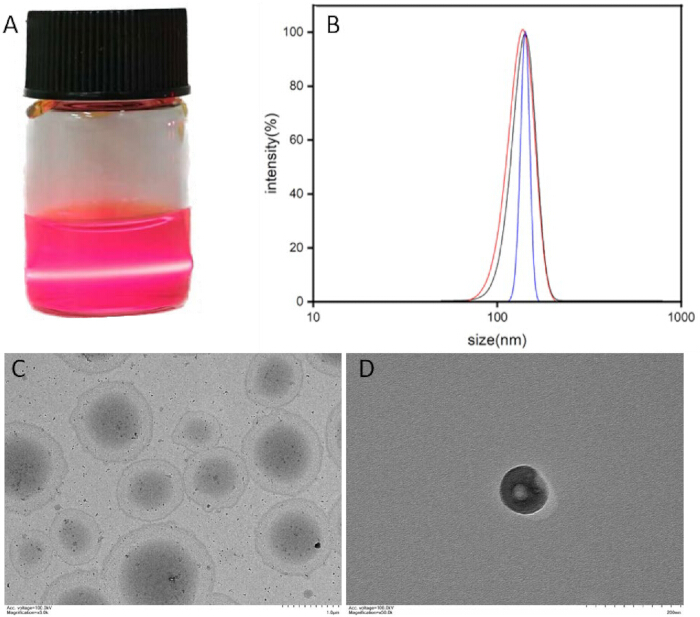
Figura 5. Caracterización fisicoquímica de liposomas cargados con rifampicina. (A) El efecto Tyndall observado en la suspensión de liposomas cargados con rifampicina indica la presencia de partículas a escala nanométrica. (B) Curvas de distribución del tamaño de partículas obtenidas a partir de tres réplicas paralelas de la formulación optimizada de liposomas. (C) Imagen de microscopía electrónica de transmisión (TEM) que muestra múltiples vesículas liposomales esféricas. (D) Imagen representativa de TEM a alto aumento de una vesícula liposomal individual. Haga clic aquí para ver una versión más grande de esta figura.
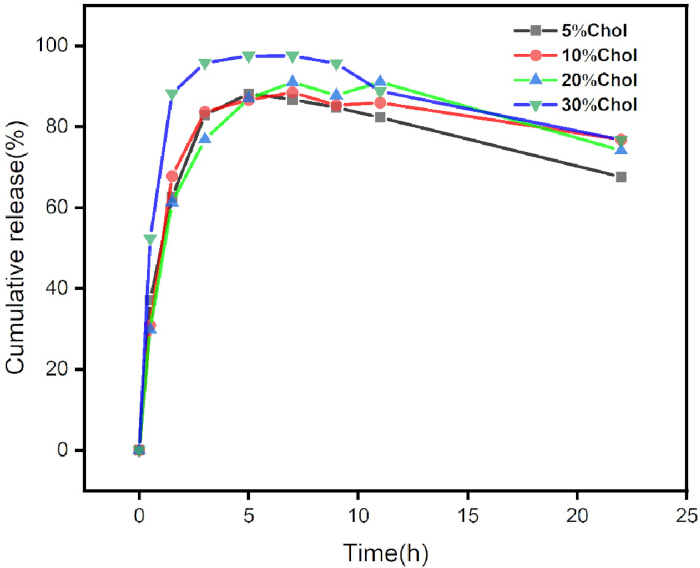
Figura 6. Perfiles de liberación in vitro de rifampicina a partir de liposomas. Perfiles acumulativos de liberación de rifampicina a partir de liposomas preparados con diferentes relaciones fosfolípido-colesterol durante el período del estudio. El comportamiento de liberación varió según el contenido de colesterol, demostrando su influencia en las características de liberación del fármaco. Haga clic aquí para ver una versión más grande de esta figura.
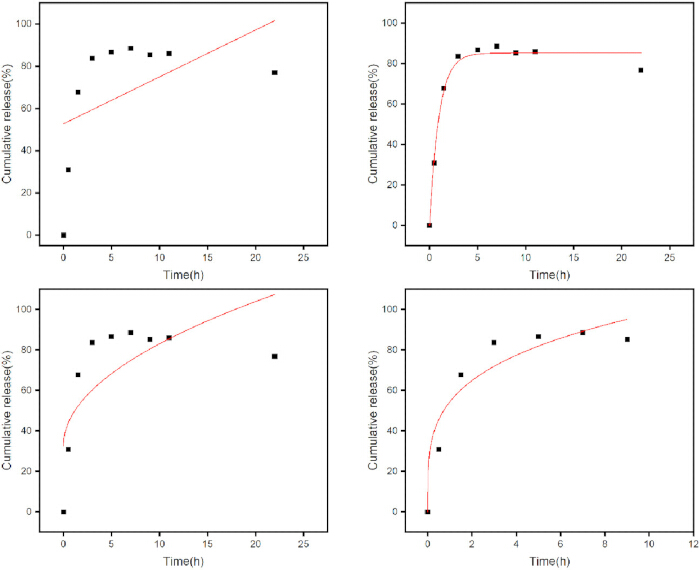
Figura 7. Modelado cinético de la liberación de rifampicina a partir de liposomas. Datos de liberación de la formulación optimizada (20% de colesterol) ajustados a los modelos cinéticos (A) de orden cero, (B) de primer orden, (C) de Higuchi y (D) de Ritger-Peppas. El modelo de primer orden presentó el mejor ajuste (R2 = 0.987), lo que indica la mayor concordancia con los datos experimentales de liberación. Haga clic aquí para ver una versión más grande de esta figura.
| Componentes del liposoma | Lecitina | Colesterol | Rifampicina |
| 5% | 47,5 mg | 2,5 mg | 10 mg |
| 10% | 45 mg | 5 mg | 10 mg |
| 15% | 42,5 mg | 7,5 mg | 10 mg |
| 20% | 40 mg | 10 mg | 10 mg |
| 25% | 37,5 mg | 12,5 mg | 10 mg |
| 30% | 35 mg | 15 mg | 10 mg |
| Volumen final | 10 mL | ||
Tabla 1: Composición de las formulaciones de liposomas cargados con rifampicina. Se utilizaron lecitina, colesterol y rifampicina para preparar liposomas con diferentes relaciones de fósfolipido a colesterol, manteniendo un volumen final de 10 mL.
| Concentración (µg/mL) | `X±S | RSD(%) |
| 9.2 | 114012.75 ± 502.42 | 0.44 |
| 13.8 | 171412.50 ± 493.90 | 0.29 |
| 18.4 | 232334.00 ± 1358.42 | 0.59 |
Tabla 2: Precisión de la cuantificación por HPLC a diferentes concentraciones de rifampicina. Se obtuvieron mediciones del área del pico para soluciones estándar de rifampicina a concentraciones de 9,2, 13,8 y 18,4 µg/mL. Los resultados se presentan como media ± desviación estándar (DE), con valores de desviación estándar relativa (RSD) que demuestran una alta precisión analítica.
| N.º | 1 | 2 | 3 | 4 | RSD (%) |
| Área del pico | 114503 | 114125 | 113969 | 114539 | 0.32 |
Tabla 3: Precisión del instrumento del método HPLC. Evaluación de la precisión basada en cuatro inyecciones consecutivas de la misma solución estándar de rifampicina. Se reportan los valores del área del pico y la desviación estándar relativa (RSD) para evaluar la repetibilidad del instrumento.
| Tiempo (h) | 0 | 2 | 4 | 6 | 8 | 12 | 24 | RSD (%) |
| Área del pico | 114503 | 114325 | 114516 | 113978 | 113894 | 113638 | 112576 | 0.59% |
Tabla 4: Estabilidad de la solución patrón de rifampicina. Evaluación de la estabilidad de una solución patrón de rifampicina a 9,2 µg/mL almacenada a temperatura ambiente y analizada a las 0, 2, 4, 6, 8, 12 y 24 h. Se reportan los valores del área del pico y la desviación estándar relativa (RSD) para evaluar la estabilidad de la solución durante el período de ensayo.
| Colesterol | Tamaño (nm) | PDI | Potencial zeta (mV) | EE (%) | DL (%) |
| 5% | 206.27±1.14 | 0.240±0.004 | -42.72±0.26 | 64.09±1.30 | 10.68±0.22 |
| 10% | 183.87±2.54 | 0.149±0.004 | -24.80±1.04 | 64.70±0.30 | 10.78±0.05 |
| 15% | 202.06±3.16 | 0.131±0.007 | -27.90±1.04 | 65.11±1.62 | 10.85±0.27 |
| 20% | 185.41±0.72 | 0.164±0.044 | -37.74±1.44 | 68.54±2.19 | 11.42±0.37 |
| 25% | 181.58±1.31 | 0.100±0.008 | -19.96±0.16 | 49.38±2.52 | 8.23±0.42 |
| 30% | 178.78±0.82 | 0.074±0.014 | -40.25±0.33 | 48.24±2.06 | 8.04±0.34 |
Tabla 5: Características fisicoquímicas de liposomas cargados con rifampicina. Tamaño de las partículas, índice de politispersidad (PDI), potencial zeta, eficiencia de encapsulación (EE) y carga de fármaco (DL) de liposomas preparados con diferentes contenidos de colesterol. Los datos se presentan como media ± DE (n = 3).
| 1 día | 4 días | 30 días | |
| Tamaño (nm) | 183.87±2.54 | 212.42±3.12 | 273.57±4.38 |
| PDI | 0.149±0.004 | 0.106±0.002 | 0.126±0.009 |
| Potencial zeta (mV) | -24.80±1.04 | -57.12±1.49 | -55.38±2.50 |
Tabla 6: Estabilidad durante el almacenamiento de liposomas cargados con rifampicina a 4 °C. Cambios en el tamaño de las partículas, el índice de polidispersidad (PDI) y el potencial zeta de los liposomas cargados con rifampicina tras el almacenamiento durante 1, 4 y 30 días a 4 °C. Los resultados se utilizaron para evaluar la estabilidad física de la formulación liposomal durante el almacenamiento.
Discusión
La rifampicina sigue siendo un pilar fundamental de la quimioterapia antituberculosa de primera línea, aunque su utilidad clínica se ve gravemente comprometida por la hepatotoxicidad dependiente de la dosis, la escasa penetración intracelular en macrófagos que albergan Mycobacterium tuberculosis (MTB) y la rápida aparición de resistencia a los fármacos tras una exposición subterapéutica. Para abordar estas necesidades clínicas no cubiertas, en este estudio se estableció y optimizó un protocolo robusto de hidratación de película delgada acoplado a ultrasonido y filtración para la fabricación de liposomas cargados con rifampicina. La formulación optimizada presentó un tamaño uniforme de partículas a escala nanométrica, una morfología vesicular intacta, una alta eficiencia de encapsulación del fármaco y un perfil sostenido de liberación in vitro del fármaco, con una caracterización fisicoquímica exhaustiva realizada mediante dispersión dinámica de la luz (DLS), microscopía electrónica de transmisión (TEM), cromatografía líquida de alta eficacia (HPLC) y pruebas in vitro de disolución.
Varios pasos del protocolo influyen críticamente en la calidad y la reproducibilidad de los liposomas. Primero, la relación fosfolípido-colesterol es fundamental. La proporción óptima de 80:20 produce una EE = 68,5 % y una DL = 11,4 %; desviaciones a 75:25 o 70:30 provocan una pérdida de EE >30 %. Es obligatorio pesar con precisión utilizando una balanza de cienmilésimas. Segundo, la hidratación (sección 1.6) requiere rotación a 100 rpm, 37 °C durante 1 h en un evaporador rotatorio sin vacío. La incubación estática o la agitación manual dan lugar a una pobre reproducibilidad. Tercero, la ultrasonificación (sección 1.7): 40 kHz, 100 W, 10 min a 37 °C produce un Z-promedio de 185 nm y un PDI < 0,2. Una sonificación más corta (5 min) produce valores >300 nm y un PDI > 0,3; una sonificación más larga (20 min) conlleva el riesgo de degradación del fármaco. Mantenga 37 °C porque la rifampicina es sensible al calor. Cuarto, para la filtración secuencial (0,45 µm seguido de 0,22 µm), humedezca previamente los filtros con PBS y realice un solo paso suave. Forzar la muestra a través de filtros secos o usar una jeringa pequeña puede romper las vesículas. Quinto, la ultrafiltración para determinar la EE (secciones 2.1–2.3): exactamente 200 µL, 4 ciclos a 7.000 × g, 25 °C, recolectando y combinando todos los filtrados tras cada ciclo. Ciclos incompletos sobreestiman la EE. Sexto, la tinción negativa para TEM (sección 5.6): ácido fosfotúngstico al 2 %, pH 7,0, con secado inmediato. Retrasos o un pH incorrecto colapsan las vesículas. Seguir consistentemente estos seis pasos produce liposomas que cumplen con los criterios de aceptación, como lo demuestran las bajas desviaciones estándar en réplicas triplicadas.
El colesterol es un componente estructural crítico de las bicapas liposomales, con efectos duales bien documentados sobre la fluidez de la membrana, la estabilidad mecánica y la retención de fármacos lipófilos. En este estudio, evaluamos sistemáticamente el impacto de la relación molar de colesterol en el rendimiento de la formulación y descubrimos que se logró una eficiencia máxima de encapsulación del 68,5 % con un contenido de colesterol del 20 % (relación en masa). Se postula que esta relación óptima equilibra la preservación de la estructura lamelar ordenada de la bicapa fosfolipídica para minimizar la fuga del fármaco y el mantenimiento de una fluidez de membrana suficiente para acomodar las moléculas lipófilas de rifampicina dentro del núcleo hidrófobo de la bicapa. Por el contrario, un contenido de colesterol superior al 20 % provocó una rigidez excesiva de la bicapa lipídica, la alteración del arreglo lamelar regular y reducciones significativas subsiguientes tanto en la eficiencia de encapsulación como en la capacidad de carga del fármaco. Estos hallazgos concuerdan con la comprensión mecanicista establecida del papel del colesterol en la ingeniería de membranas liposomales. Por lo tanto, es obligatorio pesar con precisión los lípidos (utilizando una balanza de cienmilésima) y adherirse estrictamente a la relación en masa del 20 % de colesterol para lograr una alta carga de fármaco.
Los liposomas optimizados cargados con rifampicina exhibieron un diámetro hidrodinámico medio de 185 nm con un índice de politispersidad (PDI) de 0,164 ± 0,044, lo que indica una distribución de tamaño de partículas altamente uniforme. Esta dimensión a escala nanométrica (< 200 nm) no solo es compatible con el efecto de permeabilidad y retención mejorados (EPR) para el direccionamiento pasivo hacia lesiones tuberculosas pulmonares inflamadas, sino que también es óptima para una fagocitosis eficiente por los macrófagos alveolares, el nicho intracelular principal de MTB. Este diseño del tamaño de partícula tiene el potencial de abordar la limitación principal de la rifampicina libre, que no logra alcanzar concentraciones terapéuticas dentro de los macrófagos infectados por MTB. El potencial zeta de −38 mV para la formulación optimizada proporciona una fuerte repulsión electrostática interparticular, evitando eficazmente la agregación, fusión y sedimentación de las vesículas durante el almacenamiento a corto plazo, garantizando así una excelente estabilidad coloidal. Cabe destacar que el tamaño del núcleo de la partícula medido por MET fue menor que el diámetro hidrodinámico obtenido mediante DLS, un fenómeno bien documentado en la caracterización de liposomas: la DLS cuantifica el diámetro de la vesícula hidratada, incluyendo la capa de hidratación acuosa circundante, mientras que la imagen de MET captura el núcleo lipídico deshidratado en condiciones de alto vacío. Por lo tanto, esta discrepancia constituye un hallazgo esperado y racional desde el punto de vista fisicoquímico, y no una inconsistencia en la caracterización.
La imagenología por METr confirmó además las características morfológicas de los liposomas optimizados, que se presentaron principalmente como vesículas unilamelares esféricas, uniformes e intactas, con solo una ligera agregación local y sin fusión evidente ni rotura de la membrana. Estos hallazgos confirman que el proceso combinado de ultrasonificación y filtración permite un control preciso sobre la morfología y lamelaridad de las vesículas, al tiempo que preserva la integridad estructural de la bicapa liposomal. La integridad estructural es un atributo crítico de calidad para las formulaciones liposomales, ya que se correlaciona directamente con la retención del fármaco durante el almacenamiento, la estabilidad en la circulación in vivo y el desempeño en la entrega dirigida. Además, el efecto Tyndall pronunciado observado en la suspensión de liposomas confirmó aún más la naturaleza coloidal de la dispersión de vesículas a escala nanométrica.
Los estudios de liberación in vitro del fármaco demostraron que las liposomas optimizadas cargadas con rifampicina no presentaron una liberación brusca significativa durante las primeras 0,5 h, una característica fundamental que mitiga el riesgo de toxicidad sistémica aguda asociada con concentraciones plasmáticas pico rápidas de la rifampicina libre. La modelización cinética de la liberación del fármaco reveló que el perfil de liberación se ajustaba mejor a un modelo cinético de primer orden, lo que indica que la liberación de rifampicina a partir de la bicapa liposomal estaba predominantemente gobernada por difusión pasiva en lugar de por la erosión de la matriz lipídica. Este patrón de liberación sostenida controlada por difusión es muy deseable para la terapia antituberculosa, ya que permite mantener durante más tiempo concentraciones terapéuticas efectivas del fármaco, reduciendo así el riesgo de exposición subterapéutica que favorece la aparición de resistencia a los fármacos. Se observó una ligera reducción en la liberación acumulada del fármaco tras 24 h, lo cual probablemente se deba a la degradación oxidativa e hidrolítica de la rifampicina no encapsulada en el medio acuoso de liberación, un hallazgo consistente con datos de estabilidad publicados previamente para la rifampicina en entornos acuosos38. Es importante destacar que la bicapa liposomal proporciona un microentorno protector para el fármaco encapsulado, reduciendo su exposición a condiciones degradativas en comparación con la rifampicina libre.
La formulación liposomal optimizada cargada con rifampicina desarrollada en este estudio ofrece múltiples ventajas distintivas para la terapia anti-tuberculosa, abordando directamente las limitaciones clave de la quimioterapia convencional con rifampicina. En primer lugar, la bicapa liposomal proporciona una barrera protectora contra la degradación prematura del fármaco en entornos acuosos y biológicos, preservando así la actividad antimicrobiana de la rifampicina. En segundo lugar, el perfil sostenido de liberación controlada por difusión prolonga la semivida sistémica del fármaco, lo que permite una frecuencia de dosificación reducida y una mejor adherencia al tratamiento por parte del paciente, un desafío importante en la quimioterapia prolongada contra la tuberculosis. En tercer lugar, el tamaño optimizado de las partículas a escala nanométrica facilita tanto el targeting pasivo hacia lesiones tuberculosas inflamadas mediante el efecto EPR como la captación eficiente por los macrófagos alveolares infectados con MTB, logrando concentraciones intracelulares del fármaco inalcanzables con la rifampicina libre39,40. Por último, la formulación está compuesta por fosfolípidos y colesterol de origen natural y biocompatibles, minimizando el riesgo de inmunogenicidad o toxicidad sistémica asociado al vehículo de administración en sí.
Cabe destacar que este estudio tiene varias limitaciones que deben abordarse en investigaciones futuras. Aunque la caracterización fisicoquímica in vitro y el perfil de liberación demuestran un rendimiento prometedor de la formulación, se requieren estudios adicionales in vivo para evaluar el comportamiento farmacocinético, la distribución en tejidos, la eficacia anti-tuberculosa y la toxicidad sistémica de los liposomas cargados con rifampicina en modelos animales pertinentes. Además, la escalabilidad del protocolo de preparación optimizado para la fabricación a escala industrial requiere una validación adicional.
En conclusión, este estudio estableció un protocolo sencillo, altamente reproducible y robusto de hidratación de película delgada-ultrasonificación-filtración para la fabricación de liposomas cargados con rifampicina. La optimización sistemática de la formulación identificó el papel crucial del contenido de colesterol en la regulación de la eficiencia de encapsulación y la estabilidad de la membrana, mostrando la formulación optimizada propiedades fisicoquímicas ideales, alta eficiencia de encapsulación del fármaco, excelente estabilidad coloidal y liberación controlada y sostenida del fármaco in vitro. Este protocolo estandarizado proporciona un marco metodológico confiable para el desarrollo y la caracterización de sistemas liposomales de administración de fármacos antituberculosos y sienta una base sólida para la evaluación preclínica posterior de la rifampicina liposomal para el tratamiento de la tuberculosis sensible y resistente a los fármacos.
Divulgaciones
Los autores no tienen conflictos de intereses que declarar.
Agradecimientos
Esta investigación fue financiada por la Fundación Nacional de Ciencias Naturales de China (No. 21977019).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| L-α-Fosfatidilcolina (soya) | RHAWN | R024502 | ≥90% de pureza, 25 g/frasco, CAS: 97281-47-5 |
| Tampón PBS 1× | Solarbio | P1038 | 500 mL, 0,01 mol/L, pH 6,5 |
| Tampón PBS 1×, pH 7,4 | ThermoFisher Scientific (Gibco) | C10010500BT-1 | 500 mL, pH 7,4 |
| Cloroformo | Guangzhou Brand | GD10-AR-2.5L | Grado AR, 500 mL/frasco, CAS: 67-66-3 |
| Colesterol | Aladdin | C104028-5g | Grado AR, ≥95% (HPLC), 5 g/frasco, CAS 57-88-5 |
| Membranas de diálisis (MD25, 7000 Da) | Solarbio | YA1081-5m | PMCO de 7000 Da, longitud de 5 m, material no metálico |
| Sistema de cromatografía líquida de alta eficacia (HPLC), LC-20A | Shimadzu Corporation, Japón | LC-20A | El sistema está equipado con un detector UV SPD-20A, una bomba cuaternaria CBM-20A, un desgasificador en línea LC-20AT, un muestreador automático SIL-20A, un horno para columna CTO-20A y el software de estación de trabajo LC-solution. Se utilizó para la determinación cuantitativa de rifampicina. |
| Centrífuga de sobremesa de alta velocidad | Fábrica de Instrumentos Científicos Shanghai Anting | TGL-16B | Utilizada para la centrifugación de muestras |
| Ácido L-ascórbico | Macklin | A800296 | Pureza del 99,99%, 100 g/frasco, CAS: 50-81-7 |
| Analizador de tamaño de partículas y potencial zeta Omni | Brookhaven Instruments Corporation, EE. UU. | 173PI | Utilizado para la determinación del tamaño de partículas, índice de politispersión (PDI) y potencial zeta de liposomas |
| Rifampicina | Macklin | R817237 | Pureza del 97%, 250 mg/frasco, CAS: 13292-46-1 |
| Microscopio electrónico de transmisión (TEM) | Hitachi, Ltd., Japón | HT7700 | Utilizado para la observación morfológica de liposomas |
| Tween 80 | Energy Chemical | E0807391000-A01 | Grado AR, 100 mL/frasco, CAS: 9005-65-6 |
| Unidades centrífugas de filtración por ultrafiltración (0,5 mL, 3 kDa) | Merck Millipore | UFC500396 | PMCO de 3 kDa, volumen de 0,5 mL, material plástico |
Referencias
- World Health Organization. Global tuberculosis report 2025. Geneva: World Health Organization; 2025.
- Wei X, Yue L, Zhao B, Jiang N, Lei H, Zhai X. Recent advances and challenges of revolutionizing drug-resistant tuberculosis treatment. Eur J Med Chem. 2024;277:116785.
- World Health Organization. Consolidated guidelines on tuberculosis: module 4: treatment and care. Geneva: World Health Organization; 2022.
- Singh V. Tuberculosis treatment-shortening. Drug Discov Today. 2024;29(5):103955.
- Li SY, et al. Next-generation diarylquinolines improve sterilizing activity of regimens with pretomanid and the novel oxazolidinone TBI-223 in a mouse tuberculosis model. Antimicrob Agents Chemother. 2023;67(4).
- Timm J, et al. Baseline and acquired resistance to bedaquiline, linezolid and pretomanid, and impact on treatment outcomes in four tuberculosis clinical trials containing pretomanid. PLOS Glob Public Health. 2023;3(10).
- Chesov E, et al. Emergence of bedaquiline resistance in a high tuberculosis burden country. Eur Respir J. 2022;59(3):2100621.
- Dhillon J, Mitchison DA. Activity and penetration of antituberculosis drugs in mouse peritoneal macrophages infected with Mycobacterium microti OV254. Antimicrob Agents Chemother. 1989;33(8):1255-9.
- Ge Z, Wang Z, Wei M. Measurement of the concentration of three antituberculosis drugs in the focus of spinal tuberculosis. Eur Spine J. 2008;17(11):1482-7.
- Parbhoo T, Schurz H, Mouton JM, Sampson SL. Persistence of Mycobacterium tuberculosis in response to infection burden and host-induced stressors. Front Cell Infect Microbiol. 2022;12:981827.
- Sarathy JP, et al. Prediction of drug penetration in tuberculosis lesions. ACS Infect Dis. 2016;2(8):552-63.
- Fountain FF, Tolley EA, Jacobs AR, Self TH. Rifampin hepatotoxicity associated with treatment of latent tuberculosis infection. Am J Med Sci. 2009;337(5):317-20.
- Chen X, et al. Acquired resistance during short-course treatment for rifampicin-resistant tuberculosis. Clin Microbiol Infect. 2026;32(2):315-22.
- Singh V, Chibale K. Strategies to combat multi-drug resistance in tuberculosis. Acc Chem Res. 2021;54(10):2361-76.
- Pinto-Alphandary H, Andremont A, Couvreur P. Targeted delivery of antibiotics using liposomes and nanoparticles: research and applications. Int J Antimicrob Agents. 2000;13:155-68.
- Drulis-Kawa Z, Dorotkiewicz-Jach A. Liposomes as delivery systems for antibiotics. Int J Pharm. 2010;387(1-2):187-98.
- Singh SR, et al. Advancing tuberculosis chemotherapy: targeted nanomedicines for the mycobacterium TB granuloma. Small. 2025;21(49).
- Ferreira M, et al. Liposomes as antibiotic delivery systems: a promising nanotechnological strategy against antimicrobial resistance. Molecules. 2021;26(7):2047.
- Zweijpfenning SMH, et al. Safety and outcomes of amikacin liposome inhalation suspension for Mycobacterium abscessus pulmonary disease: a NTM-NET study. Chest. 2022;162(1):76-81.
- Allen TM, Cullis PR. Liposomal drug delivery systems: from concept to clinical applications. Adv Drug Deliv Rev. 2013;65(1):36-48.
- Truzzi E, et al. Drugs/lamellae interface influences the inner structure of double-loaded liposomes for inhaled anti-TB therapy: an in-depth small-angle neutron scattering investigation. J Colloid Interface Sci. 2019;541:399-406.
- U.S. Food and Drug Administration. ARIKAYCE (amikacin liposome inhalation suspension) [prescribing information]. Silver Spring (MD): U.S. Food and Drug Administration; 2018.
- Yıldırım M, Düzgüneş N. Liposome-encapsulated antibiotics for the therapy of mycobacterial infections. Antibiotics (Basel). 2025;14(7):728.
- Yun Y, et al. Recent advances in functional lipid-based nanomedicines as drug carriers for organ-specific delivery. Nanoscale. 2025;17(13):7617-38.
- Farooque F, Mughees MM, Wasi M. Liposomes as drug delivery system: an updated review. J Drug Deliv Ther. 2021;11(5 Suppl):149-58.
- Wang Z, Liu L, Yin W, Liu Z, Shi L, Tang M. A novel drug delivery system: the encapsulation of naringenin in metal-organic frameworks into liposomes. AAPS PharmSciTech. 2021;22(2):61.
- Niu NK, et al. Preparation and characterization of HRZ triple anti-tuberculosis drugs/TGF-β1 siRNA nanoliposomes. Orthop J China. 2018;26(23):2177-82.
- Wang Y, et al. Formulation and pharmacokinetic evaluation of a paclitaxel nanosuspension for intravenous delivery. Int J Nanomedicine. 2011;6:1497-507.
- Mishra M, et al. Mycobacterial lipid-derived immunomodulatory drug-liposome conjugate eradicates endosome-localized mycobacteria. J Control Release. 2023;360:578-90.
- Yoshizawa Y, Kono Y, Ogawara KI, Kimura T, Higaki K. PEG liposomalization of paclitaxel improved its in vivo disposition and anti-tumor efficacy. Int J Pharm. 2011;412(1-2):132-41.
- Guo LN, et al. Liposome and exosome pre-treatment for transmission electron microscopy and morphological observation. Acta Sci Nat Univ Sunyatseni. 2025;64(4):62-68.
- Crommelin DJA, van Bommel EMG. Stability of liposomes on storage: freeze dried, frozen or as an aqueous dispersion. Pharm Res. 1984;1(4):159-63.
- Wang F, et al. Nanoliposome-encapsulated brinzolamide-hydropropyl-β-cyclodextrin inclusion complex: a potential therapeutic ocular drug-delivery system. Front Pharmacol. 2018;9:91.
- Ubhe AS. Imaging of liposomes by negative-stain transmission electron microscopy and cryo-transmission electron microscopy. Methods Mol Biol. 2023;2633:245-51.
- Filippov SK, et al. Dynamic light scattering and transmission electron microscopy in drug delivery: a roadmap for correct characterization of nanoparticles and interpretation of results. Mater Horiz. 2023;10:2023-42.
- Wallenwein CM, et al. How wound environments trigger the release from rifampicin-loaded liposomes. Int J Pharm. 2023;633:122606.
- Forte J, et al. Mucoadhesive rifampicin-liposomes for the treatment of pulmonary infection by Mycobacterium abscessus: chitosan or ε-poly-L-lysine decoration. Biomolecules. 2023;13(6):924.
- Sorokoumova GM, et al. Bacteriostatic activity and decomposition products of rifampicin in aqueous solution and liposomal composition. Pharm Chem J. 2008;42:475-8.
- Fenaroli F, et al. Enhanced permeability and retention-like extravasation of nanoparticles from the vasculature into tuberculosis granulomas in zebrafish and mouse models. ACS Nano. 2018;12(8):8646-61.
- Hamed A, Osman R, Al-Jamal KT, Holayel SM, Geneidi AS. Enhanced antitubercular activity, alveolar deposition and macrophage uptake of mannosylated stable nanoliposomes. J Drug Deliv Sci Technol. 2019;51:513-23.