Esta revisión resume el papel de la metilación del ADN en la regulación inmunitaria y el rechazo de trasplantes. La metilación del ADN regula el desarrollo y la diferenciación de las células inmunitarias, modula la función de estas células y puede servir como biomarcador y diana terapéutica para mejorar la supervivencia del injerto.
Artículo de revisión
Regulación inmunológica de la metilación del ADN y su implicación en el rechazo del aloinjerto
34 visualizaciones
⸱
11 de septiembre de 2026
En este artículo
Resumen
Resumen
El rechazo del trasplante sigue siendo una barrera importante para la supervivencia prolongada del injerto y está impulsado por interacciones complejas entre las respuestas inmunitarias y los mecanismos moleculares reguladores. La metilación del ADN, una modificación epigenética fundamental, desempeña un papel importante en la regulación del desarrollo, la diferenciación, la maduración y la función de las células inmunitarias. Una metilación del ADN anómala puede alterar la expresión de genes relacionados con la inmunidad e influir en la naturaleza y la intensidad de las respuestas inmunitarias. En el trasplante, estos cambios pueden afectar a las células T, las células B y las células inmunitarias innatas implicadas en el rechazo del injerto. La metilación del ADN también contribuye a la regulación de las vías de señalización asociadas con la activación inmunitaria, la tolerancia y las respuestas inflamatorias. Por lo tanto, los cambios en los patrones de metilación pueden influir tanto en la progresión del rechazo como en el mantenimiento de la función del injerto. Esta revisión resume el conocimiento actual sobre la metilación del ADN en la regulación inmunitaria y examina sus implicaciones para el rechazo del trasplante, con especial énfasis en el desarrollo tímico, las células T auxiliares y citotóxicas, las células T reguladoras, las células B, las células inmunitarias innatas y las vías de señalización. También considera la posible relevancia de la metilación del ADN como biomarcador y como diana terapéutica en el trasplante. Comprender estos mecanismos epigenéticos podría favorecer el desarrollo de enfoques más precisos para evaluar el riesgo de rechazo, modular las respuestas inmunitarias y mejorar los resultados a largo plazo del injerto tras el trasplante de órganos sólidos.
Introducción
La inmunología es la disciplina científica que estudia la estructura y función del sistema inmunitario, incluyendo los mecanismos subyacentes a las respuestas inmunitarias y el mantenimiento de la homeostasis tras el reconocimiento de componentes propios y ajenos. El campo también abarca los procesos patológicos derivados del funcionamiento inmunitario desregulado. El sistema inmunitario realiza tres funciones fundamentales: defensa, vigilancia y homeostasis. Conjuntamente, estas funciones evitan la invasión de patógenos externos y sustancias nocivas, eliminan los componentes ajenos dentro del organismo y mantienen un entorno inmunitario interno estable. Según las características de las respuestas inmunitarias, la inmunidad se clasifica en innata o adaptativa. La inmunidad innata proporciona una respuesta rápida y no específica frente a patógenos extraños, mientras que la inmunidad adaptativa proporciona una respuesta altamente específica dirigida contra antígenos particulares1,2. Durante una respuesta inmunitaria, factores externos e internos regulan la expresión de genes asociados con la función inmunitaria. Dicha regulación implica mecanismos genéticos clásicos así como modificaciones epigenéticas, formando una red reguladora transcripcional compleja y dinámica3.
La genética tradicional se centra en los cambios en la función génica resultantes de alteraciones en las secuencias de ADN, mientras que la epigenética examina los cambios reversibles y heredables en la expresión génica que ocurren sin modificar la secuencia de ADN subyacente. Los estímulos ambientales, como infecciones, exposiciones químicas y fármacos, así como factores internos como citocinas y hormonas, pueden alterar el paisaje epigenético de los genes. Estos cambios regulan la expresión génica y, en última instancia, moldean los fenotipos celulares y las funciones biológicas. Los principales mecanismos epigenéticos que controlan la expresión génica incluyen la metilación del ADN, la modificación de histonas, la remodelación de la cromatina y la regulación mediada por ARN no codificantes. Durante el desarrollo embrionario temprano, las marcas de metilación del ADN se eliminan casi por completo y posteriormente se restablecen durante la diferenciación4,5. La eliminación y restablecimiento precisos de estas modificaciones epigenéticas son esenciales para el desarrollo, la diferenciación y la maduración celulares normales. En contraste, las alteraciones epigenéticas anómalas pueden interrumpir la función génica y contribuir al inicio y progresión de enfermedades6. Los patrones de metilación del ADN también cambian dinámicamente durante el desarrollo y la diferenciación de linfocitos T y linfocitos B7,8. Estos hallazgos destacan el papel fundamental de la regulación epigenética en la orientación de la diferenciación de las células madre hematopoyéticas de la médula ósea hacia diversas linajes de células inmunitarias. Las modificaciones de histonas regulan la diferenciación y la plasticidad funcional de monocitos/macrófagos y linfocitos T auxiliares9,10,11,12,13,14 e influyen en vías de señalización clave, incluidas las vías de receptores tipo Toll15,16. El remodelador de cromatina Mi-2beta se expresa altamente en timocitos y regula directamente la expresión del gen CD4 y el desarrollo de linfocitos T17. Los ARN no codificantes también actúan como reguladores importantes de las respuestas inmunitarias. Por ejemplo, el interferón-γ (IFN-γ) desempeña un papel central en la defensa del huésped contra infecciones bacterianas intracelulares, mientras que miR-21 puede suprimir la producción de IFN-γ al dirigirse directamente al ARNm de IFN-γ18. En conjunto, estos hallazgos enfatizan el papel central de los mecanismos epigenéticos en la regulación de las respuestas inmunitarias.
Las células inmunitarias son fundamentales para la función inmune y representan factores clave en el rechazo del trasplante, un determinante importante de la supervivencia del injerto19,20,21. Aunque numerosos estudios inmunológicos han examinado los mecanismos subyacentes al rechazo del trasplante, muchos aspectos aún se comprenden de forma insuficiente22. Creciente evidencia también demuestra funciones críticas de los mecanismos epigenéticos en el desarrollo, la diferenciación y la maduración de las células inmunitarias23,24. Por lo tanto, el estudio de la base molecular del rechazo del trasplante desde una perspectiva epigenética podría facilitar una intervención y prevención más tempranas del rechazo del trasplante y de la nefropatía crónica del aloinjerto tras el trasplante de órganos, con beneficios potenciales para la supervivencia prolongada del injerto. Entre las diversas modificaciones epigenéticas, la metilación del ADN representa el mecanismo más estable que regula la transcripción en el genoma de los mamíferos25. En consecuencia, esta revisión analiza el papel de la metilación del ADN en el desarrollo, la diferenciación y la función de las células inmunitarias, así como su participación en el rechazo agudo tras el trasplante de órganos.
Revisión y perspectiva
1. Metilación del ADN y tecnología de secuenciación
La metilación del ADN utiliza la S-adenosilmetionina como donador de grupos metilo, y las ADN metiltransferasas catalizan la adición covalente de un grupo metilo al carbono cinco de la citosina dentro de los dinucleótidos CpG (citosina-fosfato-guanina), convirtiendo así la citosina en 5-metilcitosina (5mC). Esta modificación añade una capa reguladora adicional a la expresión génica más allá de la propia secuencia de ADN. En general, las regiones con bajos niveles de metilación permiten la unión de proteínas y favorecen una estructura de cromatina que promueve la transcripción génica activa26. En contraste, las regiones de ADN metiladas pueden suprimir la transcripción y expresión génica al reclutar proteínas con dominio de unión a metil-CpG (MBD), promover modificaciones de histonas y complejos de remodelación de la cromatina, o bloquear directamente la unión de factores de transcripción y otras proteínas que se unen al ADN27,28,29. Sin embargo, la metilación del ADN también puede asociarse con la activación génica, particularmente dentro de las regiones del cuerpo del gen, donde existe una correlación positiva con la expresión génica. Aunque esta relación ocurre con menor frecuencia, la metilación del cuerpo del gen es común en genes expresados de manera ubicua30,31.
La función biológica de la metilación del ADN debe interpretarse dentro de su contexto genómico. Los dinucleótidos CpG a menudo se agrupan en regiones denominadas islas CpG, que se definen como segmentos de ADN más largos de 200 pares de bases (pb), con un contenido de G+C de al menos 50 % y una relación observada/esperada (Obs/Exp) de al menos 0,632. En el genoma de los mamíferos, los dinucleótidos CpG son relativamente escasos y representan solo aproximadamente el 1 % del genoma. Aproximadamente el 60 % de los promotores génicos humanos están asociados con islas CpG, y estas regiones generalmente están no metiladas en células normales. Solo una pequeña proporción (~6 %) se metila durante las primeras etapas del desarrollo o la diferenciación tisular33,34. Las orillas CpG (CpG shores) se refieren a regiones situadas hasta 2.000 pb aguas arriba y aguas abajo de las islas CpG, y su estado de metilación se correlaciona estrechamente con el silenciamiento transcripcional. Aproximadamente el 70 % de las regiones metiladas de forma diferencial ocurren en las orillas CpG durante la reprogramación de la metilación23,35. Además, la mayor parte de la metilación específica de tejidos ocurre en las orillas y no en las islas CpG34,35. Los estantes CpG (CpG shelves) se localizan dentro de los 2.000 pb aguas arriba y aguas abajo de las orillas CpG, mientras que el término «mar abierto» (open sea) se refiere a todas las regiones genómicas restantes fuera de las islas CpG, orillas y estantes.
La metilación del ADN ocurre a través de dos procesos principales: metilación de mantenimiento y metilación de novo. La metilación de mantenimiento ocurre principalmente durante la replicación semiconservativa del ADN, cuando las metiltransferasas de mantenimiento copian los patrones de metilación existentes a la hebra hija. DNMT1 actúa como la metiltransferasa de mantenimiento principal; se dirige preferentemente al ADN hemimetilado, representa la metiltransferasa más abundante en las células y se transcribe activamente durante la fase S del ciclo celular36. En contraste, la metilación de novo establece nuevos patrones de metilación independientemente de la replicación del ADN, dirigiéndose a sitios previamente no metilados. DNMT3A y DNMT3B funcionan como las metiltransferasas de novo primarias. Se expresan altamente en las células madre embrionarias y desempeñan funciones esenciales en el establecimiento de los patrones de metilación durante el desarrollo embrionario, aunque su expresión disminuye a medida que las células se diferencian27. La familia DNMT3 también incluye a DNMT3L, que carece de actividad catalítica pero es fundamental para establecer la impronta genómica materna37. DNMT3L mejora la actividad de DNMT3A y DNMT3B, aumentando así la eficiencia de la metilación del ADN38. A lo largo del genoma, muchos citosinas metiladas experimentan desmetilación del ADN, particularmente dentro de las regiones del cuerpo génico. La desmetilación ocurre mediante mecanismos activos y pasivos. La desmetilación activa implica la oxidación de 5mC en sus derivados oxidados por las enzimas TET39. En contraste, la desmetilación pasiva resulta de la dilución gradual de las citosinas metiladas durante la replicación del ADN cuando no hay actividad de las metiltransferasas de mantenimiento40.
Dado que la metilación del ADN desempeña un papel central en la regulación de la transcripción y expresión génica, se ha convertido en un foco principal de investigación durante la última década, impulsado en parte por avances en las tecnologías de detección de metilación. Según las diferencias en el pretratamiento de las muestras, los enfoques para detectar la metilación del ADN pueden clasificarse ampliamente en tres categorías41. El primer enfoque se basa en endonucleasas de restricción sensibles a la metilación, que no cortan selectivamente las regiones de ADN metilado y, por lo tanto, generan fragmentos de diferentes tamaños según el estado de metilación. El segundo enfoque enriquece fragmentos de ADN metilado mediante el uso de proteínas de unión a metilación o anticuerpos que reconocen específicamente la 5-metilcitosina. El tercer enfoque utiliza el tratamiento con bisulfito para convertir las citosinas no metiladas en uracilos, mientras que las citosinas metiladas permanecen inalteradas, permitiendo así una discriminación precisa entre sitios metilados y no metilados. Actualmente, la conversión con bisulfito combinada con secuenciación de nueva generación representa la estrategia más utilizada para analizar la metilación del ADN. Tabla 1 resume los principales enfoques de detección de metilación, incluyendo sus principios, ventajas, limitaciones y posibles aplicaciones en la investigación de trasplantes. Los avances continuos en las tecnologías de detección de metilación del ADN amplían el conjunto de herramientas técnicas para la investigación epigenética y apoyan el desarrollo de nuevas estrategias terapéuticas epigenéticas41,42,43,44,45.
2. Características de metilación del desarrollo y diferenciación temprana de las células tímicas
El rechazo del trasplante implica mecanismos complejos que incluyen respuestas inmunitarias tanto mediadas por células como mediadas por anticuerpos. La evidencia actual en inmunología del trasplante indica que la inmunidad mediada por linfocitos T desempeña un papel central en el rechazo del injerto46,47. El timo funciona como el órgano principal para el desarrollo, la diferenciación y la maduración de los linfocitos T48. Durante el desarrollo de los timocitos, la etapa precursora de los linfocitos T, los patrones de metilación del ADN experimentan una remodelación continua y dinámica. Estos cambios incluyen tanto desmetilación como metilación en regiones genómicas que regulan la transcripción de los linfocitos T, aunque estos procesos no ocurren de manera completamente equilibrada. Durante las primeras etapas del desarrollo, los genes que codifican componentes clave del receptor de linfocitos T (TCR) y factores reguladores esenciales, incluidos CD3, RUNX3, RORC, RAG1 y LCK, experimentan predominantemente desmetilación7. Más ampliamente, la desmetilación del ADN ocurre con mayor frecuencia que la metilación durante la diferenciación de las células inmunitarias49,50. En contraste, la metilación de novo es relativamente limitada y ocurre principalmente durante la etapa inicial de compromiso del desarrollo de los timocitos7. La metilación de novo también es fundamental para silenciar genes asociados con el potencial pluripotente de las células madre, permitiendo así el compromiso de linaje y la diferenciación7,51. Otra característica importante de la metilación del ADN en los timocitos es que la mayoría de los cambios de metilación permanecen estables y en gran medida irreversibles una vez establecidos durante la diferenciación. Sin embargo, algunos genes, como los genes RAG, muestran una regulación dinámica: experimentan desmetilación durante las primeras etapas del desarrollo de las células inmunitarias y posteriormente se remetilan en fases más tardías7.
3. Metilación del ADN en la diferenciación y función de las células inmunitarias
La metilación del ADN desempeña un papel fundamental en la regulación de la diferenciación, función y plasticidad de diversas poblaciones de células inmunitarias, influyendo así en el resultado de las respuestas inmunitarias trasplantadas.
- Células inmunitarias adaptativas
- Linfocitos T auxiliares (linfocitos T CD4+)
Los linfocitos T CD4+ actúan como células efectoras principales en el rechazo agudo de trasplantes de órganos52,53. Los linfocitos T naïve (Tn) se diferencian en múltiples subconjuntos de linfocitos T CD4+ mediante mecanismos coordinados de tipo genético, epigenético y otros reguladores. Tras la estimulación por señales específicas, el paisaje epigenético de los linfocitos T naïve puede cambiar, alterando así la transcripción y expresión génica. Estos cambios pueden influir finalmente tanto en el tipo como en la intensidad del rechazo inmunitario tras el trasplante. Tras la activación de los linfocitos T, el gen IL2 sufre una rápida desmetilación y permanece en un estado no metilado. Este cambio epigenético es esencial para potenciar la transcripción y expresión de genes que apoyan la función de los linfocitos T54.
La metilación del ADN también desempeña un papel fundamental en dirigir la diferenciación de linfocitos T naïve hacia los subconjuntos Th1 y Th255,56. En los linfocitos T CD4+ naïve, el gen IFNG está altamente metilado; se desmetila específicamente durante la diferenciación Th1, mientras que permanece fuertemente metilado en las células Th257. En contraste, el gen IL4 está fuertemente metilado en los linfocitos T naïve y en las células Th1, pero sufre una desmetilación parcial en las células Th258. Factores externos pueden regular aún más estos patrones de metilación al modular la actividad de las ADN metiltransferasas (DNMT). Por ejemplo, la deficiencia de vitamina D aumenta la actividad de las DNMT y promueve la hipermetilación del gen IFNG, mientras que la suplementación con vitamina D puede revertir estos cambios59. El envejecimiento biológico también influye en los patrones de metilación del ADN. Estudios, incluidos los de Yu, muestran que la expresión de ARNm de DNMT3a y la metilación del promotor del gen IL4 aumentan con la edad, mientras que la metilación del promotor del gen IFNG disminuye60. Estos hallazgos sugieren que los cambios relacionados con la edad en la metilación del ADN pueden alterar el equilibrio entre las respuestas de células Th1 y Th2.
La diferenciación de linfocitos T naïve también implica otros dos subconjuntos importantes de linfocitos T CD4+: las células Th17 y las células T reguladoras (Treg)61,62. La metilación del ADN regula estrechamente este proceso. La expresión del factor de transcripción específico de Th17, RORγt, y de la citocina IL-17 depende del estado de metilación de sus regiones promotoras respectivas63,64,65. Las células Th17 presentes en los tejidos del injerto pueden agravar el rechazo del trasplante y promover lesiones vasculares66. La metilación del ADN también influye en la plasticidad funcional de las células Th17. Bajo condiciones de inflamación crónica, el gen IFNG en las células Th17 permanece desmetilado, lo que permite a estas células producir IFN-γ. Como resultado, las células Th17 pueden adquirir características de los fenotipos Th1 y Th1767. Además, estudios in vitro muestran que condiciones específicas de estimulación pueden inducir que las células Th17 se diferencien en células Treg funcionales con fuerte actividad inmunosupresora68.
En contraste, las células Treg desempeñan un papel fundamental en el mantenimiento de la tolerancia inmunitaria y en la preservación de la homeostasis dentro de los injertos69. Estas células pueden originarse en el timo o diferenciarse en la periferia bajo la influencia del TGF-β; independientemente de su origen, las células Treg expresan consistentemente el factor de transcripción Foxp370. La regulación epigenética, particularmente la metilación del ADN, desempeña un papel clave en el control de la expresión de genes asociados con la función de las células Treg, incluyendo Foxp3 y Ctla4, influyendo así directamente en su actividad transcripcional71,72,73,74. Durante el desarrollo de las células Treg en el timo, el gen Foxp3 sufre una desmetilación progresiva. Este estado desmetilado persiste tras la migración de las células a los tejidos periféricos y requiere una señalización sostenida del TCR de intensidad adecuada62,75,76,77. En ausencia de DNMT1, la estimulación del TCR puede inducir eficazmente la expresión de Foxp3 en células T Foxp3-negativas tanto en el timo como en los tejidos periféricos. Sin embargo, si la estimulación del TCR no induce una remodelación epigenética suficiente, las células no pueden mantener una expresión estable de Foxp3, lo cual es esencial para preservar el fenotipo Treg62,75,78. La expresión estable de Foxp3 está principalmente controlada por modificaciones epigenéticas en elementos reguladores cis, particularmente en secuencias no codificantes conservadas (CNS)71,79,80. Entre ellas, el estado de metilación de la región específica de desmetilación en células Treg (TSDR) sirve como un marcador confiable para distinguir entre poblaciones Treg estables e inestables71,81,82,83,84,85,86. En las células Treg naïve naturales (nTreg), la TSDR permanece no metilada, permitiendo el reclutamiento de factores de transcripción como Stat5, NFAT, Runx1 y CREB, que favorecen la expresión estable de Foxp3. En contraste, en las células Treg inducidas (iTreg), la TSDR generalmente está metilada, lo que conduce a una expresión de Foxp3 menos estable72,74,87,88,89. Además, la pérdida de enzimas desmetilasas como TET1 o TET2 conduce a la hipermetilación del locus Foxp3, lo que deteriora la función de las células Treg y promueve el desarrollo de enfermedades autoinmunes90. Estudios clínicos demuestran además que niveles más altos de desmetilación de Foxp3 en muestras de biopsia de injertos renales con rechazo subclínico se asocian con mejores resultados del injerto82,84.
Las células Treg han sido investigadas cada vez más como medio para prevenir el rechazo del aloinjerto y promover la tolerancia inmunitaria91. Debe persistir un número suficiente de células Treg dentro del injerto para suprimir eficazmente a los linfocitos T efector que impulsan el rechazo del trasplante, manteniendo así la tolerancia inmunitaria92. Sin embargo, las células Treg presentan cierto grado de inestabilidad fenotípica. Bajo ciertas condiciones, pueden sufrir cambios epigenéticos, incluyendo la desmetilación del gen RORC, lo que conduce a la expresión de la citocina proinflamatoria IL-1793,94. Este cambio resalta la plasticidad de las células Treg y representa un desafío para su uso terapéutico. Estudios experimentales sugieren además que la modulación epigenética puede mejorar la función de las células Treg. Por ejemplo, Guo et al. mostraron en modelos animales que la combinación de inhibidores de la metilación del ADN con IL-35 aumenta la expresión de Foxp3, promueve la diferenciación de células Treg y mejora la supervivencia del injerto95. A pesar de estos avances, el conocimiento sobre los mecanismos relacionados con las células Treg sigue siendo incompleto. Futuros estudios deberían definir las condiciones que promueven la diferenciación de células Treg y estabilizan su fenotipo, con el objetivo de aplicar estos hallazgos al tratamiento de enfermedades mediadas por el sistema inmunitario. - Linfocitos T citotóxicos (linfocitos T CD8+)
Tras la activación, los linfocitos T CD8+ naïve se diferencian en células efectoras citotóxicas conocidas como linfocitos T citotóxicos (CTL). Estas células se clasifican comúnmente en dos subconjuntos: células Tc1, que producen IFN-γ, y células Tc2, que producen IL-4 e IL-596. Estudios clínicos muestran que la proporción de linfocitos T CD69+/CD8+ en sangre periférica de pacientes trasplantados cardíacos se correlaciona con rechazo grave. Además, los linfocitos T CD8+ en el tejido miocárdico presentan un fenotipo activado CD69+ y exhiben actividad citotóxica mediada por perforina97,98. Evidencia experimental respalda además el papel de los linfocitos T CD8+ en el rechazo del trasplante. Jones et al. demostraron que, en ratones desprovistos de linfocitos T mediante timectomía y tratamiento con anti-CD4/CD8, la transferencia de linfocitos T CD8+ específicos del antígeno del TCR es suficiente para inducir el rechazo de injertos alogénicos completamente incompatibles99. Estos hallazgos destacan la contribución fundamental de los linfocitos T CD8+ al rechazo inmunitario del injerto. La metilación del ADN también regula el desarrollo y la función de los linfocitos T CD8+. En ausencia de DNMT1, la supervivencia de los timocitos se ve comprometida100. Además, la eliminación de DNMT3a en linfocitos T CD8+ maduros promueve la diferenciación de células de memoria mientras reduce la diferenciación de efector terminal. Este efecto está mediado en parte por el aumento de la expresión del factor 1 de células T (Tcf1), ya que DNMT3a dirige la región promotora del gen Tcf7 e induce metilación de novo en linfocitos T CD8+ efector tempranos101. Además, en un modelo murino de infección viral aguda, la eliminación condicional de TET2 en linfocitos T potencia la formación de linfocitos T CD8+ de memoria102. En conjunto, estos hallazgos demuestran que la metilación del ADN regula críticamente el desarrollo, la diferenciación y las respuestas funcionales de los linfocitos T CD8+. - Células B
Los linfocitos T desempeñan un papel central en el rechazo del trasplante; sin embargo, las células B también contribuyen a las respuestas de rechazo celular y humoral103,104. El rechazo humoral está mediado principalmente por linfocitos B. Tras la activación, las células B se diferencian en células plasmáticas que producen y secretan grandes cantidades de anticuerpos específicos, los cuales pueden desencadenar daño inflamatorio en el injerto105. La metilación del ADN regula además las respuestas inmunitarias de las células B. Lee et al. mostraron que ocurre una extensa desmetilación del ADN durante las primeras etapas del desarrollo de las células B, particularmente en regiones del cuerpo génico y regiones no isla CpG. En contraste, la influencia reguladora de la metilación del ADN se vuelve menos pronunciada en etapas posteriores de la maduración de las células B106. Además, Shaknovich et al. identificaron diferencias significativas en los perfiles de metilación del ADN entre células B del centro germinal y células B naïve107. Las células B del centro germinal sufren desmetilación, lo que altera la expresión de genes funcionales y afecta rutas de señalización clave, incluyendo las vías NF-κB y MAPK107,108. Estudios funcionales demuestran además que la metilación del ADN limita la actividad de las células B. La eliminación de las metiltransferasas de novo Dnmt3a y Dnmt3b (deficiencia de Dnmt3) promueve el desarrollo y maduración de las células B. Al mismo tiempo, potencia la activación de las células B y favorece la expansión de células B del centro germinal y células plasmáticas. Estos hallazgos indican que la metilación de novo del ADN normalmente actúa limitando la activación de las células B y restringiendo la diferenciación de células plasmáticas109.
- Linfocitos T auxiliares (linfocitos T CD4+)
- Células inmunitarias innatas
La respuesta inmunitaria tras el trasplante de órganos sólidos implica interacciones coordinadas entre la inmunidad innata y adaptativa. El sistema inmunitario innato incluye células hematopoyéticas y no hematopoyéticas, como células dendríticas, macrófagos, linfocitos asesinos naturales (NK) y neutrófilos, todas las cuales pueden contribuir al rechazo inmunitario post-trasplante110.
Las células dendríticas actúan como reguladores clave que conectan la inmunidad innata y adaptativa, con la capacidad de promover tanto la activación inmunitaria como la tolerancia111,112. Durante la diferenciación a partir de monocitos, las células dendríticas experimentan cambios generalizados en la metilación del ADN, caracterizados por una marcada reducción en los niveles de metilación en muchas regiones genómicas. Estos cambios ocurren principalmente en regiones enhancer y sitios de unión de factores de transcripción esenciales para la especificación de linaje y la activación inmunitaria113,114,115. Una característica distintiva de este proceso de diferenciación es la disminución de CD14 y el aumento de CD209 en la superficie celular. Este cambio se correlaciona con la desmetilación de sitios CpG en la región promotora del gen CD209116. Además, el tratamiento con inhibidores de la metilación del ADN aumenta significativamente la expresión de moléculas coestimuladoras como CD40 y CD86, potenciando así la presentación de antígenos y promoviendo la maduración funcional de las células dendríticas. Estos hallazgos indican que la metilación del ADN regula directamente la función y actividad inmunitaria de las células dendríticas117.
Los monocitos y macrófagos son componentes esenciales del sistema inmunitario porque median la fagocitosis y eliminación de células anormales y patógenos invasores. Existe amplia evidencia de que los macrófagos contribuyen no solo al daño inflamatorio observado en el rechazo agudo temprano, sino también a la progresión de la fibrosis durante el rechazo crónico tardío118,119. El equilibrio entre macrófagos M1 (activados clásicamente) y macrófagos M2 (activados alternativamente) regula críticamente las respuestas inmunitarias. Un desplazamiento hacia la predominancia de macrófagos M1 promueve la inflamación y el daño tisular. En contraste, reducir la expresión de DNMT1, ya sea mediante inhibidores de la metilación del ADN o mediante eliminación génica, disminuye la metilación en el promotor del receptor gamma 1 activado por proliferadores de peroxisomas (PPARγ1). Este cambio promueve la activación de macrófagos M2 y ayuda a limitar el daño mediado por el sistema inmunitario120. Las diferencias en los patrones de metilación del ADN destacan además el papel de la regulación epigenética en la función de los macrófagos. Estudios han identificado variaciones significativas en la metilación promotora de genes específicos en monocitos/macrófagos de sangre periférica entre individuos con y sin enfermedad arterial coronaria121. Además, la diferenciación de monocitos en macrófagos implica cambios sustanciales en la metilación en sitios de unión de factores de transcripción, lo que indica que la metilación del ADN en regiones reguladoras clave desempeña un papel preciso y fundamental en la diferenciación de macrófagos122.
Los linfocitos asesinos naturales (NK) ejercen funciones efectoras y reguladoras en el rechazo del trasplante. Pueden promover el rechazo del injerto y también contribuir al desarrollo de la tolerancia inmunitaria. Durante la diferenciación de células madre hematopoyéticas de médula ósea en células NK, la reducción de la metilación del gen KIR conduce a un aumento en la expresión de KIR, lo cual desempeña un papel importante en la regulación inmunitaria. Además, el tratamiento con inhibidores de la metilación del ADN induce la desmetilación del gen KIR y promueve su expresión en células NK123,124. Estos hallazgos indican que la metilación del ADN es un regulador clave de la función de las células NK.
Los neutrófilos también participan activamente en el rechazo del trasplante. Los neutrófilos activados liberan una serie de mediadores que reclutan y activan células presentadoras de antígenos, iniciando así respuestas de linfocitos T específicas del antígeno y amplificando el rechazo inmunitario125,126,127. PRV-1, una proteína ancla expresada en neutrófilos, está regulada por la metilación del ADN en su región promotora tanto en condiciones fisiológicas como patológicas128.
4. Metilación del ADN en vías de señalización clave
La metilación del ADN no solo regula directamente la transcripción de genes funcionales, sino que también influye en el comportamiento celular al modular vías de señalización clave. Por ejemplo, la hipermetilación de la región promotora del gen de la proteína relacionada con frizzled secretada (SFRP) provoca el silenciamiento génico. Este silenciamiento interrumpe la regulación normal de la vía de señalización Wnt/β-catenina, lo que resulta en su activación anómala y promueve el desarrollo del cáncer colorrectal129. De manera similar, la hipermetilación de reguladores negativos upstream de la vía de señalización mTOR en células inmunitarias reduce su expresión, lo que lleva a una activación excesiva de mTOR y contribuye a la lesión inflamatoria en riñones diabéticos. Intervenciones como la decitabina o la interferencia de ARN pueden reducir la metilación de estos genes reguladores al inhibir DNMT1, atenuando así la progresión de la nefropatía diabética130. Además, los inhibidores de las ADN metiltransferasas pueden suprimir la proliferación celular al regular vías de señalización como NF-κB y JAK/STAT, influyendo así en el desarrollo y progresión de enfermedades131,132 (Figura 1).
5. Implicaciones clínicas: interacciones entre fármacos inmunosupresores y la metilación del ADN
Se ha demostrado que los agentes inmunosupresores de uso habitual influyen en los patrones de metilación del ADN en células inmunitarias, aunque los efectos varían según el fármaco y el contexto genómico. Estudios sobre la metilación del promotor de IFNγ en linfocitos T mostraron que el ácido micofenólico contrarresta la desmetilación inducida por la activación de los linfocitos T, mientras que la tacrolimus no ejerce el mismo efecto en este locus específico133. En contraste, se ha demostrado que la sirolimus modula los perfiles globales de metilación a través de sus efectos sobre las vías de señalización mTOR134, y por otro lado, la metilación del ADN regula la vía mTOR, afectando así la supervivencia del aloinjerto y el rechazo agudo tras el trasplante renal135. Además, los glucocorticoides como la dexametasona inducen una remodelación extensa de la metilación del ADN en el compartimento inmunitario periférico. El índice de metilación de dexametasona en neutrófilos sirve como un marcador farmacodinámico sensible de la exposición a glucocorticoides y se asocia con perfiles inmunitarios inmunosupresores136. También se ha informado que la terapia de inducción con ATG altera el metiloma de los receptores de trasplante renal, y se ha demostrado que los modelos basados en metilación predicen el riesgo de infección de manera más efectiva que los perfiles transcriptómicos137. La variabilidad epigenética individual podría influir en la respuesta de los pacientes a estas terapias, lo que sugiere que los biomarcadores de metilación podrían guiar potencialmente regímenes inmunosupresores personalizados136,137. Estas interacciones entre fármacos y epigenoma requieren mayor investigación, ya que podrían tener implicaciones significativas para optimizar los resultados a largo plazo del injerto.
6. Desafíos y perspectivas: Equilibrar la modulación epigenética con la seguridad inmunitaria
A pesar de su potencial en trasplantes, los inhibidores de la DNMT (DNMTis), como la azacitidina y la decitabina, conllevan riesgos infecciosos y oncogénicos. El tratamiento con estos fármacos se ha asociado con complicaciones sépticas graves138,139, y la exposición sistémica a agentes hipometilantes también se ha relacionado con un mayor riesgo de transformación en leucemia mieloide aguda secundaria, presentando los pacientes afectados una supervivencia global mediana inferior a 5 meses140. Más allá de las toxicidades relacionadas con los fármacos, la falta de especificidad por tipo celular representa un desafío importante. La desmetilación sistémica podría desestabilizar el compartimento de linfocitos T reguladores (Treg) mientras activa los linfocitos T efector, lo que potencialmente podría agravar el rechazo141, y podría comprometer la protección de los linfocitos T de memoria CD8+ frente a patógenos oportunistas como el CMV101,102.
Para superar estas limitaciones, las estrategias emergentes buscan lograr una modulación específica de tipo celular y de locus. Las plataformas de nanopartículas pueden entregar DNMT preferentemente a las células infiltradas en el injerto142,143. La edición del epigenoma mediante CRISPR/dCas9 permite la desmetilación dirigida del TSDR de Foxp3 para estabilizar las células T reguladoras sin efectos globales144,145. La monitorización guiada por biomarcadores también podría facilitar una traducción clínica más segura146.
Conclusiones
Mejorar la supervivencia del injerto sigue siendo un objetivo primordial en la investigación sobre trasplantes de órganos. El rechazo del trasplante es un proceso inmunológico complejo en el que modificaciones epigenéticas tanto del órgano donante como del receptor interactúan dinámicamente para moldear el paisaje epigenético general. El sistema inmunitario del receptor es un factor principal que impulsa el rechazo del injerto. Los mecanismos epigenéticos regulan de forma crítica el desarrollo, la diferenciación y la función de las células inmunitarias, influyendo así en las respuestas de rechazo y en la supervivencia del injerto tras el trasplante. Además, factores como fármacos inmunosupresores, infecciones y el entorno post-trasplante complican aún más la relación entre la regulación epigenética y las respuestas inmunitarias. Estos factores pueden alterar los patrones epigenéticos y modificar el comportamiento de las células inmunitarias, añadiendo una capa adicional de complejidad a los resultados del trasplante. Por tanto, se requiere una investigación más profunda sobre la relación entre los mecanismos epigenéticos y el rechazo del trasplante para identificar nuevos biomarcadores y dianas terapéuticas, así como para mejorar los enfoques diagnósticos y las estrategias de tratamiento en el trasplante de órganos.
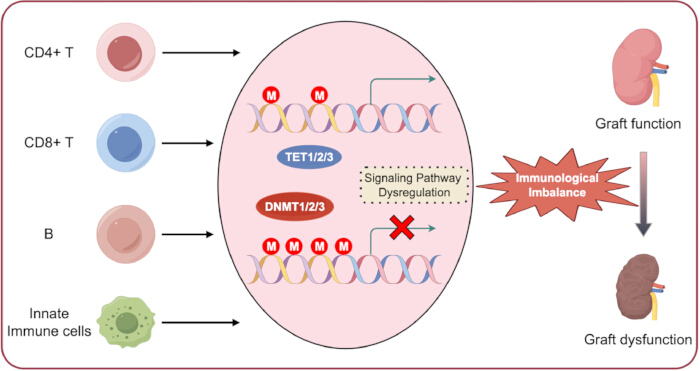
Figura 1. La metilación del ADN en la inmunidad trasplantada. Las células inmunitarias mantienen patrones intrínsecos distintos de metilación del ADN a lo largo de su vida útil. La alteración de este proceso fisiológico puede inducir una metilación aberrante del ADN y la desregulación de las vías de señalización descendentes, lo que finalmente resulta en un equilibrio inmunológico deficiente y una disfunción del aloinjerto.Haga clic aquí para ver una versión más grande de esta figura.
| Método | Principio | Ventajas | Limitaciones | Aplicaciones en trasplante |
| MeDIP-seq⁴¹ | Enriquecimiento con anticuerpo anti-5mC + NGS | Costo-efectivo para análisis a nivel del genoma completo; adecuado para grandes cohortes de muestras | Baja resolución (~100–300 pb); no puede distinguir entre 5mC y 5hmC | Detección de cambios globales en la metilación en PBMC de receptores de trasplantes |
| WGBS⁴² | Conversión con bisulfito + NGS | Resolución a nivel de base individual; cobertura completa del genoma | Alto costo; requiere gran volumen de datos | Mapeo completo del metiloma en biopsias de injertos; identificación de nuevos DMR relacionados con el rechazo |
| RRBS⁴³ | Enriquecimiento con enzimas de restricción + conversión con bisulfito + NGS | Costo-efectivo; alta cobertura de regiones ricas en CpG | Cobertura limitada de regiones no-CpG y con bajo contenido de CpG | Análisis dirigido del metiloma en tejido de injerto con menor costo de secuenciación |
| PCR específica de metilación⁴⁴ | Conversión con bisulfito + PCR con cebadores específicos de metilación | Alta sensibilidad; sencillo, rápido y bajo costo | Dirigido solo a loci específicos; análisis cualitativo o cuantitativo limitado | Validación de DMR candidatos en cohortes de descubrimiento; desarrollo de biomarcadores clínicos |
| Pirosecuenciación⁴⁵ | Conversión con bisulfito + secuenciación por síntesis | Cuantitativo; resolución a nivel de base individual en loci dirigidos | Rendimiento moderado; requiere identificación previa del blanco | Cuantificación precisa de los niveles de metilación en sitios CpG específicos, como el TSDR del gen FOXP3 en células Treg |
Tabla 1: Resumen de los principales enfoques para la detección de la metilación del ADN. La tabla resume los métodos comúnmente utilizados para la detección de la metilación del ADN, sus principios, ventajas, limitaciones y posibles aplicaciones en la investigación de trasplantes.
Divulgaciones
Los autores declaran no tener intereses competitivos ni conflictos de intereses potenciales.
Agradecimientos
Los autores agradecen a Figdraw por la asistencia en la preparación de las figuras.
Referencias
- Güell-Alonso R, Cabrera-Pérez R, Vives J. Immunocompatibility in transplantation: adapting to a changing therapeutic landscape. Front Immunol. 2025;16:1648534.
- Li XQ, Ding RD, Cai JZ. Organ transplantation: current status, challenges, and future prospects. MedComm. 2026;7(1):e70567.
- Medzhitov R, Horng T. Transcriptional control of the inflammatory response. Nat Rev Immunol. 2009;9:692–703.
- Bagci H, Fisher AG. DNA demethylation in pluripotency and reprogramming: the role of tet proteins and cell division. Cell Stem Cell. 2013;13:265–269.
- Gu TP, et al. The role of Tet3 DNA dioxygenase in epigenetic reprogramming by oocytes. Nature. 2011;477:606–610.
- Cedar H, Bergman Y. Programming of DNA methylation patterns. Annu Rev Biochem. 2012;81:97–117.
- Rodriguez RM, et al. Regulation of the transcriptional program by DNA methylation during human αβ T-cell development. Nucleic Acids Res. 2015;43:760–774.
- Rauch TA, et al. A human B cell methylome at 100-base pair resolution. Proc Natl Acad Sci U S A. 2009;106:671–678.
- Hardbower DM, et al. Ornithine decarboxylase regulates M1 macrophage activation and mucosal inflammation via histone modifications. Proc Natl Acad Sci U S A. 2017;114:E751–E760.
- De Santa F, et al. The histone H3 lysine-27 demethylase Jmjd3 links inflammation to inhibition of polycomb-mediated gene silencing. Cell. 2007;130:1083–1094.
- Antignano F, Zaph C. Regulation of CD4 T-cell differentiation and inflammation by repressive histone methylation. Immunol Cell Biol. 2015;93:245–252.
- Wei G, et al. Global mapping of H3K4me3 and H3K27me3 reveals specificity and plasticity in lineage fate determination of differentiating CD4+ T cells. Immunity. 2009;30:155–167.
- Liu Z, et al. The histone H3 lysine-27 demethylase Jmjd3 plays a critical role in specific regulation of Th17 cell differentiation. J Mol Cell Biol. 2015;7:505–516.
- He H, et al. Histone methylation mediates plasticity of human FOXP3(+) regulatory T cells by modulating signature gene expressions. Immunology. 2014;141:362–376.
- Menden H, et al. Histone deacetylase 6 regulates endothelial MyD88-dependent canonical TLR signaling, lung inflammation, and alveolar remodeling in the developing lung. Am J Physiol Lung Cell Mol Physiol. 2019;317:L332–L346.
- Irizarry-Caro RA, et al. TLR signaling adapter BCAP regulates inflammatory to reparatory macrophage transition by promoting histone lactylation. Proc Natl Acad Sci U S A. 2020;117:30628–30638.
- Williams CJ, et al. The chromatin remodeler Mi-2beta is required for CD4 expression and T cell development. Immunity. 2004;20:719–733.
- Yang F, et al. MiR-21 is remotely governed by the commensal bacteria and impairs anti-TB immunity by down-regulating IFN-γ. Front Microbiol. 2020;11:512581.
- Nankivell BJ, Kuypers DR. Diagnosis and prevention of chronic kidney allograft loss. Lancet. 2011;378:1428–1437.
- Zununi Vahed S, et al. Genetics and epigenetics of chronic allograft dysfunction in kidney transplants. Iran J Kidney Dis. 2016;10:1–9.
- Goldberg RJ, Weng FL, Kandula P. Acute and chronic allograft dysfunction in kidney transplant recipients. Med Clin North Am. 2016;100:487–503.
- Wood KJ, Bushell A, Hester J. Regulatory immune cells in transplantation. Nat Rev Immunol. 2012;12:417–430.
- Ji H, et al. Comprehensive methylome map of lineage commitment from haematopoietic progenitors. Nature. 2010;467:338–342.
- Suarez-Alvarez B, Rodriguez RM, Fraga MF, Lopez-Larrea C. DNA methylation: a promising landscape for immune system-related diseases. Trends Genet. 2012;28:506–514.
- Eckhardt F, et al. DNA methylation profiling of human chromosomes 6, 20 and 22. Nat Genet. 2006;38:1378–1385.
- Thomson JP, et al. CpG islands influence chromatin structure via the CpG-binding protein Cfp1. Nature. 2010;464:1082–1086.
- Esteller M. Epigenetic gene silencing in cancer: the DNA hypermethylome. Hum Mol Genet. 2007;16(Spec No 1):R50–R59.
- Lopez-Serra L, Esteller M. Proteins that bind methylated DNA and human cancer: reading the wrong words. Br J Cancer. 2008;98:1881–1885.
- Kuroda A, et al. Insulin gene expression is regulated by DNA methylation. PLoS One. 2009;4:e6953.
- Hellman A, Chess A. Gene body-specific methylation on the active X chromosome. Science. 2007;315:1141–1143.
- Jones PA. Functions of DNA methylation: islands, start sites, gene bodies and beyond. Nat Rev Genet. 2012;13:484–492.
- Esteller M. Epigenetics in evolution and disease. Lancet. 2008;372:S90–S96.
- Straussman R, et al. Developmental programming of CpG island methylation profiles in the human genome. Nat Struct Mol Biol. 2009;16:564–571.
- Irizarry RA, et al. The human colon cancer methylome shows similar hypo- and hypermethylation at conserved tissue-specific CpG island shores. Nat Genet. 2009;41:178–186.
- Doi A, et al. Differential methylation of tissue- and cancer-specific CpG island shores distinguishes human induced pluripotent stem cells, embryonic stem cells and fibroblasts. Nat Genet. 2009;41:1350–1353.
- Portela A, Esteller M. Epigenetic modifications and human disease. Nat Biotechnol. 2010;28:1057–1068.
- Bourc'his D, et al. Dnmt3L and the establishment of maternal genomic imprints. Science. 2001;294:2536–2539.
- Gowher H, et al. Mechanism of stimulation of catalytic activity of Dnmt3A and Dnmt3B DNA-(cytosine-C5)-methyltransferases by Dnmt3L. J Biol Chem. 2005;280:13341–13348.
- Wu X, Zhang Y. TET-mediated active DNA demethylation: mechanism, function and beyond. Nat Rev Genet. 2017;18:517–534.
- Bochtler M, Kolano A, Xu GL. DNA demethylation pathways: additional players and regulators. Bioessays. 2017;39:1–13.
- Laird PW. Principles and challenges of genomewide DNA methylation analysis. Nat Rev Genet. 2010;11:191–203.
- Lister R, et al. Human DNA methylomes at base resolution show widespread epigenomic differences. Nature. 2009;462:315–322.
- Meissner A, et al. Reduced representation bisulfite sequencing for comparative high-resolution DNA methylation analysis. Nucleic Acids Res. 2005;33:5868–5877.
- Herman JG, et al. Methylation-specific PCR: a novel PCR assay for methylation status of CpG islands. Proc Natl Acad Sci U S A. 1996;93:9821–9826.
- Colella S, et al. Sensitive and quantitative universal pyrosequencing methylation analysis of CpG sites. Biotechniques. 2003;35:114–120.
- Nankivell BJ, Alexander SI. Rejection of the kidney allograft. N Engl J Med. 2010;363:1451–1462.
- Gelman AE, et al. CD4+ T lymphocytes are not necessary for the acute rejection of vascularized mouse lung transplants. J Immunol. 2008;180:4754–4762.
- Seo W, Taniuchi I. Transcriptional regulation of early T-cell development in the thymus. Eur J Immunol. 2016;46:531–538.
- Calvanese V, et al. A promoter DNA demethylation landscape of human hematopoietic differentiation. Nucleic Acids Res. 2012;40:116–131.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Challen GA, et al. Dnmt3a is essential for hematopoietic stem cell differentiation. Nat Genet. 2011;44:23–31.
- Chitilian HV, et al. The strength of cell-mediated xenograft rejection in the mouse is due to the CD4+ indirect response. Xenotransplantation. 1998;5:93–98.
- Pierson RN, et al. Xenogeneic skin graft rejection is especially dependent on CD4+ T cells. J Exp Med. 1989;170:991–996.
- Bruniquel D, Schwartz RH. Selective, stable demethylation of the interleukin-2 gene enhances transcription by an active process. Nat Immunol. 2003;4:235–240.
- Sanders VM. Epigenetic regulation of Th1 and Th2 cell development. Brain Behav Immun. 2006;20:317–324.
- Wilson CB, Rowell E, Sekimata M. Epigenetic control of T-helper-cell differentiation. Nat Rev Immunol. 2009;9:91–105.
- Schoenborn JR, et al. Comprehensive epigenetic profiling identifies multiple distal regulatory elements directing transcription of the gene encoding interferon-gamma. Nat Immunol. 2007;8:732–742.
- Santangelo S, et al. Chromatin structure and DNA methylation of the IL-4 gene in human T(H)2 cells. Chromosome Res. 2009;17:485–496.
- Jiao X, et al. Vitamin D deficiency during pregnancy affects the function of Th1/Th2 cells and methylation of IFN-γ gene in offspring rats. Immunol Lett. 2019;212:98–105.
- Xia Y, et al. Age-related changes in DNA methylation associated with shifting Th1/Th2 balance. Inflammation. 2016;39:1892–1903.
- Muranski P, Restifo NP. Essentials of Th17 cell commitment and plasticity. Blood. 2013;121:2402–2414.
- Ohkura N, et al. T cell receptor stimulation-induced epigenetic changes and Foxp3 expression are independent and complementary events required for Treg cell development. Immunity. 2012;37:785–799.
- Janson PCJ, et al. Profiling of CD4+ T cells with epigenetic immune lineage analysis. J Immunol. 2011;186:92–102.
- Thomas RM, Sai H, Wells AD. Conserved intergenic elements and DNA methylation cooperate to regulate transcription at the il17 locus. J Biol Chem. 2012;287:25049–25059.
- Huang Y, et al. Decipherer manifestations and Treg/Th17 imbalance in multi-staging rheumatoid arthritis and correlation with TSDR/RORC methylation. Mol Immunol. 2020;127:1–11.
- Yuan X, et al. A novel role of CD4 Th17 cells in mediating cardiac allograft rejection and vasculopathy. J Exp Med. 2008;205:3133–3144.
- Cohen CJ, et al. Human Th1 and Th17 cells exhibit epigenetic stability at signature cytokine and transcription factor loci. J Immunol. 2011;187:5615–5626.
- Ye J, et al. Human tumor-infiltrating Th17 cells have the capacity to differentiate into IFN-γ+ and FOXP3+ T cells with potent suppressive function. Eur J Immunol. 2011;41:936–951.
- Issa F, Chandrasekharan D, Wood KJ. Regulatory T cells as modulators of chronic allograft dysfunction. Curr Opin Immunol. 2011;23:648–654.
- Josefowicz SZ, Rudensky A. Control of regulatory T cell lineage commitment and maintenance. Immunity. 2009;30:616–625.
- Baron U, et al. DNA demethylation in the human FOXP3 locus discriminates regulatory T cells from activated FOXP3(+) conventional T cells. Eur J Immunol. 2007;37:2378–2389.
- Kim HP, Leonard WJ. CREB/ATF-dependent T cell receptor-induced FoxP3 gene expression: a role for DNA methylation. J Exp Med. 2007;204:1543–1551.
- Morikawa H, et al. Differential roles of epigenetic changes and Foxp3 expression in regulatory T cell-specific transcriptional regulation. Proc Natl Acad Sci U S A. 2014;111:5289–5294.
- Polansky JK, et al. Methylation matters: binding of Ets-1 to the demethylated Foxp3 gene contributes to the stabilizationization of Foxp3 expression in regulatory T cells. J Mol Med (Berl). 2010;88:1029–1040.
- Toker A, et al. Active demethylation of the Foxp3 locus leads to the generation of stable regulatory T cells within the thymus. J Immunol. 2013;190:3180–3188.
- Jordan MS, et al. Thymic selection of CD4+CD25+ regulatory T cells induced by an agonist self-peptide. Nat Immunol. 2001;2:301–306.
- Kawahata K, et al. Generation of CD4(+)CD25(+) regulatory T cells from autoreactive T cells simultaneously with their negative selection in the thymus and from nonautoreactive T cells by endogenous TCR expression. J Immunol. 2002;168:4399–4405.
- Josefowicz SZ, Wilson CB, Rudensky AY. Cutting edge: TCR stimulation is sufficient for induction of Foxp3 expression in the absence of DNA methyltransferase 1. J Immunol. 2009;182:6648–6652.
- Floess S, et al. Epigenetic control of the foxp3 locus in regulatory T cells. PLoS Biol. 2007;5:e38.
- Polansky JK, et al. DNA methylation controls Foxp3 gene expression. Eur J Immunol. 2008;38:1654–1663.
- Barzaghi F, et al. Demethylation analysis of the FOXP3 locus shows quantitative defects of regulatory T cells in IPEX-like syndrome. J Autoimmun. 2012;38:49–58.
- Bestard O, et al. Intragraft regulatory T cells in protocol biopsies retain foxp3 demethylation and are protective biomarkers for kidney graft outcome. Am J Transplant. 2011;11:2162–2172.
- Liu J, et al. T regulatory cells in cord blood—FOXP3 demethylation as reliable quantitative marker. PLoS One. 2010;5:e13267.
- Wieczorek G, et al. Quantitative DNA methylation analysis of FOXP3 as a new method for counting regulatory T cells in peripheral blood and solid tissue. Cancer Res. 2009;69:599–608.
- Zhuo C, et al. Higher FOXP3-TSDR demethylation rates in adjacent normal tissues in patients with colon cancer were associated with worse survival. Mol Cancer. 2014;13:153.
- Lal G, et al. Epigenetic regulation of Foxp3 expression in regulatory T cells by DNA methylation. J Immunol. 2009;182:259–273.
- Zhou L, Chong MM, Littman DR. Plasticity of CD4+ T cell lineage differentiation. Immunity. 2009;30:646–655.
- Burchill MA, et al. IL-2 receptor beta-dependent STAT5 activation is required for the development of Foxp3+ regulatory T cells. J Immunol. 2007;178:280–290.
- Kanamori M, et al. Induced regulatory T cells: their development, stability, and applications. Trends Immunol. 2016;37:803–811.
- Yang R, et al. Hydrogen sulfide promotes Tet1- and Tet2-mediated Foxp3 demethylation to drive regulatory T cell differentiation and maintain immune homeostasis. Immunity. 2015;43:251–263.
- Issa F, Robb RJ, Wood KJ. The where and when of T cell regulation in transplantation. Trends Immunol. 2013;34:107–113.
- Issa F, Wood KJ. CD4+ regulatory T cells in solid organ transplantation. Curr Opin Organ Transplant. 2010;15:757–764.
- Suarez-Alvarez B, Baragano Raneros A, Ortega F, Lopez-Larrea C. Epigenetic modulation of the immune function: a potential target for tolerance. Epigenetics. 2013;8:694–702.
- Schmidl C, et al. Epigenetic reprogramming of the RORC locus during in vitro expansion is a distinctive feature of human memory but not naive Treg. Eur J Immunol. 2011;41:1491–1498.
- Guo H, et al. Inhibiting cardiac allograft rejection with interleukin-35 therapy combined with decitabine treatment in mice. Transpl Immunol. 2013;29:99–104.
- Betts RJ, Kemeny DM. CD8+ T cells in asthma: friend or foe? Pharmacol Ther. 2009;121:123–131.
- Schwengerdt KO, Fricker FJ, Bahjat KS, Kuntz ST. Increased expression of the lymphocyte early activation marker CD69 in peripheral blood correlates with histologic evidence of cardiac allograft rejection. Transplantation. 2000;69:2102–2107.
- Rutella S, et al. Induction of CD69 antigen on normal CD4+ and CD8+ lymphocyte subsets and its relationship with the phenotype of responding T-cells. Cytometry. 1999;38:95–101.
- Jones ND, et al. T-cell activation, proliferation, and memory after cardiac transplantation in vivo. Ann Surg. 1999;229:570–578.
- Lee PP, et al. A critical role for Dnmt1 and DNA methylation in T cell development, function, and survival. Immunity. 2001;15:763–774.
- Ladle BH, et al. De novo DNA methylation by DNA methyltransferase 3a controls early effector CD8+ T-cell fate decisions following activation. Proc Natl Acad Sci U S A. 2016;113:10631–10636.
- Carty SA, et al. The loss of TET2 promotes CD8(+) T cell memory differentiation. J Immunol. 2018;200:82–91.
- Schiffer L, et al. Chemokine CXCL13 as a new systemic biomarker for B-cell involvement in acute T cell-mediated kidney allograft rejection. Int J Mol Sci. 2019;20(10):2552. doi:10.3390/ijms20102552.
- Xu H, He X, Xu R. B cell activating factor, renal allograft antibody-mediated rejection, and long-term outcome. J Immunol Res. 2018;2018:5251801.
- Schmitz R, et al. B cells in transplant tolerance and rejection: friends or foes? Transpl Int. 2020;33:30–40.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Shaknovich R, et al. DNA methyltransferase 1 and DNA methylation patterning contribute to germinal center B-cell differentiation. Blood. 2011;118:3559–3569.
- Caron G, et al. Cell-cycle-dependent reconfiguration of the DNA methylome during terminal differentiation of human B cells into plasma cells. Cell Rep. 2015;13:1059–1071.
- Barwick BG, et al. B cell activation and plasma cell differentiation are inhibited by de novo DNA methylation. Nat Commun. 2018;9:1900.
- Kaur BP, Secord E. Innate immunity. Pediatr Clin North Am. 2019;66:905–911.
- Steinman RM, Banchereau J. Taking dendritic cells into medicine. Nature. 2007;449:419–426.
- Merad M, Collin M, Bromberg J. Dendritic cell homeostasis and trafficking in transplantation. Trends Immunol. 2007;28:353–359.
- Zhang X, et al. DNA methylation dynamics during ex vivo differentiation and maturation of human dendritic cells. Epigenetics Chromatin. 2014;7:21.
- Pacis A, et al. Bacterial infection remodels the DNA methylation landscape of human dendritic cells. Genome Res. 2015;25:1801–1811.
- Klug M, et al. Active DNA demethylation in human postmitotic cells correlates with activating histone modifications, but not transcription levels. Genome Biol. 2010;11:R63.
- Bullwinkel J, Lüdemann A, Deberry J, Singh PB. Epigenotype switching at the CD14 and CD209 genes during differentiation of human monocytes to dendritic cells. Epigenetics. 2011;6:45–51.
- Frikeche J, et al. Impact of the hypomethylating agent 5-azacytidine on dendritic cells function. Exp Hematol. 2011;39:1056–1063.
- van den Bosch TP, et al. CD16+ monocytes and skewed macrophage polarization toward M2 type hallmark heart transplant acute cellular rejection. Front Immunol. 2017;8:346.
- Wang YY, et al. Macrophage-to-myofibroblast transition contributes to interstitial fibrosis in chronic renal allograft injury. J Am Soc Nephrol. 2017;28:2053–2067.
- Wang X, et al. Epigenetic regulation of macrophage polarization and inflammation by DNA methylation in obesity. JCI Insight. 2016;1:e87748.
- Bakshi C, Vijayvergiya R, Dhawan V. Aberrant DNA methylation of M1-macrophage genes in coronary artery disease. Sci Rep. 2019;9:1429.
- Dekkers KF, et al. Human monocyte-to-macrophage differentiation involves highly localized gain and loss of DNA methylation at transcription factor binding sites. Epigenetics Chromatin. 2019;12:34.
- Li G, Yu M, Weyand CM, Goronzy JJ. Epigenetic regulation of killer immunoglobulin-like receptor expression in T cells. Blood. 2009;114:3422–3430.
- Schenk A, Bloch W, Zimmer P. Natural killer cells—an epigenetic perspective of development and regulation. Int J Mol Sci. 2016;17:326.
- Scapini P, et al. The neutrophil as a cellular source of chemokines. Immunol Rev. 2000;177:195–203.
- Chertov O, Yang D, Howard OM, Oppenheim JJ. Leukocyte granule proteins mobilize innate host defenses and adaptive immune responses. Immunol Rev. 2000;177:68–78.
- Hirayama S, et al. Prevention of neutrophil migration ameliorates rat lung allograft rejection. Mol Med. 2006;12:208–213.
- Jelinek J, et al. Epigenetic control of PRV-1 expression on neutrophils. Exp Hematol. 2007;35:1677–1683.
- Suzuki H, et al. Epigenetic inactivation of SFRP genes allows constitutive WNT signaling in colorectal cancer. Nat Genet. 2004;36:417–422.
- Chen G, et al. Aberrant DNA methylation of mTOR pathway genes promotes inflammatory activation of immune cells in diabetic kidney disease. Kidney Int. 2019;96:409–420.
- Shang D, Han T, Xu X, Liu Y. Decitabine induces G2/M cell cycle arrest by suppressing p38/NF-κB signaling in human renal clear cell carcinoma. Int J Clin Exp Pathol. 2015;8:11140–11148.
- Zhu Z, et al. STAT3 signaling pathway is involved in decitabine induced biological phenotype regulation of acute myeloid leukemia cells. Am J Transl Res. 2015;7:1896–1907.
- Peters F, et al. Interferon-gamma DNA methylation is affected by mycophenolic acid but not by tacrolimus after T-cell activation. Front Immunol. 2017;8:822.
- Kraig E, et al. A randomized control trial to establish the feasibility and safety of rapamycin treatment in an older human cohort: immunological, physical performance, and cognitive effects. Exp Gerontol. 2018;105:53–69.
- Zhu C, et al. DNA methylation modulates allograft survival and acute rejection after renal transplantation by regulating the mTOR pathway. Am J Transplant. 2021;21(2):567–581.
- Wiencke JK, et al. DNA methylation as a pharmacodynamic marker of glucocorticoid response and glioma survival. Nat Commun. 2022;13(1):5537.
- Hsu FM, et al. DNA methylation predicts infection risk in kidney transplant recipients. Life Sci Alliance. 2025;8(7):e202403124. doi:10.26508/lsa.202403124.
- Bai JF, et al. Efficacy and safety of venetoclax and azacitidine for acute myeloid leukemia in China: a real-world single-center study. BMC Cancer. 2025;25(1):990.
- Arora S, et al. Tumor lysis syndrome and infectious complications during treatment with venetoclax combined with azacitidine or decitabine in patients with acute myeloid leukemia. Leuk Res. 2022;117:106844.
- Batra A, et al. Characteristics and survival of secondary acute myeloid leukemia from myelodysplastic syndromes in older adults: a population analysis. Clin Lymphoma Myeloma Leuk. 2025;25(6):e417–e423.
- Bai L, Hao X, Keith J, Feng Y. DNA methylation in regulatory T cell differentiation and function: challenges and opportunities. Biomolecules. 2022;12(9):1282.
- Trinh A, Huang Y, Shao H, et al. Targeting the ADPKD methylome using nanoparticle-mediated combination therapy. APL Bioeng. 2023;7(2):026111.
- Yuan N, Ma Z, Xue Z, et al. DNMT1-targeted macrophages delivering drug-loaded nanoparticles attenuate heart allograft fibrosis via PTPRD-STAT3/6 axis. Cell Death Discov. 2026. doi:10.1038/s41420-026-03295-5.
- Cameron J, Martino P, Nguyen L, Li X. Cutting edge: CRISPR-based transcriptional regulators reveal transcription-dependent establishment of epigenetic memory of Foxp3 in regulatory T cells. J Immunol. 2020;205(11):2953–2958.
- Liu XS, et al. Rescue of fragile X syndrome neurons by DNA methylation editing of the FMR1 gene. Cell. 2018;172:979–992.e6.
- Velut Y, Poulet G, Bersez T, et al. Epigenetic signatures on plasma cell-free DNA to detect kidney allograft rejection in a non-invasive way: development of a 10-plex digital PCR assay. Biomark Res. 2025;13:118.