Este estudio presenta aerogeles recuperables de nanocelulosa/quitosano incrustados con nanopartículas de plata sintetizadas en verde derivadas de la caña de azúcar. El compuesto optimizado muestra una multifuncionalidad equilibrada, proporcionando una robusta actividad antibacteriana, una reducción catalítica eficiente del 4-nitrofenoles y una adsorción mejorada de colorantes y metales pesados con una liberación de plata altamente controlada.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de investigación
Preparación ecológica de aerogeles de nanocelulosa/quitosano/agrícolas derivados de residuos para tratamiento multifuncional de agua
En este artículo
Resumen
Resumen
Los aerogeles de nanocelulosa derivados de residuos ofrecen una vía sostenible para convertir residuos lignocelulósicos en materiales porosos funcionales, pero equilibrar la actividad antibacteriana, el rendimiento catalítico, la capacidad de adsorción y el control de la liberación de Ag sigue siendo un reto. En este estudio, el bagazo de caña de azúcar se utilizó como fuente de biomasa para preparar nanocelulosa derivada de residuos mediante tratamiento alcalino, blanqueamiento con peróxido de hidrógeno, homogeneización a alta presión y sonicación. La nanocelulosa se combinó con quitosano para formar aerogeles porosos mediante congelación y liofilización, seguida de una carga verde in situ de nanopartículas de Ag utilizando extracto de té verde estandarizado como medio reductor. El aerogel optimizado Ag-WNC/CS-A-3 mantuvo alta porosidad, mejora de la estabilidad mecánica y una superficie BET de 66,4 ± 5,2 m²/g. Mostró una fuerte actividad antibacteriana contra Escherichia coli y Staphylococcus aureus, una reducción eficiente de 4-nitrofenoles con una constante aparente de 0,184 ± 0,017 min⁻¹, y una adsorción mejorada hacia azul de metileno y Pb(II), con capacidades de equilibrio de 118,7 ± 7,1 mg/g y 72,4 ± 6,3 mg/g, respectivamente. Aunque una mayor carga de Ag mejoró ligeramente el rendimiento antibacteriano y catalítico, redujo el equilibrio de adsorción y aumentó la liberación de Ag. En conjunto, Ag-WNC/CS-A-3 proporcionó la combinación más equilibrada de integridad estructural, actividad multifuncional, estabilidad en la reutilización y control de liberación de Ag. Este trabajo apoya una estrategia de diseño sostenible para aerogeles biobasados recuperables en aplicaciones antibacterianas, catalíticas y de tratamiento de agua.
Introducción
La conversión de residuos agrícolas en materiales funcionales se ha convertido en una dirección importante en la ciencia sostenible de materiales. El bagazo de caña de azúcar es especialmente atractivo porque se genera en grandes cantidades durante el procesamiento de azúcar y zumo y contiene una alta proporción de celulosa que puede recuperarse para aplicaciones de valor añadido. Trabajos recientes han enfatizado que la caña de azúcar bagaza es una fuente de biomasa de bajo coste y relevante para el medio ambiente, aunque la extracción eficiente de celulosa, la funcionalización y la producción escalable de nanoestructuras siguen siendo desafíos técnicosclave 1. Esto convierte la nanocelulosa derivada del bagazo en una plataforma adecuada para desarrollar materiales porosos que combinan la valorización de residuos con la funcionalidad ambiental.
La nanocelulosa ha recibido cada vez más atención en el tratamiento de agua y aplicaciones ambientales debido a su origen renovable, estructura fibrilar a nanoescala, abundante grupo hidroxilo y alta modificabilidad superficial. Una revisión reciente resumió que los materiales basados en nanocelulosa pueden procesarse en polvos, películas, membranas, hidrogeles, aerogeles y objetos tridimensionales para eliminar tintes, metales pesados, medicamentos, pesticidas, células microbianas y otros contaminantes delagua 2. Entre estos formatos, los aerogeles son especialmente prometedores porque combinan baja densidad, alta porosidad, gran superficie accesible y fácil recuperación tras su uso.
La fabricación de aerogeles de nanocelulosa generalmente implica la preparación de nanocelulosa, la formación de gel, el intercambio de disolventes o congelación directa, y el secado. Estos pasos permiten que las fibrillas nanocelulosas se ensamblen en una red porosatridimensional 3. Estos aerogeles han sido ampliamente explorados para la adsorción de tintes, iones de metales pesados, antibióticos, disolventes orgánicos y mezclas de aceite y agua, ya que sus estructuras porosas abiertas facilitan la transferencia de masa, mientras que sus grupos funcionales superficiales proporcionan sitios de interacción para contaminantes. Sin embargo, los aerogeles solo de nanocelulosa suelen sufrir de baja estabilidad húmeda, resistencia mecánica limitada y multifuncionalidad insuficiente, lo que limita su uso práctico.
Para superar estas limitaciones, los aerogeles compuestos basados en celulosa y quitosano han llamado la atención. El quitosano contiene grupos amino e hidroxilo que pueden interactuar con la celulosa mediante enlaces de hidrógeno y también pueden proporcionar sitios adicionales de unión para iones metálicos y contaminantes orgánicos. Los aerogeles de base biológica derivados de celulosa y quitosano se han descrito como materiales emergentes para el tratamiento de agua, ya que su baja densidad, alta superficie, estructura porosa y química superficial ajustable pueden favorecer la adsorción yreutilización 4. En los aerogeles de nanocelulosa, el quitosano puede actuar no solo como componente de refuerzo estructural, sino también como polímero funcional que mejora la unión a contaminantes y el potencial antibacteriano.
Además de la adsorción, se espera cada vez más que los aerogeles multifuncionales proporcionen funciones catalíticas y antimicrobianas. Esto es especialmente relevante para materiales de tratamiento de agua que pueden enfrentarse tanto a contaminantes químicos como a contaminación microbiana. Las nanopartículas de plata se utilizan ampliamente en materiales funcionales debido a sus propiedades antimicrobianas y catalíticas. Cuando se inmovilizan sobre soportes basados en celulosa, las nanopartículas de Ag pueden recuperarse más fácilmente y pueden mostrar una dispersión mejor en comparación con las nanopartículas sinsoporte 5. Se han reportado aerogeles nano-plata/celulosa sintetizados en verde como catalizadores reciclables para la hidrogenación del nitrofenol, lo que indica que los aerogeles de celulosa pueden servir como portadores robustos para sistemas catalíticos basados enagroalimentación. 6.
Las estrategias de síntesis ecológica también son importantes porque la síntesis convencional de nanopartículas puede implicar agentes reductores o estabilizadores fuertes que reducen la ventaja medioambiental de los materiales basados en biomasa. Los extractos vegetales ricos en polifenoles pueden reducir nanopartículas de Ag⁺ a Ag y también contribuir a la estabilización durante la formación de partículas. El extracto de té verde se ha utilizado para la síntesis de AgNP porque sus compuestos fenólicos pueden actuar como agentes reductores ytapadores 7. Sin embargo, la síntesis basada en extractos también introduce variabilidad por lotes, haciendo necesaria la estandarización de extractos cuando el método pretende ser reproducible.
A pesar de estos avances, persisten varios vacíos. En primer lugar, muchos estudios se centran en una sola función, como la adsorción de colorantes, la eliminación de metales pesados, la actividad antibacteriana o la reducción de 4-nitrofenoles, en lugar de evaluar cómo equilibrarse estas funciones en un único sistema de aerogel recuperable. En segundo lugar, una mayor carga de Ag suele asociarse con una mayor actividad antibacteriana o catalítica, pero un exceso de Ag puede bloquear los poros, reducir la capacidad de adsorción, aumentar la liberación y debilitar el perfil de sostenibilidad del material. Tercero, el rendimiento de adsorción se evalúa frecuentemente en soluciones de un solo contaminante, mientras que los iones coexistentes y matrices de agua más complejas pueden afectar sustancialmente el rendimientopráctico 8. Estos aspectos sugieren que el diseño multifuncional de aerogel debería ir más allá de la máxima actividad y considerar el equilibrio estructura-función.
En comparación con los aerogeles de celulosa/quitosano/agro previamente reportados, el sistema actual se distingue por cuatro características de diseño vinculadas: el andamiaje de celulosa se prepara a partir de residuos de bagazo de caña de azúcar; la etapa de formación de AgNP utiliza extracto de té verde estandarizado en lugar de un lote de extracto vegetal no caracterizado; se comparan tres niveles precursores de Ag para identificar un balance de rendimiento en lugar de una formulación de carga máxima; y la actividad antibacteriana, la catálisis de 4-nitrofenol, la adsorción de colorantes/metales pesados, la regeneración, la tolerancia a la matriz y la liberación de Ag se evalúan conjuntamente. Este diseño basado en la comparación aclara que la novedad radica en el equilibrio integrado estructura-propiedad-rendimiento, más que en la mera combinación de celulosa, quitosano y Agro.
En consecuencia, este estudio desarrolló un aerogel de nanocelulosa (WNC)/quitosano (CS)/nanopartícula de plata (AgNP) derivado de residuos, utilizando bagaza de caña de azúcar como fuente de celulosa y extracto de té verde estandarizado para la carga in situ de AgNP. Los aerogeles fueron evaluados mediante caracterización multimodal, incluyendo microscopía electrónica de transmisión (TEM), microscopía electrónica de barrido con espectroscopía de rayos X dispersiva de energía (SEM/EDS), espectroscopía infrarroja por transformada de Fourier (FTIR), difracción de rayos X (XRD), espectroscopía fotoelectrónica de rayos X (XPS), análisis de superficie de Brunauer-Emmett-Teller (BET), análisis termogravimétrico (TGA) y pruebas mecánicas. El rendimiento funcional se evaluó mediante ensayos antibacterianos basados en UFC contra Escherichia coli y Staphylococcus aureus, reducción catalítica de 4-nitrofenol, adsorción de azul de metileno y Pb(II), pruebas de regeneración, interferencia de iones coexistentes, evaluación simulada de aguas residuales y análisis de liberación de Ag. Este diseño se basa en trabajos recientes que muestran el potencial de aerogeles a base de celulosa y nanocelulosa para la eliminación de contaminantes, al tiempo que aborda la necesidad de evaluación multifuncional del rendimiento y control de liberacionesagrícolas 9.
La hipótesis central era que un nivel intermedio de carga agrícola proporcionaría una formulación más equilibrada que una carga agrícola baja o excesiva. En este diseño, la nanocelulosa proporciona el andamiaje poroso, el quitosano refuerza la estructura y contribuye con los sitios de adsorción, y los AgNP introducen actividad antibacteriana y catalítica. Estudios recientes sobre aerogeles compuestos de Ag a base de celulosa han demostrado que la incorporación de Ag puede mejorar las funciones antimicrobianas y catalíticas, pero la matriz de soporte y el comportamiento de liberación siguen siendo cruciales para un rendimientopráctico 10. Por ello, el presente estudio compara tres niveles de carga de Ag para identificar la formulación que mejor equilibra la porosidad, la estabilidad mecánica, la actividad antibacteriana, la eficiencia catalítica, la capacidad de adsorción, la reutilización y el control de la liberación de Ag.
La importancia más amplia de este trabajo radica en la integración de la valoración de residuos y el diseño multifuncional de materiales de tratamiento de agua. Revisiones recientes sobre aerogeles a base de celulosa y aerogeles a base de biomasa han destacado su potencial en adsorción, catálisis, separación de aceite y agua, aislamiento y aplicaciones biomédicas, al tiempo que subrayan la necesidad de una preparación más ecológica, una mejor escalabilidad, estabilidad en la regeneración y seguridadmedioambiental 11,12. Al vincular la preparación de nanocelulosa derivada de residuos con el refuerzo de quitosano, la carga de AgNP verde y la evaluación del rendimiento multimodal, este estudio proporciona un marco práctico para desarrollar aerogeles bio-baseados recuperables para aplicaciones antibacterianas, catalíticas y de adsorción.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Materiales y diseño experimental
El bagazo de caña de azúcar se utilizó como fuente de residuos lignocelulósicos para la preparación de nanocelulosa. El bagazo fresco se lavaba con agua del grifo y agua desionizada, se secaba a 60 °C durante 24 horas, se cortaba en fragmentos de 1–2 cm, se molía y se pasaba por un tamiz de 40 mallas. El polvo seco se almacenaba en bolsas de polietileno selladas con gel de sílice a temperatura ambiente y se utilizaba en un plazo de 1 mes. Todos los reactivos, materiales y equipos utilizados en este estudio están listados en el archivo de Tabla de Materiales .
Salvo que se especifique lo contrario, todos los productos químicos eran de grado analítico y se usaban según la recibencia. Se utilizaron hidróxido de sodio, peróxido de hidrógeno, ácido acético, nitrato de plata, borohidruro de sodio, 4-nitrofenol, azul de metileno, nitrato de plomo, ácido clorhídrico, ácido nítrico, cloruro de sodio, cloruro de calcio, cloruro de magnesio, etanol, reactivo de folin-ciocalteu, carbonato sódico y ácido gálico para pretratamiento, carga de agroalimentación, ensayos catalíticos, adsorción, regeneración y calibración analítica. El nitrato de plata (reactivo ACS, ≥99,0%), el borohidruro de sodio (≥98,0%), el reactivo de Folin-Ciocalteu (1,9–2,1 N) y las especificaciones estándar del ácido gálico están listados en la Tabla de Materiales. Se utilizó quitosano con un grado de desacetilación del 85%–90% como biopolímero secundario. Las hojas de té verde se utilizaron para preparar el extracto reductor acuoso para la formación de nanopartículas de Ag, ya que los polifenoles del té pueden actuar como agentes reductores y estabilizadores durante la síntesis deAgNP 13. El flujo de trabajo general incluyó extracción de celulosa, preparación de nanocelulosa, fabricación de aerogeles, carga de AgNP, caracterización estructural y pruebas funcionales, como se muestra en la Figura 1. Las composiciones de muestra y los parámetros de preparación se enumeran en la Tabla 1.
El bagazo de caña de azúcar se pretrataba mediante lavado, secado, molienda, tratamiento alcalino y blanqueamiento con peróxido de hidrógeno para obtener pulpa rica en celulosa. La pulpa se convertía en nanocelulosa derivada de residuos mediante homogeneización y sonicación a alta presión, y luego se combinaba con quitosano para fabricar aerogeles de nanocelulosa/quitosano mediante congelación y liofilización. Las nanopartículas agrícolas se cargaron in situ utilizando AgNO₃ y extracto de té verde estandarizado como medio reductor. Los aerogeles resultantes fueron evaluados mediante caracterizaciones estructurales, químicas, térmicas y mecánicas multimodales, seguidas de evaluaciones antibacterianas, catalíticas, de adsorción, regeneración y liberación de Ag. Ag-WNC/CS-A-3 fue seleccionada como la formulación optimizada de aerogel multifuncional.
Preparación de pulpa rica en celulosa
El polvo de bagazo seco se trató con NaOH al 4% en peso a una proporción sólido-líquido de 1:20 g/mL. La mezcla se calentó a 80 °C durante 3 horas bajo una agitación a 500 rpm. Las fibras tratadas se filtraban y lavaban con agua desionizada hasta que el filtrado alcanzaba pH 7,0 ± 0,2, y luego se secaban a 60 °C durante 12 horas.
Las fibras tratadas con álcalis se blanquearon con un 3% de H₂O₂ en peso a pH 11,0 ± 0,2 y 80 °C durante 2 horas. El proceso de blanqueamiento se repitió dos veces. La pulpa rica en celulosa obtenida se lavó hasta un pH neutro y se almacenó en agua desionizada a 4 °C durante no más de 7 días. Se determinaron los contenidos de celulosa, hemicelulosa, lignina y ceniza mediante análisis composicional gravimétrico para confirmar la eliminación de componentes nocelulósicos 14.
El rendimiento de la pasta se calculaba como:
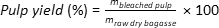 (1)
Preparación de nanocelulosa derivada de residuos
La pulpa húmeda de celulosa equivalente a 5,0 g de masa seca se dispersó en 500 mL de agua desionizada y se prehomogeneizó a 10.000 rpm durante 10 minutos. La suspensión se procesó entonces mediante homogeneización a alta presión: dos pasadas a 300 bar, tres a 600 bar y cinco a 900 bar. La temperatura de salida se mantenía por debajo de 35 °C mediante un sistema de circulación de agua helada.
La suspensión homogeneizada se sonificó a 400 W durante 10 minutos en modo pulso, con 3 s encendidos y 3 s apagados. La nave se mantenía en un baño de hielo durante la sonicación. La suspensión final se diluyó hasta un 1,0% en peso y se almacenó a 4 °C. Se descartaron las suspensiones que mostraran sedimentación visible o separación de fases tras 24 horas. La preparación de nanocelulosa solo se aceptó cuando el diámetro medio de la fibra TEM estaba por debajo de 50 nm y el potencial zeta absoluto superaba los 25 mV.
El rendimiento de la nanocelulosa se calculaba como:
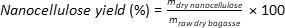 (2)
Preparación y estandarización del extracto de té verde
Se añadió té verde en polvo, 5,0 g, a 100 mL de agua desionizada y se calentó a 80 °C durante 30 minutos. El extracto se enfriaba, se filtraba a través de papel filtro Whatman No. 1, se centrifugaba a aproximadamente 7.500 × g durante 10 minutos (equivalente a unas 8.000 rpm para un radio de rotor de 10,5 cm), se filtraba a través de una membrana de 0,45 μm y se almacenaba a 4 °C durante no más de 48 horas.
El contenido fenólico total se midió mediante el método de Folin-Ciocalteu. En resumen, se mezclaron 0,5 mL de extracto diluido con 2,5 mL de reactivo Folin-Ciocalteu diluido y 2,0 mL de carbonato sódico al 7,5% en wt. Tras la incubación en la oscuridad durante 30 minutos, la absorbancia se midió en 765 nm. El ácido galo se utilizaba como estándar. Solo se utilizaron lotes extractos con contenido fenólico total dentro del ±10% de la media del lote para la reducción de AgNP.
Fabricación de aerogeles de nanocelulosa/quitosano
El quitosano se disolvió en ácido acético al 1,0 vol% para preparar una solución al 1,0% en peso y se removió durante la noche. La solución se filtraba a través de una malla de nylon de 100 μm antes de su uso.
Para la preparación de WNC/CS-A, se mezclaron 80 mL de suspensión de nanocelulosa al 1,0% en peso con 20 mL de solución de quitosano al 1,0% en peso a 600 rpm. El pH se ajustó a 5,5 ± 0,2 usando 0,1 M NaOH a una tasa inferior a 0,5 mL/min. La mezcla se descartaba si se detectaba floculación o separación de fases en un plazo de 30 minutos.
Se vertió un volumen fijo de 5,0 mL de dispersión en moldes cilíndricos de polipropileno con un diámetro interior de 20 mm y una altura de 20 mm. Las muestras se congelaron a -80 °C durante 12 horas y se liofilizaron a -55 °C durante 48 horas bajo una presión de cámara inferior a 20 Pa. Se utilizó liofilización para preservar la red porosa de nanocelulosa durante la formaciónde aerogel 15. WNC-A se preparó usando el mismo procedimiento sin quitosano. El aerogel seco solo se aceptaba cuando mantenía una forma monolítica y mostraba una contracción en altura inferior al 20%.
Carga verde in situ de nanopartículas de Ag
Los monolitos secos de WNC/CS-A se sumergieron en 30 mL de solución de AgNO₃ a 1, 3 o 5 mM durante 6 horas en la oscuridad. Los aerogeles se transfirieron luego a 30 mL de extracto estandarizado de té verde y reaccionaron a 50 °C durante 4 horas en la oscuridad. Tras la reducción, las muestras se lavaron cinco veces con agua desionizada, se congelaron a -80 °C durante 6 horas y se liofilizaron a -55 °C durante 36 horas. Las muestras finales se codificaron como Ag-WNC/CS-A-1, Ag-WNC/CS-A-3 y Ag-WNC/CS-A-5. La inmovilización de Ag en aerogeles de celulosa mejora la recuperación del catalizador y reduce la pérdida de nanopartículas en comparación con los sistemas de AgNPno soportados 16.
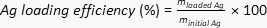
La carga de agro se cuantificó mediante espectroscopía de emisión plasmática acoplada inductivamente (ICP-OES). Aproximadamente 20 mg de aerogel cargado de Ag se digerieron en ácido nítrico diluido a 80 °C, se diluyeron a 50 mL y se analizaron usando una curva de calibración Ag de 0,01–5,0 mg/L. La eficiencia de carga Ag se calculó como:
 (3)
Los indicadores de proceso ecológico utilizados para el rendimiento, uso de reactivos, carga agrícola, liberación agrícola y evaluación de reutilización se resumen en la Tabla 2.
Densidad, porosidad, captación de agua y estabilidad dimensional
La densidad de aerogel se calculó a partir de la masa seca y el volumen geométrico. Las muestras se secaron a 60 °C durante 6 horas, se enfriaron en un desecador y se midieron con un calibrador digital en tres posiciones.
 (4)
Se estimó la porosidad como:
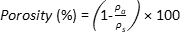 (5)
donde ρs se tomó como 1,50 g/cm 3 para sólidos a base de celulosa.
La captación de agua se medía sumergiendo aerogeles secos en agua desionizada durante 24 horas. Las muestras se secaron durante 10 segundos y se pesaron inmediatamente.
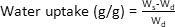 (6)
donde Ws yW d son los pesos de los aerosoles húmedos y secos. La estabilidad dimensional se evaluó comparando altura y diámetro antes y después de la inmersión. Se analizaron al menos cinco monolitos por grupo.
Caracterización morfológica y de estructura porosa
La morfología de la nanocelulosa fue observada por TEM. Se colocó una suspensión de 0,005% en peso sobre una rejilla de cobre recubierta de carbono, teñida con ácido fosfotungstico al 1% en peso durante 60 s, secada e imagada a 80–120 kV. Se midieron al menos 100 fibras de tres suspensiones independientes usando la versión 1.54 de ImageJ.
La morfología de aerogel fue observada por el SEM. Las muestras se fracturaron en nitrógeno líquido, se montaron sobre muñones de aluminio, se recubrieron con oro por pulverización durante 60 segundos y se tomaron imágenes a 5–10 kV. Se registraron al menos cinco campos por muestra. Se realizó un mapeo EDS para determinar la distribución de Ag, C, O y N.
Se realizó un análisis de adsorción y desorción de nitrógeno a 77 K. Las muestras se desgasificaron a 60 °C durante 12 horas antes del análisis. La superficie de BET y la distribución del tamaño de los poros de Barrett-Joyner-Halenda (BJH) se calcularon porque la accesibilidad de los poros afecta directamente a la adsorción y al rendimiento catalítico en aerogeles decelulosa 17.
ANÁLISIS FTIR, XRD, XPS y TGA
Se recogieron espectros FTIR en modo ATR de 4000 cm-1 a 500 cm-1 con una resolución de 4 cm-1 con 32 escaneos por muestra. Los espectros se corrigieron según la línea base y se normalizaron a la banda de celulosa C-O-C cerca de 1050 cm-1. La FTIR se utilizó para evaluar grupos funcionales relacionados con celulosa y quitosana; La formación agrícola fue confirmada por XRD, XPS, EDS e ICP-OES.
La XRD se realizó utilizando radiación Cu K-alfa a 40 kV y 40 mA. Las muestras se escanearon de 5° a 80° a 5°/min. El índice de cristalinidad de la celulosa se calculó mediante el método Segal. La Ag metálica cristalina solo se asignaba cuando se detectaban picos de difracción cerca de 38,1°, 44,3° y 64,4°, y la formación de Ag se interpretaba junto con XPS, mapeo EDS e ICP-OES en lugar de solo a partir de la XRD.
El XPS se utilizaba para determinar la composición elemental de la superficie. Se registraron espectros de encuesta desde 0 eV hasta 1200 eV, y se recogieron espectros de alta resolución para C 1, O 1, N 1 y Ag 3d. Las energías de enlace se calibraron a C1s a 284,8 eV. El ajuste de picos se realizó usando la versión 2.3.25 de CasaXPS. Se utilizó el ajuste Ag 3d como evidencia de apoyo para especies de agropeces de superficie; como no se incluyó el análisis de parámetros de Barrino, las contribuciones relativas de las especies de Ag0 metálico y Ag oxidadas se interpretaron con cautela.
La TGA se realizó bajo nitrógeno desde 30 °C hasta 700 °C a 10 °C/min. Se usaron aproximadamente entre 5 y 8 mg de muestra seca en cada prueba. Se registraron la temperatura de inicio de degradación, la temperatura máxima de degradación y la masa residual a 700 °C.
Ensayos mecánicos
Las pruebas de compresión se realizaron utilizando una máquina universal equipada con una celda de carga de 100 N. Muestras cilíndricas de 20 mm de diámetro y 20 mm de altura se comprimieron hasta un 50% de deformación a 2 mm/min. Se calcularon esfuerzos de compresión al 50% de deformación y módulo de Young por debajo del 10%.
Se realizó compresión cíclica durante cinco ciclos de carga-descarga con un 50% de deformación. La recuperación de la forma se calculaba a partir de la altura recuperada tras cada ciclo. Se analizaron al menos cinco especímenes por grupo. Se excluyeron muestras con deslizamiento, desgarro de borde antes del 20% de deformación o defectos visibles. Se utilizaron pruebas mecánicas para evaluar la estabilidad de manejo durante la inmersión, recuperación yreutilización 18.
Ensayo antibacteriano
Se evaluó la actividad antibacteriana frente a Escherichia coli y Staphylococcus aureus. Las bacterias se cultivaron en caldo Luria-Bertani (LB) a 37 °C durante la noche y se diluyeron a aproximadamente 1 × 10⁶ UFC/mL. La concentración se verificó mediante el recuento de placas.
Los discos de aerogel de 10 mm de diámetro y 3 mm de grosor fueron esterilizados por irradiación UV durante 30 minutos en cada lado. La esterilidad se confirmó incubando aerogeles tratados en caldo LB a 37 °C durante 24 horas.
Para ensayos de eliminación de contacto, se incubaron discos aerogel estériles en 2 mL de suspensión bacteriana a 37 °C durante 4 horas, agitando a 120 rpm. La suspensión se diluía en serie, se recubría en lagar LB y se incubaba a 37 °C durante 24 horas. La reducción bacteriana se calculó como:
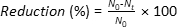 (7)
Los controles incluyeron solo PBS, disco de papel filtro estéril, WNC-A, WNC/CS-A, solución de AgNO₃ con concentración de Ag equivalente a la liberación medida de Ag-WNC/CS-A-3, y un disco antibiótico comercial.
Para los ensayos de zonas de inhibición, se colocaron discos de aerogel sobre placas de agar distribuidas con 100 μL de suspensión bacteriana. Las placas se incubaron a 37 °C durante 24 horas y se midieron los diámetros de las zonas de inhibición. Cada ensayo utilizaba tres lotes independientes de aerogel con triplicados técnicos. Se utilizaron tanto ensayos de eliminación por contacto como de zona de inhibición porque el contacto superficial y las especies Ag liberadas pueden contribuir de forma diferente a la actividadantibacteriana 19.
Reducción catalítica del 4-nitrofenol
La actividad catalítica se evaluó mediante la reducción de 4-nitrofenol a 4-aminofenol. Se mezcló una solución de 4-nitrofenoles de 0,10 mM con NaBH₄ recién preparado para obtener una concentración final de NaBH₄ de 10 mM. NaBH₄ se utilizó en menos de 30 minutos después de la preparación. La reacción estaba protegida de la luz directa.
Se añadió una muestra de aerogel de 10,0 mg ± 0,5 mg a 10 mL de solución de reacción a temperatura ambiente. A intervalos de 1 minuto, se midieron 1 mL de alícuotas mediante espectroscopía UV-Vis desde 250 nm hasta 500 nm y se devolvieron al recipiente de reacción. La absorbancia a 400 nm se utilizaba para monitorizar la conversión.
Los controles incluyeron una reacción sin aerogel, WNC-A, WNC/CS-A y un control de adsorción paralela sin NaBH4 para distinguir la reducción catalítica de la adsorción de 4-nitrofenol. El control de adsorción sin NaBH4 se trató como un blank de eliminación física; solo la disminución adicional en el sistema que contiene NaBH4 se interpretó como conversión catalítica. La constante de tasa pseudo-de primer orden se calculó como:

La conversión se calculó como:
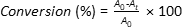 (8)
El ensayo de reducción de 4-nitrofenoles fue seleccionado porque es una reacción estándar trazable por UV-Vis para evaluar catalizadores de Agapoyados 20.
Reutilización catalítica
Ag-WNC/CS-A-3 se reutilizó durante cinco ciclos catalíticos. Tras cada ciclo, se retiraba el aerogel, se lavaba tres veces con agua desionizada, se sumergía en agua desionizada durante 10 minutos y se liofilizaba a −55 °C durante 12 horas. La conversión a los 15 minutos y la app de k se registraron para cada ciclo.
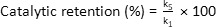 (9)
Tras cinco ciclos, el aerogel utilizado fue analizado por SEM e ICP-OES para evaluar la retención estructural y la pérdida de Ag.
Adsorción azul de metileno
El azul de metileno se utilizó como tinte catiónico modelo. Se añadió aerogel seco, 20,0 mg ± 0,5 mg, a 50 mL de solución de 50 mg/L MB a pH 7,0 ± 0,2. La mezcla se agitaba a 150 rpm y a 25 ± 1 °C.
A 5, 10, 20, 30, 60, 90, 120 y 180 minutos, se recogieron 1 mL de alicotas que se filtraron a través de una membrana de 0,22 μm y se midieron a 664 nm. La concentración de MB se calculó mediante una curva de calibración de 1 a 50 mg/L con R2 ≥ 0,995.
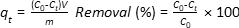 (10)
Los datos cinéticos se ajustaron utilizando modelos pseudo-de primer y pseudo-segundo orden. La selección del modelo consideró R2, la concordancia entre q_e calculada y experimental, y la distribución residual. MB fue seleccionado porque los aerogeles de nanocelulosa se evalúan comúnmente para la eliminación de colorantes mediante interacción electrostática, enlaces de hidrógeno y difusión de redporosa 21.
Adsorción Pb(II)
La adsorción de Pb(II) se probó utilizando solución de nitrato de plomo. Se diluyó una solución de 1000 mg/L antes de su uso. Se añadió aerogel seco, 20,0 mg ± 0,5 mg, a 50 mL de solución de 50 mg/L de Pb(II) a pH 5,5 ± 0,2. La mezcla se agitó a 150 rpm y 25 °C ± 1 °C durante 180 minutos.
Las alicuotas fueron filtradas a través de una membrana de 0,22 μm, acidificadas con ácido nítrico al 1 vol% y analizadas por ICP-OES. Los controles en blanco sin aerogel se ejecutaron al mismo pH inicial que las muestras de adsorción, y se incluyeron controles sin Pb(II) para comprobar las señales de fondo.
Para el análisis isotérmico, se analizaron concentraciones de Pb(II) de 10, 25, 50, 75, 100 y 150 mg/L durante 24 horas. Se utilizaron los modelos de Langmuir y Freundlich para el ajuste de equilibrio. Pb(II) se utilizó para evaluar la unión de grupos que contienen oxígeno y nitrógeno dentro de la red deaerogeles 22. Dado que el riesgo de especiación y precipitación de Pb(II) son sensibles al pH y al tiempo de contacto, Pb(II) se interpretó principalmente a través de datos de punto final y equilibrio/isotermia controlados por pH; Por tanto, los parámetros del modelo cinético se reportan solo para MB.
pH, iones coexistentes y efectos de la matriz de agua
El efecto del pH se probó en pH 3,0, 5,0, 7,0 y 9,0 para MB, y en pH 3,0, 4,5, 5,5 y 6,5 para Pb(II). La adsorción de Pb(II) no se probó en condiciones alcalinas para evitar precipitaciones. Se registraron el pH inicial y final, y se repitieron las pruebas de adsorción cuando la deriva del pH superaba 0,5 unidades. Se utilizaron controles en blanco con el mismo pH sin aerogel para distinguir la adsorción de aerogel de la pérdida o precipitación de Pb(II) dependiente del pH.
El efecto de los iones coexistentes se evaluó añadiendo 10 mM de NaCl, 5 mM de CaCl₂ o 5 mM de MgCl₂. También se probó una condición de iones mixtos que contenía las tres sales. Las aguas residuales simuladas contenían 10 mM de NaCl, 2 mM de CaCl₂, 2 mM de MgCl₂ y 5 mg/L de ácido húmico. El pH se ajustó a 7,0 ± 0,2 para MB y 5,5 ± 0,2 para Pb(II). Estas pruebas se incluyeron para evaluar el rendimiento de adsorción bajo matrices de agua máscomplejas 23.
Regeneración por adsorción
Ag-WNC/CS-A-3 se regeneró durante cinco ciclos de adsorción. Para MB, los aerogeles cargados se sumergieron en una solución de etanol/agua de 30 mL a 50:50 v/v durante 2 horas. Para Pb(II), los aerogeles cargados se sumergieron en 30 mL de 0,05 M HCl durante 1 hora y se lavaron a pH 6,5–7,0. Tras cada paso de regeneración, las muestras se secaron liofilizadas a -55 °C durante 12 horas.
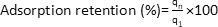 (11)
Se registró masa seca en aerogel antes y después de cada ciclo. Las muestras con colapso visible, fragmentación o pérdida de masa seca superior al 15% se clasificaron como estructuralmente falladas.
Liberación agrícola
La liberación de Ag se probó sumergiendo 20,0 ± 0,5 mg de aerogel cargado en Ag en 50 mL de agua desionizada, solución de NaCl al 0,9% en peso o un tampón de acetato de pH 5,5 a 25 ± 1 °C. A las 24 horas y 72 horas, se recogieron 2 mL de alicotas que se acidificaron con ácido nítrico al 1 vol% y se analizaron mediante ICP-OES. El volumen muestreado fue reemplazado por medio fresco.
La liberación de Agro se informó en μg/L y como porcentaje del total de Agro cargado:
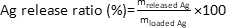 (12)
Este ensayo se utilizó para evaluar si el aumento de la carga de Ag causaba una lixiviación innecesaria de Ag, manteniendo al mismo tiempo un rendimiento antibacteriano y catalítico24.
Software y procesamiento de datos
Las imágenes SEM y TEM se analizaron usando la versión 1.54 de ImageJ. Se procesaron espectros FTIR, patrones XRD, curvas cinéticas UV–Vis, cinética de adsorción e isotermas usando OriginPro 2024. Los espectros XPS se instalaron usando la versión 2.3.25 de CasaXPS. El análisis estadístico y la preparación de grafos se realizaron utilizando GraphPad Prism 10.
Para el ajuste por adsorción, los modelos no se seleccionaron únicamente porR2 . También se consideró la concordancia entre la capacidad de adsorción experimental y calculada, la distribución residual y la plausibilidad física delos parámetros 25.
Control de calidad y análisis estadístico
Todos los experimentos se realizaron utilizando aerogeles de al menos tres lotes de fabricación independientes. Las pruebas físicas y mecánicas utilizaron cinco especímenes por grupo. Los ensayos antibacterianos, catalíticos, de adsorción, regeneración y de liberación de Ag utilizaron tres lotes independientes con triplicados técnicos cuando procedía.
Los lotes de aerogel solo se aceptaron cuando la variación de densidad seca dentro del mismo grupo era inferior al 15%. Se aceptaron placas antibacterianas cuando el número de colonias estaba dentro de 30–300 UFC. Se repitieron pruebas catalíticas cuando la absorbancia inicial a 400 nm varió más del 10% respecto a la media del lote. Las pruebas de adsorción se repitieron cuando la deriva del pH superaba 0,5 unidades. Las curvas de calibración ICP-OES y UV–Vis requerían R2 ≥ 0,995.
Los datos se presentan como media ± desviación estándar. La normalidad se evaluó mediante la prueba de Shapiro–Wilk. Los datos normalmente distribuidos se analizaron mediante ANOVA unidireccional seguida de la prueba post hoc de Tukey. Los datos no normales fueron analizados mediante la prueba de Kruskal-Wallis seguida por la prueba de comparación múltiple de Dunn. Se consideró estadísticamente significativo un valor p inferior a 0,05. No se eliminó ningún caso atípico salvo que existiera una razón técnica documentada.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Recuperación de pulpa rica en celulosa y preparación de nanocelulosa derivada de residuos
El proceso de pretratamiento convertía efectivamente el bagazo de caña de azúcar en pulpa rica en celulosa. Tras el tratamiento alcalino y el blanqueamiento con peróxido de hidrógeno, la biomasa cambió de polvo fibroso marrón a una pulpa pálida rica en celulosa, lo que indica la eliminación progresiva de fracciones ricas en lignina y hemicelulósicas. El c...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Este estudio demuestra que la nanocelulosa derivada de residuos puede servir como una plataforma estructuralmente viable para construir aerogeles multifuncionales con funciones antibacterianas, catalíticas y de adsorción. El valor de este diseño no reside solo en convertir la bagaza de caña de azúcar en un material poroso, sino también en utilizar la red de nanocelulosa como portadora para el refuerzo con quitosano y la inmovilización con AgNP verde. Revisiones recientes han enfatizado q...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores no tienen nada que revelar.
Agradecimientos
El autor agradece mucho a la Escuela de Química e Ingeniería Química de la Universidad de Southampton por proporcionar el entorno académico, las instalaciones de laboratorio esenciales y los recursos analíticos necesarios para llevar a cabo esta investigación. Se extiende un agradecimiento especial al personal de soporte técnico por su invaluable ayuda con los instrumentos de caracterización multimodales, que fueron fundamentales para la evaluación estructural y química de los aerogeles compuestos. Esta investigación, destinada a promover la valorización sostenible de residuos agrícolas y el diseño de materiales ambientales verdes, se llevó a cabo de forma independiente. Esta investigación no recibió financiación externa.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 100 µm nylon mesh | Proveedor comercial de laboratorio | Utilizado para filtrar la solución de quitosano antes de la fabricación de aerogel. | |
| Ácido acético | Sigma-Aldrich | 695092 | |
| Disco antibiótico control positivo | Thermo Fisher | https://www.thermofisher.com/search/browse/category/us/en/90222069 | Seleccione de acuerdo con la cepa bacteriana y el estándar de prueba antibacteriana local. |
| Área superficial BET y porosidad | Micromeritics ASAP 2460 | ASAP 2460 | Micromeritics describe el ASAP 2460 como un analizador de área superficial y porosimetría con puertos de alto rendimiento ampliables. |
| Cloruro de calcio | Sigma-Aldrich | 946664 | Reporte el estado de hidrato de acuerdo con el reactivo comprado. |
| Rejillas TEM de cobre recubiertas con carbono | Ted Pella | https://www.tedpella.com/grids_html/ | Use la especificación de rejilla real en la tabla final. |
| Referencia de versión de CasaXPS | CasaXPS 2.3.25 o versión instalada actual | https://casaxps.com/ | |
| Quitosano | Sigma-Aldrich | 448869 | |
| Moldes cilíndricos de polipropileno | Proveedor comercial de laboratorio | Utilizado para el moldeo de monolitos de aerogel. | |
| Análisis de datos y trazado | OriginPro 2024 | ||
| Escherichia coli | ATCC | ATCC 25922 | |
| Etanol | Sigma-Aldrich | 459844 | |
| Reactivo Folin–Ciocalteu | Sigma-Aldrich | F9252 | |
| Secador de congelación | Labconco FreeZone | https://www.labconco.com/category/freeze-dry-evaporation/freeze-dry-systems | |
| FTIR | Thermo Scientific Nicolet iS50 | 912A0760 | Espectrómetro FTIR o equivalente |
| Ácido gálico | Sigma-Aldrich | G7384 | Utilizar como estándar de calibración para el ensayo de Folin–Ciocalteu; la fuente del producto debe verificarse contra el registro de compra real del laboratorio. |
| Hojas de té verde | Proveedor local | Proveedor local | Utilice el registro de lote, la marca, la fecha de recolección/compra y la estandarización fenólica total en lugar de solo una página web comercial. |
| Ácido clorhídrico | Sigma-Aldrich | 258148 | |
| Peróxido de hidrógeno | Sigma-Aldrich | 386790 | |
| ICP-OES | Agilent 5110 | 5110 | PerkinElmer Avio 500 / equivalente |
| Análisis de imágenes | ImageJ 1.54 | La versión de ImageJ/Fiji debe reportarse de acuerdo con el paquete de software real instalado en el laboratorio. | |
| Caldo LB y agar LB | Thermo Fisher | 10855001 | Utilice el proveedor y número de catálogo real del inventario del laboratorio de microbiología. |
| Nitrato de plomo | Sigma-Aldrich | NIST928 | |
| Cloruro de magnesio | Sigma-Aldrich | M8266 | Reporte el estado de hidrato de acuerdo con el reactivo comprado. |
| Azul de metileno | Sigma-Aldrich | M9140 | |
| Ácido nítrico | Sigma-Aldrich | 438073 | Utilice grado de traza si está disponible para flujos de trabajo ICP-OES. |
| PBS | Thermofisher Scientific | https://www.thermofisher.com/order/catalog/product/10010023 | Utilizado como medio de control/dilución para ensayos antibacterianos. |
| Organismo QC E. coli listo para usar | Thermo Fisher Culti-Loops | Núm. de cat. R4607050 | Formato alternativo para ATCC 25922 |
| SEM | Hitachi SU8010 / ZEISS Sigma / equivalente | https://www.hitachi-hightech.com/global/en/products/microscopes/sem-tem-stem/sem/ | |
| Nitrato de plata | Sigma-Aldrich | 209139 | |
| Borohidruro de sodio | Sigma-Aldrich | 452882 | Sigma-Aldrich lista el borohidruro de sodio 452882 como polvo, ≥98.0%. |
| Carbonato de sodio | Sigma-Aldrich | 223530 | |
| Cloruro de sodio | Sigma-Aldrich | S9888 | |
| Hidróxido de sodio | Sigma-Aldrich | 221465 | |
| Staphylococcus aureus | ATCC | ATCC 25923 | ATCC identifica S. aureus 25923 como una cepa de control de calidad utilizada para la difusión de discos CLSI y pruebas de medios. |
| Prism 10 | GraphPad | Versión 10 | Análisis estadístico |
| Discos de papel filtro estéril | Whatman | Utilizado para controles de difusión en disco y comparación de discos de aerogel. | |
| Bagazo de caña de azúcar | Proveedor local | Fuente local de procesamiento de jugo | Utilice el registro de recolección en lugar de la página web del proveedor; reporte ubicación, fecha, método de secado y condición de almacenamiento. |
| Filtros de jeringuilla | Millipore | https://www.merckmillipore.com/US/en/products/filtration/laboratory-syringe-filters/syringe-filters | Haga coincidir el material de la membrana con el sistema de solventes y el registro de compra real. |
| TEM | JEOL JEM-2100 | JEM-2100 | |
| TGA | TA Instruments Q500 | Q500 | |
| Máquina de prueba universal | Instron 5943 | 5943 | |
| Espectroscopía UV–Vis | Shimadzu | UV-2600i Plus | |
| Procesamiento de datos XPS | CasaXPS | https://casaxps.com/ | |
| XRD | Bruker D8 Advance | https://www.bruker.com/en/products-and-solutions/diffractometers-and-x-ray-microscopes/x-ray-diffractometers.html | Rigaku SmartLab / equivalente |
Referencias
- Hiranobe CT, Gomes AS, Friol F, Cabrera FC. Sugarcane bagasse: Challenges and opportunities for waste recycling. Clean Technol. 2024;6(2):662-699.
- Abdelhamid HN. Nanocellulose-based materials for water pollutant removal. Int J Mol Sci. 2024;25(15):8529.
- Zhao J, et al. Preparation of nanocellulose-based aerogel and its research progress in wastewater treatment. Molecules. 2023;28(8):3541.
- Boccia AC, Pulvirenti A, Garcia-Gonzalez CA, Grisi F, Neagu M. Bio-based aerogels for the removal of heavy metal ions and oils from water: Novel solutions for environmental remediation. Gels. 2024;10(1):32.
- Mohammed KSA, Atlabachew M, Abdu B, Desalew AA. A nanocellulose from sugarcane bagasse as a template for controlled synthesis and antibacterial activity of zinc oxide nanoparticles. Sci Rep. 2024;14:29462.
- Ho TG, Truong DP, Nguyen HB. Green synthesized nano-silver/cellulose aerogel as a robust, active, and recyclable catalyst toward nitrophenol hydrogenation. Chem Eng J. 2023;471:144604.
- Widatalla HA, Yassin LF, Alrasheid AA. Green synthesis of silver nanoparticles using green tea leaf extract: Characterization, antimicrobial activity, and catalytic application. Molecules. 2022;27(16):5156.
- Rukaramato R, Babatunde DD, Madanhire T, Mketo N, Magwa N. Nanocellulose-based materials for the removal of metal ions, pharmaceuticals, pesticides, dyes, and other pollutants from aqueous environments: A review. J Ind Eng Chem. 2025;150:265-299.
- Yu K, Yang L, Zhang S, Zhang N. Nanocellulose-based aerogels for the adsorption and removal of heavy-metal ion pollutants from wastewater. Mater Today Commun. 2025;43:111744.
- Zeng J, Wang Y, Chen L. Enhancing mechanical and antimicrobial properties of cellulose-based silver nanoparticle composite aerogels. Molecules. 2024;29(9):2065.
- Stark FW, et al. Cellulose-based aerogels for environmentally sustainable applications: A review of the production, modification, and sorption of environmental contaminants. Polymers. 2025;17(2):236.
- Yang X, Miao W, Sun X, Pan YT. Recent advances in sustainable biomass-based aerogels: A review. RSC Sustain. 2025;3:4298.
- Lunardi VBS, et al. Synthesis of cellulose hydrogel by utilizing agricultural waste as a green adsorbent for metal removal. Ind Crops Prod. 2024;209:117990.
- Nguyen VT, et al. Nanocellulose and graphene oxide aerogels for adsorption and removal of methylene blue from an aqueous environment. ACS Omega. 2022;7(1):1003-1013.
- El Allaoui B, et al. Silver nanoparticle-decorated cellulose beads: Eco-friendly catalysts for efficient 4-nitrophenol reduction and antibacterial performance. Int J Biol Macromol. 2024;274:133078.
- Xiao WD, Xiao LP, Xiao WZ. The new identity of cellulose pulp: A green silver nanoparticles support for highly efficient catalytic hydrogenation of 4-nitrophenol. J Clean Prod. 2022;355:131833.
- Nagendran V, et al. Challenges and advances in nanocellulose-based adsorbents for dye-contaminated wastewater treatment. Discov Appl Sci. 2024;6:824.
- Croitoru AM, et al. Nanostructured aerogels for water decontamination: Advances, challenges, and future perspectives. Nanomaterials. 2025;15(12):901.
- Ho TG, Nguyen HM, Nguyen TT. Biopolymer-reinforced cellulose aerogels supporting green-synthesized silver nanoparticles for robust antibacterial and catalytic applications. Int J Biol Macromol. 2025;334:149055.
- Shiri M, Hosseinzadeh M, Shiri S, Javanshir S. Adsorbent based on MOF-5/cellulose aerogel composite for adsorption of organic dyes from wastewater. Sci Rep. 2024;14:15134.
- Mi Z, et al. Constructing carboxylated cellulose nanofibers/chitosan composite aerogels for dye and heavy-metal adsorption. Int J Biol Macromol. 2025;315:144602.
- Yang Y, Li X, Wan C. A comprehensive review of cellulose nanomaterials for adsorption of wastewater pollutants: Focus on dye and heavy metal Cr adsorption and oil/water separation. Collagen Leather. 2024;6:35.
- Song L, et al. MIL125@cellulose composite aerogel for methylene blue removal from aqueous solution. Int J Biol Macromol. 2025;333:148964.
- Bernardo MP, et al. Fabrication of antimicrobial cellulose and silver niobate aerogels for improved bioactivity and antimicrobial performance. ACS Omega. 2025;10(15):15493-15502.
- Matsueda Y, Antunes E. A review of current technologies for the sustainable valorisation of sugarcane bagasse. J Environ Chem Eng. 2024;12(6):112104.
- Mubarak AA, Ilyas RA, Nordin AH, Ngadi N, Alkbir MFM. Recent developments in sugarcane bagasse fibre-based adsorbent and their potential industrial applications: A review. Int J Biol Macromol. 2024;277:134165.
- Nordin AH, et al. Recent advances in nanocellulose-based adsorbent for pharmaceutical wastewater treatment. Int J Biol Macromol. 2024;280(2):135799
- Chen J, et al. Cellulose-based aerogels for efficient dye sorption and oil-water separation. Int J Biol Macromol. 2025;310(4):143612.
- Nguyen PA, et al. Biogenic nanosilver-loaded cellulose-alginate aerogel for catalytic p-nitrophenol reduction and antibacterial applications. Colloids Surf A Physicochem Eng Asp. 2026;139076(731).
- Kabiri B, Heidari H. Synthesis and catalytic activity of silver-reduced graphene oxide nanocomposites for 4-nitrophenol reduction. Sci Rep. 2025;15:14539.
- Khan SA, et al. Nanocellulose-based titanium dioxide nanocomposites for removing pollutants from wastewater. Front Environ Sci. 2025;13.
- Zhao T, et al. Cellulose-based aerogels in water pollution treatment: Preparation, applications and mechanism. Adv Bionics. 2025;1(2–3):124-151.
- Palanisamy K, et al. Recent progress in cellulose-based aerogels for oil-water separation. Polymers. 2025;17(20):2723.
- Takeshita S, Mine S, Ono T. Data-driven review on aerogels and polymeric aerogels: Chemistry, properties, and applications. Angew Chem Int Ed. 2025;64(28),e202504250.
- Teferi DA, et al. Biorefinery and valorization strategies for sugarcane bagasse. Molecules. 2025: Integrating Food, Health, Economic, and Industrial Applications. Food Sci Nutr. 2025;13(12),e71262.
- Dabhi M, et al. A comprehensive review on sustainable production of nano crystalline cellulose from sugarcane bagasse and its applications. Chem Eng Commun. 2025;212(9):1-15.
- Yasemin O, Soner CM. Preparation strategies and multifunctional applications of cellulose-based aerogels in energy and environmental fields. 17th International Conference on Nanomaterials - Research & Application, OREA Congress Hotel, Brno, Czech Republic, EU.2026; https://doi.org/10.37904/nanocon.2025.5179.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.