Este estudio presenta un flujo de trabajo integrado de visualización que combina la recolección y el procesamiento estandarizados del líquido de lavado broncoalveolar, un panel de citometría de flujo de siete marcadores, un ensayo multiplex de citoquinas de 13 analitos y una tubería unificada de análisis.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de investigación
Visualización integrada del reclutamiento de neutrófilos y el perfil de citocinas inflamatorias en el líquido de lavado broncoalveolar
En este artículo
Resumen
Resumen
El líquido de lavado broncoalveolar (BALF) es la matriz de muestreo más directamente accesible para estudiar la inflamación de las vías respiratorias inferiores, sin embargo, los análisis convencionales dependen de la citometría de flujo con un solo marcador combinada con ensayos inmunoenzimáticos por ligandos (ELISA) analito por analito, un enfoque que limita la densidad de información y oculta la asociación entre células y factores. Este estudio presenta un flujo de trabajo integrado de visualización que combina la recolección y el preprocesamiento estandarizados con un panel de citometría de flujo de siete marcadores para neutrófilos y monocitos, un ensayo multiplex de citocinas de 13 analitos y una tubería unificada de análisis basada en la aproximación uniforme de variedades y proyección (UMAP), metaagrupamiento FlowSOM, agrupamiento jerárquico, redes de correlación de Spearman y análisis de componentes principales (PCA).
El flujo de trabajo se aplicó a una cohorte prospectiva de un solo centro compuesta por 112 adultos sometidos a broncoscopia, incluyendo 64 pacientes con infección pulmonar confirmada microbiológicamente y 48 controles sin infección. Los resultados citológicos y de citometría de flujo revelaron un marcado desplazamiento desde un perfil alveolar dominado por macrófagos a uno dominado por neutrófilos durante la infección, con un aumento del porcentaje de neutrófilos de una mediana del 3,2 % al 68,4 % y un incremento de aproximadamente 50 veces en la concentración absoluta de neutrófilos. El perfilado multiplex identificó una respuesta coordinada de citoquinas en tres módulos, en la que los módulos de quimioquinas, proinflamatorios y reguladores estaban todos sobreexpresados, siendo CXCL8/IL-8, IL-1β, IL-6, CXCL1/GRO-α y G-CSF los marcadores individuales con mayor capacidad de discriminación dentro de la cohorte del estudio (área bajo la curva [AUC] de 0,89 a 0,94). La visualización integrativa mediante PCA, una matriz de correlación y un gráfico de red reveló un eje neutrófilo-quimioquina estrechamente acoplado a nivel de participante, con el recuento de neutrófilos en el LBA emergiendo como el núcleo central de la red.
El procedimiento utiliza únicamente material obtenido rutinariamente de lavados broncoalveolares indicados clínicamente, no requiere un volumen adicional de muestra y proporciona un marco rico en información para resolver la inflamación de las vías respiratorias en infecciones respiratorias, lo que podría ser factible en laboratorios de atención terciaria equipados con citometría de flujo multiparamétrica y plataformas de matrices de microesferas multiplexadas, ampliándose hacia estudios longitudinales, a nivel de célula individual y de evaluación terapéutica. La adopción clínica más amplia de analitos individuales como biomarcadores requerirá una validación prospectiva en cohortes independientes multicéntricas.
Introducción
Las muertes infecciosas por infecciones del tracto respiratorio inferior siguen siendo una causa importante de mortalidad mundial, aunque se han logrado avances en las estrategias de vacunación y modalidades de tratamiento; sin embargo, esto sigue siendo especialmente cierto entre las poblaciones pediátrica y anciana1. Los neutrófilos son las células principales que se observan en las primeras etapas de una respuesta inmunitaria innata en el sistema respiratorio afectado, un proceso vital para eliminar el patógeno invasor; no obstante, una inflamación neutrófila descontrolada provoca la ruptura de la barrera alvéolo-capilar, daño oxidativo en los tejidos y el desarrollo del síndrome de dificultad respiratoria aguda (SDRA)2,3. Los neutrófilos en el espacio pulmonar también presentan cinéticas de reclutamiento, patrones de retención y comportamientos efectoras distintos a los de otros tejidos, y estas diferencias influyen en si la infección se resuelve o progresa hacia una neumonía grave4.
El líquido de lavado broncoalveolar (BALF) es una fuente importante de información sobre el microentorno alveolar y ofrece la representación más cercana a la inmunidad clínica en este sitio5. La quimiocina CXCL8 desempeña un papel esencial en el reclutamiento de neutrófilos hacia los pulmones a través de sus receptores, CXCR1 y CXCR2, junto con otras quimiocinas, incluyendo CXCL1, CXCL2 y CXCL56. Las citoquinas IL-1β, IL-6 y TNF-α potencian aún más este proceso, mientras que la IL-10 actúa como una citoquina contrarreguladora. Se ha demostrado que sus niveles en el BALF se correlacionan con la gravedad de las infecciones pulmonares y con el desarrollo de complicaciones pulmonares debidas a neumonías bacterianas, virales y atípicas7, y los perfiles multiplex de biomarcadores en BALF están siendo adoptados para lograr un diagnóstico más temprano y la discriminación de patógenos en infecciones del tracto respiratorio inferior8.
Las pruebas rutinarias de LBA generalmente no logran abarcar completamente la biología subyacente a la prueba. Los recuentos celulares pueden estimarse mediante la diferenciación manual de células en muestras de citocentrifugado, mientras que los mediadores solubles se miden utilizando ensayos inmunoenzimáticos individuales (ELISA) y se presentan en forma de gráfico de barras. Las quimiocinas, citocinas y cada tipo celular se evalúan por separado, sin establecer ninguna correlación entre un gradiente de concentración particular de quimiocina y las poblaciones celulares que afecta en la muestra. La combinación de módulos de citocinas, las relaciones dosis-respuesta entre quimiocinas y neutrófilos, y las subpoblaciones de pacientes con sus propias firmas inflamatorias suelen pasarse por alto en ausencia de un análisis multivariado9.
Los avances en computación hacen que este enfoque holístico sea progresivamente más realista. Combinar la citometría de flujo multiparamétrica y la citometría de flujo espectral con métodos de reducción de dimensionalidad, como el embebido estocástico de vecinos distribuido en t (t-SNE) o la proyección uniforme de variedades (UMAP), permite mapear fenotipos inmunitarios de alta dimensionalidad en un espacio bidimensional, demostrando UMAP una mejor retención de la topología global y una mayor reproducibilidad cuando se aplica a datos de citometría10. Paneles multianalíticos de citocinas, seguidos de agrupamiento jerárquico y redes de correlación, ayudan a identificar firmas asociadas a la gravedad que no son discernibles mediante enfoques de una sola citocina11. A pesar de los avances en el campo, aún no existe un flujo de trabajo que reúna estos métodos para estudiar el reclutamiento de neutrófilos y las firmas de citocinas a partir de las mismas muestras de LBA en infecciones respiratorias. Este estudio describe un flujo de trabajo integrado de visualización para investigar el reclutamiento de neutrófilos mediante citología y citometría de flujo multiparamétrica, seguido de análisis de firmas de citocinas mediante inmunoensayo múltiple, con agrupamiento jerárquico, matrices de correlación y análisis de componentes principales. El flujo de trabajo genera una visualización integrada que abarca lecturas inmunitarias celulares y solubles de las vías respiratorias en un solo gráfico, utilizando muestras de LBA obtenidas rutinariamente durante broncoscopia indicada clínicamente en infecciones del tracto respiratorio inferior.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Población de estudio y ética
Este fue un estudio observacional prospectivo monocéntrico realizado en un hospital docente terciario entre enero de 2026 y abril de 2026. El protocolo fue aprobado bajo el número de aprobación 2026HL-038, y se obtuvo el consentimiento informado por escrito de todos los participantes antes de cualquier procedimiento del estudio.
Se reclutaron consecutivamente adultos de 18 a 75 años que se sometieron a broncoscopia flexible diagnóstica con lavado broncoalveolar (LBA) como parte de la atención clínica de rutina, y se asignaron a un grupo de infección o a un grupo control sin infección según sus diagnósticos clínicos y microbiológicos finales. Una visión general del flujo de trabajo de visualización integrada, desde el reclutamiento de pacientes hasta las salidas visuales integradas, se muestra en la Figura 1.
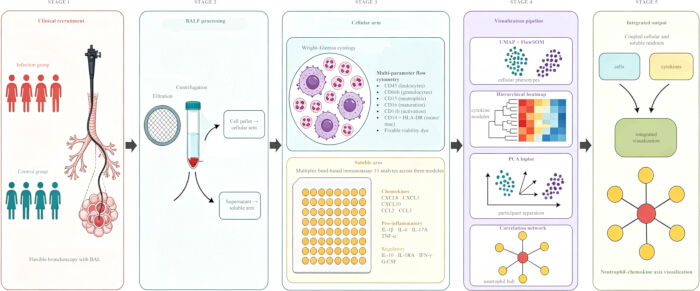
Figura 1: Vista general del flujo de trabajo integrado de visualización para el perfilado basado en LBA de la reclutación de neutrófilos y las respuestas inflamatorias de citocinas. Las cinco etapas resumen, de izquierda a derecha, el reclutamiento prospectivo de los grupos de infección y control mediante broncoscopia y LBA, el preprocesamiento del LBA en un sedimento celular y una fracción de sobrenadante, mediciones celulares paralelas (citología con Wright-Giemsa y citometría de flujo multiparamétrica) y solubles (inmunoensayo basado en perlas de 13 plex), la tubería unificada de visualización (UMAP con metaagrupamiento FlowSOM, mapa de calor jerárquico, análisis de componentes principales y red de correlación de Spearman) y la salida visual integrada. Abreviaturas: BAL = lavado broncoalveolar; LBA = líquido de lavado broncoalveolar; UMAP = proyección y aproximación uniforme de variedades. Haga clic aquí para ver una versión más grande de esta figura.
Los criterios de inclusión para el grupo de infección fueron los siguientes: (1) pacientes diagnosticados con neumonía adquirida en la comunidad (NAC), neumonía adquirida en el hospital (NAH) o neumonía asociada al ventilador (NAV), según las guías de la Sociedad Americana de Enfermedades Infecciosas (IDSA) y la Sociedad Torácica Americana (ATS); (2) detección de uno o más patógenos mediante cultivo del lavado broncoalveolar (LBA) con ≥104 unidades formadoras de colonias (UFC)/mL, reacción en cadena de la polimerasa (PCR) respiratoria múltiple, secuenciación genómica de nueva generación del LBA o pruebas específicas de antígeno/anticuerpo a partir de muestras respiratorias y sueros pareadas.
Los criterios para el grupo de control fueron los siguientes: (1) razones no infecciosas para la broncoscopia, que consistieron en la evaluación de un nódulo pulmonar indeterminado, resultados radiológicos anormales que no sugirieran infección, o el examen por tos crónica; (2) ausencia de infección pulmonar aguda, demostrada por resultados negativos en las pruebas microbiológicas y falta de cualquier signo de inflamación o infección sistémica en el momento de la broncoscopia; y (3) no haber utilizado antibióticos en los 30 días previos a la participación. Los controles se reclutaron de pacientes sometidos a broncoscopia por otras afecciones pulmonares clínicamente indicadas, en lugar de voluntarios sanos, reflejando así la población de la cual habitualmente se obtiene BAL clínicamente indicado en el centro del estudio.
Los criterios de exclusión incluyeron: (1) malignidad y/o quimioterapia citotóxica en los últimos seis meses; (2) seropositividad para VIH; (3) trasplante de órganos sólidos o trasplante de células madre hematopoyéticas; (4) terapia inmunosupresora sostenida que implique una dosis diaria equivalente de prednisona > 0,3 mg/kg durante más de 3 semanas; (5) mujeres embarazadas o en lactancia; (6) antecedentes de diatesis hemorrágica o cualquier contraindicación para broncoscopia flexible; (7) enfermedad respiratoria crónica severa preexistente (enfermedad pulmonar obstructiva crónica [EPOC] según la Iniciativa Global para la Enfermedad Pulmonar Obstructiva Crónica [GOLD], estadio III/IV; fibrosis pulmonar idiopática; asma persistente severa o bronquiectasias clínicamente significativas); (8) tuberculosis activa; (9) participación en otro estudio intervencional en los últimos 30 días. Se realizó lavado broncoalveolar durante la primera broncoscopia, dentro de las 72 horas posteriores al ingreso por infecciones, y dentro de las 48 horas posteriores a la intubación en pacientes con ventilación mecánica y enfermedades infecciosas.
Los cálculos del tamaño de la muestra se centraron en el resultado celular principal: el número de neutrófilos en el LBA entre los grupos. Con respecto al tamaño del efecto previsto de 0,6 DE entre vías respiratorias infectadas y no infectadas, y considerando un margen de abandono del 15 %, se requirió un tamaño mínimo de muestra de 45 sujetos por grupo para un α bilateral = 0,05 con un poder estadístico del 80 %. De 156 candidatos elegibles, 27 no cumplieron con los requisitos de elegibilidad (18 no cumplieron con los criterios de inclusión, principalmente por no poder identificar un agente patógeno responsable de su enfermedad dentro del período establecido o por falta de acuerdo con el procedimiento en sí; 9 incumplieron los criterios de exclusión, principalmente debido a malignidad activa o antecedentes de administración de quimioterapia, uso crónico de corticosteroides, enfermedad pulmonar crónica grave preexistente o diatesis hemorrágica). Los 129 participantes restantes se sometieron a broncoscopia. Posteriormente, 17 sujetos fueron retirados del estudio (7 por rendimiento inadecuado de LBA < 40 %; 4 por retiro del consentimiento durante la hospitalización; y 6 por reclasificación de los sujetos tras la evaluación microbiológica final: 4 candidatos del grupo control diagnosticados con infección oculta según los resultados del cultivo; y 2 candidatos del grupo infección que no presentaron evidencia de infección tras el análisis del cultivo). El grupo final de sujetos del estudio comprendió 112 participantes: 64 con infección y 48 sin infección.
Recolección y preprocesamiento del LBA
Se realizó broncoscopia por operadores capacitados siguiendo el protocolo institucional estándar, conforme con las recomendaciones técnicas publicadas para el lavado broncoalveolar12. Se utilizó lidocaína de forma tópica, y los pacientes recibieron sedación intravenosa moderada mientras se administraba oxígeno suplementario para mantener la saturación de oxígeno (SpO₂) >92 %. Se insertó el broncoscopio flexible y se posicionó en el segmento broncopulmonar con anomalías radiológicas. En los casos en que las anomalías radiológicas eran difusas o no localizables, se eligieron los segmentos del lóbulo medio derecho o del segmento lingular izquierdo. Tras cada instilación, se realizó succión manual suave con presión negativa < 100 mmHg. Se administraron en total de tres a cinco instilaciones de solución salina estéril a 37 °C, de 20–40 mL cada una, para un volumen total de 100–150 mL. La proporción de recuperación se estimó como el volumen recuperado en relación con el volumen instilado, y solo se consideraron para el análisis las muestras con una recuperación ≥40 %.
Las muestras recopiladas a partir del segundo lavado y los subsiguientes se agruparon para reducir la contaminación bronquial y obtener una muestra enriquecida en alvéolos. El concentrado de líquido de lavado broncoalveolar (BALF) se mantuvo sobre hielo y se procesó dentro de las 2 h posteriores a su recolección, teniendo en cuenta hallazgos recientes sobre los cambios en la composición celular y los recuentos diferenciales tras el almacenamiento prolongado y el calentamiento de muestras humanas de BALF13. Después de la filtración mediante una malla de nailon estéril con un tamaño de poro de 70 micrones para eliminar el moco, realizada únicamente mediante paso mecánico sin añadir agentes mucolíticos o anticonglomerantes como el ditiotreitol, ya que pruebas piloto mostraron que esto era suficiente para eliminar los coágulos de moco sin pérdida medible de la integridad de los epítopos superficiales en pasos posteriores, el fluido se sometió a centrifugación a 400 × g durante 10 min a 4 °C. Se decantó el sobrenadante y se distribuyó en viales criogénicos de baja unión a proteínas para el análisis de citoquinas, y las células se suspendieron en solución salina tamponada con fosfato (PBS) con 0,5 % de albúmina sérica bovina y 2 mM de ácido etilendiaminotetraacético (EDTA), reservando una parte para citología y citometría de flujo. Las muestras de citoquinas se congelaron en nitrógeno líquido, se mantuvieron a –80 °C y no se sometieron a más de un ciclo de congelación-descongelación antes de su uso.
Citología de neutrófilos y cuantificación mediante citometría de flujo
En cuanto a la citopatología, se aplicaron 100 µL de la suspensión celular de LBA en una portaobjetos utilizando un citocentrífugo (véase la Tabla de Materiales) a 300 ×g durante 5 min, se dejó secar al aire y se tiñó con Wright-Giemsa. Un tecnólogo de hematología realizó los recuentos diferenciales sin conocimiento del historial médico del paciente, contando un mínimo de 400 células por portaobjetos y calculando los porcentajes de macrófagos, linfocitos, neutrófilos y eosinófilos. Se consideró el porcentaje de neutrófilos en el LBA como la medida principal del resultado en citopatología, dada la evidencia actual que sugiere su utilidad para distinguir enfermedades pulmonares infecciosas de las no infecciosas en pacientes con infiltrados pulmonares14.
El protocolo de cuantificación mediante citometría de flujo se basó en una validación reciente del protocolo de diferenciación de leucocitos en líquido de lavado broncoalveolar (BALF) con cuatro colores15 e incluyó marcadores adicionales para identificar neutrófilos. Específicamente, aproximadamente 5 × 10⁵ células aisladas del BALF se bloquearon con un reactivo bloqueador de receptores Fc humanos (ver Tabla de Materiales) durante 10 min a 4 °C, y luego se marcaron durante 20 min a 4 °C con anticuerpos contra CD45 (clon HI30), CD66b (clon G10F5), CD15 (clon HI98), CD16 (clon 3G8), CD11b (clon ICRF44), CD14 (clon M5E2) y HLA-DR (clon L243), además de un colorante vital fijable (ver Tabla de Materiales). Para la lisis de eritrocitos, se utilizó una solución comercial de lisis de eritrocitos (ver Tabla de Materiales) durante 10 min a temperatura ambiente. Tras la lisis de eritrocitos, las células se lavaron dos veces con PBS suplementado con 2% de suero bovino fetal y se resuspendieron en tampón de citometría, luego se analizaron mediante un citómetro de flujo multicolor (ver Tabla de Materiales). La compensación se realizó utilizando perlas de compensación marcadas individualmente (ver Tabla de Materiales), y se incluyeron tubos de control con menos un fluorocromo y tubos sin tinción para cada panel.
Se adquirieron al menos 1 × 10⁵ eventos CD45⁺ por cada muestra. Primero se seleccionaron los eventos únicos en el gráfico FSC-A/FSC-H, seguidos por los leucocitos CD45⁺ viables (negativos para el colorante de viabilidad), y posteriormente se excluyeron los monocitos-macrófagos CD14⁺HLA-DR⁺ para seleccionar los granulocitos CD66b⁺ con alta dispersión lateral. Los neutrófilos se definieron entonces dentro de la población de granulocitos como eventos CD15⁺CD16⁺CD11b⁺. Esta puerta primaria de granulocitos CD66b⁺ se trazó de forma amplia alrededor de todos los eventos con alta dispersión lateral, en lugar de limitarse al contorno CD15⁺CD16⁺CD11b⁺, de modo que los neutrófilos activados CD16-débiles y CD11b-altos, así como otras formas de granulocitos menos maduras, se mantuvieran dentro del recuento total automatizado de neutrófilos; la definición más estricta CD15⁺CD16⁺CD11b⁺ se aplicó únicamente para caracterizar el subconjunto de neutrófilos maduros, que se informó por separado en los análisis de agrupamiento posteriores. La concentración de neutrófilos en el LBA (células/µL) se estimó en función del porcentaje de neutrófilos y del recuento total de células nucleadas determinado mediante un analizador hematológico automatizado (véase Tabla de materiales). Las matrices de compensación, la estrategia de selección de eventos y los informes individuales de control de calidad de las muestras se archivaron, y los analistas permanecieron ciegos respecto a la asignación de los participantes a los grupos durante toda la adquisición y el análisis.
Perfilado multiplex de citocinas inflamatorias
Los sobrenadantes de LBA se descongelaron una vez sobre hielo húmedo, seguido de una breve vortexación y clarificación mediante centrifugación a 10.000 × g durante 5 min a 4 °C inmediatamente antes del ensayo. La medición de 13 analitos en tres categorías funcionales se realizó mediante una plataforma de inmunoensayo multiplex basada en microesferas, utilizando un panel personalizado de microesferas magnéticas (ver Tabla de materiales). El grupo proinflamatorio incluyó IL-1β, IL-6, IL-17A y TNF-α; el grupo de quimiocinas incluyó CXCL8/IL-8, CXCL1/GRO-α, CXCL10/IP-10, CCL2/MCP-1 y CCL3/MIP-1α; y el grupo regulador incluyó IL-10, IFN-γ, IL-1RA y G-CSF. La selección de analitos se basó en aquellos que con mayor frecuencia se han reportado como informativos en análisis multiplex de citocinas en LBA o suero en estudios de neumonía/infección respiratoria grave7,11. El factor de dilución (1:2 en tampón de ensayo) se determinó a partir de un experimento piloto realizado con un subconjunto representativo de muestras infectadas y controles para asegurar que >El 90 % de las mediciones cayó dentro de la curva estándar.
Las curvas estándar se determinaron utilizando diluciones seriadas de siete puntos de los estándares recombinantes del fabricante, preparadas por duplicado en cada placa, incluyendo un pozo en blanco para restar el fondo. El ajuste de la curva se realizó mediante regresión logística de cinco parámetros (5PL) utilizando el software propietario de adquisición y análisis del instrumento (ver Tabla de Materiales). El límite inferior de cuantificación (LLOQ) se calculó como la cantidad más baja del estándar que produjo una recuperación por retroajuste entre el 80 % y el 120 % y un coeficiente de variación intramuestra (CV) ≤ 20 %. Los valores que estuvieron por debajo del LLOQ se sustituyeron por LLOQ/√2. Se prepararon dos muestras agrupadas de control de calidad de líquido de lavado broncoalveolar (BALF), cada una proveniente de un paciente infectado representativo y de un sujeto no afectado, se ali-cuotaron y se añadieron a cada placa para monitorear el rendimiento a largo plazo. Los estándares de aseguramiento de calidad se basaron en recomendaciones de buenas prácticas derivadas de un programa de competencia de ensayos multiplex basados en microesferas en múltiples centros durante 12 años16, incluyendo requisitos de CV intramuestra ≤ 10 % en pozos por duplicado, CV interplaca ≤ 20 % para el control de calidad y un recuento mínimo de microesferas de ≥ 50 por analito por pozo. Las placas que no cumplieron con los criterios anteriores se volvieron a analizar. El análisis se realizó en un solo lote dentro de las cuatro semanas, utilizando un solo lote del kit, con una intercalación aleatoria de las muestras de infección y de control.
Secuencia de análisis de visualización
Los archivos estándar de citometría de flujo (FCS) se analizaron primero utilizando software comercial de citometría de flujo (véase la Tabla de Materiales) para compensar y seleccionar eventos únicos vivos CD45⁺, y luego se exportaron para un análisis imparcial en R v4.4. Para cada muestra, se redujeron aleatoriamente a 10.000 eventos CD45⁺, que se concatenaron, y las intensidades de señal se transformaron utilizando la función arcsinh con un coefactor de 150. La reducción de dimensionalidad y las proyecciones UMAP se realizaron utilizando el paquete uwot con 15 vecinos más cercanos y una distancia mínima de 0,1, junto con embeddings t-SNE paralelos utilizando el paquete Rtsne con una perplejidad de 3010. Los grupos fenotípicos se identificaron mediante FlowSOM con 100 nodos de mapas autoorganizados y se dividieron posteriormente en 12–15 grupos mediante metaagrupamiento, utilizando un enfoque basado en optimización que recientemente ha sido validado para datos de citometría de alta dimensión17. Cada grupo se anotó según su expresión mediana de marcadores de linaje y activación, y se revisó en comparación con las compuertas manuales.
Para el análisis de datos multiplex de citocinas, los valores brutos se transformaron primero mediante log₁₀ y luego se estandarizaron entre analitos mediante puntuaciones z antes de realizar análisis adicionales. Tanto los analitos como los pacientes se sometieron a agrupamiento jerárquico utilizando la distancia euclidiana y el enlace Ward.D2; los resultados se mostraron en un mapa de calor con filas y columnas agrupadas. Este enfoque se utilizó para detectar módulos de citocinas coexpresadas y clasificar subconjuntos de pacientes en cohortes inflamatorias multiplex9. Se generaron matrices de correlación para todos los biomarcadores celulares y solubles utilizando correlaciones de rangos de Spearman por pares. Los mapas de calor de las matrices de correlación se representaron junto con una red en la que los nodos corresponden a biomarcadores y los enlaces indican correlaciones que resistieron la corrección por comparaciones múltiples mediante el método de Benjamini–Hochberg (BH). El ancho de los enlaces se escaló según la magnitud del coeficiente de correlación |ρ|, y solo se incluyeron enlaces si |ρ| ≥ 0,30 y p < 0,05 tras la corrección. Se realizó un análisis de componentes principales (PCA) sobre la matriz estandarizada que contenía células y citocinas utilizando la función prcomp() con escalamiento de varianza unitaria. Los participantes se proyectaron sobre los dos primeros componentes principales, superponiendo los grupos de infección y control. Un submuestreo y estandarización consistentes de todos los análisis garantizaron la comparabilidad entre las lecturas de biomarcadores celulares y solubles en todas las visualizaciones.
Análisis estadístico
Las variables continuas se describieron mediante la mediana (rango intercuartílico, IQR) cuando no presentaban distribución normal según la prueba de Shapiro-Wilk, y mediante la media (desviación estándar, DE) en caso contrario. Las variables categóricas se describieron usando frecuencias y proporciones. Las comparaciones entre grupos se realizaron utilizando la prueba de Mann-Whitney U prueba cuando las variables continuas tenían distribuciones no normales, la de Welch t-prueba cuando las variables continuas presentaban distribución normal, y la prueba de chi-cuadrado o la prueba exacta de Fisher cuando correspondía para variables categóricas. Las asociaciones entre variables continuas se evaluaron mediante el coeficiente de correlación de rangos de Spearman. Para tener en cuenta la tasa de descubrimientos falsos (FDR) en los análisis multiplex de citocinas y de correlación, los valores p se ajustaron utilizando el método de Benjamini-Hochberg con un umbral de q < 0.05. Bilateral p < Se consideró estadísticamente significativo un valor de p < 0,05 en todos los análisis primarios. Siempre que fue posible, se mantuvieron y analizaron los casos con datos faltantes en variables individuales mediante análisis de casos completos para la variable afectada, mientras que se realizaron imputaciones múltiples utilizando ecuaciones encadenadas (m = 20) para llevar a cabo análisis de sensibilidad. Se generaron curvas de característica operativa del receptor y el área correspondiente bajo la curva (AUC) para citocinas individuales utilizando el paquete pROC dentro de la cohorte completa del estudio; no se utilizó una cohorte de validación externa independiente. Los análisis de sensibilidad preespecificados repitieron las comparaciones primarias entre grupos tras excluir a los participantes que habían recibido antibióticos en las 72 horas previas a la broncoscopia, y tras estratificar el grupo de infección según el estado de ventilación mecánica y según el subtipo de neumonía (adquirida en la comunidad, adquirida en el hospital o asociada al ventilador). Los análisis se realizaron utilizando los paquetes rstatix, FlowSOM, uwot, ComplexHeatmap, igraph, pROC y mice en R v4.4. Las figuras se generaron utilizando software comercial para gráficos científicos (véase Tabla de materiales).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Población de estudio y características de la muestra
Hubo 112 sujetos en la cohorte final de análisis, con 64 sujetos en el grupo de infección y 48 sujetos en el grupo control sin infección. Las características demográficas basales fueron similares entre los grupos, mientras que los parámetros de laboratorio relacionados con la infección fueron más altos en el grupo de infección, como se muestra en Tabla 1. Las infecciones fueron causadas principalmente por ba...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
La solidez de este protocolo depende de algunas decisiones tomadas antes y durante el análisis. Establecer la tasa de recuperación mínima en un 40 % y combinar la segunda y las siguientes alícuotas fue una decisión intencional, ya que la primera alícuota contiene un mayor enriquecimiento de materiales de la vía aérea bronquial, mientras que la tasa de recuperación varía sistemáticamente con la edad, el sexo, la historia de tabaquismo y el bronquio objetivo18. Bloquear los receptores Fc y titular l...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores no tienen conflictos de intereses que declarar.
Agradecimientos
Agradecemos sinceramente a todos los pacientes y voluntarios que participaron en este estudio por su valiosa cooperación. Agradecemos al Comité de Ética la aprobación ética (Número de aprobación 2026HL-038) y la orientación normativa durante todo el proceso de investigación.
Agradecemos al personal médico del Departamento de Neumología, del Centro de Broncoscopia y del Laboratorio Clínico por su apoyo en la recolección de muestras clínicas, el procesamiento de líquido de lavado broncoalveolar y la detección microbiológica. También agradecemos el apoyo técnico brindado por el laboratorio central del hospital para experimentos de citometría de flujo de alta dimensión y perfiles multiplex de citocinas.
Esta investigación no recibió ninguna subvención específica de agencias financiadoras de los sectores público, comercial o sin fines de lucro.
Agradecemos a todos los investigadores, técnicos y personal de enfermería involucrados en este proyecto por sus esfuerzos en la selección de pacientes, manejo de muestras, operación experimental y organización de datos.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Anticuerpo anti-CD11b humano, Brilliant Violet 421, clon ICRF44 | BioLegend | Cat. No. 301323 | Marcador de activación de neutrófilos; canal de láser violeta URL: https://www.biolegend.com |
| Anticuerpo anti-CD14 humano, APC/Cyanine7, clon M5E2 | BioLegend | Cat. No. 301820 | Marcador de exclusión de monocitos-macrófagos; canal de láser rojo URL: https://www.biolegend.com |
| Anticuerpo anti-CD15 humano, PE, clon HI98 | BioLegend | Cat. No. 301906 | Marcador de linaje de neutrófilos; canal de láser azul URL: https://www.biolegend.com |
| Anticuerpo anti-CD16 humano, Brilliant Violet 510, clon 3G8 | BioLegend | Cat. No. 302048 | Marcador de maduración de neutrófilos y células NK; canal de láser violeta URL: https://www.biolegend.com |
| Anticuerpo anti-CD45 humano, PerCP, clon HI30 | BioLegend | Cat. No. 304026 / RRID: AB_893338 | Marcador pan-leucocitario; canal de láser azul URL: https://antibodyregistry.org/AB_893338 |
| Anticuerpo anti-CD66b humano, FITC, clon G10F5 | BioLegend | Cat. No. 305103 | Marcador de granulocitos; canal de láser azul URL: https://www.biolegend.com |
| Anticuerpo anti-HLA-DR humano, PerCP/Cyanine5.5, clon L243 | BioLegend | Cat. No. 307629 | Marcador de células presentadoras de antígenos; canal de láser azul URL: https://www.biolegend.com |
| Analizador hematológico automatizado (Sysmex XN-1000) | Sysmex Corporation | Instrumento (modelo XN-1000) | Utilizado para determinar el recuento total de células nucleadas para el cálculo absoluto de neutrófilos URL: https://www.sysmex.com |
| Albúmina sérica bovina | Sigma-Aldrich (MilliporeSigma) | Cat. No. A7906 | Utilizada en tampón de tinción para citometría de flujo (0,5 % p/v en PBS con 2 mM EDTA) URL: https://www.sigmaaldrich.com/US/en/product/sigma/a7906 |
| Paquete ComplexHeatmap (R/Bioconductor) | Proyecto Bioconductor | v2.20 (código abierto) | Utilizado para mapas de calor de agrupamiento jerárquico de datos multiplexados de citocinas URL: https://bioconductor.org/packages/ComplexHeatmap |
| Citocentrífuga (Cytospin 4) | Thermo Fisher Scientific | Cat. No. A78300003 | Utilizada para preparar portaobjetos de citología a partir de suspensión celular de LBA URL: https://www.thermofisher.com/order/catalog/product/A78300003 |
| Solución de lisis de eritrocitos (BD FACS Lysing Solution, concentrado 10X) | BD Biosciences | Cat. No. 349202 | Utilizada para la lisis de eritrocitos tras la tinción de superficie URL: https://www.bdbiosciences.com |
| Ácido etilendiaminotetraacético (EDTA), 0,5 M pH 8,0 | Thermo Fisher Scientific (Invitrogen) | Cat. No. AM9260G | Utilizado en tampón de tinción para citometría de flujo a 2 mM URL: https://www.thermofisher.com/order/catalog/product/AM9260G |
| Tinte fijable de viabilidad (Zombie NIR Fixable Viability Kit) | BioLegend | Cat. No. 423105 | Exclusión de células muertas antes del gating; canal de láser rojo URL: https://www.biolegend.com |
| Broncoscopio de video flexible | Olympus Corporation (BF-1TQ290) | Instrumento (modelo BF-1TQ290) | Utilizado para LBA bajo sedación moderada URL: https://www.olympus-global.com |
| Citómetro de flujo multicolor (CytoFLEX LX) | Beckman Coulter Life Sciences | Instrumento (modelo CytoFLEX LX, configuración de seis láseres) | Utilizado para la adquisición del panel de citometría de flujo de siete marcadores para neutrófilos/monocitos URL: https://www.beckman.com |
| Software de análisis para citometría de flujo (FlowJo) | BD Biosciences (FlowJo LLC) | v10.10 | Utilizado para compensación y gating manual de archivos FCS URL: https://www.flowjo.com |
| Paquete FlowSOM (R/Bioconductor) | Proyecto Bioconductor | v2.12 (código abierto) | Utilizado para agrupamiento por mapas autoorganizados y metaagrupamiento de datos de citometría de flujo URL: https://bioconductor.org/packages/FlowSOM |
| GraphPad Prism (software estadístico de representación gráfica) | GraphPad Software (Dotmatics) | v10 | Utilizado para generar las figuras finales URL: https://www.graphpad.com |
| Reactivo bloqueador de receptores Fc humanos (Human TruStain FcX) | BioLegend | Cat. No. 422301 / RRID: AB_2818986 | Bloqueo de receptores Fc antes de la tinción con anticuerpos URL: https://antibodyregistry.org/AB_2818986 |
| Paquete igraph (R) | CRAN | v2.0 (código abierto) | Utilizado para construir y visualizar el gráfico de red de correlación URL: https://cran.r-project.org/package=igraph |
| Viales criogénicos de baja unión proteica, 2,0 mL | Thermo Fisher Scientific (Nunc) | Cat. No. 375418 | Utilizados para alícuotas de sobrenadante de LBA para análisis de citocinas URL: https://www.thermofisher.com/order/catalog/product/375418 |
| Plataforma de inmunoensayo multiplexado basado en microesferas Luminex (MAGPIX) | Luminex Corporation (DiaSorin) | Instrumento (modelo MAGPIX) | Utilizada para la adquisición del ensayo multiplexado de citocinas URL: https://www.luminexcorp.com |
| Solución de tinción de May-Grünwald-Giemsa | Sigma-Aldrich (MilliporeSigma) | Cat. No. GS500 | Utilizada para el recuento diferencial de células en citospin URL: https://www.sigmaaldrich.com/US/en/product/sigma/gs500 |
| Paquete mice (R) | CRAN | v3.16 (código abierto) | Utilizado para imputación múltiple mediante ecuaciones encadenadas en análisis de sensibilidad URL: https://cran.r-project.org/package=mice |
| Panel multiplexado magnético de citocinas/quimiocinas (13-plex, personalizado; MILLIPLEX MAP Human Cytokine/Chemokine) | Merck / MilliporeSigma | Cat. No. HCYTOMAG-60K | Panel personalizado que mide los 13 analitos descritos en la Sección 2.4 URL: https://www.merckmillipore.com |
| Filtro de malla de nailon, 70 µm | Corning (Falcon) | Cat. No. 352350 | Utilizado para filtración mecánica de LBA para eliminar coágulos de moco URL: https://www.corning.com |
| Solución salina tamponada con fosfato (PBS), pH 7,4 | Thermo Fisher Scientific (Gibco) | Cat. No. 10010023 | Tampón base para resuspensión y tinción de células URL: https://www.thermofisher.com/order/catalog/product/10010023 |
| Paquete pROC (R) | CRAN | v1.18 (código abierto) | Utilizado para generar curvas ROC y valores de AUC URL: https://cran.r-project.org/package=pROC |
| R (entorno de computación estadística) | Equipo central de R | v4.4 (código abierto) | Plataforma para análisis estadísticos y visualización URL: https://www.r-project.org |
| Paquete rstatix (R) | CRAN | v0.7 (código abierto) | Utilizado para comparaciones entre grupos y estadísticas de correlación URL: https://cran.r-project.org/package=rstatix |
| Paquete Rtsne (R) | CRAN | v0.17 (código abierto) | Utilizado para incrustaciones t-SNE URL: https://cran.r-project.org/package=Rtsne |
| Microesferas de compensación monocromáticas (UltraComp eBeads Compensation Beads) | Thermo Fisher Scientific (Invitrogen) | Cat. No. 01-2222-42 | Utilizadas como controles de compensación monocromática URL: https://www.thermofisher.com/order/catalog/product/01-2222-42 |
| Solución de cloruro sódico para inyección, 0,9 % (suero salino estéril) | Baxter International | Cat. No. 2B1324 | Utilizada para instilación en LBA (100–150 mL, alícuotas de 20–40 mL a 37 °C) URL: https://www.baxter.com |
| Paquete uwot (R) | CRAN | v0.2 (código abierto) | Utilizado para reducción de dimensionalidad UMAP URL: https://cran.r-project.org/package=uwot |
| xPONENT (software de adquisición y ajuste de curvas para ensayos multiplexados) | Luminex Corporation (DiaSorin) | v4.3 | Software específico del instrumento para ajuste de curvas estándar 5PL URL: https://www.luminexcorp.com |
Referencias
- Yu X, et al. Estimating the global and regional burden of lower respiratory infections attributable to leading pathogens and the protective effectiveness of immunization programs. Int J Infect Dis. 2024;149:107268.
- Rizo-Téllez SA, Filep JG. Beyond host defense and tissue injury: the emerging role of neutrophils in tissue repair. Am J Physiol Cell Physiol. 2024;326(3):C661-83.
- Zhou X, Jin J, Lv T, Song Y. A narrative review: the role of NETs in acute respiratory distress syndrome/acute lung injury. Int J Mol Sci. 2024;25(3):1464.
- Haynes ME, Sullivan DP, Muller WA. Neutrophil infiltration and function in the pathogenesis of inflammatory airspace disease. Am J Pathol. 2024;194(5):628-36.
- Davidson KR, Ha DM, Schwarz MI, Chan ED. Bronchoalveolar lavage as a diagnostic procedure: a review of known cellular and molecular findings in various lung diseases. J Thorac Dis. 2020;12(9):4991-5019.
- Cambier S, Gouwy M, Proost P. The chemokines CXCL8 and CXCL12: molecular and functional properties, role in disease and efforts towards pharmacological intervention. Cell Mol Immunol. 2023;20(3):217-51.
- Lin J, et al. Local and systemic cytokine profiles in children with pneumonia-associated lung consolidation. Front Immunol. 2025;16:1546730.
- Huang C, et al. Heparin-binding protein in bronchoalveolar lavage fluid as a biomarker for discriminating severe bacterial and viral pneumonia in critically ill children. Mediators Inflamm. 2023;2023:6123911.
- Polley DJ, et al. Identification of novel clusters of co-expressing cytokines in a diagnostic cytokine multiplex test. Front Immunol. 2023;14:1223817.
- Roca CP, et al. A cross entropy test allows quantitative statistical comparison of t-SNE and UMAP representations. Cell Rep Methods. 2023;3(1):100389.
- Hawerkamp HC, et al. Characterisation of the pro-inflammatory cytokine signature in severe COVID-19. Front Immunol. 2023;14:1170012.
- Meyer KC, et al. An official American Thoracic Society clinical practice guideline: the clinical utility of bronchoalveolar lavage cellular analysis in interstitial lung disease. Am J Respir Crit Care Med. 2012;185(9):1004-14.
- Shionoya Y, et al. Impact of storage conditions on bronchoalveolar lavage fluid analysis: a human study. Diagnostics (Basel). 2025;15(11):1386.
- Li J, et al. Diagnostic test accuracy of cellular analysis of bronchoalveolar lavage fluid in distinguishing pulmonary infectious and non-infectious diseases in patients with pulmonary shadow. Front Med (Lausanne). 2024;11:1496088.
- Bratke K, Weise M, Stoll P, Virchow JC, Lommatzsch M. Flow cytometry as an alternative to microscopy for the differentiation of BAL fluid leukocytes. Chest. 2024;166(4):793-801.
- Rountree W, et al. Sources of variability in Luminex bead-based cytokine assays: evidence from twelve years of multi-site proficiency testing. J Immunol Methods. 2024;531:113699.
- Tao W, Sinha A, Raddassi K, Pandit A. Parameter optimization for stable clustering using FlowSOM: a case study from CyTOF. Front Immunol. 2024;15:1414400.
- Shikano K, et al. What are the factors affecting the recovery rate of bronchoalveolar lavage fluid? Clin Respir J. 2022;16(2):142-51.
- Baumann Z, et al. Optimized full-spectrum flow cytometry panel for deep immunophenotyping of murine lungs. Cell Rep Methods. 2024;4(11):100885.
- Bonilla DL, et al. The power of reagent titration in flow cytometry. Cells. 2024;13(20):1677.
- Ogishi M, et al. Multibatch cytometry data integration for optimal immunophenotyping. J Immunol. 2021;206(1):206-13.
- Sudo K, et al. Case study observational research: inflammatory cytokines in the bronchial epithelial lining fluid of COVID-19 patients with acute hypoxemic respiratory failure. Crit Care. 2024;28(1):134.
- Williams JE, et al. Epigenetic regulation of neutrophils in ARDS. Cells. 2025;14(15):1151.
- Zhang Y, et al. Interleukin-6 in blood and bronchoalveolar lavage fluid of hospitalized children with community-acquired pneumonia. Front Pediatr. 2022;10:922143.
- Bailey JI, et al. Profibrotic monocyte-derived alveolar macrophages are expanded in patients with persistent respiratory symptoms and radiographic abnormalities after COVID-19. Nat Immunol. 2024;25(11):2097-109.
- Haeger S, et al. The bronchoalveolar lavage dilution conundrum: an updated view on a long-standing problem. Am J Physiol Lung Cell Mol Physiol. 2024;327(5):L807-13.
- Xiao K, et al. A pan-immune panorama of bacterial pneumonia revealed by a large-scale single-cell transcriptome atlas. Signal Transduct Target Ther. 2025;10(1):5.
- Shen X, et al. Single-cell transcriptome atlas revealed bronchoalveolar immune features related to disease severity in pediatric Mycoplasma pneumoniae pneumonia. MedComm (2020). 2024;5(10):e748.
- Megas S, Wilbrey-Clark A, Maartens A, Teichmann SA, Meyer KB. Spatial transcriptomics of the respiratory system. Annu Rev Physiol. 2025;87(1):447-70.
- Landoni G, et al. A multicenter phase 2 randomized controlled study on the efficacy and safety of reparixin in the treatment of hospitalized patients with COVID-19 pneumonia. Infect Dis Ther. 2022;11(4):1559-74.
- Sellarès-Nadal J, et al. Efficacy of tocilizumab for hospitalized patients with COVID-19 pneumonia and high IL-6 levels: a randomized controlled trial. Infection. 2025;53(5):1851-61.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.