Este estudio evalúa la expresión de ARHGAP22 en el carcinoma de células claras de riñón y sus asociaciones con el pronóstico, las características clínico-patológicas, el microambiente inmunitario tumoral y la sensibilidad a fármacos predicha computacionalmente.
Artículo de investigación
ARHGAP22 como potencial biomarcador pronóstico en el carcinoma renal de células claras: perspectivas sobre la inmunidad tumoral y las redes de coexpresión
* These authors contributed equally
En este artículo
Resumen
Resumen
El carcinoma de células claras de riñón (ccRCC) es el subtipo más común del cáncer de riñón y se caracteriza por una heterogeneidad clínica considerable, lo que resalta la necesidad de biomarcadores pronósticos confiables. Este estudio evaluó el patrón de expresión, la relevancia pronóstica y las asociaciones inmunes de ARHGAP22 en el ccRCC mediante datos transcriptómicos y clínicos del conjunto de datos del Atlas del Genoma del Cáncer de Carcinoma de Células Claras del Riñón (TCGA-KIRC), junto con datos externos de validación e información sobre la expresión proteica del Atlas de Proteínas Humanas (HPA). Se comparó la expresión de ARHGAP22 entre tejidos tumorales y tejidos normales adyacentes, y se evaluaron sus asociaciones con la supervivencia global, características clinicopatológicas, puntuaciones del microambiente tumoral y fracciones estimadas de células inmunitarias. También se realizaron análisis de coexpresión y de enriquecimiento funcional para caracterizar posibles asociaciones biológicas. ARHGAP22 mostró una regulación significativamente positiva en tejidos de ccRCC a nivel transcriptómico, con diferencias correspondientes observadas en imágenes inmunohistoquímicas. Una alta expresión de ARHGAP22 se asoció con una supervivencia global más corta, características clinicopatológicas avanzadas y valores más altos de ImmuneScore, StromalScore y ESTIMATEScore. El análisis basado en CIBERSORT mostró que el grupo de alta expresión tenía fracciones estimadas más altas de macrófagos M2 y células T reguladoras, y fracciones estimadas más bajas de células B naïve, mastocitos en reposo y células dendríticas activadas, tras la corrección por tasa de descubrimiento falso. Los análisis de enriquecimiento funcional vincularon los genes asociados a ARHGAP22 con procesos relacionados con la inmunidad, la migración celular y las vías de señalización mediadas por quimioquinas y citoquinas. Estos hallazgos sugieren que ARHGAP22 podría representar un biomarcador potencial con relevancia pronóstica e inmunológica en el ccRCC, aunque se requiere validación clínica y experimental independiente adicional.
Introducción
El carcinoma de células claras de riñón (ccRCC) es el subtipo histológico más común del carcinoma de células renales, representando aproximadamente el 70 %–80 % de los casos y contribuyendo significativamente a la mortalidad relacionada con el cáncer renal1˒2. En los últimos años, la incidencia del carcinoma de células renales ha aumentado en general, con variaciones epidemiológicas notables entre regiones. Los factores de riesgo establecidos incluyen el tabaquismo, la obesidad, la hipertensión y la enfermedad renal crónica3˒4. El carcinoma de células claras de riñón se caracteriza por una agresividad pronunciada y una heterogeneidad molecular. Un subconjunto de pacientes presenta enfermedad metastásica al momento del diagnóstico, y la recurrencia y progresión posoperatorias siguen siendo frecuentes2˒5. A nivel molecular, se reconocen la inactivación de von Hippel–Lindau (VHL) y la activación sostenida de la señalización del factor inducible por hipoxia (HIF) como eventos clave en la patogénesis del ccRCC, acompañadas de alteraciones genómicas y epigenéticas generalizadas6˒7. Aunque las terapias dirigidas y las inmunoterapias han mejorado los resultados en enfermedades avanzadas, las respuestas al tratamiento siguen siendo altamente heterogéneas, lo que resalta la necesidad de biomarcadores confiables relacionados con el pronóstico y la respuesta inmune8,9,10.
Las guanosina trifosfatasas Rho (Rho GTPasas) son interruptores moleculares que regulan la remodelación del citoesqueleto, la polaridad celular, la adhesión, la migración y la invasión, y tienen múltiples funciones en la tumorigénesis y la progresión del cáncer11˒12. Además de regular la proliferación, la apoptosis y la motilidad de las células tumorales, la señalización de las Rho GTPasas contribuye a la angiogénesis, las respuestas inflamatorias y la remodelación del microambiente inmunitario tumoral13,14,15. La importancia biológica de la señalización de las Rho GTPasas en el cCRCC ha recibido una atención creciente. Se ha informado que la señalización de Rac promueve el crecimiento del cCRCC y el cambio angiogénico, mientras que el cCRCC impulsado por VHL/HIF puede depender de la vía de la proteína quinasa con motivos de hélice en espiral (ROCK) asociada a Rho GTPasa16˒17. También se han asociado firmas génicas relacionadas con Rho GTPasas con mal pronóstico, estado inmunosupresor y respuestas diferenciales a la inmunoterapia en el cCRCC, lo que sugiere que esta vía podría representar un enlace molecular importante entre la progresión tumoral y la inmunidad tumoral18˒19.
ARHGAP22 pertenece a la familia de proteínas activadoras de la GTPasa Rho (RhoGAP) y a la subfamilia relacionada con FilGAP, y funciona principalmente como una RhoGAP específica para Rac, implicada en la regulación antagonista del eje RhoA–Rac120˒21. La proteína contiene un dominio de homología con pleckstrina (PH) y un dominio RhoGAP, y puede regular la actividad de Rac mediante la localización endosomal y el transporte hacia la membrana plasmática, influyendo así en la formación de lamelipodios, la expansión celular y la migración20˒22˒23. Estudios previos han asociado a ARHGAP22 con la dinámica del citoesqueleto, la motilidad de células tumorales, el microambiente inmune tumoral y posibles funciones como biomarcador en diversas malignidades20,23,24,25. Sin embargo, el patrón de expresión, el significado pronóstico, las asociaciones inmunes y la posible relevancia terapéutica de ARHGAP22 en el ccRCC no están suficientemente caracterizados. Por lo tanto, en el presente estudio se evaluó si la expresión de ARHGAP22 se asocia con la progresión clínico-patológica, el pronóstico del paciente, la infiltración inmune, la sensibilidad a fármacos predicha computacionalmente y las redes de coexpresión en el ccRCC, con el objetivo de evaluar su valor potencial como biomarcador pronóstico y relacionado con la respuesta inmune.
Protocolo
Este estudio utilizó datos de acceso público y desidentificados de TCGA, HPA y otras bases de datos de acceso abierto, y no implicó la reclutación de nuevos participantes humanos, experimentos con animales ni información privada identificable. Por lo tanto, no se requirió aprobación ética institucional adicional ni consentimiento informado. La información detallada sobre las herramientas utilizadas en el protocolo se proporciona en la Tabla de Materiales.
1. Conjuntos de datos públicos y análisis bioinformáticos
Se utilizaron conjuntos de datos disponibles públicamente, y no se realizó ninguna investigación directa con participantes humanos ni animales. Los datos transcriptómicos y clínicos se obtuvieron del proyecto del Atlas del Genoma del Cáncer de Carcinoma de Células Claras del Riñón (TCGA-KIRC), y los datos de expresión proteica se recuperaron del Atlas de Proteínas Humanas. Este enfoque computacional permitió la selección eficiente de grandes conjuntos de datos transcriptómicos y clínicos, apoyó la identificación preliminar de biomarcadores candidatos y proporcionó una base para la validación experimental posterior. Todos los análisis computacionales se realizaron utilizando software estadístico.
2. Adquisición de datos y selección de muestras
Se accedió al Portal de Datos del Genomic Data Commons y se seleccionó el proyecto TCGA-KIRC. Se descargaron los datos de perfilado transcriptómico y la información clínica correspondiente para el carcinoma de células claras de riñón (ccRCC). Para los análisis transcriptómicos posteriores, se utilizaron datos de expresión de ARNm normalizados en transcripciones por millón (TPM). Los valores de expresión de ARHGAP22 se extrajeron de la matriz transcriptómica de TCGA-KIRC y se asociaron con los registros clínicos correspondientes utilizando los códigos de barras de las muestras de TCGA. Se incluyeron tejidos tumorales primarios y tejidos normales adyacentes al riñón con datos disponibles de expresión de ARHGAP22 y anotaciones clínicas. Se excluyeron las muestras con valores de expresión de ARHGAP22 faltantes, información clínica o de supervivencia incompleta, registros duplicados o tiempos de supervivencia inferiores a 30 días. Tras el filtrado, se conservaron 533 muestras tumorales y 72 muestras de tejido normal adyacente para los análisis posteriores.
3. Análisis de expresión pan-cancero
Se realizó un análisis de expresión pan-cancero de ARHGAP22 utilizando el módulo Gene_DE de TIMER2.0 (http://timer.cistrome.org/; acceso el 12 de abril de 2026). Se utilizaron datos de secuenciación de ARN del proyecto TCGA para comparar la expresión de ARHGAP22 entre tejidos tumorales y tejidos normales correspondientes en múltiples tipos de cáncer. Los valores de expresión se presentaron como log2(TPM), y la expresión diferencial se evaluó mediante la prueba de suma de rangos de Wilcoxon implementada en TIMER2.0. Se consideró estadísticamente significativo un valor P bilateral menor a 0.05.
4. Validación externa en GEO
Se realizó una validación externa utilizando el conjunto de datos del Gene Expression Omnibus GSE167573 a través de la plataforma en línea BEST (https://rookieutopia.hiplot.com.cn/app_direct/BEST/; acceso el 9 de julio de 2026). La expresión de ARHGAP22 en tejidos de ccRCC y riñón normal se comparó utilizando los datos de expresión normalizados proporcionados por la plataforma y se evaluó mediante una prueba t de Student no pareada. Para el análisis de supervivencia, los pacientes se dividieron en grupos de alta y baja expresión utilizando el método de corte óptimo de la plataforma, y la supervivencia global se evaluó mediante análisis de Kaplan-Meier con la prueba de log-rango. Se consideró estadísticamente significativo un valor P bilateral inferior a 0,05.
5. Análisis de la expresión de ARHGAP22
Los datos de expresión del ARN mensajero de ARHGAP22 normalizados por TPM se extrajeron de la cohorte TCGA-KIRC y se transformaron como log2(TPM + 1) antes del análisis estadístico. Se evaluó la expresión diferencial de ARHGAP22 entre tejidos tumorales primarios y tejidos renales normales adyacentes. La prueba de suma de rangos de Wilcoxon se utilizó para comparaciones no apareadas entre tejidos tumorales y normales. Para el análisis apareado, se identificaron pares tumor-normales correspondientes utilizando los códigos de barras de pacientes de TCGA, y se aplicó la prueba de rangos con signo de Wilcoxon para comparar la expresión de ARHGAP22 entre tejidos normales adyacentes y los tejidos tumorales correspondientes. Se consideró estadísticamente significativo un valor P bilateral inferior a 0,05.
6. Análisis de supervivencia y de la característica operativa del receptor
Se realizaron análisis de supervivencia y de la característica operativa del receptor (ROC) dependiente del tiempo utilizando muestras tumorales de TCGA-KIRC con datos clínicos de seguimiento disponibles. El tiempo de supervivencia global se convirtió de días a años. Los pacientes se dividieron en grupos de alta y baja expresión de ARHGAP22 utilizando el valor mediano de expresión de ARHGAP22, y el mismo umbral se aplicó de forma consistente en todos los análisis que implicaron agrupación por expresión. Las curvas de Kaplan-Meier se generaron utilizando los paquetes survival y survminer. Las diferencias entre grupos se evaluaron mediante la prueba log-rank. Se utilizó la regresión de riesgos proporcionales de Cox para estimar las razones de riesgo y los intervalos de confianza del 95 %. Las curvas ROC dependientes del tiempo se generaron utilizando el paquete timeROC. Las áreas bajo la curva a 1, 3 y 5 años se calcularon utilizando el método de ponderación de Aalen. Se consideró estadísticamente significativo un valor P bilateral inferior a 0,05.
7. Análisis de asociación clinicopatológica
La asociación entre la expresión de ARHGAP22 y las características clinicopatológicas se analizó utilizando muestras tumorales de TCGA-KIRC. Se excluyeron las muestras normales. La edad se clasificó como 65 años o menos y mayor de 65 años. Las muestras con anotaciones desconocidas o faltantes se excluyeron del análisis correspondiente. Para las comparaciones entre dos grupos se utilizó la prueba de suma de rangos de Wilcoxon, y para las comparaciones que involucraban tres o más grupos se empleó la prueba de Kruskal-Wallis. Los gráficos de violín se generaron utilizando los paquetes ggpubr, ggplot2 y scales. Para la visualización en mapa de calor, los pacientes se clasificaron en grupos de alta y baja expresión de ARHGAP22 utilizando el valor mediano como punto de corte. Las asociaciones entre los grupos de expresión y las variables clinicopatológicas se evaluaron mediante pruebas de chi-cuadrado. Los mapas de calor se generaron usando ComplexHeatmap, tras el preprocesamiento con limma. Se consideró estadísticamente significativo un valor de P bilateral inferior a 0,05.
8. Construcción del nomograma
Se construyó un nomograma pronóstico integrando la expresión de ARHGAP22 con las características clínico-patológicas disponibles en un modelo de regresión de riesgos proporcionales de Cox. El modelo se utilizó para estimar la supervivencia global a 1, 3 y 5 años en la cohorte TCGA-KIRC. Se calcularon las puntuaciones de riesgo individuales de los pacientes mediante el modelo de Cox ajustado. Se generaron curvas de calibración para la supervivencia global a 1, 3 y 5 años utilizando el método de Kaplan-Meier con 1.000 iteraciones de remuestreo bootstrap. Se evaluó la concordancia entre las probabilidades de supervivencia predichas por el nomograma y los resultados observados de supervivencia. La regresión de Cox se realizó utilizando el paquete survival. La visualización del nomograma y los análisis de calibración se llevaron a cabo utilizando regplot y rms. Se consideró estadísticamente significativo un valor de P bilateral inferior a 0,05.
9. Análisis de coexpresión
Se utilizaron datos transcriptómicos de muestras tumorales de TCGA-KIRC para evaluar las relaciones de coexpresión entre ARHGAP22 y todos los demás genes mediante un análisis de correlación de Pearson. Se definieron como genes con coexpresión significativa aquellos con un coeficiente absoluto de correlación de Pearson mayor a 0,6 y un valor de P inferior a 0,001. Los genes con coexpresión significativa se ordenaron según el valor absoluto del coeficiente de correlación. Se seleccionaron los genes con mayor puntuación para construir una matriz de correlación, y se generó un diagrama de acordes para visualizar la red de coexpresión asociada a ARHGAP22.
10. Análisis de genes diferencialmente expresados y enriquecimiento funcional
Se realizó un análisis de expresión diferencial entre los grupos de alta y baja expresión de ARHGAP22 utilizando la prueba de suma de rangos de Wilcoxon con corrección por tasa de descubrimiento falso (FDR). Se definieron como genes diferencialmente expresados de forma significativa aquellos con un cambio absoluto en el log2 de la razón mayor a 1 y un FDR menor a 0,05. Los resultados se visualizaron mediante un gráfico de volcan y un mapa de calor. Los análisis de enriquecimiento de Gene Ontology y del Kyoto Encyclopedia of Genes and Genomes se realizaron utilizando clusterProfiler. Los símbolos de los genes se convirtieron a identificadores Entrez utilizando org.Hs.eg.db. Se consideraron significativamente enriquecidos los términos de Gene Ontology y las vías del Kyoto Encyclopedia of Genes and Genomes que presentaran un valor P nominal menor a 0,05 y un valor P ajustado por FDR menor a 0,05. El análisis de enriquecimiento de conjuntos de genes se realizó utilizando conjuntos de genes del Kyoto Encyclopedia of Genes and Genomes del archivo c2.cp.kegg.v7.4.symbols.gmt de la Molecular Signatures Database. Los genes se ordenaron según el valor del log2 de la razón, y se consideraron significativamente enriquecidos los conjuntos de genes con un valor P nominal < 0,05.
11. Análisis de infiltración inmunitaria y de puntos de control inmunitario
Se realizaron análisis de infiltración inmunitaria y de puntos de control inmunitario utilizando muestras tumorales de TCGA-KIRC. Los valores de StromalScore, ImmuneScore y ESTIMATEScore se calcularon mediante el paquete estimate. Las fracciones de células inmunitarias se estimaron utilizando el script R de CIBERSORT, con 1.000 permutaciones y normalización por cuantiles. Se conservaron las muestras con un valor P de desconvolución de CIBERSORT inferior a 0,05. Los pacientes se dividieron en grupos ARHGAP22-alto y ARHGAP22-bajo según el nivel mediano de expresión de ARHGAP22. Las diferencias en las puntuaciones ESTIMATE y en las fracciones de células inmunitarias entre los dos grupos se evaluaron mediante la prueba de suma de rangos de Wilcoxon. Las correlaciones entre la expresión de ARHGAP22 y los genes de puntos de control inmunitario se analizaron mediante el coeficiente de correlación de Pearson. Los valores P obtenidos de las comparaciones múltiples de células inmunitarias y de las pruebas de correlación de puntos de control inmunitario se ajustaron mediante el método FDR de Benjamini-Hochberg, y se consideró estadísticamente significativo un FDR inferior a 0,05. Los genes de puntos de control inmunitario significativos según FDR se visualizaron mediante mapas de calor de correlación generados con corrplot. El preprocesamiento y la visualización de los datos se realizaron principalmente utilizando limma, ggpubr y corrplot.
12. Predicción de sensibilidad a fármacos
Se utilizaron los datos transcriptómicos de tumores TCGA-KIRC tras excluir las muestras de tejido normal. Los valores computacionalmente predichos de la concentración inhibitoria media se calcularon mediante el paquete oncoPredict y el conjunto de datos de referencia basado en Genomics of Drug Sensitivity in Cancer 2. Los pacientes se dividieron en grupos de expresión alta y baja de ARHGAP22 utilizando el valor mediano de expresión de ARHGAP22. Los valores predichos de la concentración inhibitoria media se compararon entre grupos mediante la prueba de suma de rangos de Wilcoxon. Los valores de p obtenidos de múltiples comparaciones de fármacos se ajustaron utilizando el método de Benjamini–Hochberg, y se consideró estadísticamente significativo un FDR inferior a 0,05. Los resultados se interpretaron como estimaciones computacionalmente predichas de sensibilidad a fármacos, y no como respuestas a fármacos validadas experimentalmente o observadas clínicamente.
13. Validación del Atlas de Proteínas Humanas
Se accedió a la base de datos del Atlas de Proteínas Humanas y se buscó ARHGAP22. Se revisó la sección de Tejidos para evaluar la expresión de la proteína ARHGAP22 en tejido renal normal. Se abrió la sección de Patología, se seleccionó el carcinoma de células claras de riñón y se revisó la expresión de la proteína ARHGAP22 en tejido tumoral. Se recuperaron y seleccionaron imágenes inmunohistoquímicas representativas de tejido renal normal y de tejido de CCRcc para incluirlas en el manuscrito, con el fin de comparar la expresión de la proteína ARHGAP22 entre tejidos normales y tumorales.
Resultados
Perfil de expresión pan-cáncer de ARHGAP22
El perfilado transcripcional pan-cáncer mostró una marcada heterogeneidad en la expresión de ARHGAP22 entre diferentes tipos de tumores y tejidos normales correspondientes (Figura 1). Se observó una tendencia general hacia un aumento en la expresión de ARHGAP22 en varios tumores sólidos. La expresión de ARHGAP22 fue significativamente mayor en tejidos tumorales que en tejidos normales correspondientes en carcinoma invasivo de mama, colangiocarcinoma, carcinoma de células escamosas de cabeza y cuello, cromófobo renal, carcinoma de células claras del riñón, carcinoma papilar renal y carcinoma hepatocelular. Estos hallazgos indicaron que ARHGAP22 se expresa de manera diferencial en múltiples tipos de cáncer y podría tener relevancia como biomarcador asociado al tumor.
Patrón de expresión y valor pronóstico de ARHGAP22 en el carcinoma de células claras de riñón
El patrón de expresión y la relevancia clínica de ARHGAP22 en el carcinoma de células claras de riñón (ccRCC) se evaluaron mediante datos transcriptómicos, análisis de supervivencia, un conjunto de datos de validación independiente y imágenes de inmunohistoquímica. La expresión de ARHGAP22 fue significativamente mayor en los tejidos de ccRCC que en los tejidos renales normales, tanto en muestras no apareadas como apareadas del Atlas del Genoma del Cáncer del Carcinoma Renal de Células Claras (TCGA-KIRC) (Figura 1B, C). El análisis de Kaplan-Meier mostró que los pacientes con alta expresión de ARHGAP22 tuvieron una supervivencia general (OS) significativamente más corta que los pacientes con baja expresión (P = 0,013; Figura 1D). El análisis de características operativas del receptor en función del tiempo arrojó áreas bajo la curva de 0,641, 0,637 y 0,641 para la OS a 1, 3 y 5 años, respectivamente, lo que indica un rendimiento pronóstico moderado (Figura 1E). Los hallazgos se evaluaron adicionalmente utilizando el conjunto de datos independiente GSE167573. La expresión de ARHGAP22 fue significativamente mayor en los tejidos de ccRCC que en los tejidos renales normales (Figura 1F), y una alta expresión de ARHGAP22 se asoció con una OS más corta (Figura 1G). Las imágenes de inmunohistoquímica obtenidas del Atlas de Proteínas Humanas mostraron una tinción más intensa del ARHGAP22 a nivel proteico en el tejido de ccRCC que en el tejido renal normal, lo que proporciona apoyo adicional a nivel proteico de los hallazgos transcriptómicos (Figura 1H, I).
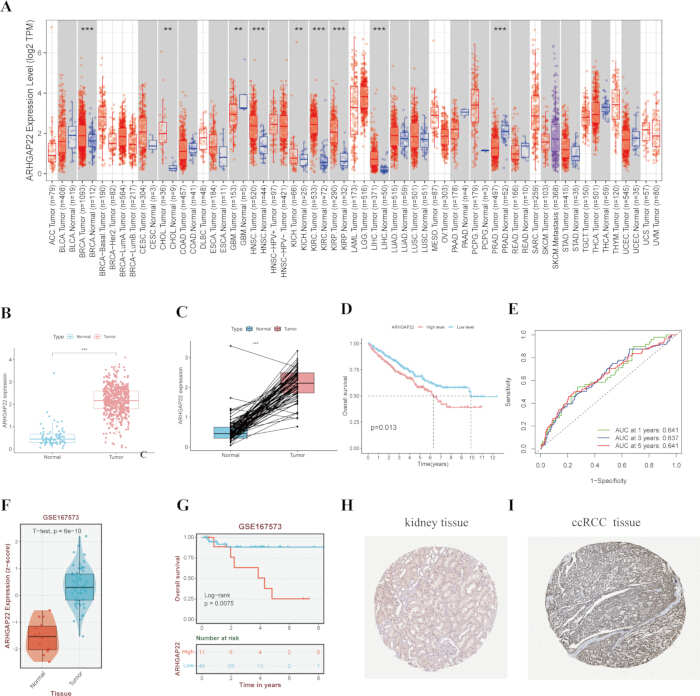
Figura 1: Expresión pan-cáncer, patrón de expresión y valor pronóstico de ARHGAP22 en el carcinoma de células renales de tipo claro. (A) Perfil de expresión pan-cáncer de ARHGAP22 en múltiples tipos tumorales y tejidos normales correspondientes. (B) Expresión de ARHGAP22 en tejidos de carcinoma de células renales claras (ccRCC) y tejidos renales normales no apareados. (C) Expresión de ARHGAP22 en tejidos de ccRCC y tejidos renales normales adyacentes apareados. (D) Curvas de supervivencia global de Kaplan-Meier que comparan pacientes con alta y baja expresión de ARHGAP22. (E) Curvas de características operativas del receptor dependientes del tiempo para evaluar el desempeño pronóstico de ARHGAP22 en la supervivencia global a 1, 3 y 5 años. (F) Validación de la expresión de ARHGAP22 en el conjunto de datos GSE167573. (G) Análisis de supervivencia global mediante Kaplan-Meier en el conjunto de datos GSE167573. (H, I) Imágenes de inmunohistoquímica del Atlas de Proteínas Humanas que muestran la expresión proteica de ARHGAP22 en tejido renal normal (H) y tejido de ccRCC (I). *P < 0,05; **P < 0,01; ***P < 0,001. Acrónimos: ccRCC, carcinoma de células renales de tipo claro; OS, supervivencia global; ROC, característica operativa del receptor; DEG, gen expresado diferencialmente; GO, Ontología de Genes; KEGG, Enciclopedia de Kyoto de Genes y Genomas; GSEA, Análisis de Enriquecimiento de Conjuntos de Genes; FDR, tasa de falsos descubrimientos; IC50, concentración inhibitoria media. Haga clic aquí para ver una versión más grande de esta figura.
Asociación de ARHGAP22 con características clinicopatológicas
Se evaluó la asociación entre la expresión de ARHGAP22 y las características clinicopatológicas para determinar si la expresión variaba con la gravedad de la enfermedad. La expresión de ARHGAP22 fue significativamente más alta en pacientes con clasificaciones avanzadas de T, M y N, incluidos aquellos con enfermedad metastásica (Figura 2A–C). La expresión también aumentó con el grado histológico y la etapa clínica más avanzados (Figura 2D, E). El análisis del mapa de calor mostró además asociaciones significativas entre una alta expresión de ARHGAP22 y un mayor grado histológico, una etapa clínica avanzada y una clasificación desfavorable de tumor-nódulo-metástasis (Figura 2F). Estos resultados indicaron que una expresión elevada de ARHGAP22 se asociaba con características clinicopatológicas más agresivas en el ccRCC.
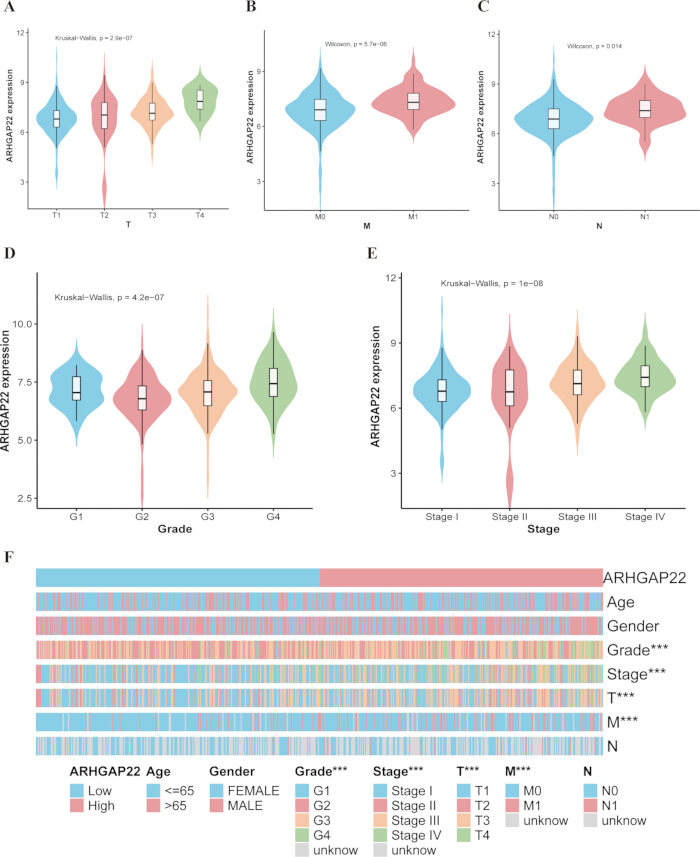
Figura 2: Asociación entre la expresión de ARHGAP22 y las características clinicopatológicas en el carcinoma de células claras de riñón. (A–C) Expresión de ARHGAP22 según la clasificación T, M y N, respectivamente. (D) Expresión de ARHGAP22 según el grado histológico. (E) Expresión de ARHGAP22 según la etapa clínica. (F) Mapa de calor que muestra las asociaciones entre la expresión de ARHGAP22 y las características clinicopatológicas. *P < 0,05; **P < 0,01; ***P < 0,001. Haga clic aquí para ver una versión más grande de esta figura.
Características clinicopatológicas y supervivencia global
El análisis de Kaplan-Meier mostró diferencias significativas en la SG entre los subgrupos clinicopatológicos (Figura 3). Los pacientes con grados histológicos más altos, G3-G4, tuvieron una SG significativamente más corta que los pacientes con grados más bajos, G1-G2 (P < 0,0001; Figura 3A). Los pacientes con enfermedad en estadio III-IV también tuvieron una SG significativamente más corta que los pacientes con enfermedad en estadio I-II (P < 0,0001; Figura 3B). La supervivencia global difirió significativamente entre los subgrupos de clasificación T, con clasificaciones T avanzadas asociadas a resultados menos favorables (P < 0,0001; Figura 3C). Los pacientes con metástasis en ganglios linfáticos (N1) o metástasis a distancia (M1) también tuvieron una SG significativamente más corta que aquellos sin metástasis linfáticas o a distancia (ambos P < 0,0001; Figura 3D, E). Estos hallazgos confirmaron que el grado histológico, el estadio clínico y la clasificación de tumor-nódulo-metástasis se asociaron con la supervivencia en el CCRP.
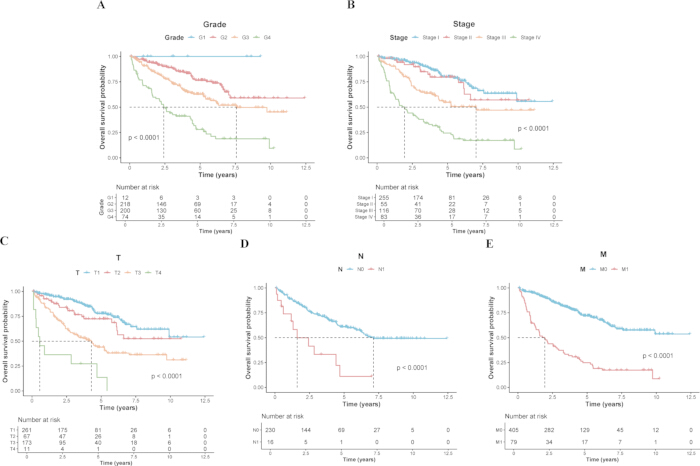
Figura 3: Supervivencia global según las características clínico-patológicas en el carcinoma de células claras de riñón. (A–E) Curvas de supervivencia global de Kaplan-Meier según el grado histológico, estadio clínico, clasificación T, clasificación N y clasificación M, respectivamente. Haga clic aquí para ver una versión más grande de esta figura.
Nomograma pronóstico para el carcinoma de células claras de riñón
Se construyó un nomograma pronóstico que integra la expresión de ARHGAP22 con las características clinicopatológicas disponibles para estimar la supervivencia global a 1, 3 y 5 años en pacientes con ccRCC (Figura 4A). El análisis de calibración mostró concordancia entre las probabilidades de supervivencia predichas por el nomograma y las observadas en los tres puntos temporales. Las curvas de calibración se situaron cerca de la línea de referencia ideal, lo que indica un desempeño satisfactorio de la calibración (Figura 4B). El modelo clínico tuvo un índice de concordancia de 0,779 (intervalo de confianza del 95 %, 0,729–0,828), mientras que la inclusión de ARHGAP22 produjo un índice de concordancia de 0,781 (intervalo de confianza del 95 %, 0,735–0,827), lo que indica una mejora pronóstica mínima adicional.
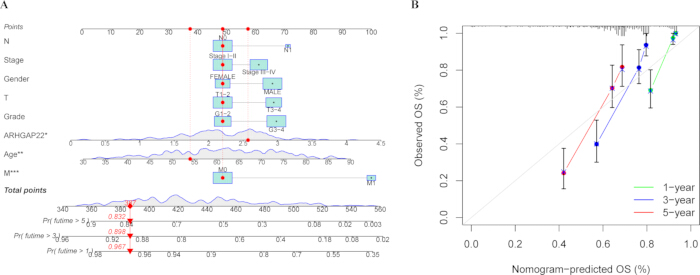
Figura 4: Nomograma pronóstico basado en ARHGAP22 y análisis de calibración en carcinoma de células claras de riñón. (A) Nomograma para estimar la supervivencia global a 1, 3 y 5 años. (B) Curvas de calibración que comparan la supervivencia global predicha por el nomograma y la observada a 1, 3 y 5 años. Haga clic aquí para ver una versión más grande de esta figura.
Análisis de red molecular de ARHGAP22
Se realizó un análisis de correlación para caracterizar la red molecular asociada con la expresión de ARHGAP22. La red de correlación mostró asociaciones entre ARHGAP22 y múltiples genes en el ccRCC (Figura 5A). La expresión de ARHGAP22 presentó una correlación positiva significativa con GMIP, TRPM2, CARD9, FMNL1, STAC3 y MYO9B. Se observaron correlaciones negativas significativas con BSND, HEPACAM2, ATP6V1G3, TMEM38A y FOXI1 (Figura 5B–L). Estos hallazgos indicaron que la expresión de ARHGAP22 estaba asociada con una red compleja de coexpresión en el ccRCC.
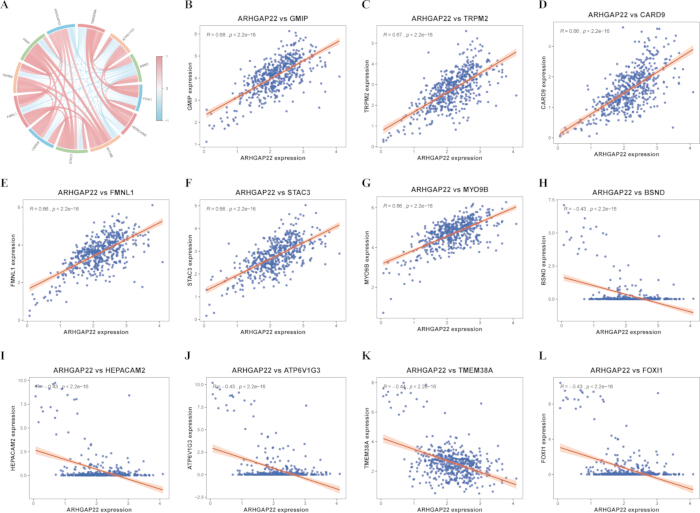
Figura 5: Características moleculares asociadas a ARHGAP22 en el carcinoma de células claras de riñón. (A) Red de correlación que muestra las asociaciones entre ARHGAP22 y los genes relacionados. (B–G) Positivo correlaciones entre ARHGAP22 y GMIP, TRPM2, CARD9, FMNL1, STAC3 y MYO9B, respectivamente. (H–L) Correlaciones negativas entre ARHGAP22 y BSND, HEPACAM2, ATP6V1G3, TMEM38A y FOXI1, respectivamente. Haga clic aquí para ver una versión más grande de esta figura.
Genes asociados con ARHGAP22 de expresión diferencial
Las muestras de carcinoma de células claras de riñón se dividieron en grupos de expresión alta y baja de ARHGAP22 utilizando el valor mediano de expresión, y se realizó un análisis de expresión diferencial. Un total de 334 genes se sobreexpresaron y 38 genes se subexpresaron en el grupo de alta expresión (Figura 6A). El análisis del mapa de calor reveló patrones de expresión distintos entre los grupos de alta y baja expresión de ARHGAP22, lo que indica que los genes de expresión diferencial identificados separaron a ambos grupos (Figura 6B).
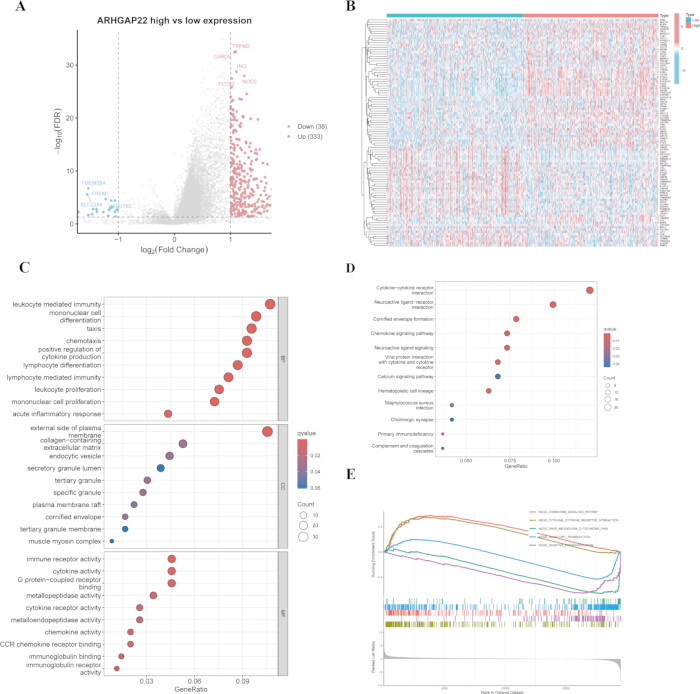
Figura 6: Genes expresados diferencialmente asociados a ARHGAP22 y enriquecimiento funcional. (A) Gráfico de volcan de los genes expresados diferencialmente entre los grupos con expresión alta y baja de ARHGAP22. (B) Mapa de calor de los genes expresados diferencialmente. (C) Análisis de enriquecimiento de Ontología Genética. (D) Análisis de enriquecimiento de vías de la Enciclopedia de Kyoto de Genes y Genomas. (E) Análisis de Enriquecimiento de Conjuntos de Genes que muestra las vías enriquecidas en el grupo con expresión alta de ARHGAP22. Haga clic aquí para ver una versión más grande de esta figura.
Enriquecimiento funcional de los genes expresados diferencialmente asociados a ARHGAP22
Se realizó un análisis de enriquecimiento funcional para caracterizar los procesos biológicos asociados con los genes expresados diferencialmente. El análisis de Ontología Genética mostró enriquecimiento en procesos biológicos relacionados con la inmunidad, incluyendo inmunidad mediada por leucocitos, quimiotaxis, producción de citoquinas, y diferenciación y proliferación de linfocitos. A nivel de componente celular, se observó enriquecimiento en la matriz extracelular, gránulos secretorios y estructuras asociadas a la membrana plasmática. A nivel de función molecular, se detectó enriquecimiento en actividad de citoquinas, unión a receptores de quimioquinas y actividades relacionadas con metalopeptidasas (Figura 6C). El análisis del KEGG (Enciclopedia de Genes y Genomas de Kioto) mostró un enriquecimiento significativo en la interacción citoquina–receptor de citoquina, señalización de quimioquinas, señalización por calcio y vías relacionadas con infección e inmunidad (Figura 6D). El Análisis de Enriquecimiento de Conjuntos de Genes identificó además múltiples vías relacionadas con la inmunidad enriquecidas en el grupo con alta expresión de ARHGAP22 (Figura 6E).
ARHGAP22 y el microambiente inmunitario en el carcinoma de células claras de riñón
El análisis basado en CIBERSORT de las fracciones estimadas de células inmunitarias mostró diferencias significativas entre los grupos con alta y baja expresión de ARHGAP22 (Figura 7A). Tras la corrección de la tasa de falsos descubrimientos, el grupo con alta expresión de ARHGAP22 presentó fracciones estimadas más elevadas de macrófagos M2 y células T reguladoras, y fracciones estimadas más bajas de células B naïve, mastocitos en reposo y células dendríticas activadas. El análisis de correlación reveló que la expresión de ARHGAP22 se asoció positivamente con macrófagos M2 y células T reguladoras, y negativamente con células B naïve, mastocitos en reposo y células dendríticas activadas (Figura 7B). Estas estimaciones derivadas de CIBERSORT indicaron que una expresión elevada de ARHGAP22 se asociaba con un perfil inmunosupresor en el ccRCC.
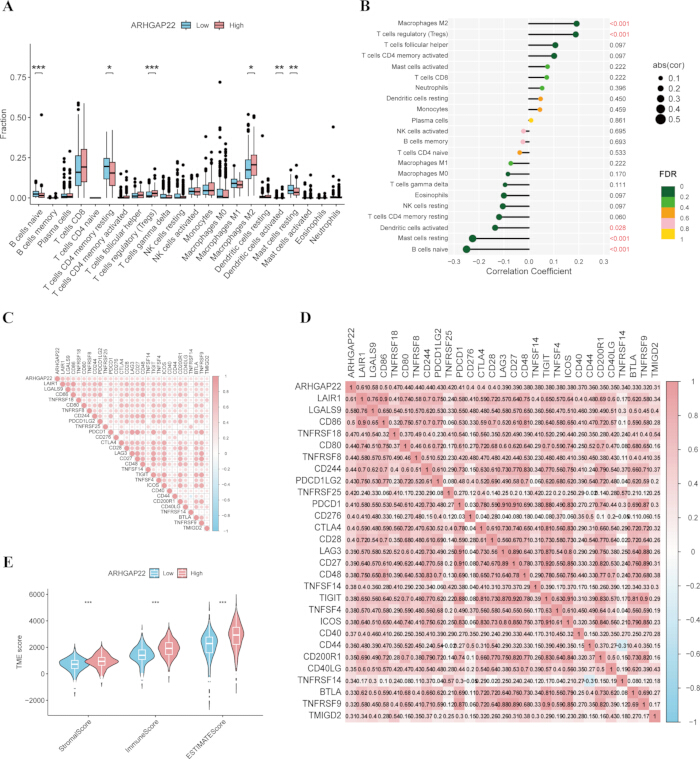
Figura 7: Asociación entre la expresión de ARHGAP22 y las características del microambiente inmunitario en el carcinoma de células claras de riñón. (A) Diferencias en las fracciones de células inmunitarias estimadas mediante CIBERSORT entre los grupos con alta y baja expresión de ARHGAP22. (B) Correlaciones entre la expresión de ARHGAP22 y las fracciones de células inmunitarias estimadas mediante CIBERSORT. (C) Mapa de calor de correlación que muestra las asociaciones entre la expresión de ARHGAP22 y los genes de puntos de control inmunitario. (D) Matriz de correlación de ARHGAP22 y moléculas de puntos de control inmunitario. (E) Diferencias en el StromalScore, el ImmuneScore y el ESTIMATEScore entre los grupos con alta y baja expresión de ARHGAP22, calculadas mediante el algoritmo ESTIMATE. *P < 0,05; **P < 0,01; ***P < 0,001. Haga clic aquí para ver una versión ampliada de esta figura.
ARHGAP22, puntos de control inmunitarios y componentes del microentorno tumoral
Una alta expresión de ARHGAP22 se asoció positivamente con varios genes de puntos de control inmunitarios, incluidos PDCD1LG2, CTLA4, LAG3, TIGIT e ICOS (Figura 7C, D), lo que sugiere una posible asociación con características relacionadas con la evasión inmunitaria. El análisis ESTIMATE también mostró que los valores de StromalScore, ImmuneScore y ESTIMATEScore fueron significativamente más altos en el grupo con alta expresión de ARHGAP22 (Figura 7E), lo que refleja un aumento en los componentes estromales e inmunitarios dentro del microentorno tumoral. Estos hallazgos indicaron que la expresión de ARHGAP22 se asoció con fracciones estimadas de células inmunitarias mediante CIBERSORT, con la expresión de puntos de control inmunitarios y con un perfil inmunosupresor del microentorno tumoral en el ccRCC.
ARHGAP22 y sensibilidad computacionalmente predicha a fármacos dirigidos
Se evaluó la asociación entre la expresión de ARHGAP22 y la sensibilidad computacionalmente predicha a fármacos dirigidos mediante la comparación de los valores predichos de concentración inhibitoria media entre los grupos de alta y baja expresión (Figura 8A–I). El grupo de baja expresión presentó valores significativamente más bajos de concentración inhibitoria media predicha para axitinib, sorafenib, savolitinib, foretinib, cediranib, alpelisib, buparlisib, afuresertib e ipatasertib. Valores más bajos de concentración inhibitoria media predicha indicaron una mayor sensibilidad predicha computacionalmente. Estos hallazgos sugirieron una asociación entre una expresión más baja de ARHGAP22 y una mayor sensibilidad predicha a los agentes dirigidos evaluados. Los resultados representan predicciones computacionales y no constituyen respuestas a fármacos validadas experimentalmente o clínicamente.
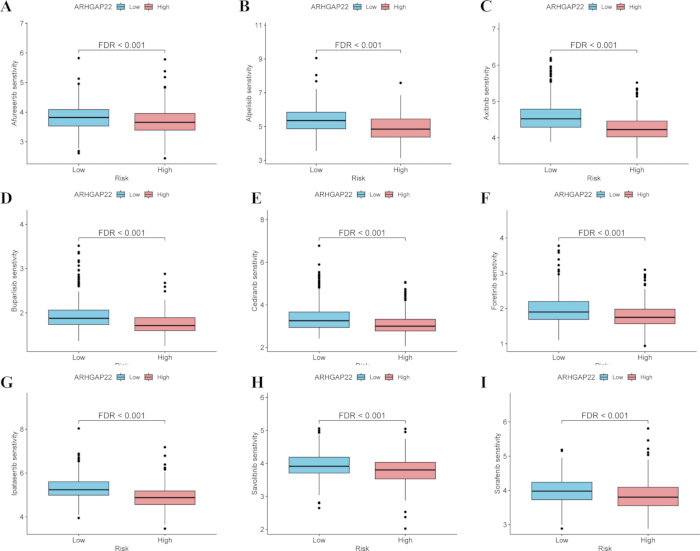
Figura 8: Asociación entre la expresión de ARHGAP22 y la sensibilidad computacionalmente predicha a fármacos dirigidos en el carcinoma de células claras de riñón. (A–I) Comparación de los valores computacionalmente predichos de la concentración inhibitoria media (IC50) para axitinib, sorafenib, savolitinib, foretinib, cediranib, alpelisib, buparlisib, afuresertib e ipatasertib, respectivamente, entre los grupos con alta y baja expresión de ARHGAP22. Valores más bajos de la IC50 predicha indican una mayor sensibilidad predicha al fármaco. Haga clic aquí para ver una versión más grande de esta figura.
DISPONIBILIDAD DE LOS DATOS:
Los datos transcriptómicos y clínicos analizados en este estudio se obtuvieron del proyecto públicamente disponible The Cancer Genome Atlas de Carcinoma de Células Claras del Riñón (TCGA-KIRC) (https://portal.gdc.cancer.gov/). Los datos externos de expresión y validación de supervivencia se obtuvieron del conjunto de datos Gene Expression Omnibus GSE167573. Los datos de expresión proteica se recuperaron del Atlas de Proteínas Humanas (https://www.proteinatlas.org/). Los datos de expresión pan-cáncer se analizaron utilizando TIMER2.0, y la validación externa se realizó mediante la plataforma BEST. Los datos de referencia de sensibilidad a fármacos se obtuvieron del conjunto de datos Genómica de la Sensibilidad a Fármacos en el Cáncer 2, y los conjuntos de genes utilizados para el análisis de enriquecimiento se obtuvieron de la Base de Datos de Firmas Moleculares. Los conjuntos de datos originales están disponibles públicamente a través de los repositorios y plataformas correspondientes. Los scripts de R utilizados para el procesamiento de datos, el análisis estadístico y la visualización se proporcionan como Archivo Suplementario 1. Los resultados procesados se proporcionan como Tabla Suplementaria 1, que contiene los resultados completos del análisis de expresión diferencial; Tabla Suplementaria 2, que contiene los resultados del enriquecimiento de Ontología Genética; y Tabla Suplementaria 3, que contiene los resultados del enriquecimiento de vías de la Enciclopedia de Genes y Genomas de Kioto.
Tabla suplementaria 1: Resultados completos del análisis de expresión diferencial. Este archivo contiene la lista completa de genes expresados diferencialmente identificados entre los grupos con expresión alta y baja de ARHGAP22, incluyendo identificadores de genes, valores de expresión por grupo, cambios en el log2 de las razones, valores P, valores P ajustados por la tasa de descubrimientos falsos y la dirección de regulación. Haga clic aquí para descargar este archivo.
Tabla suplementaria 2: Resultados del análisis de enriquecimiento de Gene Ontology. Este archivo contiene los resultados completos del análisis de enriquecimiento de Gene Ontology para los genes asociados con ARHGAP22 que presentan expresión diferencial, incluyendo las categorías de proceso biológico, componente celular y función molecular, junto con las estadísticas de enriquecimiento, valores P, valores P ajustados, recuentos de genes e identificadores de genes asociados. Haga clic aquí para descargar este archivo.
Tabla suplementaria 3: Resultados del análisis de enriquecimiento de vías del Enciclopedia de Kyoto de Genes y Genomas. Este archivo contiene los resultados completos del análisis de enriquecimiento de vías del Enciclopedia de Kyoto de Genes y Genomas para los genes expresados diferencialmente asociados a ARHGAP22, incluyendo identificadores y nombres de las vías, estadísticas de enriquecimiento, valores P, valores P ajustados, valores q, conteos de genes e identificadores de genes asociados. Haga clic aquí para descargar este archivo.
Archivo suplementario 1: Secuencias de comandos R para el procesamiento de datos, análisis estadístico y visualización. Este archivo contiene las secuencias de comandos R utilizadas para el preprocesamiento de datos, análisis de expresión, análisis de supervivencia, análisis de asociación clinicopatológica, análisis de coexpresión, análisis de expresión diferencial, análisis de enriquecimiento funcional, análisis de infiltración inmunitaria, predicción de sensibilidad a fármacos y generación de figuras. Haga clic aquí para descargar este archivo.
Discusión
El carcinoma de células renales (CCR) es una de las malignidades más comunes del sistema urinario, y el carcinoma de células claras de riñón (ccrCCR) es el subtipo histológico predominante y un factor importante en la mortalidad relacionada con el CCR. En los últimos años, la incidencia del CCR ha aumentado en general, con una variación geográfica notable. Los factores de riesgo establecidos incluyen el tabaquismo, la obesidad, la hipertensión y la enfermedad renal crónica3˒4. A pesar de los avances en el diagnóstico y tratamiento, el ccrCCR sigue siendo clínicamente heterogéneo; algunos pacientes presentan enfermedad avanzada o metastásica, y las recurrencias posoperatorias y las metástasis a distancia siguen siendo frecuentes2˒5˒26. Por lo tanto, la identificación de biomarcadores moleculares asociados con el comportamiento tumoral y el pronóstico sigue siendo un objetivo importante en la investigación del ccrCCR. El presente análisis mostró que ARHGAP22 estaba sobreexpresado en el ccrCCR y se asociaba con una menor supervivencia general, características clínico-patológicas desfavorables, cambios transcriptómicos relacionados con la inmunidad, un perfil inmunosupresor del microambiente tumoral y diferencias en la sensibilidad predicha computacionalmente a agentes dirigidos. Estos hallazgos respaldan el valor potencial de ARHGAP22 como biomarcador candidato pronóstico y relacionado con la inmunidad, aunque aún no se ha establecido su utilidad clínica ni la causalidad.
ARHGAP22 codifica una proteína activadora de la GTPasa Rho implicada en la regulación del citoesqueleto y la motilidad celular. La proteína contiene un dominio de homología con pleckstrina, un dominio RhoGAP y una región en hélice enrollada en el extremo C-terminal, y puede interactuar con proteínas 14-3-3, lo que sugiere un papel en la migración celular regulada por factores de crecimiento22. Como proteína relacionada con FilGAP, ARHGAP22 participa en la regulación antagónica del eje RhoA–Rac1 y en el control de los modos de migración celular21˒27. ARHGAP22 se localiza principalmente en endosomas y puede transportarse a los pliegues de la membrana o a la membrana plasmática, donde inhibe la formación de láminas lameliformes dependientes de Rac y la expansión celular; su localización subcelular está estrechamente relacionada con la actividad RacGAP20˒23. También se han descrito asociaciones relacionadas con tumores. En el carcinoma de células renales claro (ccRCC), ARHGAP22 ha sido identificado como una molécula candidata en análisis transcriptómicos relacionados con la inhibición de la proteína 4 que contiene dominios bromo y se ha asociado con una menor supervivencia general28. Los miembros de la familia ARHGAP también se han relacionado con la infiltración inmune que favorece el tumor y la progresión de la enfermedad en el cáncer de vejiga25, con alteraciones en la expresión y variaciones en los exones en la leucemia mieloide aguda24, y con una respuesta diferencial al bevacizumab en el cáncer colorrectal metastásico29.
Los hallazgos actuales fueron coherentes con estas observaciones. La expresión de ARHGAP22 aumentó con la progresión de la clasificación T, N y M, el grado histológico y la etapa clínica, y una expresión más alta se asoció con una supervivencia general más corta. Se ha demostrado previamente que la señalización de Rac promueve el crecimiento del ccRCC y el cambio angiogénico16, mientras que la vía de la proteína quinasa asociada a GTPasa Rho/Rho con dominio de hélice alfa enrollada se ha asociado con comportamiento maligno en el ccRCC17. Por lo tanto, la regulación positiva observada de ARHGAP22 podría reflejar cambios moleculares asociados con fenotipos tumorales agresivos. Los análisis de coexpresión y de expresión diferencial mostraron además que ARHGAP22 se asoció con una amplia red transcripcional. Se observaron correlaciones positivas con genes como FMNL1, CARD9 y TRPM2, mientras que se observaron correlaciones negativas con genes como BSND y FOXI1. Los resultados del análisis de Ontología Genética, la Enciclopedia de Kyoto de Genes y Genomas y el Análisis de Enriquecimiento de Conjuntos de Genes mostraron enriquecimiento en inmunidad mediada por leucocitos, quimiotaxis, producción de citoquinas, diferenciación y proliferación de linfocitos, interacciones citoquina-receptor y señalización de quimioquinas. Las redes de quimioquinas contribuyen al reclutamiento de células inmunitarias, al crecimiento tumoral y a la metástasis en el carcinoma de células renales30, mientras que el enriquecimiento de vías relacionadas con la inmunidad se ha asociado con mal pronóstico y un microambiente tumoral alterado en el ccRCC31. El carcinoma de células claras de células renales también presenta firmas transcripcionales inmunitarias distintas asociadas con el resultado clínico y la complejidad del microambiente inmunitario32. Relaciones similares entre la expresión génica aberrante, el enriquecimiento de vías inmunitarias, mal pronóstico y patrones complejos de coexpresión han sido reportadas en otras malignidades33.
La expresión de ARHGAP22 también se asoció con diferencias en el microambiente inmunitario tumoral. El grupo de alta expresión mostró fracciones estimadas más elevadas de linfocitos T reguladores y macrófagos M2, y fracciones estimadas más bajas de linfocitos B vírgenes, mastocitos en reposo y células dendríticas activadas, tras la corrección por la tasa de falsos descubrimientos. También se observaron asociaciones positivas entre la expresión de ARHGAP22 y varias moléculas de puntos de control inmunitario, junto con valores más altos de ImmuneScore, StromalScore y ESTIMATEScore. El carcinoma de células claras de riñón se caracteriza por una infiltración inmunitaria sustancial, pero esta característica no indica necesariamente una respuesta antitumoral efectiva34. Estados disfuncionales de las células inmunitarias y características inmunosupresoras pueden limitar la eficacia del bloqueo de los puntos de control inmunitario35. Se ha asociado a los linfocitos T reguladores y a los macrófagos M2 con inmunosupresión, progresión tumoral y mal pronóstico en el carcinoma de células renales36˒37, mientras que el aumento en la expresión de puntos de control inmunitario puede reflejar procesos relacionados con la evasión inmunitaria38. Por lo tanto, los resultados actuales sugieren que la alta expresión de ARHGAP22 no está asociada simplemente con una mayor infiltración inmunitaria, sino con un perfil inmunitario que contiene características comúnmente vinculadas a la inmunosupresión. Esta interpretación sigue siendo inferencial, ya que las estimaciones de células inmunitarias se derivaron de datos de secuenciación de ARN de tipo masivo y de un único método computacional de desconvolución.
También se observaron diferencias en la sensibilidad computacionalmente predicha a fármacos entre los grupos de expresión de ARHGAP22. Anteriormente, se han asociado características moleculares de alto riesgo con infiltración inmunitaria alterada, enriquecimiento de vías inmunitarias y respuesta diferencial a fármacos39. Además, se ha informado que las firmas génicas relacionadas con la inmunidad en el carcinoma de células claras de riñón (ccRCC) permiten estratificar la supervivencia y predecir respuestas diferenciales a la inmunoterapia y a la terapia dirigida40˒41. En el presente análisis, el grupo con baja expresión de ARHGAP22 presentó valores predichos más bajos de la concentración inhibitoria media máxima para varios agentes dirigidos. Estos hallazgos indican una asociación entre la expresión de ARHGAP22 y la sensibilidad computacionalmente predicha a fármacos, pero no demuestran una respuesta real al tratamiento ni un beneficio clínico. Varias decisiones metodológicas respaldaron la consistencia analítica, incluyendo el filtrado de calidad de las muestras, el uso de un umbral uniforme de expresión basado en la mediana, el filtrado de confianza de los resultados de CIBERSORT y la corrección de la tasa de falsos descubrimientos para comparaciones múltiples. No obstante, la sensibilidad predicha a fármacos debe interpretarse como exploratoria, y se requiere una validación independiente mediante datos de respuesta a fármacos medidos experimentalmente u observados clínicamente.
Se deben considerar varias limitaciones. Aunque GSE167573 proporcionó una validación externa de la expresión de ARHGAP22 y sus asociaciones con la supervivencia, se requiere validación en cohortes clínicas más grandes y multicéntricas. Los análisis se basaron principalmente en conjuntos de datos públicos retrospectivos y en datos de secuenciación de ARN masivo; en consecuencia, no fue posible distinguir la fuente celular de la expresión de ARHGAP22 entre células tumorales, células estromales y células inmunitarias infiltrantes. La secuenciación de ARN a nivel de célula individual, la inmunofluorescencia múltiple o la transcriptómica espacial podrían ayudar a abordar esta limitación. La infiltración de células inmunitarias, la expresión de puntos de control inmunitarios y la sensibilidad a fármacos se inferieron computacionalmente y podrían no representar directamente la función biológica o la respuesta al tratamiento clínico. No se incluyó ningún método independiente de desconvolución inmunitaria, ninguna cohorte institucional de inmunohistoquímica ni ningún análisis experimental de perturbación. Además, las asociaciones observadas no establecen relaciones causales entre la expresión de ARHGAP22, los genes coexpresados, la infiltración de células inmunitarias y la respuesta a fármacos. Por lo tanto, se requerirán experimentos mecanicistas, validación clínica prospectiva y comparaciones del rendimiento de modelos antes de poder trasladar estos hallazgos a la clínica. En general, el flujo de trabajo proporciona un marco reproducible para evaluar biomarcadores candidatos utilizando conjuntos de datos moleculares públicos, pero la relevancia biológica y clínica de ARHGAP22 requiere confirmación independiente adicional.
Divulgaciones
Los autores declaran que no tienen conflictos de intereses.
Agradecimientos
En este estudio se utilizaron datos disponibles públicamente del Atlas del Genoma del Cáncer (TCGA). Se reconoce a la Red de Investigación TCGA por generar y proporcionar estos recursos.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| paquete R circlize | Version 0.4.16 | CRAN | Utilizado para gráficos circos y diagramas de acordes. |
| paquete R clusterProfiler | Version 4.12.0 | Bioconductor | Utilizado para análisis de enriquecimiento GO, KEGG y GSEA. |
| paquete R ComplexHeatmap | Version 2.20.0 | Bioconductor | Utilizado para visualización de mapas de calor complejos y mapas de calor con anotaciones clínicas. |
| paquete R e1071 | Version 1.7.16 | CRAN | Utilizado para regresión por vectores de soporte en análisis relacionados con CIBERSORT. |
| paquete R enrichplot | Version 1.24.0 | Bioconductor | Utilizado para la visualización de resultados de enriquecimiento funcional. |
| paquete R estimate | Version 1.0.13 | paquete R/paquete fuente | Utilizado para calcular puntajes estromales, inmunes y de ESTIMATE. |
| paquete R ggExtra | Version 0.10.1 | CRAN | Utilizado para gráficos de dispersión con distribuciones marginales de densidad. |
| paquete R ggplot2 | Version 3.5.1 | CRAN | Utilizado para visualización general de datos. |
| paquete R ggpubr | Version 0.6.0 | CRAN | Utilizado para diagramas de caja, diagramas de violín y comparaciones estadísticas. |
| paquete R ggrepel | Version 0.9.5 | CRAN | Utilizado para etiquetas de texto no superpuestas en gráficos de volcan. |
| paquete R limma | Version 3.60.4 | Bioconductor | Utilizado para preprocesamiento de datos de expresión y análisis relacionados con expresión diferencial. |
| paquete R oncoPredict | Version 1.2 | CRAN | Utilizado para predecir sensibilidad a fármacos basado en datos transcriptómicos. |
| paquete R org.Hs.eg.db | Version 3.19.1 | Bioconductor | Utilizado para anotación de genes y conversión entre símbolos de genes e IDs Entrez. |
| paquete R pheatmap | Version 1.0.12 | CRAN | Utilizado para visualización de mapas de calor. |
| paquete R preprocessCore | Version 1.68.0 | Bioconductor | Utilizado para normalización cuantílica en análisis relacionados con CIBERSORT. |
| Software R | Version 4.4.0 | Foundation for Statistical Computing | Utilizado para análisis y visualización estadística. |
| paquete R RColorBrewer | Version 1.1.3 | CRAN | Utilizado para generación de paletas de colores en visualización. |
| paquete R regplot | Version 1.1 | CRAN | Utilizado para visualización de nomogramas. |
| paquete R reshape2 | Version 1.4.4 | CRAN | Utilizado para remodelado de datos antes de la visualización. |
| paquete R rms | Version 6.8.1 | CRAN | Utilizado para construcción de modelos pronósticos, análisis de calibración y análisis relacionados con nomogramas. |
| paquete R scales | Version 1.4.0 | CRAN | Utilizado para ajuste de escalas y configuraciones de transparencia de colores. |
| paquete R survival | Version 3.5.8 | CRAN | Utilizado para regresión de Cox y análisis de supervivencia de Kaplan-Meier. |
| paquete R survminer | Version 0.4.9 | CRAN | Utilizado para visualización de curvas de supervivencia de Kaplan-Meier. |
| paquete R timeROC | Version 0.4 | CRAN | Utilizado para análisis de curvas ROC dependientes del tiempo. |
Referencias
- Winter TD et al. Using Mendelian randomization to investigate etiologic heterogeneity across renal cell carcinoma subtypes. Int J Epidemiol. 2025;54(6):dyaf177. https://doi.org/10.1093/ije/dyaf177
- Hsieh JJ et al. Renal cell carcinoma. Nat Rev Dis Primers. 2017;3:17009. https://doi.org/10.1038/nrdp.2017.9
- Capitanio U et al. Epidemiology of renal cell carcinoma. Eur Urol. 2019;75(1):74-84.
- Siegel RL, Miller KD, Fuchs HE, Jemal A. Cancer statistics, 2022. CA Cancer J Clin. 2022;72(1):7-33.
- Wiechno P et al. Contemporary treatment of metastatic renal cell carcinoma. Med Oncol. 2018;35(12):156. https://doi.org/10.1007/s12032-018-1217-1
- Chen W et al. Targeting renal cell carcinoma with a HIF-2 antagonist. Nature. 2016;539(7627):112-117.
- Rydzanicz M, Wrzesiński T, Bluyssen HA, Wesoły J. Genomics and epigenomics of clear cell renal cell carcinoma: recent developments and potential applications. Cancer Lett. 2013;341(2):111-126.
- Barata PC, Rini BI. Treatment of renal cell carcinoma: current status and future directions. CA Cancer J Clin. 2017;67(6):507-524.
- Chowdhury N, Drake CG. Kidney cancer: an overview of current therapeutic approaches. Urol Clin North Am. 2020;47(4):419-431.
- Gulati S, Vaishampayan U. Current state of systemic therapies for advanced renal cell carcinoma. Curr Oncol Rep. 2020;22(3):26. https://doi.org/10.1007/s11912-020-0892-1
- Haga RB, Ridley AJ. Rho GTPases: regulation and roles in cancer cell biology. Small GTPases. 2016;7(4):207-221.
- Sahai E, Marshall CJ. RHO-GTPases and cancer. Nat Rev Cancer. 2002;2(2):133-142.
- Bustelo XR. RHO GTPases in cancer: known facts, open questions, and therapeutic challenges. Biochem Soc Trans. 2018;46(3):741-760.
- Crosas-Molist E et al. Rho GTPase signaling in cancer progression and dissemination. Physiol Rev. 2022;102(1):455-510.
- Li H, Peyrollier K, Kilic G, Brakebusch C. Rho GTPases and cancer. BioFactors. 2014;40(2):226-235.
- Goka ET, Chaturvedi P, Lopez DTM, Lippman ME. Rac signaling drives clear cell renal carcinoma tumor growth by priming the tumor microenvironment for an angiogenic switch. Mol Cancer Ther. 2020;19(7):1462-1473.
- Thompson JM, Landman J, Razorenova OV. Targeting the RhoGTPase/ROCK pathway for the treatment of VHL/HIF pathway-driven cancers. Small GTPases. 2020;11(1):32-38.
- Feng J et al. RhoJ promotes the progression of clear cell renal cell carcinoma via .the TNF-α/NF-κB axis. Transl Androl Urol. 2025;14(7):1849-1864.
- Guo K et al. Activation of RHO-GTPase gene pattern correlates with adverse clinical outcome and immune microenvironment in clear cell renal cell carcinoma. Clin Exp Med. 2025;25(1):67. https://doi.org/10.1007/s10238-025-01593-3
- Mori M, Saito K, Ohta Y. ARHGAP22 localizes at endosomes and regulates actin cytoskeleton. PLoS One. 2014;9(6):e100271. https://doi.org/10.1371/journal.pone.0100271
- Nakamura F. FilGAP and its close relatives: a mediator of Rho-Rac antagonism that regulates cell morphology and migration. Biochem J. 2013;453(1):17-25.
- Hu SH et al. The weak complex between RhoGAP protein ARHGAP22 and signal regulatory protein 14-3-3 has 1:2 stoichiometry and a single peptide binding mode. PLoS One. 2012;7(8):e41731. https://doi.org/10.1371/journal.pone.0041731
- Mori M et al. Endosomal localization of RacGAP protein ARHGAP22 regulates its GAP activity in human melanoma cells. Anticancer Res. 2022;42(12):5763-5771.
- El-Masry OS, Alamri AM, Alzahrani F, Alsamman K. ADAMTS14, ARHGAP22, and EPDR1 as potential novel targets in acute myeloid leukaemia. Heliyon. 2022;8(3):e09065. https://doi.org/10.1016/j.heliyon.2022.e09065
- Yang C et al. Transcriptomic analysis identified ARHGAP family as a novel biomarker associated with tumor-promoting immune infiltration and nanomechanical characteristics in bladder cancer. Front Cell Dev Biol. 2021;9:657219. https://doi.org/10.3389/fcell.2021.657219
- Schiavoni V et al. Recent advances in the management of clear cell renal cell carcinoma: novel biomarkers and targeted therapies. Cancers (Basel). 2023;15(12):3207. https://doi.org/10.3390/cancers15123207
- Sanz-Moreno V et al. Rac activation and inactivation control plasticity of tumor cell movement. Cell. 2008;135(3):510-523.
- Sakaguchi T et al. Bromodomain protein BRD4 inhibitor JQ1 regulates potential prognostic molecules in advanced renal cell carcinoma. Oncotarget. 2018;9(33):23003-23017.
- Stránská J et al. Copy number variation and clinical response to chemotherapy and bevacizumab in Czech patients with metastatic colorectal cancer. Klin Onkol. 2024;37(4):277-285.
- Parihar JS, Tunuguntla HS. Role of chemokines in renal cell carcinoma. Rev Urol. 2014;16(3):118-121.
- Chen Z, Wu R, Ma J, Zheng J. C chemokines are prognostic biomarkers correlated with diverse immune cell infiltrations in clear cell renal cell carcinoma. Transl Cancer Res. 2022;11(8):2501-2522.
- Şenbabaoğlu Y et al. Tumor immune microenvironment characterization in clear cell renal cell carcinoma identifies prognostic and immunotherapeutically relevant messenger RNA signatures. Genome Biol. 2016;17(1):231. https://doi.org/10.1186/s13059-016-1092-z
- Song DM et al. LIG1 is a novel marker for bladder cancer prognosis: evidence based on experimental studies, machine learning, and single-cell sequencing. Front Immunol. 2024;15:1419126. https://doi.org/10.3389/fimmu.2024.1419126
- Vuong L, Kotecha RR, Voss MH, Hakimi AA. Tumor microenvironment dynamics in clear-cell renal cell carcinoma. Cancer Discov. 2019;9(10):1349-1357.
- Burgers FH et al. Immunological features of clear-cell renal-cell carcinoma and resistance to immune checkpoint inhibitors. Nat Rev Nephrol. 2025;21(10):687-701.
- Davidsson S et al. Infiltration of M2 macrophages and regulatory T cells plays a role in recurrence of renal cell carcinoma. Eur Urol Open Sci. 2020;20:62-71.
- Zhang X et al. Tumor-associated M2 macrophages in the immune microenvironment influence the progression of renal clear cell carcinoma by regulating M2 macrophage-associated genes. Front Oncol. 2023;13:1157861. https://doi.org/10.3389/fonc.2023.1157861
- Tronik-Le Roux D et al. Comprehensive landscape of immune checkpoints uncovered in clear cell renal cell carcinoma reveals new and emerging therapeutic targets. Cancer Immunol Immunother. 2020;69(7):1237-1252.
- Hong J et al. A zinc metabolism-related gene signature for predicting prognosis and characteristics of breast cancer. Front Immunol. 2023;14:1276280. https://doi.org/10.3389/fimmu.2023.1276280
- Xu W et al. Prognostic immunophenotyping clusters of clear cell renal cell carcinoma defined by the unique tumor immune microenvironment. Front Cell Dev Biol. 2021;9:785410. https://doi.org/10.3389/fcell.2021.785410
- Gu J et al. A novel immune-related gene signature for predicting immunotherapy outcomes and survival in clear cell renal cell carcinoma. Sci Rep. 2023;13(1):18922. https://doi.org/10.1038/s41598-023-45966-8