Un ensayo de FRET resuelto en el tiempo monitorea la cinética de escisión del sustrato de Mpro para evaluar si los PROTACs afectan la actividad enzimática, permitiendo la separación funcional entre los efectos de degradación e inhibición.
Artículo de método
Un Ensayo de Actividad FRET Resuelto en el Tiempo para Distinguir la Inhibición Enzimática de la Degradación Mediada por PROTAC de la Mpro del SARS-CoV-2
En este artículo
Resumen
Resumen
Las quimeras dirigidas a la proteólisis (PROTACs) están emergiendo como una estrategia prometedora para el desarrollo de fármacos antivirales y son mecanísticamente distintas de los inhibidores clásicos de moléculas pequeñas. Muchos diseños de PROTACs dirigidos a proteasas virales, como la proteasa principal del SARS-CoV-2 (Mpro), emplean grupos reactivos derivados de inhibidores del sitio activo, combinando así la degradación inducida por proximidad con una posible inhibición enzimática. Esta doble funcionalidad complica la distinción experimental entre los efectos impulsados por la degradación y la inhibición directa de la actividad catalítica sobre la replicación viral. Para abordar este problema, establecimos un ensayo basado en transferencia de resonancia de energía por fluorescencia (FRET) para cuantificar la actividad catalítica de la Mpro recombinante en presencia de inhibidores y degradadores. El ensayo utiliza un sustrato peptídico fluorogénico amortiguado (MI-2822) que contiene la secuencia de escisión canónica de Mpro, flanqueada por un fluoróforo y un amortiguador. La escisión proteolítica provoca un aumento dependiente del tiempo en la fluorescencia, lo que permite un monitoreo cinético continuo de la actividad enzimática. La Mpro recombinante expresada en Escherichia coli se purifica e incuba con el sustrato FRET en condiciones definidas de tampón, y la fluorescencia se registra a lo largo del tiempo para obtener perfiles de actividad enzimática. El ensayo se controla utilizando el inhibidor del sitio activo aprobado clínicamente, nirmatrelvir, que suprime eficazmente la escisión del sustrato. En contraste, los PROTACs dirigidos a Mpro fuera de la hendidura catalítica no reducen sustancialmente el aumento de fluorescencia, lo que indica que no inhiben de forma medible la actividad enzimática bajo las condiciones evaluadas. Este protocolo proporciona un enfoque robusto y reproducible para distinguir entre inhibición enzimática y mecanismos asociados a la degradación. Es ampliamente aplicable para la caracterización mecanicista de PROTACs y otras moléculas bifuncionales dirigidas a proteasas virales.
Introducción
La degradación dirigida de proteínas (TPD) aprovecha el sistema celular de ubiquitina-proteasoma (UPS) para eliminar selectivamente proteínas de interés. Esta estrategia se basa en moléculas heterobifuncionales, comúnmente denominadas quimeras dirigidas a la proteólisis (PROTACs), que se unen simultáneamente a una proteína diana y a una ligasa de ubiquitina E32. Las ligasas de ubiquitina E3 representan una clase amplia y diversa de enzimas celulares3 que catalizan la ubiquitinación de proteínas sustrato, marcándolas así para su degradación por el proteasoma4.
Los PROTAC consisten en un ligando para la proteína diana y un ligando para una ligasa E3, conectados mediante un enlazador químico5. Al inducir la proximidad entre la proteína diana y la ligasa E3, los PROTAC promueven la formación de un complejo ternario que permite la transferencia de ubiquitina y la subsiguiente degradación de la proteína diana por el proteasoma6,7. En comparación con los inhibidores clásicos de molécula pequeña, este enfoque ofrece varias ventajas8. Los PROTAC pueden actuar de forma catalítica, permitiendo un agotamiento eficiente de la diana a concentraciones más bajas, y pueden aprovechar ligandos o inhibidores existentes como unidades de direccionamiento5. Además, las estrategias basadas en la degradación pueden mantener su eficacia ante la presencia de mutaciones que confieren resistencia9,10 y pueden aplicarse a proteínas difíciles de inhibir directamente, como aquellas que carecen de bolsas de unión bien definidas11.
En el contexto del desarrollo de fármacos antivirales, muchos PROTAC descritos que dirigen proteínas virales dependen de grupos reactivos derivados de inhibidores del sitio activo10,12,13,14. Como resultado, estas moléculas a menudo combinan la inhibición enzimática con el agotamiento del objetivo impulsado por degradación, lo que complica la interpretación mecanicista de la actividad antiviral. Aunque los ensayos celulares antivirales integran el resultado combinado de múltiples procesos, incluyendo la degradación del objetivo y la inhibición de la replicación viral, a menudo no permiten una distinción clara entre los efectos impulsados por inhibición y los impulsados por degradación. Además, muchas proteínas virales carecen de bolsillos de unión o sitios catalíticos claramente definidos, lo que limita su accesibilidad a las estrategias actuales de diseño de PROTAC.
Para abordar este desafío, desarrollamos un ensayo basado en transferencia de resonancia de energía por fluorescencia (FRET) utilizando un sustrato peptídico de la Mpro del SARS-CoV-2, lo que permite el monitoreo resuelto en el tiempo de la actividad enzimática. Este enfoque permite discriminar entre los efectos asociados a los PROTAC y la inhibición enzimática directa. Mediante este ensayo, evaluamos un degradador dirigido contra la Mpro que se une fuera del surco catalítico y que no interfiere de manera medible con la actividad de la proteasa bajo las condiciones evaluadas, manteniendo al mismo tiempo su capacidad degradativa. En paralelo, se utilizó como control el inhibidor de la Mpro aprobado clínicamente, nirmatrelvir, el cual provocó una reducción pronunciada de la actividad enzimática.
En resumen, este ensayo proporciona un método robusto para distinguir entre la inhibición enzimática y los efectos relacionados con la degradación. Es particularmente valioso para caracterizar degradadores que dirigen proteínas enzimáticamente activas, en los cuales separar estos mecanismos es esencial para comprender su actividad antiviral (Figura 1).
Protocolo
1. Preparación de materiales
- Preparar el sistema de expresión
- Utilice células competentes químicamente Escherichia coli BL21 Rosetta2 como huésped para la expresión.
- Utilice un vector de expresión pET28a(+) que codifique para la Mpro del SARS-CoV-2 con etiquetas de 6× histidina en los extremos N- y C-terminal.
- Preparar el medio de cultivo
- Prepare 5 L de medio Luria–Bertani (LB) disolviendo 10 g/L de triptona, 5 g/L de extracto de levadura y 10 g/L de cloruro de sodio (NaCl) en agua destilada. Esterilice el medio mediante autoclave a 121 °C durante 20 min.
- Preparar la solución stock de IPTG
- Disuelva 4,20 g de IPTG en 45 mL de agua destilada para preparar una solución stock de 0,4 M. Almacene la solución stock a −20 °C.
- Preparar los tampones
- Prepare 1 L de tampón de lisis de Mpro (MLB) que contenga 50 mM Tris, 300 mM NaCl, 5 % de glicerol y 0,5 % de Triton X-100 (pH 7,5).
- Prepare 4 L de tampón proteico de Mpro (MB) que contenga 20 mM Tris y 150 mM NaCl (pH 7,5).
- Prepare 500 mL de tampón de lavado (WB) que contenga 20 mM Tris, 150 mM NaCl y 20 mM imidazol (pH 7,5).
- Prepare 100 mL de cada uno de los siguientes tampones de elución: tampón de elución 1 (100 mM imidazol), tampón de elución 2 (250 mM imidazol) y tampón de elución 3 (500 mM imidazol), cada uno conteniendo 20 mM Tris y 150 mM NaCl (pH 7,5).
- Prepare 1 mL de tampón de muestra 4× que contenga mercaptoetanol, azul de bromofenol, glicerol, Tris (pH 6,8), dodecilsulfato de sodio (SDS) y agua destilada.
- Prepare 1 L de solución salina tamponada con fosfato (PBS) que contenga KCl, KH₂PO₄, Na₂HPO₄ y NaCl en agua destilada.
2. Expresión de Mpro en Escherichia coli
- Transformar el plásmido de expresión en E. coli
- Preparar células químicamente competentes de E. coli Rosetta2 utilizando un kit comercial de transformación. Inocular 5 mL de caldo super óptimo (SOB) e incubar la cultura durante la noche a 37 °C con agitación.
- Transferir la cultura nocturna a 100 mL de medio SOB y cultivar las células hasta alcanzar una DO600 de 0,4–0,5. Enfriar la cultura en hielo y centrifugar a 1.800 × g durante 5 min.
- Lavar el sedimento celular dos veces con tampón de lavado y resuspenderlo en tampón competente. Aliquotar 50 µL de células competentes y almacenarlos a −70 °C.
- Transformar el plásmido de expresión en bacterias químicamente competentes
- Descongelar un alícuota de células competentes en hielo durante 10 min. Añadir 1 µL de ADN plasmídico (<50 ng) y mezclar suavemente.
- Incubar las células en hielo durante 30 min. Sembrar las células transformadas en agar LB (agar al 1,5 %) que contenga 100 µg/mL de kanamicina e incubar las placas durante la noche (aproximadamente 18 h) a 37 °C.
- Amplificar la cultura bacteriana
- Inocular 5 mL de medio LB que contenga 100 µg/mL de kanamicina con una colonia aislada. Incubar la cultura durante la noche a 37 °C con agitación a 200 rpm.
- Transferir la cultura nocturna a 100 mL de medio LB que contenga 100 µg/mL de kanamicina. Incubar la cultura durante la noche en las mismas condiciones.
- Transferir 35 mL de la cultura nocturna a 1 L de medio LB que contenga 100 µg/mL de kanamicina. Incubar la cultura a 37 °C con agitación a 140 rpm hasta que la DO600 alcance entre 1,0 y 1,2.
- Inducir la expresión de Mpro
- Enfriar la cultura a 16 °C. Añadir 1 mL de IPTG 0,4 M (concentración final de 0,4 mM) para inducir la expresión proteica.
- Incubar la cultura a 16 °C con agitación a 140 rpm durante 72 h.
3. Cosecha y purificación de Mpro
- Recoger las células bacterianas
- Centrifugar el cultivo a 5,000 × g y 4 °C durante 1 h. Desechar el sobrenadante y resuspender el precipitado en 35 mL de solución salina tamponada con fosfato (PBS).
NOTA: Asegúrese de resuspender completamente el precipitado para maximizar la recuperación de proteínas durante la purificación posterior. - Transferir la suspensión a un tubo cónico de 50 mL y centrifugar a 6,800 × g y 4 °C durante 10 min. Desechar el sobrenadante y almacenar el precipitado celular a −20 °C.
- Centrifugar el cultivo a 5,000 × g y 4 °C durante 1 h. Desechar el sobrenadante y resuspender el precipitado en 35 mL de solución salina tamponada con fosfato (PBS).
- Lisar las células
- Descongelar el precipitado celular en hielo durante 15–30 min. Resuspender el precipitado en 80 mL de tampón de lisis de Mpro (MLB) hasta obtener una suspensión homogénea.
NOTA: Mantener el tampón y la muestra en hielo durante todo este paso para minimizar la degradación y agregación de proteínas. - Sonicar la suspensión en hielo durante 10 min utilizando pulsos de 30 s a una amplitud del 50–60 %, con intervalos de enfriamiento de 2 min entre pulsos.
- Transferir el lisado a tubos de centrifugación y centrifugar a 60,000 × g y 4 °C durante 1 h. Recoger el sobrenadante clarificado para la purificación por afinidad.
- Descongelar el precipitado celular en hielo durante 15–30 min. Resuspender el precipitado en 80 mL de tampón de lisis de Mpro (MLB) hasta obtener una suspensión homogénea.
- Purificar Mpro mediante cromatografía de afinidad con metal inmovilizado
- Equilibrar la columna de afinidad con 10 volúmenes de columna (CV) de agua destilada, seguido de 10 CV de tampón de proteína Mpro (MB). Preparar los tampones de lavado y elución antes de cargar la muestra.
NOTA: Evite introducir burbujas de aire en la columna, ya que podrían reducir la eficiencia de unión. - Cargar el lisado clarificado en la columna equilibrada a baja velocidad de flujo. Recoger el flujo directo.
NOTA: Mantener una velocidad de flujo suficientemente baja para maximizar la unión de la proteína con etiqueta His. - Lavar la columna con 50 mL de tampón de lavado (WB). Recoger los últimos 2 mL de la fracción de lavado para evaluación de calidad, si es necesario.
- Eluir la proteína unida secuencialmente con 6 mL del tampón de elución 1 (tres fracciones de 2 mL), 6 mL del tampón de elución 2 (tres fracciones de 2 mL) y 8 mL del tampón de elución 3 (cuatro fracciones de 2 mL). Mantener todas las fracciones recolectadas en hielo.
- Equilibrar la columna de afinidad con 10 volúmenes de columna (CV) de agua destilada, seguido de 10 CV de tampón de proteína Mpro (MB). Preparar los tampones de lavado y elución antes de cargar la muestra.
- Regenerar la columna de afinidad
- Lavar la columna secuencialmente con 10 CV del tampón de elución 3, 10 CV del tampón de proteína Mpro , 10 CV de agua destilada y 10 CV de etanol al 20 %.
- Evaluar la calidad de la proteína
- Mezclar 45 µL de cada muestra de proteína con 15 µL de tampón de carga 4×. Calentar las muestras a 100 °C durante 10 min y centrifugar brevemente.
- Separar las muestras en un gel de SDS-PAGE al 10–12 % a 150 V hasta que el frente de colorante alcance la parte inferior del gel.
- Tincionar el gel con azul de Coomassie durante 15–30 min. Enjuagar el gel con agua destilada y evaluar la pureza de la proteína (peso molecular esperado: aprox. 36 kDa).
4. Preparación de proteínas
- Cambie el tampón y concentre la proteína
- Cambie el tampón de la proteína a tampón de proteína Mpro (MB) utilizando filtros centrífugos (MWCO: 10 kDa). Concentre la solución de proteína hasta un volumen final de aproximadamente 1 mL.
- Cuantifique la proteína
- Mida la concentración de proteína utilizando un espectrofotómetro. Enchufe el instrumento con MB antes de la medición.
- Calcule la concentración de proteína utilizando el coeficiente de extinción apropiado (ε = 0.931).
5. Optimizar las condiciones del ensayo
- Preparar los reactivos del ensayo
- Preparar una solución stock de 3 µM de Mpro purificada y una solución stock de 300 µM del sustrato peptídico en tampón proteico de Mpro (MB).
- Preparar diluciones seriadas
- Preparar seis diluciones seriadas dobles de la solución stock de Mpro en MB.
- Preparar tres diluciones seriadas dobles del sustrato peptídico en MB.
- Configurar el lector de placas
- Precalefaccionar el lector de placas a 37 °C. Establecer la longitud de onda de excitación en 320 nm, la longitud de onda de emisión en 420 nm (ancho de banda de 20 nm) y el intervalo de adquisición en 60 s durante un tiempo total de medición de 60 min.
NOTA: Preparar todos los componentes del ensayo antes de añadir el sustrato, ya que la reacción comienza inmediatamente tras la adición del sustrato.
- Precalefaccionar el lector de placas a 37 °C. Establecer la longitud de onda de excitación en 320 nm, la longitud de onda de emisión en 420 nm (ancho de banda de 20 nm) y el intervalo de adquisición en 60 s durante un tiempo total de medición de 60 min.
- Preparar la placa del ensayo
- Añadir 25 µL de cada dilución de Mpro a las columnas 1–6 de una placa de 96 pocillos negra. Añadir 25 µL de MB a la columna 7 como control sin enzima.
- Añadir 100 µL de MB a cada pocillo.
NOTA: Utilizar placas de 96 pocillos negras para minimizar la fluorescencia de fondo y optimizar la señal de fluorescencia.
- Iniciar la reacción
- Añadir 25 µL del sustrato peptídico a las filas A–C. Añadir 25 µL de MB a la fila D para servir como control sin sustrato.
- Iniciar inmediatamente la adquisición de fluorescencia tras añadir el sustrato.
- Analizar los datos
- Exportar los datos de fluorescencia y representar las unidades de fluorescencia relativa (RFU) en función del tiempo.
- Seleccionar las concentraciones de Mpro y sustrato que proporcionen una alta relación señal-ruido sin alcanzar una saturación temprana de la señal (por ejemplo, 500 nM de Mpro y 50 µM de sustrato).
- Determinar los parámetros cinéticos (opcional)
- Determinar los parámetros cinéticos del sustrato fluorogénico ajustando las velocidades iniciales de reacción a la ecuación de Michaelis-Menten. Convertir las unidades de fluorescencia a concentración de producto utilizando una curva de calibración generada con 2-amino-N-(3-aminopropil) benzamida. La síntesis detallada del fluoróforo de calibración se proporciona en Archivo Suplementario 1.
6. Realice el ensayo de FRET
- Preparar el lector de placas
- Precalentar el lector de placas a 37 °C. Establecer la longitud de onda de excitación en 320 nm, la longitud de onda de emisión en 420 nm (ancho de banda de 20 nm) y el intervalo de adquisición en 60 s durante un tiempo total de medición de 60 min.
- Preparar los reactivos del ensayo
- Preparar soluciones stock de Mpro purificada (3 µM), sustrato peptídico (300 µM) y los compuestos de prueba en tampón proteico de Mpro (MB).
- Preparar diluciones seriadas de cada compuesto de prueba en DMSO, manteniendo una concentración final constante de DMSO en todas las muestras. Incluir controles solo con DMSO y solo con tampón.
- Preparar las mezclas de reacción
- Diluir cada compuesto de prueba o control en 100 µL de MB. Añadir 25 µL de Mpro para alcanzar una concentración final de enzima de 500 nM.
- Transferir inmediatamente las mezclas de reacción a los pocillos de una placa negra de 96 pocillos.
- Iniciar la reacción
- Añadir 25 µL de sustrato peptídico a cada pocillo para alcanzar una concentración final de sustrato de 50 µM (volumen final de reacción: 150 µL).
- Iniciar inmediatamente la adquisición de fluorescencia.
NOTA: Comenzar la adquisición de datos inmediatamente después de añadir el sustrato para asegurar una medición precisa de la cinética inicial de la reacción.
- Adquirir los datos de fluorescencia
- Registrar la fluorescencia continuamente durante 60 min utilizando los parámetros de adquisición predefinidos.
Resultados
La implementación exitosa del ensayo de transferencia de energía de resonancia de fluorescencia resuelta en el tiempo (TR-FRET) requiere la optimización de la relación enzima-sustrato. Como se describe en el protocolo, esto puede lograrse mediante la titulación de ambos componentes. En este estudio, se probaron concentraciones de enzima que variaron desde 15,6 hasta 500 nM en combinación con concentraciones de sustrato que oscilaron entre 12,5 y 50 µM. Se incluyeron reacciones de control sin sustrato o sin enzima. En un experimento independiente, se determinó que la constante de Michaelis-Menten (KM) era de 29,2 ± 6,1 µM (Supplementary Figure 1).
Los resultados demuestran que la concentración de enzima determina principalmente la transformación del sustrato, mientras que la concentración de sustrato influye principalmente en la intensidad de la señal de fluorescencia. El aumento de las concentraciones de sustrato produjo señales iniciales de fluorescencia más altas (t = 0). Por ejemplo, la fluorescencia basal osciló entre aproximadamente 400 y 500 RFU en Figura 2A, mientras que concentraciones más bajas de sustrato produjeron valores más bajos de fluorescencia basal (Figura 2B,C). En ausencia de sustrato (Figura 2D), solo se detectó fluorescencia de fondo, típicamente inferior a 20 RFU.
El aumento de las concentraciones de enzima dio lugar a una mayor conversión de sustrato y a mejores relaciones señal-ruido (Figura 2A). En la concentración más alta de enzima, la reacción se aproximó a una meseta después de aproximadamente 50 min, lo que indica una conversión casi completa del sustrato. La meseta se alcanzó antes con concentraciones más bajas de sustrato y más tarde con concentraciones más altas de sustrato. En contraste, las concentraciones más bajas de enzima no alcanzaron la saturación durante el período de medición de 60 min y mantuvieron un aumento aproximadamente lineal en la fluorescencia.
Basándose en estas observaciones, las condiciones óptimas del ensayo deben cumplir los siguientes criterios: (1) fluorescencia de fondo mínima en el control sin sustrato; (2) fluorescencia de línea base estable sin transformación del sustrato en el control sin enzima; (3) una relación enzima-sustrato que proporcione una relación señal-ruido adecuada para el análisis cuantitativo; y (4) señales de fluorescencia que tiendan a una meseta al final del período de medición. Con base en estos criterios, se seleccionó una concentración de enzima de 500 nM y una concentración de sustrato de 50 µM para experimentos posteriores.
Para caracterizar más a fondo el sustrato fluorogénico, se determinaron los parámetros cinéticos enzimáticos bajo condiciones estándar de ensayo utilizando ocho concentraciones de sustrato (0,39–50 µM) y una concentración fija de enzima (15,9 nM). Las velocidades iniciales de reacción obtenidas a partir de las curvas de progreso de fluorescencia se ajustaron a la ecuación de Michaelis-Menten (Supplementary Figure 1A,B). El sustrato MI-2822 presentó una KM de 29,2 ± 6,1 µM y una Vmax de 91,8 ± 14,2 RFU/s (n = 7). Utilizando una curva de calibración generada con 2-amino-N-(3-aminopropil) benzamida (Supplementary Figure 1C), se calculó una kcat de 0,62 s⁻1, lo que corresponde a una eficiencia catalítica (kcat/KM) de 2,12 × 10⁴ s⁻1 M⁻1, aproximadamente 30 veces mayor que la reportada para sustratos fluorogénicos basados en ACC descritos previamente. Estos datos cinéticos indican un reconocimiento eficiente del sustrato por la Mpro del SARS-CoV-2 y respaldan la idoneidad del MI-2822 para ensayos enzimáticos sensibles basados en fluorescencia.
El ensayo se realizó utilizando 500 nM de Mpro y 50 µM de sustrato (Figura 3 y Figura 4). Se utilizó nirmatrelvir como inhibidor de referencia que se dirige al sitio catalítico (el «inhibidor»). En paralelo, se evaluó un PROTAC dirigido a Mpro que se une fuera del surco catalítico (el «PROTAC») y un ligando correspondiente que carece del módulo de unión a la ligasa E3 (el «ligando»). Todos los compuestos se probaron en tres concentraciones para evaluar los efectos dependientes de la dosis.
Para controlar los efectos del disolvente, todas las reacciones contenían una concentración constante de DMSO (0,1 %). Los controles adicionales incluyeron un control con solo tampón y un control sin enzima (control simulado).
Se espera que el inhibidor reduzca la transformación del sustrato de manera dependiente de la dosis. En contraste, se espera que el PROTAC, que se une fuera del sitio catalítico, no afecte significativamente la actividad enzimática en condiciones libres de células. De manera similar, se espera que el control del ligando tenga poco o ningún efecto sobre la transformación del sustrato. El control mock debe mantener la fluorescencia basal durante todo el experimento.
De acuerdo con las expectativas, el DMSO no tuvo ningún efecto medible sobre la actividad enzimática en comparación con el control de tampón (Figura 3A–C, negro). Asimismo, el control simulado mantuvo una señal de fluorescencia estable durante todo el experimento (Figura 3A–C, magenta).
El inhibidor produjo una inhibición dependiente de la dosis de la actividad de Mpro (Figura 3A, rojo). A 10 µM, la transformación del sustrato se redujo notablemente, mientras que concentraciones más bajas produjeron una inhibición progresivamente más débil. En contraste, tanto el PROTAC (Figura 3B, azul) como el ligando (Figura 3C, verde) causaron solo reducciones menores en la transformación del sustrato. Dado que ambos compuestos comparten el mismo grupo reactivo, su comportamiento similar es coherente con sus propiedades de unión. Importante, ninguno de los compuestos inhibió significativamente la actividad enzimática en las condiciones evaluadas.
Estos hallazgos son importantes para interpretar la actividad antiviral basada en la degradación. Dado que el PROTAC mostró una inhibición mínima de la actividad enzimática de Mpro, a diferencia del inhibidor del sitio activo, cualquier reducción en la replicación viral observada en ensayos celulares se atribuye principalmente a la degradación proteica y no a la inhibición enzimática directa. Esta distinción mecanicista es esencial para validar que la actividad antiviral está mediada a través del mecanismo de degradación previsto.
Se evaluó además la cinética de la reacción mediante el cálculo del área bajo la curva de fluorescencia en función del tiempo (AUC; Figura 4), que proporciona una medida cuantitativa del turnover acumulado del sustrato (ΣRFU). El AUC se calculó como la suma de los valores de RFU en todos los puntos de tiempo registrados.
Este análisis confirmó que solo la concentración más alta del inhibidor redujo significativamente la transformación del sustrato. El PROTAC produjo solo un efecto leve dependiente de la dosis, mientras que el ligando no tuvo ningún efecto medible. Los controles de DMSO y tampón produjeron resultados comparables. El control mock mostró una ligera disminución en la fluorescencia a lo largo del tiempo, muy probablemente debido al fotoblanqueo del fluoróforo.
En la Figura 5 se muestran ejemplos representativos de reacciones fallidas o subóptimas para ilustrar las limitaciones potenciales del ensayo. El rendimiento confiable del ensayo depende tanto de la pureza como de la integridad de la preparación enzimática, lo cual debe verificarse antes de interpretar los resultados.
Figura 5A ilustra una reacción fallida en la que la pureza de la enzima era insuficiente o la concentración de enzima activa era demasiado baja para permitir la transformación del sustrato. La línea base inicial de fluorescencia (t = 0) superó las 1.000 URF, posiblemente debido a una preparación inexacta del sustrato o a impurezas en la preparación enzimática que contribuyen a la fluorescencia de fondo. Además, no se observó transformación del sustrato bajo ninguna condición experimental, lo que sugiere una cantidad insuficiente de enzima activa o una contaminación que interfirió con la actividad enzimática.
Se puede incluir un control sin sustrato para determinar si la preparación enzimática contribuye a la fluorescencia de fondo. Idealmente, esta señal debe mantenerse mínima. En el ensayo optimizado (Figura 5B), la fluorescencia de fondo se mantuvo por debajo de 20 URF y fue constante en todas las concentraciones de enzima, lo que indica que la preparación enzimática contribuyó de forma despreciable a la señal de fondo. Aunque no se puede excluir por completo una interferencia con la actividad enzimática, se puede descartar una contribución sustancial de la preparación enzimática al aumento de la fluorescencia de línea base.
La preparación del sustrato es otro determinante crítico del rendimiento del ensayo. En este estudio, el sustrato peptídico se disolvió en tampón proteico para mantener condiciones de ensayo consistentes. Durante la optimización del ensayo, se evaluó la solubilidad del sustrato en dos tampones proteicos y en agua destilada. Disolver el sustrato en agua destilada redujo su solubilidad y promovió la agregación del péptido. A medida que estos agregados se disolvieron gradualmente durante el ensayo, produjeron aumentos bruscos en la fluorescencia, lo que resultó en estimaciones inexactas de las concentraciones efectivas de sustrato (Figura 5C, rojo). Por lo tanto, utilice un disolvente que mantenga la solubilidad completa del sustrato a la vez que preserve la actividad enzimática.
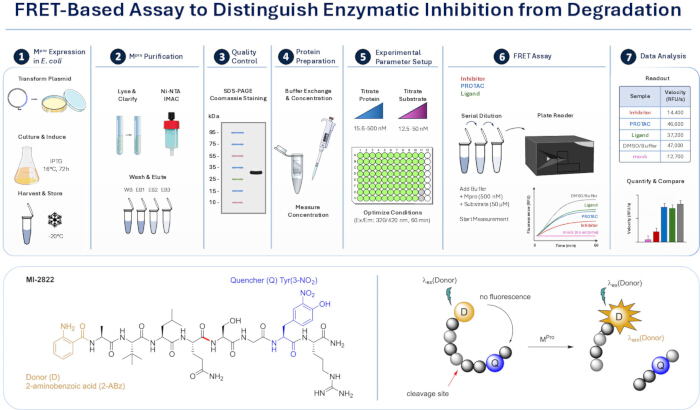
Figura 1: Vista general del experimento y principio del ensayo basado en FRET. El panel superior ilustra el flujo de trabajo experimental, que incluye la expresión recombinante de la Mpro en E. coli, purificación mediante cromatografía de afinidad por metales inmovilizados, control de calidad, preparación de la proteína y optimización de las condiciones del ensayo, seguido del ensayo FRET y el análisis de datos. El panel inferior muestra el principio del ensayo: un sustrato peptídico fluorogénico cuajado es escindido por la Mpro, lo que resulta en la separación del fluoróforo y el agente de apagado, y un aumento correspondiente en la señal de fluorescencia. Esta configuración permite el monitoreo cinético de la actividad enzimática y la comparación de condiciones tratadas con inhibidores, PROTAC y ligandos. Abreviaturas: Mpro = proteasa principal, E. coli = Escherichia coli, FRET = transferencia de energía por resonancia de fluorescencia, PROTAC = quimera dirigida a la proteólisis. Haga clic aquí para ver una versión más grande de esta figura.
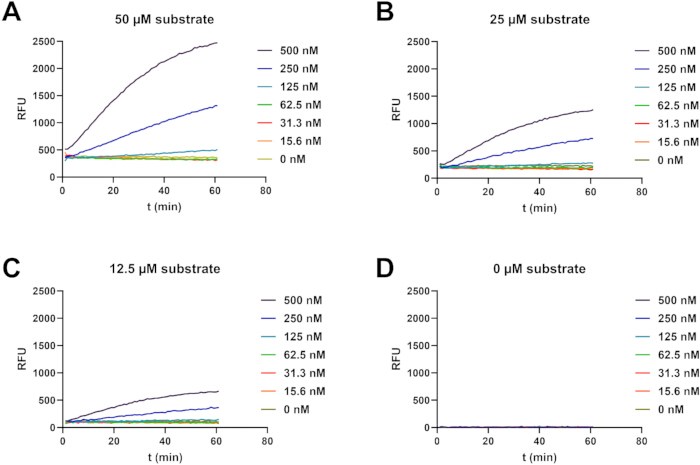
Figura 2: Titulación de proteína y sustrato. En un volumen de reacción total de 150 µL, se combinó una dilución seriada de Mpro purificada (15,6–500 nM) con (A) 50 µM, (B) 25 µM, (C) 12,5 µM de sustrato, o (D) tampón (control sin sustrato). Las reacciones se realizaron en placas de 96 pocillos negras con fondo plano y se monitorearon en un lector multimodal de microplacas. Se registró la fluorescencia cada 60 s durante 60 min (λex 320 nm, λem 420 nm). Se graficaron las RFU frente al tiempo. Abreviaturas: Mpro = proteasa principal, λex = longitud de onda de excitación, λem = longitud de onda de emisión, RFU = unidades de fluorescencia relativa. Haga clic aquí para ver una versión más grande de esta figura.
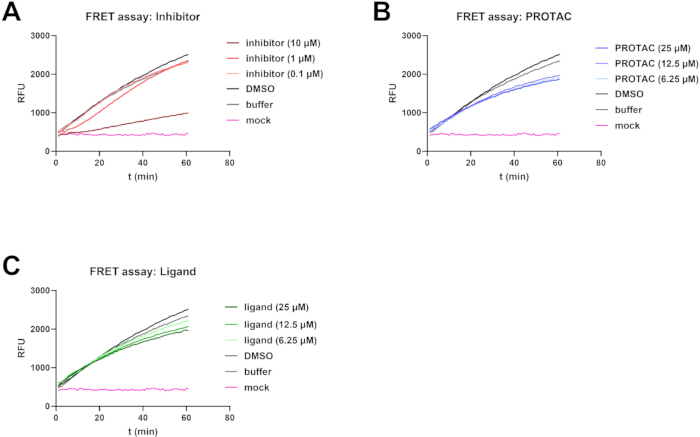
Figura 3: TR-FRET en presencia de inhibidor de Mpro, PROTAC y ligando. En un volumen total de reacción de 150 µL, se incubó 500 nM de Mpro purificada con 50 µM de sustrato en presencia de diluciones seriadas de (A) el inhibidor del sitio activo nirmatrelvir, (B) un PROTAC dirigido contra Mpro, o (C) el ligando correspondiente que carece del módulo de unión a la ligasa E3. Las reacciones se realizaron en placas de 96 pocillos negras con fondo plano y se monitorearon en un lector multimodal de microplacas. La fluorescencia se registró cada 60 s durante 60 min (λex 320 nm, λem 420 nm). Se graficaron los valores de RFU frente al tiempo. Abreviaturas: Mpro = proteasa principal, PROTAC = quimera dirigida a la proteólisis, λex = longitud de onda de excitación, λem = longitud de onda de emisión. RFU = unidades de fluorescencia relativa. Haga clic aquí para ver una versión ampliada de esta figura.
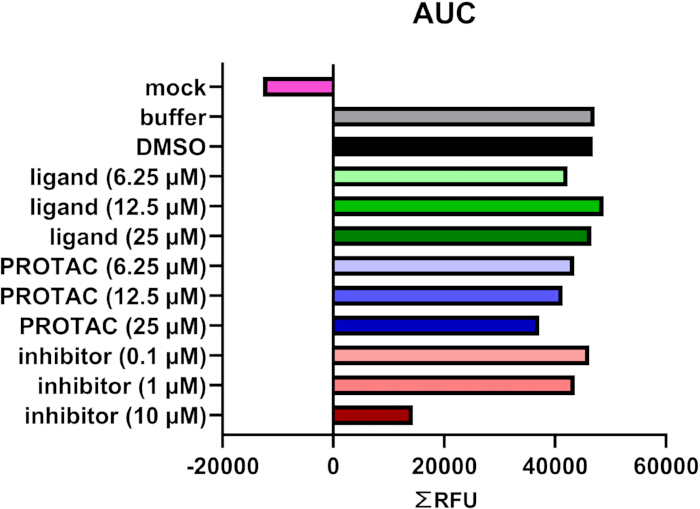
Figura 4: Análisis cinético integrado del ensayo TR-FRET. La cinética integrada derivada del AUC (mostrado en la Figura 3) se expresa como ΣRFU, que integra todas las RFU durante 60 min. Los valores de AUC cuantifican la transformación del sustrato y permiten la comparación directa entre condiciones tratadas con inhibidor, PROTAC y ligando. Abreviaturas: AUC = área bajo la curva, RFU = unidades de fluorescencia relativa, PROTAC = quimera dirigida a la proteólisis. Haga clic aquí para ver una versión más grande de esta figura.
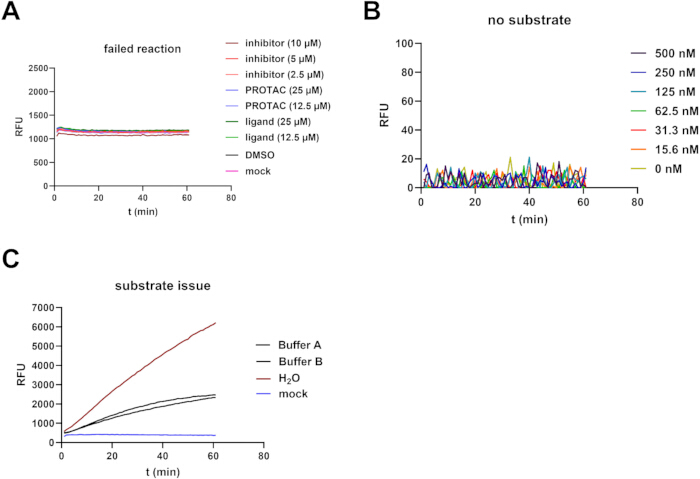
Figura 5: Resultados ejemplares de reacciones fallidas y experimentos de control. (A) Ensayo TR-FRET realizado como se describe en la Figura 3, incluyendo diluciones seriadas del inhibidor, PROTAC y ligando. Los datos muestran una reacción fallida caracterizada por una fluorescencia basal elevada y ausencia de transformación del sustrato en todas las condiciones. (BControl sin sustrato realizado como se describe en Figura 2D. La fluorescencia de fondo permanece baja (<20 UFR) y constante a través de las concentraciones de enzima. (Censayo TR-FRET realizado como se describe en Figura 3 utilizando sustrato disuelto en diferentes disolventes (tampones proteicos A y B o agua desionizada). La baja solubilidad en agua desionizada provoca agregación del péptido, lo que conduce a aumentos irregulares de la fluorescencia debido a la disolución retardada del sustrato y a concentraciones efectivas inexactas. Abreviaturas: TR-FRET = transferencia de resonancia de energía de fluorescencia con resolución temporal, PROTAC = quimera dirigida a la proteólisis. Haga clic aquí para ver una versión más grande de esta figura.
Figura suplementaria 1: Análisis cinético enzimático de la proteasa principal del SARS-CoV-2 (15,9 nM en el ensayo) utilizando el sustrato MI-2822. (A) Curvas de progresión a concentraciones de sustrato de 50 µM (negro), 25 µM (verde claro), 12,5 µM (azul), 6,25 µM (rosa), 3,13 µM (verde oscuro), 1,56 µM (azul oscuro), 0,78 µM (violeta) y 0,39 µM (púrpura). (B) El ajuste de las velocidades a la ecuación de Michaelis-Menten arrojó un valor de KM de 29,2 ± 6,1 µM y un valor de Vmax de 91,8 ± 14,2 RFU/s (n = 7). (C) Se utilizó una curva de calibración con el fluoróforo 2-amino-N-(3-aminopropil) benzamida para calcular un valor de kcat de 0,62 s-1 y un valor de kcat/KM de 2,12 × 10⁴ s-1 M-1.Haga clic aquí para descargar este archivo.
Archivo suplementario 1: Síntesis de 2-amino-N-(3-aminopropil) bencamida. Procedimiento sintético detallado y caracterización analítica de la 2-amino-N-(3-aminopropil) bencamida, el derivado de amida soluble en agua del fluoróforo 2-aminobencamida (2-Abz) utilizado para la calibración de fluorescencia en el ensayo cinético enzimático.Haga clic aquí para descargar este archivo.
Discusión
En este trabajo, presentamos un ensayo basado en transferencia de energía por resonancia de fluorescencia con resolución temporal (TR-FRET, por sus siglas en inglés) para evaluar la actividad enzimática de la Mpro de SARS-CoV-2 en presencia de inhibidores, quimeras dirigidas a la proteólisis (PROTACs) y sus ligandos correspondientes. El ensayo se desarrolló para distinguir funcionalmente entre los efectos de un PROTAC derivados exclusivamente de la degradación proteica y aquellos resultantes de la inhibición directa de la actividad catalítica de la enzima diana. Mediante un sustrato peptídico fluorogénico, demostramos que un PROTAC dirigido contra la Mpro que se une fuera del surco catalítico tiene solo un efecto menor sobre la actividad enzimática, mientras que el inhibidor del sitio activo nirmatrelvir suprime marcadamente la transformación del sustrato.
El rendimiento fiable del ensayo depende de varios factores críticos, incluyendo la pureza y actividad de la enzima recombinante, la solubilidad completa y la preparación precisa del sustrato peptídico, y la optimización cuidadosa de las concentraciones de enzima y sustrato. Una calidad subóptima de la enzima o concentraciones inexactas del sustrato pueden aumentar la fluorescencia de fondo o reducir la transformación detectable del sustrato. Además, las mediciones de la actividad enzimática deben comenzar inmediatamente después de la adición del sustrato, y el lector de placas debe estar equilibrado térmicamente antes de iniciar el ensayo para garantizar mediciones cinéticas consistentes y reproducibles.
El ensayo puede adaptarse fácilmente a diferentes proteasas15,16,17,18,19 o configuraciones experimentales mediante la optimización de las concentraciones de enzima y sustrato para alcanzar el rango dinámico deseado. Los controles adecuados, incluyendo controles sin enzima, sin sustrato y con disolvente, son esenciales para identificar artefactos relacionados con el ensayo. La resolución de problemas debe centrarse en distinguir entre artefactos técnicos y efectos genuinos sobre la actividad enzimática mediante la evaluación de la fluorescencia de fondo, la confirmación de la integridad y actividad de la enzima y, cuando sea necesario, la prueba de disolventes alternativos para el sustrato. En particular, la solubilidad incompleta del sustrato puede provocar agregación e incrementos irregulares de la fluorescencia debido a una disolución retardada del sustrato durante la reacción.
Dado que este ensayo se realiza en un sistema bioquímico libre de células, no captura procesos dependientes de la degradación, como la formación de complejos ternarios, la ubiquitinación o la degradación proteasomal. En consecuencia, mide específicamente la contribución de la inhibición enzimática directa sin evaluar la eficiencia de degradación. Además, artefactos relacionados con el compuesto, incluyendo fluorescencia intrínseca, apagado de fluorescencia o interferencia con la escisión del sustrato, pueden influir en la lectura del ensayo. Estos posibles factores de confusión deben abordarse mediante la incorporación de experimentos de control adecuados, incluyendo controles con solo compuesto, sin enzima, sin sustrato y con disolvente. La interpretación precisa de los resultados también requiere mantener las condiciones del ensayo dentro del rango lineal de la cinética enzimática.
En comparación con los ensayos de degradación basados en células, el ensayo TR-FRET presentado proporciona una medición directa y cuantitativa de la actividad enzimática en condiciones bioquímicas bien definidas. Los ensayos celulares que evalúan la actividad antiviral de los PROTAC integran múltiples procesos biológicos, incluyendo la degradación del objetivo y consecuencias posteriores, como el procesamiento alterado de las poliproteínas virales, la reducción de la replicación viral y la expresión modificada de proteínas virales. Aunque estos ensayos ofrecen información valiosa sobre la eficacia antiviral global, en general no pueden distinguir si los efectos observados se deben a la inhibición directa de la actividad enzimática o a la degradación de la proteína diana10,12,13,14. En contraste, el ensayo TR-FRET permite un análisis mecanicista preciso a nivel enzimático y, por lo tanto, sirve como un complemento importante a los enfoques bioquímicos y celulares ya establecidos.
Este ensayo es particularmente valioso para el desarrollo y la optimización de PROTACs y otras moléculas bifuncionales dirigidas a proteínas con actividad enzimática. Muchos degradadores antivirales incorporan grupos reactivos derivados de inhibidores del sitio activo, combinando así la inhibición enzimática directa con la degradación dirigida de proteínas10,12,13,14. Sin embargo, no todos los esqueletos ligandos poseen actividad inhibitoria intrínseca, y las modificaciones estructurales, como la adición del enlazador, pueden alterar la afinidad de unión o el modo de unión20. Por lo tanto, el ensayo presentado permite la evaluación cuantitativa de la contribución de la inhibición enzimática directa a la actividad antiviral global de un PROTAC. Más allá de la Mpro del SARS-CoV-2, el método es ampliamente aplicable a otras proteasas virales y dianas enzimáticas, y podría facilitar el desarrollo racional de degradadores con perfiles mecanicistas bien definidos. Es importante destacar que, al demostrar que el PROTAC investigado induce solo una inhibición mínima de la actividad de la Mpro in vitro, este ensayo de TR-FRET proporciona una validación mecanicista de que los efectos antivirales observados en ensayos celulares posteriores se deben principalmente a la degradación de proteínas y no a la inhibición enzimática directa.
En resumen, el ensayo TR-FRET presentado ofrece una plataforma robusta, sensible y versátil para distinguir la inhibición enzimática directa de los efectos asociados a la degradación. Cuando se integra con ensayos celulares complementarios, permite la caracterización completa de los mecanismos de acción de los PROTAC y apoya el desarrollo racional de degradadores antivirales de nueva generación.
Divulgaciones
Los autores no tienen conflictos de intereses que declarar.
Agradecimientos
Agradecemos a Laura Bunt, Justus Happe, Dominique Hagene y Lukas Plamper su apoyo en la síntesis de los compuestos utilizados en este estudio. Asimismo, agradecemos a Konstantin Bloch y Miriam Ruth Heindl sus consejos durante el establecimiento de este ensayo. Además, agradecemos a la Fundación Jürgen Manchot, al Centro LOEWE DRUID y a la Fundación Uniscientia por la financiación.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Acrilamida (Rotiphorese® Gel 30) | Carl Roth | 3029.1 | Ingrediente para SDS-PAGE |
| Persulfato de amonio (APS) | Biorad | 1610700 | Ingrediente para SDS-PAGE |
| Cepa bacteriana BL21 Rosetta2 | Instituto de Inmunología de La Jolla, San Diego, EE. UU. | N/D | Proporcionada por colaboradores |
| Lector multimodal BioTek Synergy H1 | Agilent Technologies | Synergy H1 | Para lectura TR-FRET |
| Placas negras de 96 pocillos FluoroNunc MaxiSorp | Thermo-Fisher Scientific | 437111 | Asegúrese de usar placas negras |
| Azul de bromofenol | Sigma-Aldrich | 1.08122 | Ingrediente del tampón de muestra |
| Centrífuga 5430-R (de sobremesa) | Eppendorf | 5430-R | Con función de refrigeración |
| Centrífuga Avanti J-25 | Beckman Coulter | 6594 | Centrífuga de alta velocidad |
| Centrífuga Avanti J-26 XP | Beckman Coulter | JXN-26 | Centrífuga de alta velocidad |
| DMSO (dimetilsulfóxido) | Carl Roth | A994.1 | Disolvente |
| Fosfato disódico (Na2HPO4) | Carl Roth | X987.2 | Ingrediente del tampón |
| Etileno (ROTIPURAN® ≥ 99,8 %, p.a.) | Carl Roth | 9065.1 | Para IMAC |
| Glicerol | Carl Roth | 6967.1 | Para stock bacteriano |
| Bomba peristáltica Hei-FLOW Core 120 | Heidolph | 523-50010-00 | Para IMAC |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | Sin función de refrigeración |
| Columnas de purificación de proteínas con etiqueta de histidina HisTrap® FF Crude (5 mL) | Cytiva | 17528601 | Para IMAC |
| Imidazol | Carl Roth | 3899.3 | Para la elución de proteínas durante IMAC |
| Medidor de pH InoLab pH/ION 7320 BNC | WTW | 1GA330 | Para titulación de pH |
| Isopropil-β-D-tiogalactopiranósido (IPTG) | Carl Roth | CN08.1 | Para inducción de expresión |
| Sulfato de kanamicina | Sigma-Aldrich | PHR1487 | Antibiótico |
| Agitador magnético (con calentamiento) | Heidolph | 7402 | Para la preparación de tampones |
| 2-Mercaptoetanol | Sigma-Aldrich | M6250-10ML | Ingrediente del tampón de muestra |
| Placa MultiScreen® de 96 pocillos | MilliporeSigma | MSSBNFX40 | Para diluciones |
| N,N,N',N'-tetrametiletilendiamina (TEMED) | Fisher Scientific | 11424214 | Ingrediente para SDS-PAGE |
| Nanodrop ND1000 fotómetro | Peqlab | 7533 | Determinación de la concentración de proteína |
| Vector plasmídico pET28a(+) | Addgene | 69864-3 | Vector de expresión |
| Cloruro de potasio (KCl) | Carl Roth | 1LCY.1 | Componente del tampón |
| Fosfato monopotásico (KH2PO4) | Carl Roth | 3904.1 | Componente del tampón |
| Tinción ultrarrápida de proteínas Protein Detective con Coomassie (1 L) | BIOZOL | BZL-PD1 | Para tinción rápida y sencilla de proteínas |
| Rotores JA 25.50 y JLA 8.1000 | Beckman Coulter | 363055, 363688 | Rotores de alta velocidad |
| Electrodo de pH SenTix® 81 | WTW | 103642 | Para titulación de pH |
| Cloruro de sodio (NaCl) | Carl Roth | 3957.1 | Componente del tampón y del medio |
| Dodecilsulfato de sodio (SDS) | Carl Roth | 0183.1 | Ingrediente del tampón de SDS-PAGE y de muestra |
| Sonificador Branson Ultrasonics S-450 | BANDELIN electronic | 10656933 | Para sonicación |
| Cabezal de bomba de canal único SP estándar (espesor 1,6 mm) | Heidolph | 523-43010-00 | Para IMAC |
| Lector multimodal de microplacas Spark | Tecan Group | N/D | Ensayo cinético enzimático |
| Tris | Carl Roth | 4855.2 | Ingrediente del tampón |
| Triton-X100 | Sigma-Aldrich | X100-100ML | Ingrediente del tampón |
| Triptona/peptona | Carl Roth | 6681.3 | Ingrediente del medio |
| Extracto de levadura | Carl Roth | 2363.2 | Ingrediente del medio |
| Kit de transformación bacteriana Z-Competent E. coli® y conjunto de tampones | Zymo Research | T3001 | Para transformación bacteriana |
Referencias
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente