Este protocolo describe la detección por citometría de flujo de proteínas intracelulares en células de eritroleucemia humana K562 mediante anticuerpos primarios policlonales no conjugados. La especificidad del anticuerpo se demuestra mediante la inhibición dependiente de la dosis de la tinción a través de la competencia con péptidos.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Detección por citometría de flujo de proteínas intracelulares en células de eritroleucemia humana K562 mediante el uso de anticuerpos primarios no conjugados
En este artículo
Resumen
Resumen
La citometría de flujo es una técnica potente para el análisis cuantitativo de la expresión proteica con resolución a nivel de célula individual. Este protocolo describe un procedimiento para detectar proteínas intracelulares en células de eritroleucemia humana K562 mediante el uso de anticuerpos primarios policlonales no conjugados y anticuerpos secundarios conjugados con fluorocromos. Las células se fijan, permeabilizan y bloquean secuencialmente antes de la tinción con anticuerpos. Al variar el orden de la incubación con anticuerpos respecto a la fijación y permeabilización, el protocolo permite evaluar proteínas con localización superficial o intracelular mediante procedimientos de tinción independientes. Se demuestra la tinción nuclear del factor de empalme 3a, subunidad 1 (SF3A1), utilizando un anticuerpo policlonal de conejo anti-SF3A1 purificado por afinidad, y se evalúa la especificidad del anticuerpo mediante la inhibición dependiente de la dosis de la tinción con el péptido antigénico correspondiente. Además, se utilizan condiciones de tinción para evaluar la reactividad de un anticuerpo dirigido contra el dominio intracelular del receptor de eritropoyetina. Este procedimiento estandarizado amplía el uso de anticuerpos primarios no conjugados en citometría de flujo y proporciona un enfoque práctico para evaluar la expresión y localización proteica, así como la especificidad de los anticuerpos en células de eritroleucemia humana K562.
Introducción
La citometría de flujo es una herramienta analítica potente y ampliamente utilizada que permite la evaluación cuantitativa de la expresión proteica a resolución de célula individual, facilitando así el estudio de poblaciones celulares heterogéneas y raras1,2,3. Aunque los enfoques convencionales de citometría de flujo emplean principalmente anticuerpos dirigidos contra antígenos de superficie celular, muchas proteínas funcionalmente importantes, como factores de transcripción, reguladores del procesamiento de ARN y receptores que experimentan internalización inducida por ligandos, se localizan dentro de compartimentos intracelulares. En consecuencia, estas proteínas citoplasmáticas y nucleares no son accesibles mediante protocolos estándar de tinción de superficie. La incorporación de métodos de tinción intracelular, que implican la fijación y permeabilización de las membranas celulares, ha ampliado considerablemente la utilidad de la citometría de flujo al permitir la evaluación cuantitativa de proteínas intracelulares, citocinas e intermediarios de señalización, manteniendo al mismo tiempo las capacidades de alto rendimiento y multiparamétricas del análisis convencional por citometría de flujo4,5,6,7.
Una limitación clave en la detección de proteínas asociadas a la superficie y proteínas intracelulares mediante citometría de flujo es la disponibilidad de anticuerpos adecuados y, en muchos casos, el conocimiento incompleto de las secuencias de epítopes o inmunógenos8,9. Dado que las estrategias de inmunofenotipificación se basan principalmente en marcadores de superficie celular, la mayoría de los anticuerpos disponibles comercialmente y validados para citometría de flujo son monoclonales, reconocen un único epítope extracelular y vienen previamente conjugados a fluoróforos. En contraste, los anticuerpos policlonales son capaces de reconocer múltiples epítopes dentro de una proteína diana y se utilizan comúnmente en inmunotransferencia (western blot), inmunohistoquímica o inmunofluorescencia. Sin embargo, estos anticuerpos suelen no estar conjugados y, por lo tanto, no son directamente compatibles con los protocolos estándar de citometría de flujo. El uso de anticuerpos primarios no conjugados en combinación con anticuerpos secundarios conjugados a fluoróforos ofrece una alternativa flexible que amplía el rango de dianas detectables y puede permitir la amplificación de la señal, lo cual resulta ventajoso para proteínas de baja abundancia.
Para abordar estas limitaciones, optimizamos un protocolo para la tinción de proteínas en células de eritroleucemia humana K56210. La tinción intracelular requiere fijación para preservar la estructura y el estado celular, así como permeabilización para permitir que los anticuerpos accedan a los compartimentos intracelulares. En este protocolo, las células se fijan con paraformaldehído (PFA), un fijador de reticulación comúnmente utilizado que mantiene la morfología celular y puede aumentar la permeabilidad de la membrana celular bajo condiciones específicas11,12,13,14. La permeabilización con etanol (EtOH) permite la entrada de anticuerpos a los compartimentos intracelulares, incluyendo el acceso a dianas nucleares5,13,15. Tras la permeabilización, se realiza la tinción con anticuerpos primarios policlonales no conjugados y anticuerpos secundarios conjugados con fluorocromo. Mediante este procedimiento, el tratamiento con PFA solo se utiliza para la detección de inmunorreactividad no superficial, mientras que se emplea un paso adicional de permeabilización con EtOH para la detección de dianas nucleares. La evaluación de la especificidad de la tinción nuclear mediante competencia con péptidos mostró una inhibición dependiente de la dosis del enlace del anticuerpo por el péptido homólogo, pero no por un control no específico. En general, el uso de anticuerpos primarios policlonales no conjugados amplía la aplicabilidad de la citometría de flujo más allá del análisis convencional de marcadores superficiales con anticuerpos conjugados a fluorocromos y proporciona un enfoque flexible para evaluar la expresión de proteínas intracelulares con resolución a nivel de célula individual.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Las células K562 se obtuvieron comercialmente y fueron autenticadas periódicamente y analizadas para micoplasma por el Núcleo de Genética de la Universidad de Arizona. En este estudio no participaron seres humanos ni animales vertebrados.
1. Preparar los reactivos
- Cultive las células en condiciones estériles. Utilice la línea celular de leucemia mieloide humana K562 para este protocolo.
- Descongele y mantenga las células K562 en medio Roswell Park Memorial Institute (RPMI) suplementado con 10% de suero bovino fetal y 1% de penicilina-estreptomicina a 37°C en 5% de CO₂16. Para la propagación, siembre las células a una densidad de aproximadamente 1 × 10⁵ células/mL, recójalas cuando los cultivos alcancen entre el 75% y el 95% de la densidad celular máxima recomendada, y no cultive más allá de 20 pasajes. Para la tinción, recoga las células cuando alcancen entre el 50% y el 75% de la densidad celular máxima recomendada.
- Prepare una solución estéril de solución salina tamponada con fosfato (PBS) 10× dentro de una cabina de seguridad biológica clase II.
- Agregue 80 g de cloruro de sodio (NaCl), 2 g de cloruro de potasio (KCl), 2,4 g de fosfato monobásico de potasio (KH₂PO₄) y 14,4 g de fosfato dibásico de sodio (Na₂HPO₄) a 800 mL de agua autoclavada en un cilindro graduado de 1 L.
- Agregue una barra de agitación y agite la solución en una placa magnética hasta que todo el polvo se haya disuelto.
- Utilice un electrodo de pH para ajustar el pH a 7,2–7,4. Ajuste el volumen final a 1 L con agua autoclavada. Esterilice la solución por filtración mediante un filtro de botella equipado con una membrana de nailon de 0,2 µm de poro.
- Diluya el PBS 10× a PBS 1× agregando 100 mL de PBS 10× estéril a 900 mL de agua autoclavada dentro de una cabina de seguridad biológica clase II.
- Prepare el colorante fijable de viabilidad según las instrucciones del fabricante. Para este protocolo, agregue 50 µL de dimetilsulfóxido (DMSO) a un tubo de colorante liofilizado y vortexee hasta que el colorante se disuelva completamente.
- Guarde el colorante reconstituido a −20°C, protegido de la luz, durante hasta 1 año. Almacene el colorante en alícuotas pequeñas para evitar ciclos repetidos de congelación-descongelación.
- Prepare el tampón para clasificación de células por citometría de flujo (FACS) combinando 10% de PBS 10×, 86% de agua y 4% de suero bovino fetal (FBS). Por ejemplo, combine 10 mL de PBS 10×, 86 mL de agua y 4 mL de FBS para preparar 100 mL de tampón FACS.
- Prepare únicamente el volumen de tampón FACS necesario para aproximadamente 2 semanas.
- Guarde el tampón FACS a 4°C.
- Prepare paraformaldehído (PFA) al 1%.
ADVERTENCIA: Manipule el PFA como un carcinógeno inflamable y reactivo. Use equipo de protección personal adecuado y prepare el PFA dentro de una campana extractora de gases químicos certificada.- Mezcle 350 mL de agua y 50 mL de PBS 10×, coloque la solución en una placa de agitación calentada y caliente a 65°C. Añada gradualmente 20 g de polvo de PFA a la solución caliente para preparar PFA al 4% (peso/volumen).
- Agregue 1–3 gotas de hidróxido de sodio (NaOH) 5 M para facilitar la disolución del PFA. Agite la solución en una placa de agitación calentada durante aproximadamente 20 minutos. Use un medidor de pH para ajustar el pH a 7,4.
- Ajuste el volumen final a 500 mL con agua.
- Divida el PFA al 4% en alícuotas de 50 mL y almacénelo a −20°C durante hasta 1 año. Después de descongelar, guarde el PFA al 4% a 4°C durante hasta 2 meses. Deseche cualquier PFA al 4% descongelado restante después de 2 meses.
- Diluya el PFA al 4% a PFA al 1% utilizando PBS 1× y almacene la solución diluida a 4°C durante hasta 4 semanas17.
- Prepare etanol (EtOH) frío al 70% combinando 70 mL de etanol al 200% con 30 mL de agua ultrapura tipo I.
- Guarde el EtOH al 70% a −20°C durante hasta 1 año. Mantenga la solución extremadamente fría inmediatamente antes de añadirla a las células para la permeabilización.
2. Recoger y contar células
- Transferir las células de una placa de cultivo de tejidos de 10 cm a un tubo cónico de 15 mL.
- Centrifugar las células a 600 × g durante 5 min a 4°C con el freno activado para obtener el sedimento celular.
- Eliminar el medio de cultivo y lavar las células resuspendiéndolas en 5 mL de PBS 1×. Volver a centrifugar a 600 × g durante 5 min a 4°C con el freno activado, luego aspirar el sobrenadante, dejando el sedimento celular.
- Resuspender el sedimento celular en PBS 1×. Contar las células utilizando un hemocitómetro o un contador celular automatizado mezclando 10 µL de suspensión celular con 10 µL de azul de tripano, cargando la muestra en una lámina para conteo celular y determinando la concentración celular.
NOTA: Continuar solo si la viabilidad celular es >90% para asegurar resultados confiables. - Centrifugar la suspensión celular a 600 × g durante 5 min a 4°C con el freno activado y aspirar el sobrenadante, dejando el sedimento celular. Resuspender las células a una densidad de 2 × 10⁵ células viables/mL (mínimo 0.5 × 10⁵ células viables/mL).
- Dispensar 1 mL de suspensión celular en el número necesario de tubos de muestra y control para citometría de flujo.
- Preparar tubos de muestra separados para cada proteína diana y flujo de trabajo de tinción. Las condiciones de tinción en superficie (Pre-PFA), Post-PFA, Pre-EtOH y Post-EtOH se realizan en tubos de muestra independientes, en lugar de tinción secuencial de las mismas células. Por ejemplo, al evaluar dos proteínas diana, preparar ocho tubos: Tubo 1 (anticuerpo primario A, Pre-PFA), Tubo 2 (anticuerpo primario B, Pre-PFA), Tubo 3 (anticuerpo primario A, Post-PFA), Tubo 4 (anticuerpo primario B, Post-PFA), Tubo 5 (anticuerpo primario A, Pre-EtOH), Tubo 6 (anticuerpo primario B, Pre-EtOH), Tubo 7 (anticuerpo primario A, Post-EtOH) y Tubo 8 (anticuerpo primario B, Post-EtOH).
NOTA: Como se muestra en el flujo de trabajo de tinción (Figura 1), realizar la tinción con anticuerpos primarios y secundarios para las muestras Pre-PFA y Pre-EtOH el día 1. Realizar la tinción con anticuerpos primarios y secundarios para las muestras Post-PFA y Post-EtOH el día 2. - Preparar tubos control sin tinción y con tinción simple para cada condición de tratamiento. Si se evalúa la viabilidad y dos proteínas diana, preparar un control sin tinción, un control solo con colorante de viabilidad y un control solo con anticuerpo secundario para cada condición de tratamiento.
NOTA: Aunque el anticuerpo primario no esté conjugado, puede incluirse un control solo con anticuerpo primario durante la validación del ensayo o al evaluar la unión inespecífica del anticuerpo primario. - Someter todos los tubos control sin tinción y con tinción simple a los mismos tratamientos que los tubos de muestra. Si las muestras se fijan con PFA al 1% y se permeabilizan con EtOH al 70%, procesar los tubos control de forma idéntica.
- Preparar tubos de muestra separados para cada proteína diana y flujo de trabajo de tinción. Las condiciones de tinción en superficie (Pre-PFA), Post-PFA, Pre-EtOH y Post-EtOH se realizan en tubos de muestra independientes, en lugar de tinción secuencial de las mismas células. Por ejemplo, al evaluar dos proteínas diana, preparar ocho tubos: Tubo 1 (anticuerpo primario A, Pre-PFA), Tubo 2 (anticuerpo primario B, Pre-PFA), Tubo 3 (anticuerpo primario A, Post-PFA), Tubo 4 (anticuerpo primario B, Post-PFA), Tubo 5 (anticuerpo primario A, Pre-EtOH), Tubo 6 (anticuerpo primario B, Pre-EtOH), Tubo 7 (anticuerpo primario A, Post-EtOH) y Tubo 8 (anticuerpo primario B, Post-EtOH).
- Preparar controles de compensación con tinción simple utilizando perlas de compensación.
NOTA: Pueden usarse perlas en lugar de células para preparar los controles de compensación.- Etiquetar un tubo de control de compensación para cada fluoróforo y un tubo control sin tinción. Si se utiliza un colorante de viabilidad y dos anticuerpos secundarios marcados con fluoróforos diferentes, preparar cuatro tubos: un control sin tinción, un control con colorante de viabilidad (fluoróforo 1), un control con anticuerpo secundario A (fluoróforo 2) y un control con anticuerpo secundario B (fluoróforo 3).
NOTA: Si se utiliza un colorante de viabilidad reactivo con aminas, usar perlas de compensación reactivas con aminas para el control del colorante de viabilidad. - Añadir solo un colorante o anticuerpo a cada tubo de control de compensación, de modo que cada control sea positivo para un solo fluoróforo durante la compensación en citometría de flujo.
- Etiquetar un tubo de control de compensación para cada fluoróforo y un tubo control sin tinción. Si se utiliza un colorante de viabilidad y dos anticuerpos secundarios marcados con fluoróforos diferentes, preparar cuatro tubos: un control sin tinción, un control con colorante de viabilidad (fluoróforo 1), un control con anticuerpo secundario A (fluoróforo 2) y un control con anticuerpo secundario B (fluoróforo 3).
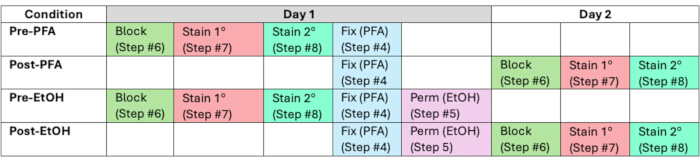
Figura 1. Flujo de trabajo optimizado para la detección de dianas asociadas a la superficie celular e intracelulares. Este esquema ilustra la secuencia y el cronograma de fijación, permeabilización, bloqueo, tinción con anticuerpo primario y tinción con anticuerpo secundario, tras la tinción con colorante de viabilidad fijable. Se muestran flujos de trabajo separados para las condiciones Pre-PFA, Post-PFA, Pre-EtOH y Post-EtOH. La tinción con anticuerpos primario y secundario se realiza el día 1 para los flujos de trabajo Pre-PFA y Pre-EtOH, y el día 2 para los flujos de trabajo Post-PFA y Post-EtOH. PFA, paraformaldehído; EtOH, etanol. Haga clic aquí para ver una versión más grande de esta figura.
3. Tiña las células con un colorante fijable de viabilidad
- Coloque las células con un colorante vital fijable según las instrucciones del fabricante. Añada 1 µL de la solución stock del colorante vital (preparada en el paso 1.4) directamente a cada tubo de muestra y al tubo de control correspondiente monocolorado con el colorante vital que contiene 1 × 10⁶ células en 1 mL de PBS 1×.
- Vortexee suavemente durante 3 s e incube las muestras a temperatura ambiente durante 30 min, protegidas de la luz.
NOTA: Proteja las células de la luz durante este paso y todos los pasos posteriores. - Centrifugue la suspensión celular a 600 × g durante 5 min a 4°C con el freno activado, luego aspire el sobrenadante, dejando el botón celular.
- Lave las células dos veces con 1 mL de PBS 1× y resuspenda el botón celular final en 100 µL de PBS 1×.
NOTA: Si va a teñir dianas en la superficie celular con anticuerpos primarios conjugados con fluorocromos, realice la tinción de superficie en esta etapa según las instrucciones del fabricante antes de proceder a la fijación.
4. Tratar las células con PFA al 1%
NOTA: Para muestras Pre-PFA (véase el paso 2.6.1 y la Figura 1), realice los pasos 6, 7 y 8 antes de continuar con esta sección.
- A las células resuspendidas en 100 µL de PBS 1×, añada 1 mL de PFA al 1% a cada tubo de muestra, incluyendo todos los tubos de control monocromáticos. Vortexee suavemente durante 3 s e incube las muestras a temperatura ambiente durante 15–20 min, protegidas de la luz.
- Centrifugue la suspensión celular a 600 × g durante 5 min a 4°C con el freno activado. Aspire y deseche el sobrenadante, dejando el botón celular.
- Lave el botón celular dos veces resuspendiéndolo en 1 mL de tampón FACS, seguido de centrifugación a 600 × g durante 5 min a 4°C con el freno activado.
- Resuspenda el botón celular final en 100 µL de tampón FACS.
NOTA: Las células fijadas (teñidas o no teñidas) pueden almacenarse en 1 mL de tampón FACS a 4°C durante 12–48 h. Para continuar con el protocolo, centrifugue la suspensión celular a 600 × g durante 5 min a 4°C con el freno activado, aspire el sobrenadante y resuspenda el botón celular en 100 µL de tampón FACS.
5. Permeabilizar las células con EtOH
NOTA: Para las muestras Pre-EtOH (ver paso 2.6.1 y figura 1), realice los pasos 6, 7 y 8 antes de continuar con esta sección.
- Agregue suavemente 1 mL de EtOH al 70% frío con hielo a la pared interna de cada tubo de muestra que contenga 100 µL de suspensión celular, y luego vortexee inmediatamente a aproximadamente el 50% de potencia durante 5 s. Repita este procedimiento para todos los tubos de muestra restantes y los tubos controles monocromáticos.
- Incube los tubos a −20°C durante al menos 2 h, protegidos de la luz.
NOTA: Las células pueden almacenarse en 1 mL de EtOH al 70% a −20°C durante 12–48 h antes de continuar con el protocolo. - Centrifugue la suspensión celular a 600 × g durante 5 min a 4°C con el freno activado, luego aspire el sobrenadante, dejando el botón celular.
- Lave las células tres veces con 1 mL de tampón FACS, centrifugando a 600 × g durante 5 min a 4°C con el freno activado entre cada lavado.
- Resuspenda el botón celular final en 100 µL de tampón FACS.
6. Bloquear las células
- Añada 820 µL de tampón FACS y 80 µL de suero de cabra normal (NGS) a cada tubo para preparar una solución de bloqueo final que contenga 92% de tampón FACS y 8% de NGS. Vortexee suavemente durante 3 s e incube las muestras a temperatura ambiente durante 30 min, en reposo y protegidas de la luz.
- Centrifugue la suspensión celular a 600 × g durante 5 min a 4°C con el freno activado, luego aspire el sobrenadante, dejando el botón celular.
- Lave las células dos veces resuspendiendo el botón en 1 mL de tampón FACS seguido de centrifugación como se describió en el Paso 6.2.
- Resuspenda el botón celular final en 100 µL de tampón FACS.
7. Tiña las células con un anticuerpo primario no conjugado
- Añada 0,5 µL del anticuerpo primario no conjugado a 100 µL de suspensión celular (dilución 1:200). Incube las muestras a temperatura ambiente durante 1 h, protegidas de la luz.
NOTA: La dilución 1:200 es una concentración inicial recomendada y puede requerir optimización para otros anticuerpos.- Si se realiza la competición con péptido, añada el péptido inmediatamente antes de agregar el anticuerpo primario. En este protocolo, los péptidos se titularon en relaciones molares péptido-anticuerpo que variaron de 50 a 0,625, calculadas en relación con la concentración del anticuerpo (4,3 nM) en la mezcla de reacción. Puede ser necesaria una optimización para pares individuales de péptido–anticuerpo.
- Añada 1 mL de tampón FACS y centrifugue la suspensión celular a 600 × g durante 5 min a 4°C con el freno activado. Aspire el sobrenadante, dejando el botón celular.
- Lave las células dos veces más con 1 mL de tampón FACS, centrifugando como se describe en el paso 7.2.
- Resuspenda el botón celular final en 100 µL de tampón FACS.
8. Tiña las células con un anticuerpo secundario conjugado con un fluoróforo
- Añada una dilución 1:200 del anticuerpo secundario conjugado con fluoróforo (0,5 µL de anticuerpo en 100 µL de suspensión celular) a cada tubo de muestra y al tubo de control correspondiente.
NOTA: En este protocolo se utilizó el anticuerpo secundario DyLight 488 de cabra anti-conejo. - Incube las muestras a temperatura ambiente durante 1 h, protegidas de la luz.
- Añada 1 mL de tampón FACS. Centrifugue la suspensión celular a 600 × g durante 5 min a 4°C con el freno activado, luego aspire el sobrenadante, dejando el botón celular.
- Lave las células dos veces con 1 mL de tampón FACS repitiendo la centrifugación descrita en el Paso 8.3.
- Reuspenda las células en 300–500 µL de tampón FACS.
NOTA: Las células pueden almacenarse en tampón FACS a 4°C, protegidas de la luz, durante 1–3 días antes del análisis por citometría de flujo.
9. Analice las muestras mediante citometría de flujo
- Realice la compensación de fluorescencia utilizando los controles monocromáticos apropiados. Adquiera las muestras en un citómetro de flujo y recopile al menos 5.000–10.000 eventos de células individuales viables para el análisis. Para este protocolo, se utilizó el software FACSDiva para la adquisición de datos.
- Analice los datos excluyendo primero los restos celulares mediante la dispersión directa área (FSC-A) frente a la dispersión lateral área (SSC-A), seguido por la exclusión de dobletes utilizando la altura de dispersión directa (FSC-H) frente al ancho de dispersión directa (FSC-W) y la altura de dispersión lateral (SSC-H) frente al ancho de dispersión lateral (SSC-W). Excluya las células muertas utilizando el canal del colorante de viabilidad.
- Analice el porcentaje de células individuales viables restantes que son positivas o negativas para las proteínas diana seleccionadas (véase Resultados Representativos). Establezca las puertas positivas utilizando los controles sin teñir y solo con el anticuerpo secundario, y aplique criterios de selección idénticos a todas las muestras comparables dentro del mismo lote de adquisición.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
El protocolo descrito aquí permite la tinción intracelular de dianas proteicas para las cuales no existen anticuerpos comerciales validados para citometría de flujo. Como ejemplo representativo, se evaluó la tinción del factor de empalme 3a subunidad 1 (SF3A1), una proteína de empalme expresada ubicuamente que se localiza en el núcleo, utilizando un anticuerpo policlonal de conejo generado frente a un péptido correspondiente a los aminoácidos 18–37 de SF3A1 (SF3A118–37; EPKQPTEEEASSKEDSAPSK)1...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Los resultados presentados aquí destacan varios parámetros críticos para la detección de proteínas mediante citometría de flujo intracelular utilizando anticuerpos primarios no conjugados. Una consideración importante es la estrategia de permeabilización, que debe seleccionarse según la localización intracelular de la proteína diana. En el protocolo descrito aquí, la fijación con PFA seguida de permeabilización con EtOH permitió la detección de la proteína nuclear SF3A1, mientras que la inmunorreactividad de EpoR se dete...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores no tienen nada que revelar.
Agradecimientos
Los autores agradecen el apoyo financiero recibido por parte de SS del Instituto Nacional de Ciencias Médicas Generales (R01GM127464) y del Instituto Nacional del Cáncer (P30CA023074), ambos pertenecientes a los Institutos Nacionales de la Salud, del Programa de Asociación para la Investigación del Valle (VRP P1-4009 y VRP77) y del Centro de Investigación Biomédica de Arizona (ABRC: RFGA2022-010-30). El contenido es responsabilidad exclusiva de los autores y no representa necesariamente las opiniones oficiales de los Institutos Nacionales de la Salud. Los autores también agradecen el apoyo de la Dra. Mrinalini Kala, Directora de la Instalación Central de Citometría de Flujo, Colegio de Medicina–Phoenix, Universidad de Arizona.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 10× Solución salina tamponada con fosfato (PBS) | Elaboración interna | N/D | Alternativa: PBS disponible comercialmente |
| Tubos cónicos de 15 mL | VWR | 89039-664 | Alternativa: Cualquier tubo cónico estéril del tamaño adecuado |
| Tubos de poliestireno redondos de 5 mL | Corning | 352052 | Alternativa: Cualquier tubo para citometría de flujo compatible con el citómetro disponible |
| Anticuerpo secundario DyLight 488 anti-conejo | Thermo Fisher Scientific | PI35553 | Alternativa: Anticuerpo secundario compatible con la especie huésped del anticuerpo primario |
| Contador celular automatizado | Thermo Fisher Scientific | AMQAF2000 | Alternativa al hemocitómetro |
| Kit de perlas de compensación reactivas con aminas ArC | Thermo Fisher Scientific | A10628 | Alternativa: Células; si se usan células para controles de tinción individual, procesar todos los tubos de control de forma idéntica a los tubos de muestra |
| Filtro de botella | Thermo Fisher Scientific | 595-4520 | Membrana de nailon; 0,2 µm |
| Láminas para conteo celular | Thermo Fisher Scientific | C10228 | Requeridas únicamente cuando se utiliza un contador celular automatizado |
| Dimetilsulfóxido (DMSO) | Incluido en el kit del colorante de viabilidad | N/D | Utilizado para reconstituir el colorante de viabilidad liofilizado |
| Etileno, 200 grados de pureza | Thermo Fisher Scientific | BP28184 | Grado biología molecular; utilizado para preparar etanol al 70% frío en hielo |
| Anticuerpo primario policlonal contra el receptor de eritropoyetina | Bioss | BS-1424R | |
| Suero bovino fetal (FBS) | Omega Scientific | FB-12 | Alternativa: Cualquier FBS validado para la línea celular objetivo |
| Citómetro de flujo | BD Biosciences | BD Canto II | Alternativa: Cualquier citómetro de flujo adecuado |
| Hemocitómetro | Hausser Scientific | HS3200 | Alternativa: Contador celular automatizado |
| Placa agitadora magnética con calentamiento | Thermo Fisher Scientific | SP88857100 | Utilizada para la preparación de PBS y paraformaldehído |
| Células de leucemia mieloide humana K562 | ATCC | CCL-243 | Se pueden adquirir de cualquier otra fuente autenticada |
| Colorante fijable de viabilidad Live-or-Dye (405/545) | Biotium | 32009 | Alternativa: Cualquier colorante de viabilidad fijable compatible. Los colorantes no fijables (por ejemplo, 7-AAD) no son adecuados |
| Suero normal de cabra | Thermo Fisher Scientific | 16210064 | Utilizado para bloqueo |
| Polvo de paraformaldehído | Sigma-Aldrich | P6148 | Alternativa: Solución de paraformaldehído disponible comercialmente |
| Medidor/probe de pH | Accumet | AB15 | Utilizado para ajustar el pH del tampón |
| Cloruro de potasio (KCl) | Thermo Fisher Scientific | BP366-1 | |
| Fosfato monobásico de potasio (KH2PO4) | Thermo Fisher Scientific | BP362-1 | |
| Anticuerpo primario policlonal SF3A1 | Elaboración interna | N/D | |
| Cloruro de sodio (NaCl) | Thermo Fisher Scientific | BP358-1 | |
| Solución de hidróxido de sodio (5 M) | MilliporeSigma | S8263 | Alternativa: Preparar una solución 5 M a partir de perlas de hidróxido de sodio |
| Fosfato dibásico de sodio (Na2HPO4) | Thermo Fisher Scientific | BP332-1 | |
| Barra de agitación | VWR | 74950-286 | Utilizada con la placa agitadora magnética |
| Azul de tripan, 0,4% | Thermo Fisher Scientific | 15250061 | Utilizado para el conteo de viabilidad celular |
| Perlas de compensación UltraComp eBeads | Thermo Fisher Scientific | 01-2222-42 | Alternativa: Células; si se usan células para controles de tinción individual, procesar todos los tubos de control de forma idéntica a los tubos de muestra |
Referencias
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente