Este protocolo presenta un flujo de trabajo integral y completo de metabolómica no dirigida utilizando dispositivos de muestreo microabsorbente volumétrico (VAMS). El objetivo es analizar eficientemente la muestra mediante una única extracción en dos plataformas analíticas complementarias (RP-LC-MS y GC-MS), estableciendo un marco robusto para estudios clínicos a gran escala y descentralizados.
Artículo de método
Un flujo de trabajo integral de extremo a extremo en plataforma dual para el perfilado metabólico de micromuestras de sangre seca
En este artículo
Resumen
Resumen
El micro-muestreo de sangre (BµS) ha surgido como una alternativa sólida y mínimamente invasiva a la venopunción tradicional, permitiendo la recolección de muestras de bajo volumen fuera de entornos clínicos convencionales. Al facilitar el muestreo descentralizado y mejorar la adherencia del paciente, estos dispositivos pueden integrarse con tecnologías ómicas avanzadas para posibilitar diseños de estudios a gran escala y longitudinales. Sin embargo, la implementación exitosa requiere la optimización de múltiples pasos críticos, desde la recolección y almacenamiento de muestras hasta la extracción y preparación analítica. En este trabajo, proponemos un flujo de trabajo integral, completo y no dirigido de metabolómica para BµS, con énfasis en los parámetros clave que rigen la preparación de muestras y el rendimiento analítico. Se evaluaron dispositivos de micro-muestreo volumétrico por absorción (VAMS) utilizando dos plataformas complementarias: cromatografía líquida de fase reversa acoplada a espectrometría de masas y cromatografía de gases acoplada a espectrometría de masas. La aplicación del flujo de trabajo optimizado demostró una amplia cobertura metabolómica en diversas clases químicas, destacando el potencial del muestreo basado en VAMS para apoyar estudios metabolómicos escalables y descentralizados, manteniendo al mismo tiempo solidez analítica, reproducibilidad y relevancia biológica.
Introducción
La metabolómica, el estudio sistemático de moléculas de bajo peso molecular en matrices biológicas, ha alcanzado una importancia significativa como herramienta fundamental para elucidar fenotipos celulares y estados metabólicos dinámicos1,2. En entornos clínicos, la metabolómica sanguínea tiene un gran potencial al mejorar la eficiencia diagnóstica y permitir evaluaciones más completas del riesgo de enfermedad, frecuentemente cubriendo lagunas dejadas por los diagnósticos convencionales. Sin embargo, capturar el metaboloma completo es inherentemente difícil. Debido a la gran complejidad química y a los diversos rangos de concentración de los metabolitos endógenos, ninguna plataforma analítica puede lograr una cobertura completa, por lo que es esencial emplear técnicas analíticas complementarias para maximizar la visión general del metabolismo.
El muestreo sanguíneo microscópico (BµS) es una técnica de recolección de muestras mínimamente invasiva que consiste en recolectar unas pocas µL de sangre. Su adquisición simplificada elimina la necesidad de flebotomía, permitiendo la recolección en el hogar y mejorando la comodidad del paciente. Además, la transición de una matriz líquida a una seca ha demostrado mejorar la estabilidad de diversos metabolitos lábiles y simplificar la logística de transporte y almacenamiento, ya que no se requieren temperaturas frías3,4,5. Aunque el BµS se ha utilizado durante décadas, principalmente como manchas de sangre seca (DBS) para el diagnóstico de errores congénitos del metabolismo, esta técnica clásica presenta algunas limitaciones analíticas. El procedimiento de recolección no permite la obtención cuantitativa de la muestra, lo que hace que la técnica sea susceptible al «efecto hematocrito», en el cual las variaciones en la viscosidad sanguínea alteran la distribución de la sangre, comprometiendo así la precisión cuantitativa. Para superar esta limitación, se han desarrollado dispositivos de BµS cuantitativos. La microtoma volumétrica por absorción (VAMS) es una tecnología reciente de BµS que utiliza una punta polimérica diseñada para obtener un volumen exacto de sangre y superar las limitaciones de los DBS tradicionales6,7,8.
En consecuencia, el perfil metabólico global de BµS ha atraído un interés creciente en los últimos años9,10,11,12,13,14,15,16,17,18,19,20,21. Los trabajos publicados que comparan BµS con matrices tradicionales utilizan varias técnicas analíticas, que abarcan un amplio rango de polaridades, desde la electroforesis capilar17 (CE) y la cromatografía líquida de interacción hidrofílica18,19 (HILIC) acoplada a espectrometría de masas (MS) para especies polares, hasta la espectrometría de masas en fase reversa18,19,21 (RP-MS) para metabolitos de polaridad media y lípidos. Los métodos tradicionales de extracción enfrentan un cuello de botella fundamental: optimizar para un solo instrumento a menudo implica descartar fracciones químicas cruciales y perder datos metabólicos. Cuando los volúmenes de muestra son muy limitados, realizar múltiples análisis separados resulta difícil. Por lo tanto, desarrollar un único protocolo de extracción compatible con múltiples plataformas de análisis sigue siendo un obstáculo importante.
Este flujo de trabajo detalla los procedimientos para los análisis duales mediante RP-LC-MS y cromatografía de gases (GC) de dispositivos VAMS. Hasta donde sabemos, este es el primer flujo de trabajo para el perfilado metabólico no dirigido de BµS que combina estas dos plataformas ortogonales utilizando un único procedimiento de extracción de muestras. Además, destaca los pasos más críticos necesarios para garantizar la adquisición confiable y reproducible de un perfil metabólico no dirigido completo.
Protocolo
Todos los participantes proporcionaron su consentimiento informado por escrito para participar. El estudio fue aprobado por el Comité de Ética en Investigación de la Universidad Aristóteles de Salónica (#306272/2022).
1. Recolección de muestras
- Lave las manos del sujeto con agua tibia para eliminar posibles contaminantes y aumentar el flujo sanguíneo.
- Limpie el dedo con una solución de etanol al 70 %. Espere hasta que la solución se haya evaporado completamente de forma natural.
NOTA: El uso de desinfectantes a base de yodo o jabón puede interferir con los análisis por LC-MS. - Desenrosque la tapa de una lanceta estéril de uso único con activación por contacto (profundidad de 1,5 mm). Colóquela en el centro de la yema del dedo y presione.
- Elimine la primera gota de sangre y espere a que se forme una nueva gota.
NOTA: Debido a la posible contaminación por líquido extracelular localizado, la primera gota puede no reflejar los niveles circulantes sistémicos. - Sin retirar el dispositivo de su soporte, toque el 20 µL punta del dispositivo VAMS a la gota de sangre. El dispositivo debe colocarse verticalmente sobre la muestra. Evite sumergir completamente la punta en la sangre, ya que esto podría provocar un muestreo excesivo.
NOTA: Al tomar una muestra de un tubo que contiene sangre venosa, como puede ser necesario en un entorno de laboratorio, asegúrese de que la punta toque únicamente la superficie del líquido, sin sumergirla, para evitar una sobremuestra. - Después de la saturación de la punta, lograda cuando haya adquirido completamente un color rojo, manténgala en su lugar durante dos segundos adicionales, luego retírela de la muestra de sangre.
- Coloque las muestras en sus cajas originales sobre una superficie plana y limpia, lejos de la luz solar directa o del calor, evitando que la punta toque cualquier objeto externo, y déjelas secar durante 2 h a temperatura ambiente y humedad ambiental.
- Almacene las muestras en una bolsa con desecante a −80 °C hasta el momento del análisis. El transporte debe realizarse con hielo seco.
NOTA: En casos de análisis dirigido de BµS en la que ya se ha investigado la estabilidad del analito, las muestras pueden almacenarse a temperatura ambiente durante el tiempo sugerido. Sin embargo, para un análisis no dirigido, el almacenamiento a –80 °C se recomienda, ya que algunos analitos siguen siendo propensos a la degradación incluso en la matriz seca. A continuación se muestra una tabla de resolución de problemas para los problemas más comunes en la recolección de muestras en Tabla 1.
2. Procedimiento de extracción de metabolitos
- Desprenda toda la punta del mango de plástico y colóquela en un tubo microcentrífugo de fondo redondo (utilice la tapa de un tubo microcentrífugo para desprender la punta del mango).
- Rehidrate añadiendo 50 µL de agua ultrapura directamente sobre la punta.
- Añada 400 µL de metanol que contenga una mezcla de IS (por ejemplo, ácido D-mirístico marcado isotópicamente) para extraer los metabolitos y favorecer la precipitación de proteínas.
NOTA: PRECAUCIÓN: El metanol es tóxico y altamente inflamable. Debe manipularse en una campana extractora. - Someta las muestras a sonicación en un baño de hielo durante 10 min con funcionamiento continuo (potencia recomendada 215/860 W, frecuencia 35 kHz).
- Retire cuidadosamente la punta con pinzas, limpiando estas con metanol entre cada muestra.
- Centrifugue a 6720 x g durante 10 min a 4 °C.
- Transfiera 150 µL del sobrenadante a tubos nuevos. Utilice el mismo volumen para cada muestra. Use un tubo microcentrífugo nuevo para el análisis por RPLC y un vial de vidrio nuevo de 1,5 mL para el análisis por GC.
- Transfiera 50 µL del sobrenadante de cada muestra a un solo vial para preparar una muestra de control de calidad (QC) intraestudio agrupada.
- Vortexee brevemente para asegurar una homogeneización completa y luego divida en múltiples alícuotas del mismo volumen que las muestras del estudio. Use un tubo microcentrífugo nuevo para el análisis por RPLC y un vial de vidrio nuevo de 1,5 mL para el análisis por GC.
- Evapore los sobrenadantes hasta sequedad utilizando un concentrador al vacío, en modo de evaporación acuosa, bajo un nivel de vacío de −600 mmHg (−800 mbar), con una rotación de 1400 rpm, a temperatura ambiente. Las muestras se secan en aproximadamente 2 h.
NOTA: Supervise cuidadosamente la evaporación y retire los viales del concentrador para evitar la pérdida de compuestos volátiles una vez que el disolvente se haya evaporado completamente. Punto de pausa: Las muestras pueden congelarse a −80 °C en forma seca durante la noche hasta el análisis.
3. Procedimiento previo al análisis por LC-MS
- Reconstituir el residuo seco en 100 µL de un disolvente de reconstitución, como la fase móvil inicial (por ejemplo, 5-10% de metanol en agua).
NOTA: El volumen y el disolvente de reconstitución pueden ajustarse según las condiciones cromatográficas. - Reconstituir el control de calidad en el mismo disolvente y volumen que la muestra del estudio (manteniendo siempre la misma relación de volumen de muestra a disolvente).
- Vortexear brevemente y transferir a la centrífuga durante 10 min a 6720 x g a 4 °C.
- Transferir el sobrenadante a un vial de autosampler con inserto.
4. Procedimiento previo al análisis por GC-MS
NOTA: Todos los pasos siguientes deben realizarse en una campana extractora.
- Prepare el agente de metoxiaminación disolviendo 40 mg de clorhidrato de metoxiamina en 1 mL de piridina.
NOTA: PRECAUCIÓN: La piridina es tóxica. Debe manipularse en una campana extractora. - Prepare el agente de derivatización añadiendo 10 µL de cloruro de trimetilsililo (TMCS) a 1 mL de N-Metil-N-(trimetilsilil)trifluoroacetamida (MSTFA).
NOTA: PRECAUCIÓN: Tanto el TMCS como el MSTFA son tóxicos. Deben manipularse en una campana extractora. - Añada 10 µL del agente de metoxiaminación (clorhidrato de metoxiamina 40 mg/mL en piridina) a los residuos secos de las muestras de ensayo y de control de calidad (QC).
- Vortexee brevemente las muestras para asegurar una mezcla homogénea del reactivo.
- Incube las muestras a 30 °C durante 90 min. La incubación se realiza en condiciones estáticas.
- Espere a que las muestras se enfríen a temperatura ambiente, luego añada 90 µL del agente de derivatización (MSTFA con 1% de TMCS).
- Cambie las tapas de los viales por otras nuevas y vortexee las muestras durante 30 s para asegurar una mezcla homogénea.
- Incube la mezcla a 37 °C durante 30 min. La incubación se realiza en condiciones estáticas.
- Espere a que las muestras se enfríen a temperatura ambiente, luego añada 10 µL del estándar de inyección (por ejemplo, pentadecano 6,25 mg/L en piridina) a cada muestra.
- Cambie las tapas de los viales por otras nuevas, vortexee brevemente y transfiera la mezcla final a viales de cromatografía de vidrio con microinsertos.
- Cargue los viales en la bandeja del muestreador automático.
- Deje que las muestras se equilibren en el muestreador automático durante 4 h a temperatura ambiente antes de la primera inyección.
NOTA: La derivatización se completa tras 4 h, y los metabolitos permanecen estables a temperatura ambiente hasta 24 h después de finalizar la derivatización. Ajuste el número de muestras en cada lote en consecuencia, de modo que las muestras no permanezcan en el muestreador automático más de 28 h (después de la adición de MSTFA con 1% de TMCS). Los esquemas de los métodos de preparación de muestras se muestran en Figura 1A–C.
5. Configuración de RP-LC-MS
- Prepare los eluyentes de RP y las soluciones de lavado siguiendo la Tabla 2.
NOTA: PRECAUCIÓN: El ácido fórmico y el isopropanol son inflamables. El ácido fórmico también es tóxico. Ambos deben manipularse en una campana extractora. - Instale la columna HSS T3 C18 (100 mm x 2.1 mm, 1.7 µm) en el horno de columna.
- Coloque todas las líneas en el canal correspondiente y purgue cada canal adecuadamente.
- Establezca la temperatura de la columna a 40 °C.
- Comience a lavar la columna con 100% A:0% B a un caudal de 0.1 mL/min.
- Aumente el caudal en pasos de 0.1 mL/min, esperando a que la presión de la columna se estabilice entre cada paso, hasta alcanzar un caudal de 0.35 mL/min. Verifique fugas.
- Equilibre la columna en las condiciones iniciales del gradiente (0% B) durante aproximadamente 30 min.
NOTA: Supervise la presión de la columna y asegúrese de que permanezca dentro del rango esperado (5000–6000 psi). - Inicie la secuencia de muestras.
6. Configuración de GC-MS
- Instale la columna capilar DB-5 (5 % – fenil-metil-polisiloxano) en el horno de la columna.
- Establezca la columna a la temperatura inicial de 60 °C.
- Establezca el inyector PTV a la temperatura inicial de 110 °C.
- Inicie la secuencia de muestras.
Resultados
Aquí se presentan resultados representativos del análisis no dirigido de dispositivos VAMS, siguiendo el procedimiento descrito anteriormente.
Se evaluaron los datos del análisis por triplicado de una muestra agrupada preparada a partir de sangre venosa de 10 individuos, obtenida mediante VAMS, y se muestran las características de las huellas metabólicas resultantes. La calidad de los datos y la información capturada a partir de los dispositivos VAMS se evaluaron utilizando dos criterios principales: el número total de características químicas detectadas y la reproducibilidad de las características (n = 3), expresada como el porcentaje de desviación estándar relativa (%RSD). El número total de características se utilizó para evaluar la amplitud de la extracción y la cobertura química del disolvente, mientras que el %RSD se monitoreó para garantizar la precisión técnica y la robustez del método; un %RSD más bajo indica un proceso de extracción altamente reproducible que minimiza el ruido analítico.
Después de la extracción y el procesamiento de los datos brutos, se obtuvo una matriz de características de m/z y tiempo de retención (RT), junto con sus intensidades. Solo se consideraron las características con una señal detectable en dos de tres réplicas, tras los pasos adecuados de preprocesamiento y filtrado de blancos. Figura 2A,B muestra gráficos de m/z frente a RT para la misma muestra analizada según los protocolos descritos para LC-MS y GC-MS.
El elevado número de características que eluyen al principio del análisis por RPLC se atribuye a metabolitos altamente hidrofílicos extraídos mediante el protocolo aplicado, pero mal retenidos en la columna de fase reversa. Aunque los metabolitos que eluyen tempranamente suponen desafíos para su identificación, aún es posible obtener anotaciones precisas mediante el uso de datos de fragmentación por MS/MS junto con comparaciones con bases de datos espectrales y estándares de referencia internos. Además, se espera que una fracción significativa de esta fracción hidrofílica sea capturada mediante análisis por GC-MS. En última instancia, esto representa una limitación inherente del campo, ya que la gran complejidad del metaboloma exige el uso de múltiples plataformas analíticas.
La evaluación multiplataforma de los extractos metanólicos demuestra claramente la naturaleza altamente complementaria de los flujos analíticos de CL y CG, con métricas de desempeño dentro del rango esperado para un perfilado metabolómico integral. Figura 3A,B muestra la numeración total de características y la distribución del RSD% para cada plataforma. La plataforma de CL proporcionó una amplia cobertura química, resolviendo 4.169 características, lo que concuerda con su capacidad establecida para captar una gran variedad de compuestos polares, semipolares y no volátiles. Al mismo tiempo, la plataforma de CG mostró un subconjunto más pequeño de características, con 187. Esto era esperado, ya que la CG solo puede detectar compuestos volátiles susceptibles a derivatización.
En cuanto a la reproducibilidad, tal como se muestra en el gráfico de violín, la distribución general y dispersión de los valores de %RSD son notablemente similares entre LC-MS y GC-MS. El %RSD promedio fue típico para ambas plataformas, alrededor de 29,7 % para LC (2.655 de 4.169 presentaron un %RSD inferior al 30 %) y 32,3 % para GC (114 de 187 presentaron un %RSD inferior al 30 %). Aunque un pequeño número de características mostró valores de RSD más altos en ambos casos, esta variación es común y esperada en metabolómica no dirigida. Estos valores más altos pertenecen típicamente a metabolitos de baja abundancia que se encuentran cercanos al límite de detección del instrumento. En general, los perfiles de distribución ajustados confirman una reproducibilidad satisfactoria para ambas configuraciones analíticas.
El espacio químico de los metabolitos capturado por el protocolo puede evaluarse mediante las anotaciones de los metabolitos. Se detectaron diversos compuestos mediante LC-MS y GC-MS, tal como se esperaba dada la complementariedad inherente de las dos plataformas. Se proporciona una lista completa de las anotaciones de metabolitos para los dispositivos VAMS en Tabla Suplementaria 1 y Tabla Suplementaria 2. En total, este protocolo detectó y anotó 97 metabolitos (niveles 1 y 2, según lo propuesto por Sumner et al. (2007)22) mediante las dos técnicas, además de otros compuestos caracterizados putativamente a nivel 3. Las anotaciones mediante GC se confirmaron adicionalmente comparando los índices de retención experimentales, obtenidos mediante comparación con FAMES, con los valores tabulados23. Figura 4A,B muestra la distribución por subclases de los metabolitos anotados para ambos métodos, mientras que Figura 4C muestra el solapamiento entre las técnicas, destacando su complementariedad. Algunos metabolitos intermedios clave pueden validarse mediante ambas técnicas, mientras que características estructuralmente únicas o específicas de cada plataforma pueden llenar vacíos en las vías metabólicas centrales del carbono y secundarias. Aunque los aminoácidos y péptidos son las clases químicas predominantes en ambos análisis, solo unos pocos metabolitos se solapan entre las técnicas. Muchas clases de metabolitos son específicas del instrumento, como las acilcarnitinas en LC-MS y las hexosas en GC-MS.
Para demostrar la eficiencia del metanol como disolvente de extracción en ambas técnicas, se realizaron ensayos comparativos en muestras de VAMS utilizando varios sistemas de disolventes, seguidos de análisis mediante LC-MS y GC-MS. Tres sistemas de disolventes distintos se compararon con el metanol en tres réplicas: acetonitrilo puro (ACN), una mezcla de metanol-agua (60:40, v/v) y una mezcla de acetonitrilo-metanol (70:30, v/v). La selección de estos disolventes y mezclas se basó en experimentos preliminares realizados por nuestro grupo, así como en literatura publicada previamente13,14,24,25. La eficiencia de extracción de cada sistema se evaluó utilizando tres parámetros clave: el número total de características detectadas, la intensidad general de las características y la reproducibilidad de las características, expresada como la desviación estándar relativa (RSD, %).
Para el flujo de trabajo de LC-MS, se detectó el mayor número de características utilizando MeOH-H2O (60:40, v/v), con un promedio de 4.514 características en los tres réplicas, seguido de cerca por MeOH puro (4.169 características). La mezcla ACN–MeOH (70:30, v/v) produjo un promedio de 3.502 características, mientras que ACN puro arrojó el recuento promedio más bajo de características, 2.836. Una representación gráfica de estos recuentos de características por réplica se ilustra en Figura 5A.
Para examinar las características de precisión de cada condición de extracción, se analizaron las intensidades de las características y los RSD (%) provenientes de inyecciones por triplicado. En la Figura 5A se muestra una comparación de la abundancia total de características y el %RSD promedio por disolvente de extracción para LC-MS. Las distribuciones del señal log2 fueron similares para todos los extractos, siendo MeOH-H2O 60:40 (v/v), ACN y MeOH los que presentaron abundancias ligeramente superiores en comparación con ACN-MeOH 70:30 (v/v). MeOH produjo un %RSD promedio general más bajo, lo que indica que la extracción fue más reproducible con este disolvente.
Se realizó una evaluación similar de la eficiencia del sistema de solvente de extracción en los datos de GC-MS. Una vez más, para la evaluación del número de características, solo se consideraron aquellas con una señal detectada en al menos dos de las tres réplicas. El solvente que produjo el mayor número de características fue ACN-MeOH 70:30 (v/v) (216 características), seguido de cerca por MeOH (187 características). En la Figura 5B se muestra una ilustración gráfica del número de características detectadas por solvente de extracción y BµS.
En cuanto a la abundancia general de las características detectadas, el MeOH resultó ser el más eficiente, proporcionando una abundancia mayor, como se muestra en la Figura 5B. El MeOH-H₂O 60:40 (v/v) fue el segundo mejor, seguido por ACN-MeOH 70:30 (v/v). El ACN fue el disolvente menos eficaz. En cuanto al %RSD de las características, el MeOH-H₂O 60:40 (v/v) proporcionó los RSD más bajos para VAMS (RSD = 38,57 %), seguido de cerca por ACN (42,65 %), MeOH (44,14 %) y ACN-MeOH 70:30 (v/v) (49,14 %). Estos valores se representan en la Figura 5B.
Lo anterior coincide bien con la literatura publicada previamente. Couacault et al. (2026)19 informaron un número comparable de características en el análisis por RP-LC-MS de DBS y VAMS utilizando una composición de solvente de extracción similar (rehidratación con 80 µL de agua, seguida por la adición de 320 µL de MeOH). De manera similar, Cala et al. (2017)11 detectaron un número comparable de características (153) mediante análisis por GC-MS de puntas de VAMS. Aunque la mayoría de los estudios existentes no evaluaron la precisión de los análisis con estos dispositivos, nuestros hallazgos generales concuerdan con lo esperado para un análisis no dirigido. Además, los resultados de LC coinciden con los reportados por Bossi et al. (2025)26 para el análisis HILIC de micromuestras de DBS y qDBS, en los cuales la mayoría de las características detectadas presentaron RSD < 30 %.
En general, estos resultados demuestran que la extracción basada en metanol proporciona un equilibrio robusto entre el número de características, la intensidad y la precisión (RSD promedio, %) tanto para el análisis por LC-MS como por GC-MS de muestras VAMS. Por lo tanto, un único protocolo de extracción con metanol puede agilizar la preparación dual de muestras, facilitar la adquisición paralela de perfiles metabólicos complementarios y maximizar el rendimiento de información.
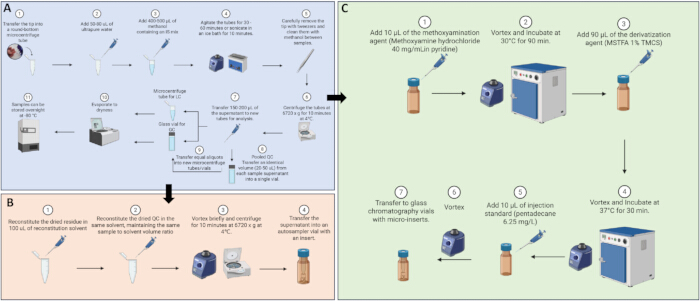
Figura 1: Esquemas del protocolo que muestran (A) el protocolo de extracción de muestras, (B) la redisolución para LC-MS y (C) la derivatización para GC-MS/MS. Creado en BioRender. Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv. Haga clic aquí para ver una versión más grande de esta figura.
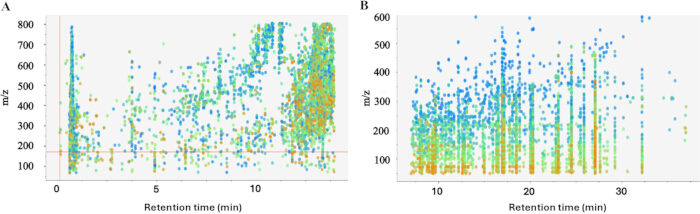
Figura 2: Comparaciones de m/z y rt de una muestra representativa para (A) análisis por LC-MS y (B) análisis por GC-MS. Cada punto representa una señal individual antes de agruparla en características. Los colores representan la intensidad de la señal MS1 para una característica determinada, aumentando la intensidad del azul al rojo. Haga clic aquí para ver una versión más grande de esta figura.
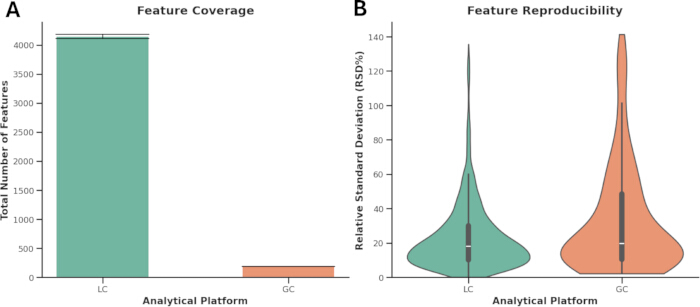
Figura 3: Cobertura de características y reproducibilidad entre plataformas analíticas. (A) Cobertura de características: número total de características únicas detectadas por LC (turquesa) y GC (naranja), con los conteos exactos anotados encima de cada barra. (B) Reproducibilidad de características: gráficos de violín que muestran la densidad de distribución de las desviaciones estándar relativas (RSD%) para todas las características. Los diagramas de caja insertados indican la mediana y los rangos intercuartílicos; los puntos de datos individuales se omiten por claridad visual. Haga clic aquí para ver una versión más grande de esta figura.
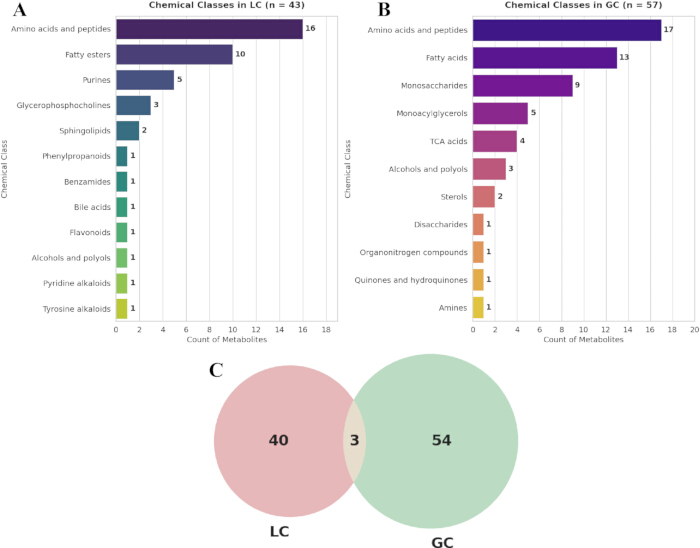
Figura 4: Histogramas que muestran el número de compuestos de las diferentes clases químicas detectados mediante (A) LC-MS y (B) GC-MS. (C) Solapamiento de los metabolitos anotados a niveles 1 y 2 entre plataformas. Haga clic aquí para ver una versión más grande de esta figura.
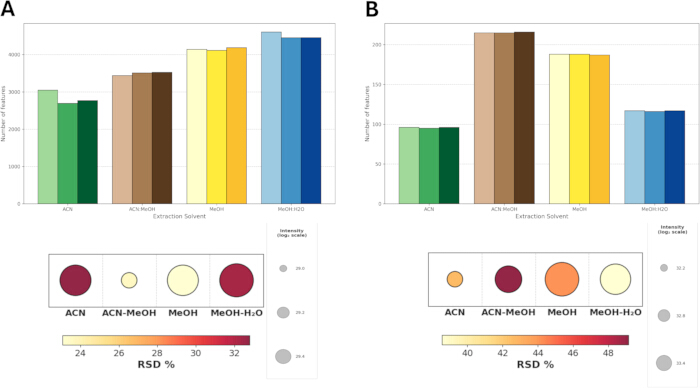
Figura 5: Resultados del disolvente de extracción obtenidos mediante el análisis por LC-MS (A) y GC-MS (B) de dispositivos VAMS. Los gráficos de barras en la parte superior de la figura representan el número de características obtenidas con cada disolvente de extracción aplicado a los dispositivos VAMS por réplica. Los gráficos en la parte inferior de la figura muestran la suma de las intensidades y el RSD promedio (%) para cada disolvente de extracción utilizado con el dispositivo VAMS. El tamaño del círculo representa la intensidad total acumulada de las características detectadas en una escala log2, lo que refleja la eficiencia de extracción. El gradiente de color indica la precisión analítica, expresada como la Desviación Estándar Relativa (RSD), donde el amarillo representa una mayor precisión y el rojo indica una mayor variabilidad. Haga clic aquí para ver una versión más grande de esta figura.
Tabla 1: Tabla de solución de problemas. Resumen de los problemas comunes en el muestreo, sus causas y soluciones al utilizar dispositivos VAMS. Haga clic aquí para descargar este archivo.
Tabla 2: Eluyentes y soluciones de lavado de RP. Resumen de las fases móviles, solución de lavado del sello, disolvente de purga y composiciones de disolvente de lavado utilizadas para el análisis cromatográfico. Haga clic aquí para descargar este archivo.
Archivo suplementario 1: Detalles experimentales adicionales. Parámetros de LC-MS y GC-MS. Haga clic aquí para descargar este archivo.
Tabla suplementaria 1: anotaciones LC-MS. Compuestos identificados con el protocolo actual en la plataforma LC-MS. Haga clic aquí para descargar este archivo.
Tabla suplementaria 2: anotaciones GC-EM. Compuestos identificados con el protocolo actual en la plataforma GC-EM. Haga clic aquí para descargar este archivo.
Discusión
La metabolómica no dirigida ofrece una visión única de la composición química de muestras biológicas. Sin embargo, dada la gran diversidad química del metaboloma, ninguna técnica puede caracterizar completamente las moléculas pequeñas presentes en la sangre. Por lo tanto, es necesario utilizar técnicas complementarias para aumentar la cobertura de metabolitos y mejorar la información general obtenida en esos estudios. No obstante, el pequeño volumen de micromuestras de sangre, como las VAMS, hace que la preparación de muestras para diferentes análisis sea un desafío.
En este protocolo, se presenta una metodología integral para el perfilado metabólico de puntas VAMS mediante extracción dual y dos técnicas analíticas complementarias. Aunque ya se han publicado trabajos previos que realizan análisis no dirigidos en muestras VAMS11,12,13,15,17,18,19,20,21,27, cada uno se centra en una única técnica analítica. Este es el primer protocolo que adapta la extracción de dispositivos VAMS para permitir análisis mediante LC y GC-MS dentro de una única metodología.
Este protocolo proporciona volúmenes específicos de disolventes y extractos para obtener los resultados presentados; se pueden realizar modificaciones leves adaptadas a configuraciones individuales según la sensibilidad del equipo, los volúmenes de inyección disponibles y los requisitos de las muestras de control de calidad. Por ejemplo, el volumen de agua para la rehidratación añadido en el paso 2.2 podría modificarse de 50 a 80 µL, para asegurar que la punta quede completamente humedecida. El volumen de metanol en el paso 2.3 podría aumentarse de 400 a 500 µL para obtener un volumen de extracto mayor y poder aliquotar más muestras de control de calidad. Sin embargo, debe tenerse en cuenta que aumentar el volumen de disolvente provocará una mayor dilución de los analitos. Además, los volúmenes aliquotados para el análisis y para las muestras de control de calidad en los pasos 2.7 y 2.8, respectivamente, pueden ajustarse (de 150 a 200 µL en el paso 2.7 y de 20 a 50 µL en el paso 2.8) para adaptarse al volumen deseado para cada muestra. Cabe destacar que estos volúmenes de disolvente pueden ajustarse libremente sin necesidad de escalado proporcional. Aunque una relación estándar de 3:1 entre disolvente y muestra suele ser suficiente para una extracción completa, este método utiliza un exceso mayor de disolvente para garantizar que todo el dispositivo BµS permanezca completamente sumergido, lo que hace que el protocolo sea robusto y directamente aplicable en todos los volúmenes sugeridos.
Los datos de LC-MS y GC-MS se pueden analizar utilizando diversas herramientas de software de código abierto. Aquí, los resultados de LC-MS se obtuvieron mediante el flujo de trabajo Metabonaut28 con XCMS. Para las muestras de GC-MS, el procesamiento de datos se realizó utilizando MSDial v. 5.5.260323. Los tutoriales están disponibles en (https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html). Los parámetros detallados para el procesamiento de datos de LC-MS y GC-MS se proporcionan en Archivo Suplementario 1.
Se recomienda procesar cada conjunto de datos individualmente, utilizando las muestras de control de calidad en un lote separado para optimizar los parámetros de procesamiento antes de aplicarlos al conjunto completo de datos. La normalización debe realizarse después del preprocesamiento de los datos. Tanto XCMS como MSDial cuentan con herramientas integradas para la normalización. En el presente trabajo, la normalización se realizó con el software de código abierto QCMXP29, utilizando un modelo lineal basado en las respuestas de control de calidad.
Algunos pasos críticos, principalmente en la parte de preparación de la muestra, deben destacarse para garantizar que los resultados sean confiables.
El protocolo actual se desarrolló utilizando un sistema de cromatografía líquida acoplado a un espectrómetro de masas con analizador cuadrupolo y tiempo de vuelo (LC-QTOF-MS) y un sistema de cromatografía de gases acoplado a espectrometría de masas (GC-MS), con parámetros detallados en el Material Suplementario S1. Si se utiliza un tipo diferente de LC o GC, es necesario optimizar los parámetros para la configuración específica. En los análisis metabolómicos basados en GC-MS y LC-MS, se deben programar inyecciones en blanco al principio y al final del lote analítico. Antes de inyectar cualquier muestra de control de calidad (QC), es necesario inyectar controles de acondicionamiento entre 10 y 15 veces en el sistema LC-MS y entre 5 y 10 veces en el sistema GC-MS, con el fin de acondicionar la columna con la matriz que se analizará. Los controles de acondicionamiento deben prepararse siguiendo el mismo procedimiento que los demás controles de calidad. Las muestras de QC intramuestra deben inyectarse periódicamente y representar aproximadamente el 10 % de las soluciones inyectadas.
Manipular las puntas VAMS es uno de los pasos más críticos en este flujo de trabajo. Es importante que la punta no toque ninguna superficie aparte del interior del tubo de microcentrifugado, ya que esto podría provocar pérdida de analito. Además, el paso de prehidratación es esencial para una correcta extracción del analito: aunque la rehidratación inicial parece mejorar el rendimiento al facilitar la liberación del analito antes de la precipitación, se hipotetiza que la adición directa de disolventes orgánicos provoca inmediatamente la precipitación de proteínas dentro de la estructura de la punta, creando una barrera física que limita la extracción posterior de metabolitos.
Además, se debe asegurar que la punta se retire antes del paso de centrifugación. Aunque esto podría provocar una pequeña pérdida de solución, no hacerlo afecta la recuperación del sobrenadante. La punta puede redisolver fácilmente el precipitado, haciendo imposible la obtención de un sobrenadante limpio.
Se deben considerar algunas preocupaciones generales sobre la estabilidad para garantizar los mejores resultados. En primer lugar, las muestras deben almacenarse bajo refrigeración, preferiblemente a −80 °C hasta el momento del análisis. Se recomienda descongelar las muestras en un baño de hielo o en el refrigerador. Para prevenir la degradación, se recomienda inyectar la muestra en el sistema cromatográfico lo antes posible. Sin embargo, si no es posible realizar la inyección debido a limitaciones de tiempo, el extracto seco puede congelarse durante la noche sin una pérdida considerable de estabilidad.
Algunos pasos en el flujo de trabajo de GC-EM también deben resaltarse. El proceso de derivatización consta de dos etapas. La primera es la metoxiaminación, que protege los grupos cetona que experimentan pérdida de carboxilo como dióxido de carbono si se dejan sin protección. A esto le sigue la trimetilsililación. El MSTFA reacciona con moléculas que contienen protones ácidos, comunes en grupos carboxilo, hidroxilo, amino, imino y sulfonilo. Dicha reacción reduce la polaridad del analito e introduce un grupo voluminoso y estéricamente impedido, lo que disminuye su punto de ebullición23. Es fundamental que la muestra esté completamente seca antes de añadir metoxiamina, ya que el agua puede interferir con la protección del analito. También se debe tener en cuenta que es importante dejar que las muestras se estabilicen a temperatura ambiente después de retirarlas del horno, ya que abrir el vial antes puede provocar la pérdida de metabolitos volátiles. Además, las tapas de GC pueden dilatarse al calentarse, lo que puede provocar un sellado inadecuado del vial y la pérdida de analitos con el tiempo. Por esta razón, se recomienda cambiar la tapa de GC después de cada paso de incubación.
Sin embargo, en cuanto al protocolo de GC-EM, deben tenerse en cuenta algunas consideraciones respecto al tiempo de derivatización. Se ha demostrado que los metabolitos continúan reaccionando incluso después de ser retirados del horno, alcanzando una meseta en su concentración tras 4 h. Esta meseta permanece estable hasta 24 h después de completar la derivatización30,31. Por lo tanto, es muy importante organizar la preparación de las muestras de manera que las muestras derivatizadas permanezcan en el muestreador automático no más de 28 h después de la reacción con MSTFA. Para lotes analíticos grandes, se recomienda preparar todas las muestras simultáneamente para reducir la variabilidad entre días en la preparación de muestras y asegurar que las alícuotas de cada muestra puedan combinarse en la mezcla de control de calidad (QC). Las muestras pueden almacenarse como residuos secos a −80 °C, y solo aquellas que se analizarán en las próximas 24 h deben descongelarse y derivatizarse27. También se recomienda cubrir los viales con película de laboratorio para evitar que las muestras absorban humedad en el congelador. Por último, se recomienda utilizar soluciones de derivatización recién preparadas y seguir las pautas generales para la garantía de calidad en el análisis de metabolómica en ambas metodologías, a fin de obtener resultados confiables32.
Aunque comparar el presente flujo de trabajo con el análisis tradicional de plasma queda fuera del alcance de este trabajo, este tema ha sido ampliamente explorado en la literatura17,18,19,20,21,27. En general, los dispositivos VAMS proporcionan perfiles cualitativos comparables al plasma, pero las abundancias varían entre matrices de manera específica para cada analito, incluso a volúmenes equivalentes (20 µL). Estas diferencias probablemente se deben al componente celular presente en la BµS, a las diferencias entre sangre capilar y venosa, o a interferencias provenientes de la matriz seca durante el análisis. Esto requiere la validación de los resultados obtenidos con dispositivos BµS antes de su aplicación en la práctica clínica.
Para adaptar el protocolo propuesto a flujos de trabajo de laboratorio rutinarios de alto rendimiento, se pueden implementar varias modificaciones y estrategias de solución de problemas. En primer lugar, los volúmenes del disolvente de extracción pueden aumentarse, especialmente al preparar lotes más grandes de muestras de control de calidad. Sin embargo, se debe tener en cuenta que aumentar el volumen de extracción diluye inherentemente la muestra, lo que podría reducir la intensidad a menos que el volumen subsiguiente de reconstitución se ajuste proporcionalmente. Además, se puede optimizar la composición del disolvente de reconstitución para cromatografía líquida con el fin de adaptarla al gradiente inicial de la fase móvil de configuraciones instrumentales específicas.
La principal limitación de este protocolo es el tamaño reducido de la muestra. Debido a que una única muestra de 20 µL se divide para su análisis en dos sistemas diferentes, los compuestos de baja abundancia podrían quedar por debajo de los niveles detectables en el instrumento menos sensible. No obstante, esta desventaja se ve superada por la comodidad en la recolección de muestras que ofrece el BµS y por la cobertura química más amplia que permiten las técnicas complementarias. Además, aunque el paso de evaporación del protocolo podría teóricamente provocar la pérdida de compuestos volátiles, su impacto real sobre los volátiles no ha sido evaluado. Aun así, dado que la evaporación es esencial para la derivatización de la muestra y permite la reconstitución en un volumen menor para aumentar la sensibilidad de la LC, sus beneficios prácticos superan cualquier pérdida potencial de señal. Aunque estudios previos han abordado el análisis no dirigido de micromuestras7,11,12,13,15,17,18,19,20,27, este protocolo es, que se sepa, el primer flujo de trabajo completo para analizar dispositivos de microtoma volumétrica por absorción (VAMS) mediante técnicas de LC y GC-MS a partir de una única extracción.
Además, evaluar métricas adicionales fortalecería aún más estos hallazgos. En primer lugar, validar los resultados mediante una comparación entre múltiples laboratorios utilizando exactamente el mismo protocolo de doble plataforma confirmaría la robustez del método y evaluaría su desempeño en diferentes instrumentos de LC-MS y GC-MS. Asimismo, el presente estudio no evaluó la variabilidad entre operadores durante la preparación o la recolección de muestras. Por último, un análisis más profundo sobre los efectos del almacenamiento en la integridad de las muestras y el efecto del hematocrito representa áreas clave en las que podría ampliarse la presente investigación. Dado que, en un análisis no dirigido, priorizamos la amplitud de la cobertura de metabolitos y las comparaciones relativas entre muestras, las diferencias individuales en metabolitos específicos pertenecientes a diversas clases químicas no comprometen la validez de los datos. Por tanto, los efectos del hematocrito y del almacenamiento deben estudiarse desde ese punto de vista. Dichos datos son escasos, excepto por un estudio de Volani et al. (2023), que mostró que los dispositivos VAMS permanecen estables a −80 °C durante 6 meses24.
Divulgaciones
Los autores no tienen intereses en competencia que declarar que sean relevantes para el contenido de este artículo.
Agradecimientos
Este trabajo fue respaldado por HUMAN-HORIZON-MSCA-2021-DN-01. El proyecto fue financiado por el programa Horizonte 2020 de la Unión Europea, Acciones Marie Curie, número de concesión 101073062. Los autores desean agradecer a Dominiki Gallou por su apoyo durante la grabación del video.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Viales de vidrio de 1,5 mL | Lab Solutions | ACSV0902A | Utilizados para transferir y evaporar la fracción de CG, realizar reacciones de derivatización y para la inyección final en CG. |
| Acrilonitrilo (AcN) | VWR BDA Chemicals | BDH92497.320 | Grado LC-MS. Evaluado como componente del disolvente de extracción. |
| Ácido mirístico-D27 | Sigma Aldrich | 366889 | Se añade al disolvente de extracción con metanol para monitorear la eficiencia de extracción y el rendimiento analítico. |
| Columna capilar DBS-5 (5 % - fenil-metil-polisiloxano) | Agilent Technologies | 122-5332UI | Columna capilar de cromatografía de gases instalada en el horno de CG para el análisis por CG-EM. |
| Concentrador Eppendorf plus | Eppendorf | 5.3E+09 | Utilizado para evaporar los sobrenadantes de las muestras hasta sequedad absoluta antes del almacenamiento o de la redisolución/derivatización. |
| Mezcla estándar de ésteres metílicos de ácidos grasos | Sigma Aldrich | SMB00937-1ML | Utilizada para obtener los índices de retención de los metabolitos para la anotación por CG. |
| Ácido fórmico | VWR BDA Chemicals | PI85178 | Grado LC-MS. Utilizado como aditivo al 0,1 % en las fases móviles A y B para LC-MS en fase reversa. |
| Columna HSS T3 C18 (100 mm x 2,1 mm, 1,7 µm) | Waters Corporation | 1.9E+08 | Columna de cromatografía líquida en fase reversa instalada en el horno de columnas para el análisis por LC-MS/MS en fase reversa. |
| Isopropanol | Chem-Lab | CL00.0926.2500 | Grado LC-MS. Componente de la solución de lavado del sello (H2O:Isopropanol 80:20 v/v). |
| Labfilm | Parafilm | PM-996 | Utilizado para envolver y cubrir los viales durante el almacenamiento a -80°C para evitar la absorción de humedad. |
| Metanol (MeOH) | VWR BDA Chemicals | AA47192-K2 | Grado LC-MS o GC-MS. Utilizado para la optimización del disolvente de extracción, la preparación del estándar interno y las fases móviles. |
| Clorhidrato de metoxiamina | Sigma Aldrich | 89803 | Utilizado para preparar el agente de metoxiaminación (40 mg/mL en piridina) para proteger los grupos cetona/carbonilo. |
| Microinsertos | Lab Solutions | ACIV300IC | Utilizados para contener la solución antes de la inyección. |
| Dispositivos de micro-muestreo sanguíneo Mitra (BµS) de 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | Puntas poliméricas de micro-muestreo volumétrico por absorción (VAMS) utilizadas para la recolección precisa de muestras sanguíneas de bajo volumen. |
| N-Metil-N-(trimetilsilil)trifluoroacetamida (MSTFA) | Restek | 35601 | Reactivo de sililación utilizado para reducir la polaridad y los puntos de ebullición de los analitos mediante la reacción con protones ácidos. |
| Horno | Heraleus | 8.1E+09 | Utilizado para reacciones de derivatización: metoxiaminación a 30°C durante 90 minutos y trimetilsililación a 37°C durante 30 minutos. |
| Pentadecano | Sigma Aldrich | K2015R | Preparado a 6,25 mg/L. Añadido a cada muestra antes de la transferencia final al vial de CG para verificar la calidad de la inyección. |
| Centrífuga refrigerada Pro-Research | Centurion Scientific Lab | CL00.1688.2500 | Capaz de enfriar hasta 4°C y alcanzar velocidades de hasta 10.000 x g. |
| Piridina | Sigma Aldrich | 23053 | Grado anhidro. Disolvente utilizado para disolver el clorhidrato de metoxiamina en el primer paso de derivatización. |
| Tubos microcónicos de fondo redondo | FL Medical | TS-88530 | Utilizados para despegar y alojar la punta VAMS durante la rehidratación, extracción y centrifugación. |
| Cloruro de trimetilsililo (TMCS) | Alfa Aesar | N/A | Catalizador de derivatización. Añadido al MSTFA en una proporción del 1 % v/v. |
| Pinzas | N/A | N/A | Utilizadas para retirar cuidadosamente las puntas VAMS de los tubos. Deben limpiarse con metanol entre muestras. |
| Agua ultrapura (H2O) | Desmineralizador Hydrolab (Straszyn, Polonia) | N/A | Resistividad de 18,2 MΩ·cm. Utilizada para la rehidratación de las puntas, mezclas de extracción y fase móvil A. |
| Baño ultrasónico Sonorex Digitec DT | Bandelin | N/A* | Utilizado con baño de hielo como alternativa de extracción de 10 minutos en lugar de 30-60 minutos en mesa agitadora. |
| Lanceta de contacto de un solo uso (profundidad de 1,5 mm) | [empresa — por favor confirmar] | [n.º de catálogo — por favor confirmar] | Utilizada para realizar la punción digital para la recolección de sangre capilar (Paso 1.3). |
| Solución de etanol (70 %) | [empresa — por favor confirmar] | [n.º de catálogo — por favor confirmar] | Utilizada para desinfectar la yema del dedo antes del muestreo (Paso 1.2). |
| Sistema LC-QTOF-MS (LC Bruker Elute acoplado a un espectrómetro de masas con cuadrupolo y tiempo de vuelo) | Bruker | [n.º de catálogo — por favor confirmar] | Sistema de LC-MS en fase reversa utilizado para el análisis por LC-MS en fase reversa (Sección 5); anteriormente mencionado directamente en el texto de la Discusión sin entrada en la Tabla de Materiales. |
| Sistema GC-MS (Bruker EVOQ-456) | Bruker | [n.º de catálogo — por favor confirmar] | Sistema de cromatografía de gases-espectrometría de masas utilizado para el análisis por GC-MS (Sección 6); anteriormente mencionado directamente en el texto de la Discusión sin entrada en la Tabla de Materiales. |
Referencias
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente