Esta revisión sintetiza evidencia clínica y traslacional sobre los avances recientes en la clasificación patológica y el tratamiento del cordoma intracraneal, incluyendo enfoques quirúrgicos, radioterapia y terapias dirigidas.
Artículo de revisión
Nuevos avances en la clasificación patológica y el tratamiento del cordoma intracraneal
En este artículo
Resumen
Resumen
El cordoma es un tumor óseo maligno raro con una incidencia anual de aproximadamente 0,08 por 100 000 individuos según la base de datos Surveillance, Epidemiology, and End Results (SEER), y el cordoma intracraneal representa aproximadamente un tercio de todos los casos de cordoma. Su rareza ha limitado la comprensión de la enfermedad, particularmente de subtipos patológicos poco comunes, y no se ha establecido un consenso universal respecto a la clasificación patológica y las estrategias de tratamiento óptimas. El cordoma intracraneal también se caracteriza por la dificultad para lograr una resección total macroscópica, la resistencia a la radioterapia y quimioterapia convencionales, y una alta tasa de recurrencia, lo que complica su manejo clínico. Esta revisión narrativa sintetiza estudios clínicos e investigaciones traslacionales que abordan la clasificación patológica y el tratamiento del cordoma intracraneal, con énfasis en los enfoques quirúrgicos, la radioterapia y las terapias dirigidas. Una caracterización más detallada de los subtipos patológicos, junto con los avances en cirugía neuroendoscópica, terapia con haces de protones, radioterapia con iones de carbono y tratamientos dirigidos molecularmente, ha ampliado los enfoques disponibles para la clasificación y el manejo de la enfermedad. La evaluación de estos avances proporciona una visión actualizada de las estrategias actuales y los desafíos pendientes en el diagnóstico y tratamiento del cordoma intracraneal.
Introducción
El cordoma es un tumor óseo maligno poco frecuente y localmente agresivo que se origina a partir de restos de tejido notocordal. Según la base de datos Surveillance, Epidemiology, and End Results (SEER), la incidencia anual es de aproximadamente 0,08 por cada 100.000 individuos, representando entre el 1% y el 4% de los tumores óseos malignos primarios1,2. Los cordomas ocurren predominantemente en el esqueleto axial, incluyendo la clíves, la columna vertebral y la región sacrococcígea. Los cordomas intracraneales representan aproximadamente entre el 27% y el 42% de todos los cordomas y generalmente son tumores de crecimiento lento con metástasis infrecuentes1,3,4,5,6,7. Sin embargo, la resistencia a la radioterapia y la quimioterapia convencionales, junto con la dificultad para lograr una resección quirúrgica completa, contribuye a una tasa de recurrencia de aproximadamente entre el 30% y el 51%8,9,10,11,12,13,14,15.
Los cordomas se clasifican patológicamente en tres subtipos: cordoma convencional o clásico, cordoma pobremente diferenciado y cordoma desdiferenciado. El cordoma convencional se asocia con un pronóstico relativamente favorable y se maneja principalmente mediante resección quirúrgica completa cuando es factible. En contraste, los cordomas pobremente diferenciados y desdiferenciados presentan un comportamiento más agresivo y peores resultados clínicos, y pueden requerir un tratamiento multimodal que incluya cirugía, radioterapia y terapia dirigida. Por lo tanto, la clasificación patológica tiene un papel importante en la selección del tratamiento y en la gestión clínica. Esta revisión examina los avances recientes en la caracterización patológica y el tratamiento del cordoma intracraneal, haciendo hincapié en la relación entre el subtipo patológico y la estrategia terapéutica.
Revisión y perspectiva
1. Clasificación
- Cordoma convencional/clásico
El cordoma convencional es el subtipo patológico más común16,17Microscópicamente, el tumor está compuesto principalmente por células epitelioideas insertas en un estroma mixoide y dispuestas en lobulillos separados por septos fibrosos.11. Estas células epiteloides característicamente contienen citoplasma vacuolado y se denominan células fisalíforas o vacuoladas, una característica descrita por primera vez por el patólogo alemán Rudolf Virchow en 185718. Ciertos cordomas presentan tanto citomorfología vacuolada como matriz cartilaginosa hialina y son histológicamente similares al condrosarcoma; estos tumores se denominan cordomas condroides6,19. El cordoma condroide anteriormente se clasificaba como un subtipo patológico independiente, pero en la última clasificación de la Organización Mundial de la Salud (OMS) de tumores óseos y de tejidos blandos se incluye dentro del cordoma convencional. Aunque estudios previos sugerían un pronóstico más favorable para el cordoma condroide en comparación con el cordoma convencional, estudios más recientes indican diferencias pronósticas mínimas entre ambos20,21,22,23. El cordoma convencional bien diferenciado puede presentar semejanza histológica con el tumor benigno de células notocordales (TBCN), que tiene un pronóstico más favorable y generalmente no requiere intervención quirúrgica, por lo que es importante realizar una diferenciación cuidadosa. El cordoma convencional tiene el pronóstico más favorable entre los tres subtipos de cordoma, con una supervivencia global mediana de 4 a 7 años y una tasa de supervivencia a 10 años de aproximadamente entre el 40 % y el 60 %.12. - Cordoma poco diferenciado
El cordoma poco diferenciado es un subtipo muy raro. En las décadas de 1980 y 1990, Sibley, Coffin y colaboradores informaron sobre tumores malignos de la base del cráneo en niños que carecían de las células vacuoladas características del cordoma, pero que mostraban características inmunohistoquímicas compatibles con el cordoma, incluyendo positividad para citokeratina, vimentina y proteína S-10024,25. En consecuencia, la clasificación como un subtipo patológico distinto permaneció controvertida durante un período prolongado, y en la literatura se utilizaron términos heterogéneos como cordoma celular y cordoma atípico.24,25,26,27,28,29El cordoma poco diferenciado fue reconocido formalmente como un subtipo distinto en la Clasificación de Tumores de Tejidos Blandos y Hueso de la OMS de 2020. Microscópicamente, las células tumorales presentan características rabdoides y en anillo de sello, carecen de las células vacuoladas características del cordoma convencional y rara vez muestran una matriz mucinosa.30,31,32. Este subtipo se asocia con un pronóstico considerablemente peor que el del cordoma convencional. En un estudio de Hoch et al., 5 de 6 pacientes con cordoma pobremente diferenciado fallecieron, lo que corresponde a una tasa de mortalidad del 83 %; 2 pacientes desarrollaron metástasis pulmonares, y el único paciente sobreviviente desarrolló metástasis en ganglios linfáticos cervicales33. Se ha informado que la supervivencia media global oscila entre aproximadamente 9 y 53 meses32,34,35. - Cordoma desdiferenciado
El cordoma desdiferenciado es otro subtipo patológico raro que afecta predominantemente a adultos. Histopatológicamente, estos tumores se caracterizan por una morfología bifásica, con células clásicas de cordoma vacuoladas que coexisten con un componente sarcomatoso de alto grado compuesto por células fusiformes o pleomórficas. Ambos componentes mantienen bordes bien definidos, aunque presentan zonas de transición que ilustran la progresión desde la diferenciación de tipo cordoma hacia la diferenciación sarcomatosa.36. Inmunohistoquímicamente, el componente convencional se asemeja al cordoma convencional, mientras que el componente sarcomatoso muestra pérdida de la expresión de Brachyury y es negativo para citokeratina37. Heffelfinger et al. denominó esta transformación sarcomatosa «desdiferenciación», y estudios posteriores adoptaron comúnmente el término «cordoma desdiferenciado»6,38,39,40. También se han utilizado términos como cordoma sarcomatoide y cordoma anaplásico. Dado que «cordoma anaplásico» se ha referido a un cordoma poco diferenciado en algunos estudios, no se recomienda el uso continuado de estos términos superpuestos.41El cordoma desdiferenciado presenta el comportamiento clínico más agresivo y el peor pronóstico entre los subtipos de cordoma, con una supervivencia general mediana tras el diagnóstico generalmente inferior a 24 meses.38,42.
2. Inmunohistoquímica y biología molecular
El gen Brachyury pertenece a la familia de genes T-box (TBX), y la proteína que codifica es importante para el desarrollo del notocordio43,44,45. La expresión de Brachyury está altamente restringida al notocordio embrionario y al cordoma, lo que proporciona una alta sensibilidad y especificidad como marcador diagnóstico22,43,45,46. Por lo tanto, Brachyury es un marcador inmunohistoquímico importante para distinguir el cordoma de otros tumores. Su expresión también proporciona evidencia molecular que respalda el origen notocordal del cordoma. Algunos estudios han sugerido que los cordomas negativos para Brachyury se asocian con un pronóstico más desfavorable que los tumores positivos para Brachyury46. Sin embargo, esta asociación se ha reportado solo en un número limitado de estudios y requiere mayor validación.
SWI/SNF relacionado, regulador de cromatina asociado a la matriz y dependiente de actina, subfamilia B, miembro 1 (SMARCB1) es un componente esencial del complejo remodelador de cromatina switch/sucrosa-no fermentable (SWI/SNF). La pérdida de este gen supresor de tumores está fuertemente asociada con el desarrollo de tumores teratoides atípicos y rabdoides34,47. Generalmente, SMARCB1 se conserva en los subtipos de cordoma distintos del cordoma pobremente diferenciado y, por lo tanto, puede ayudar a distinguir el cordoma pobremente diferenciado de otros subtipos34,48. Los cordomas también expresan característicamente citokeratina, y la mayoría expresa antígeno de membrana epitelial (EMA) y la proteína S10021,46,49,50. Estos marcadores inmunohistoquímicos ayudan a diferenciar el cordoma de otros tumores. Los subtipos patológicos y las características inmunohistoquímicas del cordoma se resumen en Tabla 1.
| Tipo | Población de alto riesgo | Características patológicas | Inmunohistoquímica/Biología molecular | Prognóstico |
| Condroma convencional | Adultos | Están presentes células vacuoladas | Positivo para bracuría, citoqueratina, proteína S100 y SMARCB1 | El más favorable entre los tres subtipos |
| Condroma pobremente diferenciado | Niños y adolescentes | Ausencia de células vacuoladas características | Pérdida de SMARCB1 | Intermedio |
| Condroma desdiferenciado | Adultos | Contiene tanto células de condroma vacuoladas como un componente sarcomatoso de alto grado | El componente convencional se asemeja al condroma convencional; el componente desdiferenciado muestra pérdida de bracuría y es negativo para citoqueratina | Pobre |
Tabla 1: Subtipos patológicos y características inmunohistoquímicas del cordoma. Resumen de los subtipos patológicos del cordoma y sus principales características inmunohistoquímicas. SMARCB1, SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1.
3. Terapia
- Terapia Quirúrgica
La resección quirúrgica sigue siendo el tratamiento principal para el cordoma intracraneal. Los cordomas intracraneales suelen originarse en el clíveo, donde las estructuras vasculares y nerviosas críticas dificultan técnicamente la resección completa del tumor. El grado de resección es un factor pronóstico importante51. Por consiguiente, la resección segura máxima sigue siendo un objetivo fundamental del manejo quirúrgico.
Los abordajes quirúrgicos pueden clasificarse ampliamente como anterior, lateral y posterior52,53,54. Datos del Hospital Beijing Tiantan indican que aproximadamente el 60% de los cordomas intracraneales se originan en los dos tercios superiores del clíveo55. Muchos cordomas intracraneales pueden abordarse, por tanto, mediante una vía transnasal transesfenoidal ventral, lo que permite la resección del tumor preservando las estructuras anatómicas circundantes. La cirugía transesfenoidal puede realizarse mediante técnicas asistidas por endoscopia o microscopio. Una revisión sistemática de Komotar et al. analizó los resultados en 766 pacientes con cordoma intracraneal y reportó una mayor tasa de resección macroscópica total (RMT) con la cirugía endoscópica endonasal (CEE) que con la cirugía abierta tradicional (61,0% frente a 48,1%)56. Las incidencias reportadas de lesión nerviosa, fuga de líquido cefalorraquídeo (LCR) y meningitis tras la CEE fueron del 1,3%, 5,0% y 0,9%, respectivamente, en comparación con el 24,2%, 10,7% y 5,9% tras la cirugía abierta56. Las tasas de mortalidad y recurrencia también fueron menores en los grupos sometidos a CEE que en los de cirugía abierta (4,7% frente a 21,6% y 16,8% frente a 40%, respectivamente)56. No se reportaron diferencias estadísticamente significativas en neumonía, sepsis, diabetes insípida, infección de la herida o hidrocefalia56. Los injertos de grasa libre pueden ayudar a reparar defectos durales, reducir la fuga de LCR y proporcionar una barrera física en los defectos durales55.
Las limitaciones de la CEE están principalmente relacionadas con la localización del tumor, el grado de infiltración y el tamaño tumoral. Aunque los cordomas se localizan con mayor frecuencia en el clíveo superior y medio, aproximadamente un tercio se presentan en el clíveo inferior9,55. El clíveo inferior se encuentra en el extremo distal del abordaje transesfenoidal, lo que puede dificultar una resección completa. Se ha reportado que las tasas de tumor residual y recurrencia tras la cirugía son más altas en los cordomas del clíveo inferior que en los del clíveo superior y medio8. En tales casos, puede considerarse un abordaje faro-lateral. La infiltración tumoral también influye en la selección del abordaje. Cuando un tumor se extiende bilateralmente más allá del clíveo, el espacio operatorio y el campo visual disponibles mediante un abordaje endoscópico pueden quedar limitados. Por ello, se han descrito abordajes alternativos. Se recomienda la craneotomía orbitofrontal para tumores que se extienden lateralmente al nervio óptico, mientras que pueden considerarse abordajes faro-laterales o posteriores transpetrosos para tumores que se extienden lateralmente a la arteria carótida57. El tamaño del tumor es otro factor importante. Los cordomas con un diámetro mayor de 4 cm o un volumen superior a 80 cm3 pueden ser difíciles de resecar completamente con CEE sola y podrían requerir abordajes quirúrgicos combinados58.
Por tanto, la CEE es una opción quirúrgica importante para los cordomas del clíveo superior y medio. Para tumores localizados en el clíveo inferior, tumores de tamaño excesivo o tumores con invasión bilateral extensa, el abordaje quirúrgico debe individualizarse según las características anatómicas y biológicas. La evidencia que compara los abordajes quirúrgicos sigue siendo limitada debido a la rareza del cordoma y a la ausencia de grandes ensayos controlados aleatorizados. Aparte de varias metaanalizis, la serie más grande de un solo centro ha sido reportada desde el Hospital Beijing Tiantan. Las diferencias entre estudios en las definiciones del grado de resección y del tumor residual limitan aún más la comparación directa de resultados. Por ello, se necesitan estudios multicéntricos más amplios con definiciones estandarizadas de resultados para aclarar las ventajas y limitaciones relativas de los diferentes abordajes quirúrgicos. - Radiotherapia
La radioterapia convencional tiene una eficacia limitada en el cordoma intracraneal. La terapia con haces de protones (THP) y la radioterapia con iones de carbono (RIC) se han asociado con una menor recurrencia y mejores resultados de supervivencia23,32. Estos enfoques basados en partículas producen una deposición concentrada de energía cerca del final del trayecto de la radiación, conocida como pico de Bragg, lo que permite entregar una dosis terapéutica al tumor mientras se reduce la exposición a radiación de los tejidos normales adyacentes59,60,61. La THP y la RIC se han evaluado en poblaciones con cordoma espinal, sacro y intracraneal62,63,64,65,66,67. Una revisión sistemática y metaanálisis de Rodrigues et al. reportó tasas de supervivencia global (SG) a 5 años del 83% para la THP y del 89% para la RIC, y tasas de supervivencia libre de progresión (SLP) a 5 años del 84% y 81%, respectivamente67. La THP y la RIC requieren instalaciones especializadas y grandes aceleradores de partículas, lo que limita su disponibilidad. Tampoco se han establecido protocolos estandarizados de radioterapia, incluyendo la selección del tipo y la prescripción de dosis. Estudios anteriores evaluaron frecuentemente poblaciones con cordoma extracraneal, mientras que la evidencia específica sobre cordoma intracraneal sigue siendo comparativamente limitada67,68,69. Estos factores continúan limitando la aplicación más amplia y la comparación directa de los enfoques de radioterapia con partículas. - Tratamiento Farmacológico
- Terapias Dirigidas
Las terapias dirigidas evaluadas en el cordoma incluyen inhibidores del receptor del factor de crecimiento derivado de plaquetas (PDGFR), del receptor del factor de crecimiento epidérmico (EGFR) y del receptor del factor de crecimiento endotelial vascular (VEGFR).
El mesilato de imatinib es un inhibidor de tirosina quinasa (ITK) dirigido contra el PDGFR y ha sido ampliamente estudiado en el cordoma70,71. Las tasas reportadas de respuesta parcial (RP) oscilan entre 0%–5%, las tasas de enfermedad estable (EE) entre 69%–74%, y las tasas de enfermedad progresiva (EP) entre 26%–28%; la SLP mediana es de aproximadamente 9 meses, y la SG oscila entre 30–35 meses72,73,74. El imatinib también se ha evaluado en combinación con inhibidores de mTOR (como everolimus o sirolimus) y con ciclofosfamida75,76,77. Dasatinib, otro inhibidor de PDGFR, también se ha evaluado en el cordoma. En un ensayo de fase 2 con 32 pacientes, la SLP mediana fue de 6,3 meses, con tasas de SG a 2 y 5 años del 43% y 18%, respectivamente78.
Los inhibidores de EGFR evaluados en el cordoma incluyen erlotinib, lapatinib y cetuximab. La evidencia clínica sobre erlotinib sigue siendo limitada. En un estudio con cinco pacientes que recibieron erlotinib en monoterapia y fueron evaluados según los Criterios de Evaluación de Respuesta en Tumores Sólidos (RECIST), un paciente logró RP y cuatro EE74. Erlotinib también se ha evaluado en combinación con cetuximab, linsitinib y otros agentes79,80,81,82,83,84. Un ensayo fase II de Stacchiotti et al. evaluó la monoterapia con lapatinib y reportó tasas de RP, EE y EP del 40%, 50% y 10%, respectivamente, con una SLP mediana de 8 meses y una SG mediana de 25 meses85. También se han reportado cetuximab, gefitinib y otros inhibidores de EGFR en el cordoma, aunque la evidencia disponible sigue siendo limitada y se requiere mayor investigación86,87.
El sorafenib es un ITK que actúa sobre VEGFR y PDGFR88,89. En un ensayo fase 2 con 27 pacientes, la tasa de RP fue del 4%, la tasa de SLP a 6 meses del 85,35%, la tasa de SG a 6 meses del 100%, la tasa de SLP a 9 meses de aproximadamente 73% y la tasa de SG a 12 meses de aproximadamente 86,5%89. Otro estudio clínico reportó tasas de RP, EE y EP del 9%, 82% y 9%, respectivamente74. Sunitinib y pazopanib son otros ITK multiancla con mecanismos farmacológicos similares90,91,92. Las tasas reportadas de EE y EP para sunitinib fueron del 44% y 56%, respectivamente, mientras que para pazopanib ambas fueron del 50%; en algunos pacientes se reportó una SLP de hasta 15 meses93,94.
En conjunto, los estudios disponibles indican una posible actividad de control de la enfermedad con terapias dirigidas contra PDGFR, EGFR y VEGFR. Sin embargo, la base de evidencia sigue siendo limitada por tamaños muestrales pequeños, reportes de casos y análisis retrospectivos. El ensayo fase 2 más grande incluyó 56 pacientes, lo que demuestra la escasez de estudios clínicos sistemáticos amplios. La mayoría de los estudios también evaluaron cordoma avanzado sin estratificación por subtipo histológico. En consecuencia, la actividad terapéutica de estos agentes en diferentes subtipos patológicos sigue sin definirse adecuadamente. Se resumen algunos estudios seleccionados (no basados en casos) en Tabla 2. Las terapias dirigidas evaluadas en el cordoma incluyen inhibidores del receptor del factor de crecimiento derivado de plaquetas (PDGFR), del receptor del factor de crecimiento epidérmico (EGFR) y del receptor del factor de crecimiento endotelial vascular (VEGFR) (Figura 1). - Fármacos Citotóxicos
También se han evaluado agentes basados en camptotecina y agentes alquilantes en el cordoma. Un ensayo fase II con 9-nitrocamptotecina oral en pacientes con cordoma avanzado o metastásico reportó una SLP mediana de 9,9 semanas, con tasas de SLP a 3 y 6 meses del 47% y 33%, respectivamente95. En una pequeña serie retrospectiva, Dhall et al. describieron tres pacientes tratados con ciclofosfamida y etopósido posoperatorios; todos permanecieron sin recurrencia durante un seguimiento prolongado, con un seguimiento mediano de 9 años y un rango de 6–13 años96. Otro reporte describió una remisión completa en un paciente pediátrico tratado con vincristina, ciclofosfamida y etopósido; la resonancia magnética mostró reducción tumoral a los 3 meses y ausencia de tumor detectable a los 12 y 30 meses de seguimiento97. También se ha reportado que antraciclinas y cisplatino producen respuestas parciales en algunos pacientes. Sin embargo, estos reportes han involucrado principalmente cordomas pobremente diferenciados o desdiferenciados, y la evidencia disponible sigue siendo limitada. - Otros Fármacos
El palbociclib es un inhibidor de quinasas dependientes de ciclina (CDK). Las CDK son quinasas serina/treonina implicadas en la regulación del ciclo celular y la transcripción. Se ha reportado la deleción homocigota de CDKN2A y CDKN2B en un subconjunto de cordomas y se asocia con alteración de la actividad de CDK y proliferación tumoral98. El palbociclib se ha evaluado en líneas celulares de cordoma y xenoinjertos derivados de pacientes, y también se ha iniciado un ensayo clínico fase 299,100,101,102.
Los enfoques inmunoterapéuticos en investigación incluyen inhibidores de puntos de control inmunitario, terapias con células T, anticuerpos monoclonales y terapias con vacunas dirigidas contra Brachyury. La mayoría de los estudios se encuentran en etapas tempranas, y la evidencia de beneficio clínico sigue siendo limitada103,104,105,106. Los mecanismos reguladores subyacentes también requieren mayor aclaración. Por tanto, estos enfoques permanecen como estrategias terapéuticas en fase de investigación para el cordoma.
- Terapias Dirigidas
| Objetivo | Fármaco | Tipo de estudio | Tamaño de la muestra | RP (%) | DE (%) | EP (%) | SLP | SO |
| PDGFR | Imatinib | Fase 2 | 56 | 2 | 70 | 28 | 9,2 meses | 35 meses |
| Imatinib | Serie de casos retrospectiva | 46 | 0 | 74 | 26 | 9,9 meses | 30 meses | |
| Imatinib | Estudio retrospectivo | 62 | 5 | 69 | 26 | NR | NR | |
| Dasatinib | Fase 2 | 32 | NR | NR | NR | 6,3 meses | NR | |
| EGFR | Erlotinib | Estudio retrospectivo | 5 | 20 | 80 | NR | 4 meses | NR |
| Lapatinib | Fase 2 | 18 | 40 | 50 | 10 | 8 meses | 25 meses | |
| VEGFR | Sorafenib | Fase 2 | 27 | 4 | NR* | NR* | SLP a los 6 meses: 85,35%; SLP a los 9 meses: 73,0% | SO a los 6 meses: 100%; SO a los 12 meses: 86,5% |
| Sorafenib | Estudio retrospectivo | 11 | 9 | 82 | 9 | NR | NR | |
| Sunitinib | Fase 2 | 9 | NR | 44 | 56 | NR | NR | |
| Pazopanib | Serie de casos | 4 | NR | 50 | 50 | 8,5 meses | NR | |
| Abreviaturas: RP, Respuesta Parcial; DE, Enfermedad Estable; EP, Enfermedad Progresiva; SLP, Supervivencia Libre de Progresión; SO, Supervivencia Global | ||||||||
| Nota al pie: en el estudio de Bompas et al.89, la mediana de SLP y SO no fue descrita. Estos datos corresponden a las tasas de SLP a los 6/9 y 12 meses | ||||||||
Tabla 2: Estudios seleccionados de terapia dirigida en cordoma. Resumen de estudios seleccionados que evalúan terapias dirigidas en el cordoma, incluyendo respuesta al tratamiento y resultados de supervivencia. PR, respuesta parcial; SD, enfermedad estable; PD, enfermedad progresiva; PFS, supervivencia libre de progresión; OS, supervivencia global.
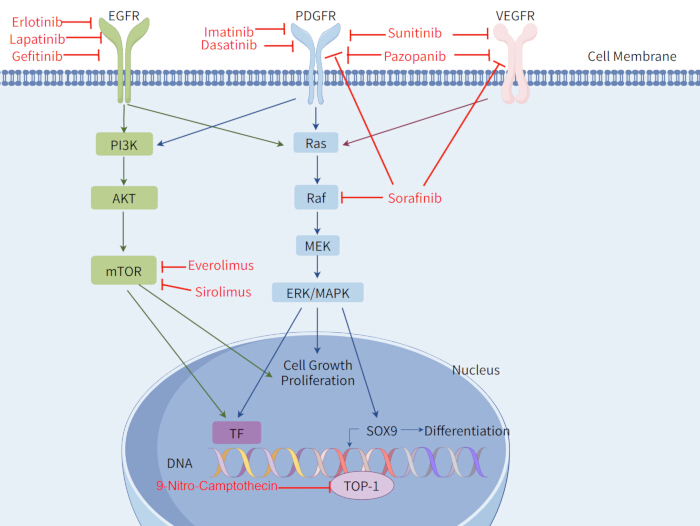
Figura 1: Blancos terapéuticos y vías de transducción de señales relacionadas con el cordoma. Resumen de los blancos terapéuticos relacionados con el cordoma y las vías de transducción de señales asociadas. EGFR, receptor del factor de crecimiento epidérmico; PDGFR, receptor del factor de crecimiento derivado de plaquetas; VEGFR, receptor del factor de crecimiento endotelial vascular; PI3K, fosfoinositida 3-quinasa; AKT, proteína quinasa B; mTOR, blanco de la rapamicina en mamíferos; Ras, sarcoma de rata; Raf, fibrosarcoma acelerado rápidamente; MEK, quinasa de la quinasa de la proteína activada por mitógenos; ERK, quinasa regulada por señales extracelulares; MAPK, proteína quinasa activada por mitógenos; TF, factor de transcripción; SOX9, factor de transcripción SRY-caja 9; TOP-1, topoisomerasa I. Creado utilizando FigDraw. Haga clic aquí para ver una versión más grande de esta figura.
Conclusiones
Los avances en la clasificación patológica y el tratamiento han mejorado la comprensión y el manejo del cordoma. La clasificación de la OMS de 2020 refinó la taxonomía del cordoma al reconocer al cordoma pobremente diferenciado como una entidad distinta. La resección quirúrgica sigue siendo el tratamiento principal para el cordoma intracraneal. La cirugía endoscópica endonasal ha mostrado resultados favorables para tumores que afectan el clívo superior y medio, incluyendo mayores tasas de resección total macroscópica y menor recurrencia en estudios observacionales. Sin embargo, la evidencia disponible se basa principalmente en estudios retrospectivos y series clínicas agrupadas, por lo que la elección del abordaje quirúrgico debe depender de la localización, extensión y tamaño del tumor.
Para enfermedades irresecables, residuales o recurrentes, la terapia con haces de protones y la radioterapia con iones de carbono son opciones de tratamiento importantes y han mostrado resultados favorables en cuanto a supervivencia libre de progresión y supervivencia global. Las terapias dirigidas, incluyendo inhibidores del PDGFR y otros agentes dirigidos molecularmente, también han demostrado actividad en el cordoma avanzado, aunque la evidencia que las respalda sigue siendo limitada. El tratamiento debe tener en cuenta el subtipo patológico. El cordoma convencional generalmente se asocia con un pronóstico más favorable y se maneja principalmente con cirugía, considerando la radioterapia según el contexto clínico. Los cordomas pobremente diferenciados y desdiferenciados presentan un comportamiento clínico más agresivo y a menudo requieren un tratamiento multimodal, que incluye cirugía, radioterapia y terapia sistémica.
Aún quedan varias limitaciones. El cordoma es una enfermedad rara, y muchos estudios disponibles incluyen cohortes pequeñas de pacientes. No se han establecido regímenes estandarizados de quimioterapia, incluyendo dosis y ciclos de tratamiento. Las comparaciones directas entre la terapia con haces de protones y la radioterapia con iones de carbono siguen siendo limitadas, y ambos enfoques requieren instalaciones especializadas. Además, los estudios sobre radioterapia y tratamientos sistémicos se han centrado principalmente en enfermedades avanzadas, con escasa evidencia que compare los resultados de tratamiento entre los diferentes subtipos patológicos. Se necesitan más estudios clínicos para aclarar el papel de estos tratamientos en los distintos subtipos de cordoma y para mejorar la selección de las terapias.
Divulgaciones
No se declaran conflictos de intereses.
Agradecimientos
No se recibió ninguna subvención específica de agencias financiadoras de los sectores público, comercial o sin fines de lucro.
Referencias
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.