Los genes relacionados con N6-metiladenosina (m6A) están desregulados en el cáncer de mama, con una correlación limitada con la metilación o alteraciones en el número de copias. Seis genes, incluido YTHDF3, fueron pronósticos. YTHDF3 es un factor pronóstico independiente, implicado en el metabolismo del ARN, la reparación del ADN, la estabilidad de los telómeros y la infiltración inmune. Su regulación al alza fue confirmada clínicamente, lo que justifica una investigación más profunda.
Artículo de investigación
Un análisis exhaustivo de los reguladores de m6A identifica YTHDF3 como un biomarcador pronóstico prometedor para el cáncer de mama
* These authors contributed equally
En este artículo
Resumen
Resumen
El panorama de expresión y el valor pronóstico de los genes relacionados con N6-metiladenosina (m6A) siguen siendo en gran medida sin caracterizar en el cáncer de mama. Aquí, realizamos un análisis integrativo de sus perfiles de expresión y relevancia clínica. Utilizando conjuntos de datos multi-ómicos y validación experimental, realizamos una investigación sistemática de genes relacionados con m6A en cáncer de mama. Estos genes mostraron una expresión diferencial pronunciada en el cáncer de mama, pero su correlación con características moleculares como la metilación del promotor y las alteraciones en el número de copias fue limitada. El análisis de supervivencia univariante indicó que la expresión aberrante de RBM15B, METTL16, HNRNPC, YTHDF1, YTHDF3 y IGF2BP1 se relacionó significativamente con el pronóstico del paciente. La regresión multivariante de Cox identificó además la expresión elevada de YTHDF3 como un factor pronóstico independiente. El análisis de redes funcionales indicó que YTHDF3 está potencialmente implicado no solo en el procesamiento y metabolismo del ARN, sino también en la reparación del ADN, el procesamiento de pri-miARN, la estabilidad de los telómeros y la infiltración inmune. Además, se confirmó la regulación al alza del ARNm YTHDF3 en muestras clínicas de cáncer de mama. En conjunto, los genes relacionados con m6A están desregulados en el cáncer de mama y se correlacionan con los resultados de los pacientes, destacando su potencial como biomarcadores, siendo YTHDF3 que merece una investigación en profundidad.
Introducción
El cáncer de mama es una malignidad altamente heterogénea y se ha convertido en el cáncer más diagnosticado a nivel mundial, representando una de las principales causas de mortalidad relacionada con el cáncer entre las mujeres, con un estimado de 2,3 millones de nuevos casos y más de 680.000 muertes en 2020. A pesar de los avances terapéuticos, una cura definitiva para todos los pacientes sigue siendo esquiva, lo que subraya la necesidad de identificar biomarcadores moleculares para un diagnóstico y pronóstico precoz.
Las modificaciones epigenéticas aberrantes son una característica distintiva del cáncer3. Entre las diversas modificaciones de ARN, la N6-metiladenosina (m6A) es una marca epitranscriptómica cada vez más reconocida por su papel en el cáncerde mama 4. m6A es una modificación reversible depositada predominantemente en los 3'-UTR de los ARNm de mamíferos y está orquestada por "escritores" (metiltransferasas), "borradores" (desmetilasas) y "lectores" (proteínas de unión)5. La evidencia emergente implica genes relacionados con m6A en el desarrollo y progresióntumoral 6. Sin embargo, el panorama de los factores reguladores de m6A en el cáncer de mama sigue estando poco definido, y faltan análisis genéticos y epigenéticos completos.
En este estudio, identificamos genes relacionados con m6A expresados de forma diferencial en el cáncer de mama utilizando bases de datos ómicas públicas y validación experimental. Además, evaluamos su valor pronóstico clínico y exploramos los mecanismos moleculares subyacentes mediante análisis de supervivencia y predicción de redes regulatorias.
Protocolo
Datos de expresión y supervivencia génica
Los datos de cohorte del Atlas del Genoma del Cáncer (TCGA), que comprenden 1.034 muestras de tumores de cáncer de mama y 104 tejidos adyacentes normales (NAT), se obtuvieron del Atlas de Proteínas Humanas, junto con información clínica para 947 pacientes7. Estos datos se utilizaron para analizar los perfiles de expresión de ARNm de genes relacionados con m6A y su asociación con el pronóstico. Además, utilizamos la herramienta en línea Kaplan-Meier Plotter (KMplotter), que agrega múltiples conjuntos de datos sobre cáncer de mama, para validar la asociación entre la expresión de YTHDF3 y lasupervivencia 8. Para validar aún más los patrones de expresión, también incluimos datos de 92 tejidos mamarios sanos del proyecto Genotype-Tissue Expression (GTEx) a través de Breast Cancer Gene-Expression Miner v4.7 9,10. Los niveles de proteínas y ARNm de YTHDF3 en diferentes subtipos de cáncer de mama y tejidos normales fueron analizados por UALCAN, basándose en el Consorcio de Análisis Clínico de Tumores Proteómicos (CPTAC) y el conjunto de datos11 de TCGA.
Evaluación genética y epigenética
Las alteraciones genéticas se examinaron utilizando cBioPortal, centrándose en el conjunto de datos invasivo de cáncer de mama (TCGA, Provisional, 1.108 casos)12. Se obtuvieron datos de metilación de promotores de MethHC, que incluyeron 839 muestras de cáncer de mama y13 controles normales parcialmente adyacentes emparejados.
Análisis de la red de regulación génica y la infiltración inmune
Las interacciones proteína-proteína se exploraron con STRING (puntuación de confianza fijada en 0,4)14. La anotación génica y el enriquecimiento de vías se realizaron utilizando Metascape (p < 0,01, conteo mínimo de 3, factor de enriquecimiento > 1,5)15. La asociación de la expresión de YTHDF3 en el cáncer de mama con la infiltración inmunitaria, incluyendo células B, células T CD8+ , células T CD4+ , macrófagos, neutrófilos y células dendríticas (DCs), fue analizada utilizando el Recurso de Estimación Inmune Tumoral (TIMER). El nivel de expresión génica normalizado con pureza tumoral se mostró en el panel mása la izquierda 16.
Reacción en cadena cuantitativa de la polimerasa por transcripción inversa (qRT-PCR)
Todos los participantes proporcionaron su consentimiento informado por escrito, y el estudio fue aprobado por el comité de ética del Hospital Afiliado de la Universidad Médica del Suroeste (número de aprobación KY2022124) y se llevó a cabo conforme a los principios de la Declaración de Helsinki. Se utilizaron muestras congeladas de tumores de mama y muestras adyacentes no tumorales compatibles para la extracción total de ARN. La concentración y pureza del ARN extraído se evaluaron utilizando un espectrofotómetro, y solo se incluyeron muestras con relaciones A260/A 280 de 1,8–2,0. La integridad del ARN se confirmó mediante electroforesis en gel de agarosa al 1,5%. A continuación, se generó ADNc de primera cadena a partir de 1 μg de ARN total en una reacción de 20 μL siguiendo las instrucciones del fabricante. Se realizó una PCR cuantitativa en tiempo real, con cada reacción de 20 μL que contenía 10 μL de 2× mezcla maestra SYBR Green, 0,4 μL de cebadores directos y inversos (cada uno de 10 μM), 2 μL de ADNc diluido (1:10) y 7,2 μL de agua libre de nucleasa. qRT-PCR se realizó como se describióanteriormente en 17. Los cebadores fueron: β-actina-F, GAAGATCAAGATCATTGCTCCT; β-actina-R, TACTCCTGCTTGCTGATCCA; YTHDF3-F, AAAAGACGGGCCTCTTCCTC; YTHDF3-R, TTGGCCGAGTGATTGTTCCA. Las condiciones de termociclo fueron 95 °C durante 3 minutos, seguidas de 40 ciclos de 95 °C durante 10 s, 55 °C durante 20 s y 72 °C durante 20 s (adquisición de fluorescencia a 72 °C). Se realizó un análisis de curva de fusión (95 °C a 60 °C, incremento 0,5 °C/s) para confirmar la especificidad del cebador. La expresión relativa se calculó usando el método 2−ΔΔCt .
Método estadístico
Se utilizaron pruebas t no emparejadas para comparaciones de dos grupos. Se utilizó el análisis de supervivencia de Kaplan-Meier con la prueba log-rank y regresión multivariante de Cox para evaluar factores pronósticos. Para la validación qRT-PCR, se compararon muestras emparejadas utilizando una prueba t de Student emparejada de dos colas sobre valores ΔCt. Para la Figura 1, se realizaron comparaciones por pares utilizando la prueba de Dunnett-Tukey-Kramer. Se consideró estadísticamente significativo un P < 0,05.
Resultados
Expresión diferencial de ARNm de genes relacionados con m6A en el cáncer de mama
El análisis de los datos de TCGA y GTEx (1.034 tumores, 104 NAT, 92 tejidos sanos) reveló que la mayoría de los genes relacionados con m6A se expresaron de forma diferencial (Figura 1). En relación con tejidos mamarios sanos, 10 genes fueron significativamente regulados al alza: KIAA1429, RBM15, RBM15B, HNRNPC, YTHDF1, YTHDF2, YTHDF3, IGF2BP1, IGF2BP3 y ALKBH5 (todos P < 0,0001, excepto RBM15 P < 0,001). Ocho genes fueron regulados a la baja: WTAP, METTL3, METTL14, HNRNPA2B1, YTHDC1, YTHDC2, IGF2BP2 y FTO (P < 0,05 a P < 0,0001). METTL16 y eIF3A no mostraron diferencias significativas. Al comparar tumores con NATs, HNRNPA2B1 estaba regulado al alza, mientras que YTHDF3, eIF3A y ALKBH5 estaban regulados a la baja; RBM15, RBM15B y YTHDF2 no mostraron diferencias (Figura 1). Se ha cuestionado el uso de NAT como controles, posiblemente explicando las discrepancias en las comparaciones de tejidossanos 18,19. Curiosamente, se observó una tendencia hacia una mayor abundancia de proteínas YTHDF3 en todos los subtipos de cáncer de mama en el conjunto de datos CPTAC en comparación con tejidos normales (P < 0,0001). Además, se observó una expresión significativamente mayor de ARNm de YTHDF3 solo en subtipos luminales de cáncer de mama en comparación con tejidos normales (P = 0,004, < 0,01) (Figura suplementaria S1). En general, es evidente una desregulación significativa de los genes relacionados con m6A en el cáncer de mama.
Metilación por promotores y amplificación génica de genes relacionados con m6A en el cáncer de mama
La metilación del ADN desempeña un papel importante en la regulación epigenética de la transcripción génica, y la hipermetilación del promotor inhibe la expresión deARNm 20. El análisis de MethHC demostró diferencias significativas en la metilación de los promotores solo para IGF2BP1, IGF2BP2 y IGF2BP3 en tumores frente a controles (P < 0,005). La regulación a la baja de IGF2BP2 ARNm puede atribuirse en parte a su hipermetilación. El análisis de cBioPortal mostró que WTAP y ALKBH5 mostraron regulación a la baja del ARNm, mientras que KIAA1429 (VIRMA), YTHDF1, YTHDF3 y IGF2BP1 mostraron amplificación génica asociada a su regulación al alza (Figura suplementaria S2, Figura suplementaria S3 y Figura suplementaria S4). Estos hallazgos sugieren que los niveles de ARNm de los genes relacionados con m6A no están impulsados predominantemente por la metilación del promotor ni por la amplificación génica.
Análisis de supervivencia de genes relacionados con m6A en el cáncer de mama
El análisis de supervivencia de 947 pacientes reveló que una baja expresión de RBM15B y una alta expresión de METTL16, HNRNPC, YTHDF1, YTHDF3 y IGF2BP1 se correlacionaron significativamente con una reducción de la supervivencia global (Figura 2 y Figura 3). La regresión multivariante de Cox, ajustando por edad, estadio y raza, confirmó que la regulación alcista de YTHDF3 era un predictor independiente de la baja supervivencia global (HR: 1,024, IC 95%: 1,003–1,046, P = 0,024) (Tabla 1). Para validación externa, el análisis utilizando la herramienta online KMplotter mostró que una expresión alta de YTHDF3 predice un mal pronóstico de la enfermedad (Figura suplementaria S5). Otros genes no fueron significativos de forma independiente (Tabla Suplementaria S1).
Red molecular potencial e infiltración inmunitaria del gen relacionado con m6A, YTHDF3
El análisis STRING de YTHDF3 (con interactores limitados a 50) identificó una red con 224 aristas y enriquecimiento significativo (P < 1e-16). YTHDF3 está estrechamente asociado con METTL3, ALKBH5, WTAP, METTL14 y otros (Figura 4A). El análisis de enriquecimiento de Metascape identificó 13 agrupaciones funcionales significativas (P < 0,01, conteo mínimo de 3, factor de enriquecimiento > 1,5; Figura 4B). El grupo mejor clasificado fue la regulación metabólica del ARNm (GO1903311, 22 genes). Otros grupos relevantes para el cáncer incluyeron la reparación de dealquilación del ADN (GO0006307), el procesamiento de pri-miARN (GO0031053) y la estabilización de la telomerasa (GO1904356), entre otros. La lista completa de nombres de conglomerados, genes asociados y estadísticas de enriquecimiento se proporciona en la Tabla Suplementaria S2. Además, los resultados revelaron correlaciones positivas significativas entre la expresión de YTHDF3 y las células inmunitarias (todas P < 0,01) (Figura suplementaria S6). Así, la regulación alcista de YTHDF3 puede estar asociada con el metabolismo del ARNm, la reparación del ADN, el mantenimiento de los telómeros y la infiltración inmunitaria.
Expresión alzada de ARNm de YTHDF3 en el cáncer de mama
Se recogieron tejidos con cáncer de mama y tejidos mamarios normales adyacentes de 20 pacientes que se sometieron a cirugía en el Departamento de Cirugía de Mama, el Hospital Afiliado de la Universidad Médica del Suroeste, entre julio de 2023 y octubre de 2023. El análisis qRT-PCR de estas muestras emparejadas mostró una expresión significativamente mayor de ARNm YTHDF3 en tejidos tumorales que en tejidos normales adyacentes (P = 0,001) (Figura suplementaria S7 y tabla suplementaria S3).
Disponibilidad de datos
Todos los conjuntos de datos analizados en este estudio están disponibles públicamente a través de los siguientes repositorios de acceso abierto. Expresión génica y datos clínicos: Los datos de expresión de ARN-seq para cáncer de mama y la correspondiente información clínica se obtuvieron del Atlas del Genoma del Cáncer (TCGA-BRCA) a través del Atlas de Proteínas Humanas (https://www.proteinatlas.org/). Se obtuvieron datos adicionales de expresión normal de tejido mamario del proyecto Genotype-Tissue Expression (GTEx) (acceso dbGaP phs000424.v8.p2) a través de Breast Cancer Gene-Expression Miner v4.7 (http://bcgenex.ico.unicancer.fr/). La validación de supervivencia se realizó utilizando el Plotter Kaplan-Meier (https://kmplot.com). Los datos de expresión de proteínas y ARNm se obtuvieron mediante UALCAN (http://ualcan.path.uab.edu/). Alteraciones genéticas: Se accedió a los datos de mutaciones somáticas y alteraciones de número de copia para el conjunto de datos invasivo de cáncer de mama (TCGA, Provisional, 1108 muestras) a través de cBioPortal (https://www.cbioportal.org/). Metilación del promotor de ADN: Los datos de metilación se obtuvieron de MethHC (http://methhc.mbc.nctu.edu.tw/), que contiene 839 muestras de cáncer de mama y controles normales adyacentes parcialmente emparejados. Interacción proteína-proteína y enriquecimiento de vías: Se realizó análisis de redes funcionales utilizando STRING v12.0 (https://string-db.org/, puntuación de confianza 0.4) y Metascape (http://metascape.org/). El análisis de infiltración inmunitaria se realizó utilizando TIMER (https://cistrome.shinyapps.io/timer/). Cualquier dato adicional que subyaza a las cifras está disponible por el autor correspondiente a petición razonable.
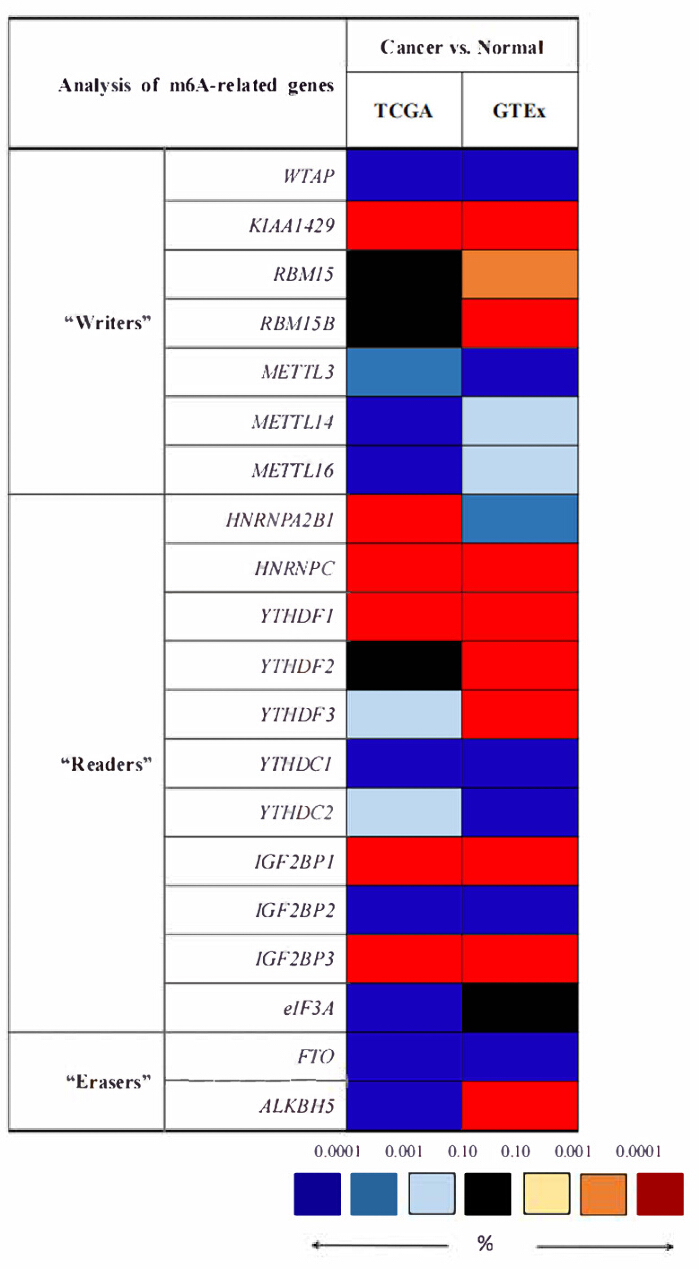
Figura 1. Expresión diferencial de ARNm de genes relacionados con N6-metiladenosina (m6A) en el cáncer de mama. El rojo indica regulación al alza; El azul indica regulación a la baja, el negro indica que no hay diferencia en la expresión y el blanco indica que no hay datos de expresión génica. La codificación por colores refleja la significación estadística. La prueba de Dunnett-Tukey-Kramer se utilizó para comparaciones por pares. Nota: "Normal" comprende la comparación entre tumores y NAT en TCGA, así como la comparación entre tumores y tejidos sanos en GTEx. Abreviaturas: NATs = tejidos adyacentes normales; TCGA = Atlas del Genoma del Cáncer; GTEx = Expresión genotipo-tejido. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
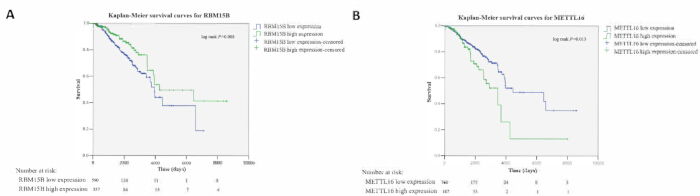
Figura 2. Asociación entre la expresión aberrante de ARNm de los "escritores" de m6A, RBM15B y METTL16 y la supervivencia global en pacientes con cáncer de mama. (A) Baja expresión de RBM15B se asoció con una supervivencia global más corta (test logarítmico, P = 0,008, <0,01); (B) Una alta expresión de METTL16 se asoció con un pronóstico pobre (test log-rank, P = 0,013, <0,05). Los pacientes se dicotomizaron en grupos de alta y baja expresión utilizando el valor de corte óptimo. n = 947 (cohorte TCGA-BRCA). Las curvas azul y verde representan respectivamente los grupos de baja y alta expresión. La unidad de expresión de ARNm fue Fragmentos por kilobase de transcrito por millón de lecturas mapeadas. Abreviatura: TCGA-BRCA = Carcinoma invasivo de mama del Atlas del Genoma del Cáncer; m6A = N6-metiladenosina. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
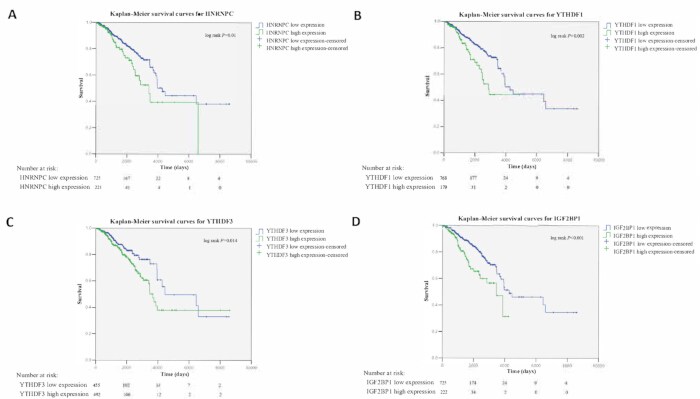
Figura 3. Correlación entre la expresión aberrante de ARNm de los "lectores" m6A HNRNPC, YTHDF1, YTHDF3 y IGF2BP1 con la supervivencia global en pacientes con cáncer de mama. (A) Una alta expresión de ARNm de HNRNPC se asoció con una supervivencia global reducida (test log-rank, P = 0,01, <0,05). (B-D) Una alta expresión de YTHDF1, YTHDF3 y IGF2BP1 se asoció significativamente con un pronóstico peor (test log-rank, P = 0,002, P = 0,014 y P < 0,001, respectivamente). Los pacientes se dicotomizaron en grupos de alta y baja expresión utilizando el valor de corte óptimo. n = 947 (cohorte TCGA-BRCA). Las curvas azul y verde representan respectivamente los grupos de baja y alta expresión. La unidad de expresión del ARNm génico fue Fragmentos por kilobase de transcrito por millón de lecturas mapeadas. Abreviaturas: TCGA-BRCA = Carcinoma invasivo de mama del Atlas del Genoma del Cáncer; m6A = N6-metiladenosina. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
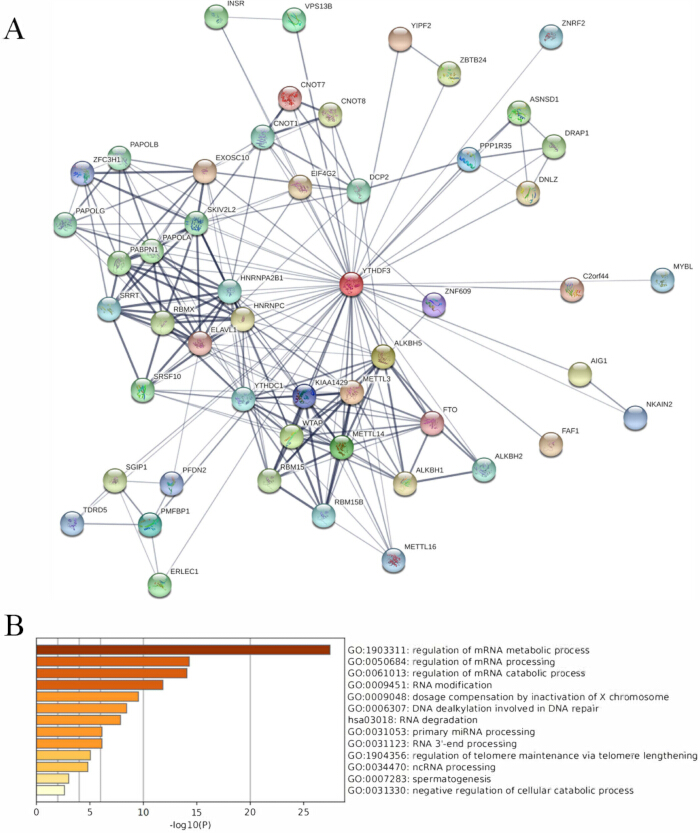
Figura 4. La red potencial reguladora molecular de YTHDF3. (A) Red de interacción proteica construida consultando la base de datos STRING con YTHDF3 como cebo (puntuación de confianza ≥ 0,4, interactores máximos = 50). Los anchos de los bordes denotan la solidez de la evidencia que lo respalda. (B)El análisis Metascape identificó 13 agrupaciones funcionales significativas (P < 0,01, conteo mínimo = 3, factor de enriquecimiento > 1,5). Las fuentes de ontología incluyeron la Enciclopedia de Genes y Genomas de Kioto y los Procesos Biológicos de la Ontología Génica. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
| Parámetros | RRHH | IC 95% | valor p |
| YTHDF3 | 1.024 | 1.003-1.046 | 0.024 |
| Edad | 1.036 | 1.023-1.050 | <0,001 |
| Carrera | 1.275 | 0.892-1.821 | 0.182 |
| Escenario | 2.263 | 1.796-2.851 | <0,001 |
Tabla 1: Resultados del análisis de regresión multivariante de la supervivencia de Cox del gen relacionado con m6A YTHDF3. Abreviaturas: HR = relación de riesgos; IC 95% = intervalo de confianza.
Figura suplementaria S1. Los niveles de proteínas y ARNm de YTHDF3 en diferentes subtipos de cáncer de mama y tejidos normales de los conjuntos de datos CPTAC y TCGA. La expresión proteica de YTHDF3 en (A) tumores primarios y tejidos normales y (B) subtipos de carcinoma invasivo de mama. Los valores Z indican el número de desviaciones estándar respecto al valor mediano entre muestras para el tipo de cáncer correspondiente. Los valores de la razón espectral de conteo de CPTAC log2 se normalizaron primero dentro de cada perfil de muestra y luego entre muestras. (C) La expresión de ARNm (RNA-seq, fragmentos por kilobase de transcrito por millón de lecturas mapeadas) de YTHDF3 en diferentes subtipos de carcinoma invasivo de mama. Abreviaturas: CPTAC = el Consorcio Clínico de Análisis Proteómico de Tumores; TCGA = El Atlas del Genoma del Cáncer. Por favor, haga clic aquí para descargar este archivo.
Figura suplementaria S2. Estado de metilación del promotor de genes relacionados con m6A recuperado de la base de datos MethHC. (A) Metilación por promotores de los "escritores" de m6A en cáncer de mama y controles normales. (B) Metilación por promotores de "gomas" m6A en cáncer de mama y controles normales. (C) Metilación promotora de los "lectores" de m6A en cáncer de mama y controles normales. Rojo, cáncer de mama; Verde, controles normales. *P < 0,05, **P < 0,005. Abreviatura: m6A = N6-metiladenosina. Por favor, haga clic aquí para descargar este archivo.
Figura suplementaria S3. Mutaciones génicas y alteraciones en el número de copias analizadas por cBioPortal para "escritores" y "borradores" m6A (TCGA, Provisional, n = 1.108). (A) Alteraciones en los "escritores" de la m6A. (B) Alteraciones en los "borradores" m6A. Los gráficos de barras indican la frecuencia de cada tipo de alteración: mutaciones missentido, amplificaciones, deleciones profundas y múltiples alteraciones. Solo se muestran genes con una frecuencia de alteración ≥ 1%. La frecuencia general de alteración por gen se muestra a la derecha. Abreviaturas: TCGA = Atlas del Genoma del Cáncer; m6A = N6-metiladenosina. Por favor, haga clic aquí para descargar este archivo.
Figura suplementaria S4. Mutaciones génicas y alteraciones en el número de copias analizadas por cBioPortal para "lectores" m6A (TCGA, Provisional, n = 1.108). Los gráficos de barras indican la frecuencia de cada tipo de alteración: mutaciones missentido, amplificaciones, deleciones profundas y múltiples alteraciones. Solo se muestran genes con una frecuencia de alteración ≥ 1%. La frecuencia general de alteración por gen se muestra a la derecha. Abreviaturas: TCGA = Atlas del Genoma del Cáncer; m6A = N6-metiladenosina. Por favor, haga clic aquí para descargar este archivo.
Figura suplementaria S5. Correlación de YTHDF3 con la supervivencia de pacientes con cáncer de mama en KMplotter. (A) Una alta expresión de ARNm YTHDF3 se asoció con una supervivencia global reducida (P = 0,011, <0,05). (B-D) Una alta expresión de YTHDF3 se asoció significativamente con una menor supervivencia libre de recurrencia, mayor supervivencia sin metástasis a distancia y supervivencia posprogresión (P = 1,9e-09, P = 0,06 y P = 0,029, respectivamente). Todos los valores P se calculaban mediante la prueba log-rank. El número de pacientes en riesgo se muestra debajo de cada gráfico. El corte óptimo se determinaba mediante la función de selección automática del mejor corte de la herramienta. Abreviatura: KMplotter = Plotter de Kaplan-Meier. Por favor, haga clic aquí para descargar este archivo.
Figura suplementaria S6. Correlación de la expresión de YTHDF3 con la infiltración inmunitaria en el cáncer de mama. La expresión de YTHDF3 se correlacionó positivamente con los niveles de infiltración de células B, células T CD4+ , células T CD8+ , macrófagos, neutrófilos y DCs en el conjunto de datos TIMER. La pureza tumoral se utilizó como covariable en el análisis parcial de correlación de Spearman. Abreviaturas: DCs = celdas dendríticas; TIMER = Recurso para la Estimación del Inmune Tumoral. Por favor, haga clic aquí para descargar este archivo.
Figura suplementaria S7. Validación cuantitativa de la reacción en cadena de la polimerasa por transcripción inversa de la expresión de ARNm YTHDF3 en 20 tejidos emparejados de cáncer de mama y tejidos normales adyacentes. Los niveles de ARNm YTHDF3 se normalizaron a β-actina. Los datos se presentan como valores de 2⁻ΔΔCt. La comparación estadística se realizó utilizando una prueba t de Student emparejada de dos colas sobre valores de ΔCt (P = 0,001). Abreviaturas: NC = tejido mamario normal adyacente; BrCa = tejidos con cáncer de mama. Por favor, haga clic aquí para descargar este archivo.
Tabla suplementaria S1. Resultados resumidos del análisis de supervivencia multivariante en genes relacionados con m6A. Abreviaturas: HR = relación de riesgos; IC 95% = intervalo de confianza. Por favor, haga clic aquí para descargar este archivo.
Tabla suplementaria S2. Los resultados de anotación y enriquecimiento de 13 genes relacionados con YTHDF3 basados en Metascape.Por favor, haga clic aquí para descargar este archivo.
Tabla suplementaria S3. Información clínica de 20 muestras emparejadas de cáncer de mama.Por favor, haga clic aquí para descargar este archivo.
Discusión
A pesar de las mejoras terapéuticas, el diagnóstico precoz y la terapia personalizada para el cáncer de mama siguen siendo un desafío, lo que hace necesario descubrir nuevos objetivosmoleculares 21. Este estudio integró datos multiómicos para caracterizar genes relacionados con m6A en el cáncer de mama. Nuestros resultados demuestran una amplia desregulación de estos genes, en gran medida independiente de la metilación del promotor o la amplificación génica, y relacionan la expresión aberrante de varios genes, especialmente YTHDF3, con un mal pronóstico. Además, confirmamos la regulación alcista de YTHDF3 en muestras clínicas y predecimos su implicación en las vías relacionadas con el cáncer.
La metilación de m6A es instalada por un complejo "escritor" que incluye WTAP, KIAA1429, RBM15, METTL3 y METTL1422. Aunque la WTAP es oncogénica en diversasmalignidades 23,24,25, su regulación a la baja en el cáncer de mama implica funciones dependientes del contexto. KIAA1429 regulación al alza es coherente con su papel reportado en la regulación del CDK1 en el cáncerde mama 25. RBM15, conocida por afectar la hematopoyesis y lossarcomas 26,27, fue regulada al alza, mientras que RBM15B se asoció con una mejor supervivencia, alineándose con su correlación positiva conBAP128. La regulación a la baja de METTL3, a pesar de los informes sobre su inhibición de let-7g, ha sido observadapor otros 29,30. METTL14 regulación a la baja es coherente con su papel como supresor tumoral mediante la modificaciónm6A 31. METTL16 expresión sigue siendo controvertida y requiere más estudios29,32.
En cuanto a los "borradores", la FTO se redujo en nuestra cohorte, similar a algunos estudios basados enTCGA 29, aunque informes contrastantes sugieren que promueve la progresión a través de BNIP333. ALKBH5 mostró una expresión variable según el grupo de control y se ha implicado en el mantenimiento de la sagesma del cáncer de mama bajohipoxia 34,35.
Los "lectores" que contienen el dominio YTH reconocen m6A, junto con HNRNPC y HNRNPA2B136. HNRNPA2B1 fue regulado al alza, en línea con su papel en la señalización STAT3/ERK1/2 37,38. La regulación al alza de HNRNPC es coherente con su función en la regulación de las respuestas de interferón inducidas porARNds.
YTHDF1 y YTHDF2 muestran un doble papel en varios tipos de cáncer40,41. La evidencia acumulada implica YTHDF3 en procesos oncogénicos: promueve carcinoma hepatocelular mediante EGFR/STAT342, glioblastoma mediante EGFR/ATK/ERK/p2143 y metástasis del cáncer cervical mediante reprogramaciónmetabólica 44. Nuestro estudio reveló la regulación alcista de YTHDF1, YTHDF2 y YTHDF3 en el cáncer de mama frente a tejidos sanos, y la regulación alcista de YTHDF3 fue validada experimentalmente. Esto apoya la investigación adicional de YTHDF3 en el cáncer de mama. YTHDC1 y YTHDC2 fueron regulados a la baja, aunque otros estudios informan de sus roles prometastáticos en el cáncer de endometrio yde colon 45,46.
Las proteínas IGF2BP también actúan como lectoresm6A 47. IGF2BP1 regulación alcista se alinea con su papel conocido en el apoyo al crecimientoclonogénico 48. IGF2BP2 estaba regulada a la baja, posiblemente debido a la metilación del promotor, en contraste con los informes sobre su papelpromigratorio 49. IGF2BP3 regulación al alza es coherente con su promoción de la proliferación mediante TRIM25-50 y la metástasis cooperativa con IGF2BP2 en cáncer de mamatriple negativo 51. eIF3A, aunque aquí está regulado a la baja, se ha propuesto como objetivoterapéutico 52,53. Se ha reportado que las ganancias en número de copias se correlacionan con YTHDF1 y IGF2BP1 expresión en otrostipos de cáncer 54. Estos hallazgos refuerzan que la desregulación del m6A es generalizada en el cáncer de mama.
De manera crítica, identificamos YTHDF3 como un factor pronóstico independiente, corroborando estudiosrecientes 55,56,57,58,59. Otros genes m6A como FTO y IGF2BP3 también se han relacionado con un pronóstico y quimioresistencia deficientes en el cáncerde mama 33,60,61.
Nuestro enriquecimiento de vías destacó los roles esperados de YTHDF3 en el metabolismo delARN 62. Más notablemente, sugirió implicación en la reparación de dealquilaciones del ADN a través de miembros de la familiaALKBH 63,64. Además, los vínculos con el procesamiento de pri-miARN a través de HNRNPA2B1, SRRT y METTL3 65,66,67,68, y con la estabilización de la telomerasa mediante EXOSC10 y DCP269, sugieren posibles mecanismos multifacéticos. Curiosamente, la sobreexpresión de YTHDF3 se ha asociado con la metástasis cerebral del cáncer de mama al mejorar la traducción de ST6GALNAC5 y GJA170. Estudios recientes han ampliado aún más su repertorio oncogénico: se demostró que YTHDF3 mejora la glucólisis y la proliferación a través del eje mTOR-HIF1α-LDHA71; promover la metástasis ósea osteolítica mediante la traducción dependiente de m6A de ZEB1 ySMAD5 72; en cáncer de mama triple negativo, YTHDF3 estabiliza el ARNm de CENPI para impulsar latumorogénesis 73; y facilita la transición y metástasis epitelial-mesenquimatosa reclutando eIF4B para estimular la traducciónNotch2 74. De forma constante, estudios recientes destacan aún más la red reguladora más amplia de m6A en el cáncer de mama, incluyendo la reprogramación de metilación mediada por piR-1170/WTAP en la metástasiscerebral 75 y la degradación dependiente de POP1, reconocida por YTHDF2, del ARNm de CDKN1A enTNBC 76. Estos estudios sugieren que YTHDF3 puede estar implicado en diversos procesos malignos. Por tanto, YTHDF3 podría representar un biomarcador pronóstico prometedor, aunque son esenciales estudios mecanicistas adicionales sobre su papel en el crecimiento, apoptosis y metástasis del cáncer de mama.
Curiosamente, el análisis TIMER indicó una correlación general positiva entre la expresión de YTHDF3 y los niveles de infiltración de varios subconjuntos de células inmunitarias en el cáncer de mama. La base biológica de esta observación es actualmente desconocida y podría reflejar una alteración general del microambiente tumoral en tumores con niveles altos de YTHDF3. Se requieren estudios inmunogenómicos y funcionales dedicados para analizar el papel específico de YTHDF3 en la configuración del panorama inmunológico del cáncer de mama.
Este estudio tiene varias limitaciones. En primer lugar, los análisis se basan principalmente en conjuntos de datos públicos; la integración de datos TCGA y GTEx puede introducir efectos por lotes debido a diferencias en el procesamiento de muestras, plataformas de secuenciación y pipelines de normalización, y la naturaleza retrospectiva de estas bases de datos conlleva sesgos inherentes de selección y anotación. En segundo lugar, la cohorte de validación clínica era pequeña y con seguimiento limitado, y los genes relacionados con m6A recién descubiertos no se incluyeron. En tercer lugar, falta validación independiente por cohortes del valor pronóstico de YTHDF3, y las inconsistencias entre la expresión de ARNm y proteínas siguen sin resolverse. Además, no se han realizado pruebas directas in vivo e in vitro sobre la función biológica de YTHDF3 en el cáncer de mama, no se han realizado análisis de sensibilidad al fármaco ni de respuesta al tratamiento, y no se han explorado los mecanismos específicos por los cuales YTHDF3 media la modificación de m6A en sus objetivos posteriores. Estas salvedades merecen una interpretación cautelosa de nuestros hallazgos. Son necesarios futuros estudios prospectivos con protocolos estandarizados, muestras más grandes y experimentos funcionales para validar YTHDF3 como biomarcador y esclarecer su papel mecanicista en el cáncer de mama.
En conclusión, este análisis integrador evaluó de forma exhaustiva los genes relacionados con m6A en el cáncer de mama. Aunque las alteraciones genéticas y epigenéticas tuvieron un impacto limitado en la expresión génica, los genes estaban ampliamente desregulados y asociados con el pronóstico. Nuestros hallazgos indican que YTHDF3 podría servir como un biomarcador pronóstico independiente, lo que justifica una investigación biológica adicional sobre el cáncer de mama.
Divulgaciones
Los autores no tienen conflictos de interés que declarar.
Agradecimientos
Este trabajo fue financiado por la Fundación de Ciencias Naturales de la provincia de Sichuan (número de subvención: 2022NSFSC1425), el Proyecto Especial de Investigación de Tumores de la Asociación Médica de Sichuan (número de subvención: 2024HR20), el Proyecto de Investigación de la Universidad Médica del Suroeste de Luzhou (número de subvención: 2024LZXNYDJ051), la Fundación de Investigación Oncológica Clínica Xisike de Pekín (número de subvención: Y-SS2025MS-0009) y la Fundación de Desarrollo Médico Kechuang de Pekín (número de subvención: KC2023-JX-0288-BM74).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Breast Cancer Gene-Expression Miner v4.7 | Unidad de Ciencia de Datos Ómica del Centro Integrado de Oncología | http://bcgenex.ico.unicancer.fr/ | Utilizado para recuperar datos de expresión de tejido mamario normal GTEx; listado en Métodos/Disponibilidad de datos |
| cBioPortal | No aplicable | https://www.cbioportal.org/ | Análisis de alteración genética y alteración de número de copias; listado en Métodos/Disponibilidad de datos |
| Consorcio de Análisis Proteómico de Tumores Clínicos (CPTAC) | Consorcio de Análisis Proteómico de Tumores Clínicos | No aplicable | Conjunto de datos proteómico utilizado a través de UALCAN; listado en Métodos/Disponibilidad de datos |
| Proyecto de Expresión Génica de Genotipo-Tejido (GTEx) | Consorcio GTEx | dbGaP accession phs000424.v8.p2 | Fuente de datos de expresión de tejido mamario normal; listado en Métodos/Disponibilidad de datos |
| Hieff qPCR SYBR Green Master Mix (Sin Rox) | YEASEN | Mix maestro qPCR; listado en la revisión del autor | |
| Hifair III 1st Strand cDNA Synthesis SuperMix para qPCR | YEASEN | Síntesis de cDNA de primera hebra; listado en la revisión del autor | |
| Kaplan-Meier Plotter (KMplotter) | No aplicable | https://kmplot.com | Herramienta de validación de supervivencia en línea; listado en Métodos/Disponibilidad de datos |
| Metascape | Apoyado por subvenciones NIH U19 AI106754 U19 AI135972 R01 DA03373 | http://metascape.org/ | Anotación de genes y análisis de enriquecimiento de vías; listado en Métodos/Disponibilidad de datos |
| MethHC | No aplicable | http://methhc.mbc.nctu.edu.tw/ | Datos de metilación de promotores de ADN/recurso; listado en Métodos/Disponibilidad de datos |
| Espectrofotómetro NanoDrop 2000 | Thermo Fisher Scientific | Medición de concentración y pureza de ARN; listado en la revisión del autor | |
| Sistema de PCR en tiempo real QuantStudio 7 Flex | Applied Biosystems | PCR cuantitativa en tiempo real; listado en la revisión del autor | |
| SPSS 13.0 | No proporcionado en el manuscrito | Versión 13.0 | Análisis estadísticos; listado en la revisión del autor |
| STRING v12.0 | Consorcio STRING | https://string-db.org/ | Análisis de red de interacción proteína-proteína; puntaje de confianza 0.4; listado en Figura 4/Disponibilidad de datos |
| The Cancer Genome Atlas (TCGA-BRCA) | The Cancer Genome Atlas | TCGA-BRCA | Expresión génica, datos clínicos, alteración genética/número de copias fuente de conjunto de datos; listado en Métodos/Disponibilidad de datos |
| The Human Protein Atlas | The Human Protein Atlas | https://www.proteinatlas.org/ | Fuente utilizada para obtener la expresión RNA-seq y los datos clínicos del cáncer de mama TCGA; listado en Métodos/Disponibilidad de datos |
| TIMER | X Shirley Liu Lab | https://cistrome.shinyapps.io/timer/ | Análisis de infiltración inmune; listado en Métodos/Disponibilidad de datos |
| Reactivo TRIzol | Invitrogen | Extracción de ARN; listado en la revisión del autor | |
| UALCAN | Universidad de Alabama en Birmingham | http://ualcan.path.uab.edu/ | Análisis de expresión de proteína y ARNm basado en datos CPTAC y TCGA; listado en Métodos/Disponibilidad de datos |
Referencias
- Yeo SK, Guan JL. Breast cancer: multiple subtypes within a tumor? Trends Cancer. 2017;3(11):753-60.
- Sung H et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2021;71(3):209-49.
- Bennett RL, Licht JD. Targeting epigenetics in cancer. Annu Rev Pharmacol Toxicol. 2018;58:187-207.
- Wu L et al. Changes of N6-methyladenosine modulators promote breast cancer progression. BMC Cancer. 2019;19(1):326.
- Roignant JY, Soller M. m6A in mRNA: an ancient mechanism for fine-tuning gene expression. Trends Genet. 2017;33(6):380-90.
- Pan Y et al. Multiple functions of m6A RNA methylation in cancer. J Hematol Oncol. 2018;11(1):48.
- Uhlen M et al. Towards a knowledge-based Human Protein Atlas. Nat Biotechnol. 2010;28(12):1248-50.
- Győrffy B. Survival analysis across the entire transcriptome identifies biomarkers with the highest prognostic power in breast cancer. Comput Struct Biotechnol J. 2021;19:4101-9.
- Jézéquel P et al. bc-GenExMiner 4.5: new mining module computes breast cancer differential gene expression analyses. Database (Oxford). 2021;2021:baab007.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369(6509):1318-30.
- Chandrashekar DS et al. UALCAN: an update to the integrated cancer data analysis platform. Neoplasia. 2022;25:18-27.
- Cerami E et al. The cBio cancer genomics portal: an open platform for exploring multidimensional cancer genomics data. Cancer Discov. 2012;2(5):401-4.
- Huang WY et al. MethHC: a database of DNA methylation and gene expression in human cancer. Nucleic Acids Res. 2015;43(Database issue):D856-61.
- Szklarczyk D et al. STRING v10: protein-protein interaction networks, integrated over the tree of life. Nucleic Acids Res. 2015;43(Database issue):D447-52.
- Zhou Y et al. Metascape provides a biologist-oriented resource for the analysis of systems-level datasets. Nat Commun. 2019;10(1):1523.
- Li T et al. TIMER: a web server for comprehensive analysis of tumor-infiltrating immune cells. Cancer Res. 2017;77(21):e108-10.
- Wang Y et al. Zinc finger and SCAN domain-containing 18 suppresses the proliferation, self-renewal, and drug resistance of glioblastoma cells. Heliyon. 2023;9(6):e17000.
- Cancer Genome Atlas Research Network. The Cancer Genome Atlas Pan-Cancer analysis project. Nat Genet. 2013;45(10):1113-20.
- Aran D et al. Comprehensive analysis of normal adjacent to tumor transcriptomes. Nat Commun. 2017;8(1):1077.
- Xiang TX et al. Aberrant promoter CpG methylation and its translational applications in breast cancer. Chin J Cancer. 2013;32(1):12-20.
- Pasculli B, Barbano R, Parrella P. Epigenetics of breast cancer: biology and clinical implication in the era of precision medicine. Semin Cancer Biol. 2018;51:22-35.
- Meyer KD, Jaffrey SR. Rethinking m6A readers, writers, and erasers. Annu Rev Cell Dev Biol. 2017;33:319-42.
- Jo HJ et al. WTAP regulates migration and invasion of cholangiocarcinoma cells. J Gastroenterol. 2013;48(11):1271-82.
- Chen Y et al. WTAP facilitates progression of hepatocellular carcinoma via m6A-HuR-dependent epigenetic silencing of ETS1. Mol Cancer. 2019;18(1):127.
- Qian JY et al. KIAA1429 acts as an oncogenic factor in breast cancer by regulating CDK1 in an N6-methyladenosine-independent manner. Oncogene. 2019;38(33):6123-41.
- Garcia-Dios DA et al. MED12, TERT promoter and RBM15 mutations in primary and recurrent phyllodes tumours. Br J Cancer. 2018;118(2):277-84.
- Hu M, Yang Y, Ji Z, Luo J. RBM15 functions in blood diseases. Curr Cancer Drug Targets. 2016;16(7):579-85.
- Shahriyari L, Abdel-Rahman M, Cebulla C. BAP1 expression is prognostic in breast and uveal melanoma but not colon cancer and is highly positively correlated with RBM15B and USP19. PLoS One. 2019;14(2):e0211507.
- Zhang B et al. Expression and prognostic characteristics of m6A RNA methylation regulators in breast cancer. Front Genet. 2020;11:604597.
- Cai X et al. HBXIP-elevated methyltransferase METTL3 promotes the progression of breast cancer via inhibiting tumor suppressor let-7g. Cancer Lett. 2018;415:11-9.
- Gu C et al. Mettl14 inhibits bladder TIC self-renewal and bladder tumorigenesis through N6-methyladenosine of Notch1. Mol Cancer. 2019;18(1):168.
- Yeon SY et al. Frameshift mutations in repeat sequences of ANK3, HACD4, TCP10L, TP53BP1, MFN1, LCMT2, RNMT, TRMT6, METTL8 and METTL16 genes in colon cancers. Pathol Oncol Res. 2018;24(3):617-22.
- Niu Y et al. RNA N6-methyladenosine demethylase FTO promotes breast tumor progression through inhibiting BNIP3. Mol Cancer. 2019;18(1):46.
- Zhang C et al. Hypoxia-inducible factors regulate pluripotency factor expression by ZNF217- and ALKBH5-mediated modulation of RNA methylation in breast cancer cells. Oncotarget. 2016;7(40):64527-42.
- Zhang C et al. Hypoxia induces the breast cancer stem cell phenotype by HIF-dependent and ALKBH5-mediated m6A-demethylation of NANOG mRNA. Proc Natl Acad Sci U S A. 2016;113(14):E2047-56.
- Liao S, Sun H, Xu C. YTH domain: a family of N6-methyladenosine (m6A) readers. Genomics Proteomics Bioinformatics. 2018;16(2):99-107.
- Alarcón CR et al. HNRNPA2B1 is a mediator of m6A-dependent nuclear RNA processing events. Cell. 2015;162(6):1299-308.
- Hu Y et al. Splicing factor hnRNPA2B1 contributes to tumorigenic potential of breast cancer cells through STAT3 and ERK1/2 signaling pathway. Tumour Biol. 2017;39(3):1010428317694318.
- Wu Y et al. Function of HNRNPC in breast cancer cells by controlling the dsRNA-induced interferon response. EMBO J. 2018;37(23):e99017.
- Nishizawa Y et al. Oncogene c-Myc promotes epitranscriptome m6A reader YTHDF1 expression in colorectal cancer. Oncotarget. 2018;9(7):7476-86.
- Zhong L et al. YTHDF2 suppresses cell proliferation and growth via destabilizing the EGFR mRNA in hepatocellular carcinoma. Cancer Lett. 2019;442:252-61.
- Hu B et al. m6A reader YTHDF3 triggers the progression of hepatocellular carcinoma through the YTHDF3/m6A-EGFR/STAT3 axis and EMT. Mol Carcinog. 2023;62(10):1599-614.
- Lee HH et al. YTHDF3 modulates EGFR/AKT/ERK/p21 signaling axis to promote cancer progression and osimertinib resistance of glioblastoma cells. Anticancer Res. 2023;43(12):5485-98.
- Zhong S et al. The inhibition of YTHDF3/m6A/LRP6 reprograms fatty acid metabolism and suppresses lymph node metastasis in cervical cancer. Int J Biol Sci. 2024;20(3):916-36.
- Zhang B et al. YT521 promotes metastases of endometrial cancer by differential splicing of vascular endothelial growth factor A. Tumour Biol. 2016;37(12):15543-9.
- Tanabe A et al. RNA helicase YTHDC2 promotes cancer metastasis via the enhancement of the efficiency by which HIF-1α mRNA is translated. Cancer Lett. 2016;376(1):34-42.
- Huang H et al. Recognition of RNA N6-methyladenosine by IGF2BP proteins enhances mRNA stability and translation. Nat Cell Biol. 2018;20(3):285-95.
- Fakhraldeen SA et al. Two isoforms of the RNA binding protein, coding region determinant-binding protein (CRD-BP/IGF2BP1), are expressed in breast epithelium and support clonogenic growth of breast tumor cells. J Biol Chem. 2015;290(21):13386-400.
- Li Y, Francia G, Zhang JY. p62/IMP2 stimulates cell migration and reduces cell adhesion in breast cancer. Oncotarget. 2015;6(32):32656-68.
- Wang Z et al. Blockade of miR-3614 maturation by IGF2BP3 increases TRIM25 expression and promotes breast cancer cell proliferation. EBioMedicine. 2019;41:357-69.
- Kim HY, Ha Thi HT, Hong S. IMP2 and IMP3 cooperate to promote the metastasis of triple-negative breast cancer through destabilization of progesterone receptor. Cancer Lett. 2018;415:30-9.
- Meyer KD et al. 5′ UTR m6A promotes cap-independent translation. Cell. 2015;163(4):999-1010.
- Yin JY et al. eIF3a: a new anticancer drug target in the eIF family. Cancer Lett. 2018;412:81-7.
- Bell JL et al. IGF2BP1 harbors prognostic significance by gene gain and diverse expression in neuroblastoma. J Clin Oncol. 2015;33(11):1285-93.
- Liu L et al. N6-methyladenosine-related genomic targets are altered in breast cancer tissue and associated with poor survival. J Cancer. 2019;10(22):5447-59.
- Anita R, Paramasivam A, Priyadharsini JV, Chitra S. The m6A readers YTHDF1 and YTHDF3 aberrations associated with metastasis and predict poor prognosis in breast cancer patients. Am J Cancer Res. 2020;10(8):2546-54.
- Zhao G et al. Gene signatures and cancer-immune phenotypes based on m6A regulators in breast cancer. Front Oncol. 2021;11:756412.
- Demircan T, Yavuz M, Akgul S. m6A pathway regulators are frequently mutated in breast invasive carcinoma and may play an important role in disease pathogenesis. OMICS. 2021;25(10):660-78.
- Lv W et al. Analysis and validation of m6A regulatory network: a novel circBACH2/hsa-miR-944/HNRNPC axis in breast cancer progression. J Transl Med. 2021;19(1):527.
- Ohashi R et al. IMP3 contributes to poor prognosis of patients with metaplastic breast carcinoma: a clinicopathological study. Ann Diagn Pathol. 2017;31:30-5.
- Ohashi R et al. Prognostic value of IMP3 expression as a determinant of chemosensitivity in triple-negative breast cancer. Pathol Res Pract. 2017;213(9):1160-5.
- Chen XY, Zhang J, Zhu JS. The role of m6A RNA methylation in human cancer. Mol Cancer. 2019;18(1):103.
- Drabløs F et al. Alkylation damage in DNA and RNA: repair mechanisms and medical significance. DNA Repair (Amst). 2004;3(11):1389-407.
- Fedeles BI et al. The AlkB family of Fe(II)/α-ketoglutarate-dependent dioxygenases: repairing nucleic acid alkylation damage and beyond. J Biol Chem. 2015;290(34):20734-42.
- Villarroya-Beltri C et al. Sumoylated hnRNPA2B1 controls the sorting of miRNAs into exosomes through binding to specific motifs. Nat Commun. 2013;4:2980.
- Hu X et al. Depletion of Ars2 inhibits cell proliferation and leukemogenesis in acute myeloid leukemia by modulating the miR-6734-3p/p27 axis. Leukemia. 2019;33(5):1090-101.
- Chen Y et al. Ars2 promotes cell proliferation and tumorigenicity in glioblastoma through regulating miR-6798-3p. Sci Rep. 2018;8(1):15602.
- Alarcón CR et al. N6-methyladenosine marks primary microRNAs for processing. Nature. 2015;519(7544):482-5.
- Shukla S et al. Inhibition of telomerase RNA decay rescues telomerase deficiency caused by dyskerin or PARN defects. Nat Struct Mol Biol. 2016;23(4):286-92.
- Chang G et al. YTHDF3 induces the translation of m6A-enriched gene transcripts to promote breast cancer brain metastasis. Cancer Cell. 2020;38(6):857-71.e7.
- Liu Z et al. YTHDF3 mediates the occurrence and development of breast cancer by regulating glycolysis through the mTOR-HIF1α-LDHA axis. J Cell Mol Med. 2026;30(9):e71105.
- Xu L et al. YTHDF3 promotes breast cancer osteolytic bone metastasis by enhancing the translation of ZEB1 and SMAD5. Oncogenesis. 2025;14(1):41.
- Zhang Y, Chen S, Wu Q. The m6A reader YTHDF3 promotes TNBC progression by regulating CENPI stabilization. Front Oncol. 2025;15:1546723.
- Chen H et al. YTHDF3 drives tumor growth and metastasis by recruiting eIF4B to promote Notch2 translation in breast cancer. Cancer Lett. 2025;614:217534.
- Luo Y et al. piR-1170 drives brain metastasis and immune evasion via WTAP-mediated m6A methylation reprogramming in triple-negative breast cancer. Mol Cancer. 2026;25(1):52.
- Zhang C et al. POP1 facilitates proliferation in triple-negative breast cancer via m6A-dependent degradation of CDKN1A mRNA. Research (Wash D C). 2024;7:0472.