Este protocolo establece un método reproducible para generar suspensiones monocelulares altamente viables a partir de tejidos de glándula mamaria de ratón y tumores mamarios, que preservan los epítopos de superficie celular para su posterior análisis, incluyendo citometría de flujo y secuenciación de ARN a nivel de célula individual.
Artículo de método
Disociación de tejidos de glándula mamaria y tumores murinos para crear suspensiones de células únicas altamente viables
En este artículo
Resumen
Resumen
La disociación del tejido en suspensiones de células individuales para su análisis ayuda a comprender lo que ocurre a nivel celular en el microambiente tumoral. Un desafío persistente en obtener y utilizar células primarias consiste en producir suspensiones celulares de alta calidad que conserven las características celulares para procesamientos posteriores, incluyendo la secuenciación de ARN a nivel de una sola célula (scRNA-Seq) o la inmunofenotipificación mediante citometría de flujo. Habitualmente, los tejidos se disocian mediante una combinación de desintegración mecánica, digestión enzimática y filtración, y varios factores en cada paso introducen variabilidad en el producto resultante. Por lo tanto, deben realizarse pasos de optimización para identificar un método que funcione mejor para cada tipo de tejido específico. Por ejemplo, el tejido del lecho adiposo mamario es rico en adipocitos, lo que dificulta obtener una suspensión celular limpia y preservar con éxito células viables. Como consecuencia, resulta difícil generar suspensiones celulares comparables a partir de tejido del lecho adiposo mamario y de tumores epiteloides. Este protocolo establece un método reproducible y rentable para generar suspensiones de células individuales altamente viables a partir de tejidos mamarios y tumorales de ratón, que preservan los epítopos de superficie celular para su posterior análisis. Este procedimiento se ha utilizado para producir bibliotecas de scRNA-Seq de alta calidad y para realizar inmunofenotipificación mediante citometría de flujo multiparamétrica.
Introducción
La disociación de tejidos permite obtener suspensiones de células individuales y caracterizar los tipos celulares presentes en los tejidos. Esto es particularmente importante al analizar la respuesta a la inmunoterapia, ya que las células inmunitarias infiltrantes pueden ayudar a elucidar el mecanismo subyacente de las respuestas inmunológicas específicas del tejido. La vacunación con ácido desoxirribonucleico (ADN) que codifica el oncogén HER2/neu conduce a una mayor protección contra tumores mamarios espontáneos inducidos por HER2/neu en modelos murinos1. Además, se ha demostrado que la vacunación con ADN induce una respuesta sistémica caracterizada por la producción de anticuerpos y células T secretoras de interferón-γ (IFN-γ)1,2,3. Por esta razón, nos centramos en desarrollar un protocolo para disociar tumores mamarios y tejidos de glándula mamaria ricos en tejido adiposo, con el fin de permitir la cuantificación de la inmunidad local. La disociación de tejidos en células individuales requiere métodos enzimáticos, mecánicos, o una combinación de ambos. Uno de los desafíos asociados con la disociación enzimática es que estos métodos requieren exposición a enzimas durante un período prolongado, a menudo durante toda la noche4. La sobreexposición provoca la degradación de las células individuales y de los marcadores de superficie, con efectos más perjudiciales sobre las células inmunitarias5,6. La digestión mecánica puede ser una buena opción para liberar células inmunitarias como linfocitos y macrófagos, aunque no descompone eficazmente el estroma para obtener una muestra representativa de células epiteliales y estromales. Recientemente, se ha explorado el uso de microfluídica para la disociación de tejidos, que inicialmente se empleó para desagregar agregados celulares en solución7. Un grupo implementó un enfoque microfluídico para descomponer aún más el tejido picado utilizando fuerzas de cizallamiento en un dispositivo8. Tras 60 minutos de disociación optimizada, este método produjo un aumento de 2 veces en el número de células epiteliales y de 4 veces en el número de células endoteliales en comparación con un protocolo tradicional de digestión enzimática en tejido mamario. Sin embargo, surgieron dificultades al medir el rendimiento de hepatocitos en una muestra de hígado, donde el rendimiento disminuyó con el tiempo, probablemente debido al tamaño y fragilidad de los hepatocitos. Por lo tanto, resulta de suma importancia encontrar un punto intermedio que permita obtener una muestra representativa y limpia de múltiples tipos celulares, preservando al mismo tiempo la integridad celular y los epítopos de superficie.
Las enzimas utilizadas en las mezclas de digestión suelen incluir alguna combinación de colagenasas generales9,10, tripsina (Una Guía para la Disociación de Tejidos Sólidos)4,10,11, hialuronidasa9,10,11 o dispasa4,9,10 y requieren tiempos variables para una digestión eficaz. El protocolo descrito aquí utiliza dos tipos específicos de colagenasas, colagenasa tipo II y colagenasa D, como enzimas principales para la digestión, empleando ácido etilendiaminotetraacético (EDTA) como agente secundario para debilitar aún más los enlaces entre células mediante quelación. La colagenasa tipo II es una enzima de disociación primaria producida por Clostridium histolyticum y ayuda en la digestión de fragmentos pequeños de colágeno en la matriz extracelular. La colagenasa D también es producida por C. histolyticum y se ha utilizado ampliamente para disociar una variedad de tejidos, como pulmón, cardíaco, muscular, óseo, neural y endotelial. Esta colagenasa ayuda a preservar la funcionalidad y la integridad de las proteínas de superficie celular, un factor importante para la inmunofenotipificación posterior mediante citometría de flujo. Además de la colagenasa, los tejidos se digieren en presencia de desoxirribonucleasa I (DNasa I), que degrada el ADN libre, eliminándolo así de la suspensión celular resultante.
Otro desafío único en la disociación de glándulas mamarias es la presencia de adipocitos dentro de la muestra. A medida que un ratón envejece, el tejido adiposo mamario acumula un número significativo de adipocitos. Estas células son más frágiles y susceptibles a la ruptura durante el procesamiento posterior, lo que puede liberar ARN y restos intracelulares en la suspensión celular, aumentando el ARN ambiental y alterando la preparación de bibliotecas para secuenciación de ARN unicelular (scRNA-Seq), además de reducir la calidad de la muestra. El ADN extracelular puede provocar la formación de agregados celulares; por lo tanto, cualquier adipocito remanente tras la disociación enzimática inicial debe eliminarse para mantener la integridad de la muestra. Afortunadamente, la naturaleza flotante de los adipocitos puede aprovecharse para facilitar su separación del resto de las células durante la centrifugación. Mediante un protocolo de centrifugación, los adipocitos permanecen en la superficie del sobrenadante. Esto permite desecharlos junto con el sobrenadante, evitando así su incorporación al pellet celular principal. Aunque no es obligatorio, incluir una desaceleración gradual reduce las fuerzas de Coriolis dentro del tubo, ayudando a mantener a los adipocitos en una capa bien definida en la parte superior, especialmente cuando se trabaja con tejido mamario particularmente rico en adipocitos o cuando los adipocitos son eliminados como foco del estudio12,13.
Con estas consideraciones específicas del tejido en mente, buscamos establecer un protocolo que sea rentable, no requiera equipos especializados y produzca una muestra celular representativa del tejido original con calidad y reproducibilidad constantemente altas.
Protocolo
Todos los procedimientos de este protocolo se realizaron de acuerdo con la Política del Servicio de Salud Pública de los Estados Unidos sobre el Uso de Animales de Laboratorio y con la aprobación del Comité Institucional de Cuidado y Uso de Animales de Laboratorio de la Universidad Estatal de Michigan.
1. Generación de una suspensión de células individuales a partir de tejido tumoral murino y tejido de glándula mamaria:
Digestión del tejido
- Deseche todos los tejidos excedentes o no utilizados de ratón en desechos biológicos. Coloque los plásticos contaminados con tejidos o células murinas en desechos biológicos para su eliminación. Recopile las soluciones que contengan células en un recipiente para desechos líquidos biológicos y trátelas con lejía al 10% antes de desecharlas.
- Asegúrese de preparar inmediatamente antes de la digestión tisular una solución fresca de cóctel de digestión. Cada muestra requiere 10 mL de cóctel de digestión (10 mL de medio Roswell Park Memorial Institute (RPMI), 60 U de DNasa I, 25 mg de Colagenasa D, 50 mg de Colagenasa tipo II). Almacénelo a temperatura ambiente (TA) hasta su uso.
- Sacrifique a los ratones mediante dislocación cervical, con neumotórax bilateral como método secundario de eutanasia, con o sin exsanguinación.
- Coloque al ratón en posición supina, con las patas extendidas hacia afuera y sujetas con alfileres.
- Rocíe completamente al ratón con etanol al 70% para evitar la contaminación de la muestra por pelo suelto.
- Realice una incisión única a lo largo de la línea media del ratón, desde la almohadilla de grasa inguinal hasta el cuello, teniendo cuidado de no perforar el peritoneo, seguida de una incisión por cada pata para formar una incisión en forma de “Y” invertida.
- Estire la piel, utilizando técnicas de disección roma para separar la piel del peritoneo subyacente, y sujétela plana contra la tabla de necropsia.
- Retire tumores de tamaño mediano o glándulas mamarias/almohadillas grasas y colóquelas en un tubo cónico de 50 mL con 5 mL de medio de lavado celular R10 (el medio R10 es RPMI) con 10% de suero bovino fetal (SBF).
- Evite, en lo posible, el uso de tumores necróticos o llenos de sangre (que presentan un aspecto muy oscuro y textura blanda).
- En una cabina de seguridad biológica, transfiera únicamente las almohadillas grasas mamarias y los tumores a una placa de Petri limpia. Pique finamente el tejido utilizando dos hojas de bisturí quirúrgico hasta obtener una consistencia similar a una pasta, y luego colóquelo en un tubo de 50 mL limpio. Realice este paso a TA.
- Añada 10 mL de cóctel de digestión por muestra.
- Incube en un incubador agitador a 37 °C y 250 revoluciones por minuto (rpm) durante 30 min.
- Añada EDTA 0,5 M hasta una concentración final de 10 mM (200 µL de EDTA/10 mL de tampón de digestión).
- Devuelva al incubador agitador a 37 °C y 250 rpm durante 5 min adicionales.
- Añada 40 mL de medio de lavado celular R10 para detener la reacción.
- Filtre las células digeridas a través de un filtro de 70 µm hacia un tubo de 50 mL limpio para eliminar fragmentos grandes.
- Centrifugue a 500 x g utilizando una aceleración de 9 y una desaceleración de 6, a 4 °C durante 10 min (si solo se desea obtener células linfocíticas, la fuerza de centrifugación puede reducirse a 300 x g durante 5 min)14 para formar el pellet celular. Dado que este procedimiento implica la disociación de tejido de glándula mamaria, rico en adipocitos, un protocolo de frenado reducido ayuda a mantener el gradiente formado por la naturaleza flotante de los adipocitos durante la centrifugación13.
- Deseche el sobrenadante en desechos biológicos, rompa el pellet y añada 40 mL de medio de lavado celular, luego centrifugue como se indicó anteriormente (paso 1.15). El frenado puede restablecerse al máximo desaceleración en los pasos siguientes. No hacerlo no afectará negativamente la muestra.
- Lave con 40 mL de medio de lavado celular R10 y centrifugue como en el paso 1.15, para un total de 3 lavados.
- Disgregue el pellet y re suspenda las células en 2 mL de PBS frío 1 ×.
- Añada dos volúmenes de tampón de lisis de eritrocitos 1×. Diluya el concentrado de tampón de lisis 10× a 1× usando agua (es decir, 2 x = 2 mL de PBS 1× + 4 mL de tampón de lisis). Realice este paso a TA.
- Incube a temperatura ambiente durante 5 min, mezclando suavemente de vez en cuando invirtiendo el tubo.
- Neutralice el tampón de lisis de eritrocitos añadiendo un volumen igual de medio de lavado celular R10.
- Filtre la solución celular a través de un filtro de 30 µm hacia un tubo de 15 mL para eliminar restos celulares.
- Lleve el volumen a 15 mL con medio de lavado celular R10.
- Centrifugue a 500 x g durante 10 min a 4 °C.
- Elimine completamente el sobrenadante y re suspenda en medio de lavado celular hasta un volumen final de hasta 5 mL para el conteo y evaluación de viabilidad. Re suspenda a la dilución deseada. Continúe con la tinción para citometría de flujo o preparación para scRNA-seq.
- Mantenga las células en hielo entre pasos, salvo que se indique lo contrario.
2. Tinción de una suspensión de células individuales para citometría de flujo
- Transferir las células deseadas a un tubo cónico de polipropileno de 5 mL y mantenerlas en hielo.
- Preparar una solución de tinción celular utilizando los anticuerpos monoclonales (mAb) deseados conjugados con marcadores fluorescentes, en un volumen total de (n + 1) × 100 µL, usando PBS para citometría (490 mL de PBS 1x, 10 mL de suero bovino fetal, 0,5 g de azida sódica). Preparar (n+1) × 100 µL de solución de tinción, donde n = número de muestras (por ejemplo, 6 × 100 µL = 600 µL para 5 muestras).
NOTA: La azida sódica es un carcinógeno en forma de polvo. Usar equipo de protección personal adecuado y lavar todo el material para asegurar que la azida esté en solución antes de desecharla en el contenedor de residuos químicos. - Centrifugar cada muestra a teñir durante 5 min a 4 °C a 500 x g. Re-suspender en 100 µL de solución de tinción. Re-suspender los controles sin teñir en 1000 µL de PBS para citometría.
- Cubrir los tubos para protegerlos de la luz e incubar a 4 °C durante 15 min.
NOTA: Los anticuerpos marcados con fluorocromos pueden degradarse por exposición prolongada a la luz y deben mantenerse cubiertos durante la incubación y el almacenamiento posterior de las muestras. - Añadir 1 mL de PBS para citometría a cada tubo teñido y centrifugar a 500 x g, 4 °C, durante 5 min para lavar.
- Desechar el sobrenadante, deshacer el sedimento y re-suspender las células en 1 mL de PBS para citometría. Centrifugar como antes (Paso 2.5).
- Repetir el paso 2.6 para un total de tres lavados. Desechar el sobrenadante y deshacer los sedimentos.
- Re-suspender las células en solución fijadora o en PBS para citometría, según los tinciones posteriores que se requieran.
- Utilizar si se van a fijar las células o realizar una tinción intracelular. De lo contrario, continuar con el Paso 2.10:
- Añadir 200 µL de solución de permeabilización/fijación a cada muestra para permitir la tinción intra-nuclear.
- Cubrir las células con papel de aluminio y dejar incubar al menos 20 min a 4 °C. Si se prevé analizar las muestras otro día, pueden mantenerse cubiertas a 4 °C durante la noche en este paso.
- Después de la fijación, centrifugar las muestras a 500 x g durante 5 min y re-suspender en 1 × tampón de permeabilización (diluido en agua).
- Si se prepara una tinción secundaria o intracelular, teñir las muestras a la dilución deseada en tampón de permeabilización 1x. Colocar los tubos cubiertos en el incubador a 4 °C durante 15–20 min.
- Añadir 1 mL de tampón de permeabilización 1x a cada tubo teñido y centrifugar a 500 x g durante 5 min para lavar.
- Desechar el sobrenadante, deshacer el sedimento y re-suspender las células en 1 mL de tampón de permeabilización 1x. Centrifugar como antes (Paso 9.5).
- Repetir el paso 2.9.6 para un total de tres lavados. Desechar el sobrenadante y deshacer los sedimentos.
- Re-suspender las células en 200 µL de tampón de permeabilización 1x y mantenerlas en hielo hasta que estén listas para analizarse en un citómetro de flujo.
- Si no se fijan las células, re-suspender en 200 µL de PBS para citometría y mantener en hielo hasta que estén listas para analizarse en un citómetro de flujo.
- Para el análisis de scRNA-Seq, seguir los protocolos para eliminar restos celulares y células muertas, evaluar la calidad del ARN y generar bibliotecas.
3. Evaluación de la calidad de la biblioteca de scRNA-Seq
- Busque un alto porcentaje de lecturas asignadas con confianza a células. Idealmente, este número será mayor al 90 %.
- Compare los conteos de identificadores moleculares únicos (UMI) con los códigos de barras. Una muestra de alta calidad presentará una caída pronunciada en los conteos de UMI aproximadamente en 10 000 códigos de barras (el «punto de inflexión» en la gráfica de jerarquía de códigos de barras).
- Examine las aproximaciones y proyecciones de variedad uniforme (UMAP). Una muestra de alta calidad procedente de tejidos complejos, como glándulas mamarias o tumores mamarios espontáneos, mostrará grupos celulares distintos y bien separados.
- Identifique el número de genes mitocondriales (mt-) que se expresan; los grupos con un alto número de genes mitocondriales indican que las células están muertas o muriendo.
Resultados
HER2 es un oncogén tumoral que impulsa tumores mamarios agresivos en mujeres, y hasta el 70 % de las mujeres tratadas con terapias monoclonales dirigidas contra HER2 no responderán o desarrollarán resistencia a la terapia dirigida contra HER215,16,17,18. El objetivo final consiste en activar una respuesta inmunitaria contra HER2/neu para mejorar la inmunidad frente a HER2 y aumentar la supervivencia. Para estudiar la inmunidad frente a HER2/neu, se utilizan modelos murinos inmunocompetentes que desarrollan tumores mamarios espontáneos impulsados por HER2/neu2,19. HER2 está codificado por el gen humano Erbb2 y neu por el gen de rata Erbb2. Los ratones BALB NeuT portan un transgén de ratas transformantes neu (NeuT) controlado por el promotor MMTV19. Neu se expresa en las glándulas mamarias de ratones hembras pubescentes con fondo BALB, lo que provoca el desarrollo de carcinoma ductal (Figura 1A, recuadro) en todas las hembras transgénicas en una o más glándulas mamarias. La expresión continua de neu conduce a la aparición de tumores palpables entre las semanas 14 y 19 de edad, que crecen de forma progresiva1. La vacunación de ratones transgénicos con ADN plasmídico que codifica tanto neu autólogo como HER2 heterólogo (denominado pNeuE2TM) puede romper la tolerancia inmunitaria frente a neu, lo que da lugar a un aumento de anticuerpos policlonales sistémicos dirigidos contra neu y células T esplénicas secretoras de IFN-γ1. Esta respuesta inmunitaria provocó el rechazo de células tumorales TUBO que expresan neu. Aunque la respuesta sistémica es informativa, no permite comprender el mecanismo de acción en el sitio del tumor. Por lo tanto, nos propusimos desarrollar un protocolo de disociación para tejidos de glándula mamaria y tumores mamarios que permita obtener células individuales con alta viabilidad y conservación de marcadores de superficie celular. Figura 1 muestra una visión general del flujo de trabajo. En resumen, tras la recolección, el tejido se tritura finamente con bisturíes (Figura 1B) y se coloca en un tampón de digestión tisular basado en RPMI que contiene una combinación de 2 partes de colagenasa tipo II y 1 parte de colagenasa D, junto con DNasa I, durante 30 minutos en un incubador con agitación (Figura 1C–D), seguido de un periodo adicional de 5 minutos con EDTA 0,5 M (Figura 1E). La digestión se detiene añadiendo un tampón de lavado que contiene suero bovino fetal (FBS), y la mezcla se filtra para eliminar los restos tisulares (Figura 1F). Tras los pasos de lavado y la lisis de glóbulos rojos (Figura 1G–H), las células se filtran a través de un colador de 30 µm y se cuentan (Figura 1I–K y Figura 2). En este punto, las células pueden distribuirse para procedimientos posteriores, como citometría de flujo o secuenciación de ARN a nivel de célula individual (scRNA-Seq).
Para una comparación directa, la disociación se realizó en paralelo utilizando un kit comercial. Se siguió el protocolo publicado para tumores «resistentes», y tras la neutralización de la enzima, las muestras se trataron de la misma manera (es decir, lisis de glóbulos rojos, etc.). Utilizando el kit comercial, se recuperaron 1,3 × 10⁶ células/mL con una viabilidad del 76 %, mientras que con el protocolo aquí descrito se recuperaron 4,5 × 10⁶ células/mL con una viabilidad del 89 % (Figura 2A,B). La cantidad de restos celulares tras la lisis de glóbulos rojos fue similar entre ambos protocolos. Para eliminar las células muertas, se procesaron 1 × 10⁷ células de cada protocolo mediante el procedimiento de eliminación de células muertas. El kit comercial recuperó 1,3 × 10⁶ células/mL con una viabilidad del 96 %, en comparación con 1,94 × 10⁶ células/mL y una viabilidad del 98 % para el protocolo aquí descrito (Figura 2C,D). Por lo tanto, el protocolo aquí presentado proporcionó un mayor rendimiento de células viables para análisis posteriores, sin necesidad de equipo especializado.
Para evaluar específicamente la calidad y la reproducibilidad de las suspensiones celulares obtenidas a partir del protocolo descrito aquí, se recolectaron muestras de glándula mamaria de ratones hembra BALB y BALB NeuT no tratadas de 16 a 18 semanas de edad. El tejido de BALB NeuT contenía tanto tejido de glándula mamaria como tejido tumoral. Se tomaron muestras del tejido de los cojinetes grasos mamarios inguinales (glándulas mamarias 4 y 9), incluyendo tejido tumoral de BALB NeuT, y se disociaron en una solución homogénea para su análisis posterior. Téngase en cuenta que los ganglios linfáticos centinela se eliminaron antes de la recolección de la glándula mamaria.
Tras el procesamiento, las muestras se evaluaron mediante citometría de flujo para confirmar la retención de marcadores en la superficie celular y la viabilidad celular (Figura 3), y mediante análisis de scRNA-Seq (Figura 4) para verificar la calidad de la preparación celular para la generación de bibliotecas. La viabilidad de células individuales derivadas de glándula mamaria o de tumor fue en promedio ≥85 % antes de la eliminación de células muertas. Para obtener una preparación celular inicial altamente viable para scRNA-Seq, se pueden utilizar kits comerciales disponibles para la eliminación de células muertas y restos celulares. Tras seguir estos protocolos, la viabilidad de las preparaciones de células individuales osciló entre el 94 % y el 98 % (Figura 2C,F). Las células de este protocolo se fijaron y se compararon con el método de fijación recomendado para scRNA-Seq, denominado protocolo comercial de disociación con fijación previa, que utiliza una termolisina comercial (Figura 2E,F). El protocolo comercial de disociación con fijación previa produjo 1,5 × 10⁷ células/mL, y no se midió la viabilidad porque fija el tejido antes de la disociación, mientras que este protocolo produjo 8,6 × 10⁶ células/mL a partir de una viabilidad inicial del 94 %. Por lo tanto, el método del protocolo comercial de disociación con fijación previa produjo un número comparable o ligeramente mayor de células que el protocolo descrito en el presente trabajo.
Las células se tiñeron y se evaluaron para detectar marcadores de superficie celular mediante citometría de flujo. Las células epiteliales (Figura 3A) y los fibroblastos (Figura 3B) se identificaron mediante tinción con EpCAM y con el mAb Pdgfrb/CD140a, respectivamente. Dado que la vacunación triple de ratones BALB NeuT con ADN de HER2/neu provocó un retraso significativo en la aparición de tumores y una inmunidad sistémica, resultó de especial interés evaluar las células inmunitarias en las glándulas mamarias y en los tumores. Las células CD45+ de la linaje inmunitario representaron aproximadamente el 50 % de la suspensión celular (Figura 3C). La presencia de células B y T se evaluó utilizando B220/CD45R y CD3 (Figura 3D), y las células T CD3+ se subdividieron además en CD4 y CD8 (Figura 3E). Para evaluar la capacidad de conservar poblaciones celulares raras, las muestras se tiñeron para detectar células T reguladoras. Para ello, la muestra celular se fijó y se tiñó para el factor de transcripción específico de las Treg, Foxp3. Las células T reguladoras normalmente constituyen una pequeña proporción del total de células inmunitarias del organismo, aunque su papel en la modulación del sistema inmunitario es de gran interés en las áreas de investigación del cáncer y de las enfermedades autoinmunes. Por lo tanto, la captura confiable de poblaciones inmunitarias pequeñas pero robustas, como las células T reguladoras, es fundamental al considerar un protocolo de disociación de tejidos. Las células T reguladoras Foxp3+ se identificaron primero mediante subgating de las células CD3+CD4+ para la expresión de CD25 (el receptor de alta afinidad para la IL-2) y Foxp3. Mediante esta estrategia de gating, aproximadamente el 5 % de las células CD4+ resultaron positivas para ambos marcadores, mientras que alrededor del 25 % fueron positivas para Foxp3 pero bajas o negativas para CD25 (Figura 3F). Se evaluó CD64 en una muestra tumoral separada para asegurar que los macrófagos CD64+ pudieran aislarse exitosamente mediante esta técnica de disociación (Figura 3G). Para identificar grupos mieloides más amplios, se detectaron macrófagos F4/80+ y células F4/80- CD11c+, identificadas como células dendríticas (Figura 3H). Las células dendríticas representaron aproximadamente el 3 % del total de células, mientras que los neutrófilos CD11b+Ly6G+ representaron alrededor del 5 % (Figura 3H,I). Por lo tanto, se logró una recuperación y preservación confiable de epítopos de superficie en células CD45+ tras la disociación de tejido de glándula mamaria y de tumor mediante el protocolo descrito anteriormente.
Antes de la presentación para la generación de bibliotecas de scRNA-Seq, se puede evaluar la integridad del ARN en las muestras. Las muestras frescas preparadas mediante el protocolo comercial o el protocolo descrito aquí produjeron relaciones A260/230 de 1,9 y 2,2, respectivamente. Las muestras fijadas se evalúan determinando el porcentaje de lecturas mayores de 200 nucleótidos (nt). El protocolo descrito aquí, seguido de fijación inmediata y almacenamiento a –80 °C, dio como resultado que el 83 % de la muestra contuviera lecturas > 200 nt.
Calidad de las muestras
Después de la preparación de la biblioteca de scRNA-Seq y la secuenciación, se evaluó la calidad de la muestra (Figura 4). Las bibliotecas de muestras de scRNA-Seq se evalúan primero utilizando métricas para la identificación celular y la calidad del mapeo, la gráfica de clasificación de códigos de barras, la saturación de la secuenciación y las proyecciones UMAP. La disociación del tejido mamario de BALB utilizando el protocolo de disociación descrito aquí produjo 16.182 células, con el 97 % de las lecturas asignadas a células, lo que indica una muestra saludable, ya que pocas lecturas se asignaron al ARN extracelular. Un porcentaje significativo de lecturas registradas fuera de la célula indica niveles elevados de contaminación por ARNm ambiental procedente de células muertas o en proceso de muerte. La calidad del mapeo es el porcentaje de sondas que se alinearon al conjunto de sondas; fue del 99,1 %. La saturación de la secuenciación estaba estabilizándose, lo que indica la replicación de genes ya identificados en lugar de genes únicos. La gráfica de clasificación de códigos de barras muestra las cuentas de UMI frente a los códigos de barras, y una muestra de alta calidad presenta una caída marcada, o «punto de inflexión», alrededor de 10 K UMIs (Figura 4A). Finalmente, la proyección UMAP muestra varios grupos distintos (Figura 4A). Todas estas métricas indican una biblioteca de scRNA-Seq de alta calidad.
Para comparar la calidad de este protocolo con respecto al protocolo comercial recomendado de disociación con fijación previa para la química Flex, se realizó simultáneamente un protocolo comercial de disociación con fijación previa junto con el protocolo descrito aquí, y se evaluó la calidad de la biblioteca resultante. El protocolo comercial de disociación con fijación previa para muestras de glándula mamaria BALB recuperó 720 células, con un 68 % de lecturas en células y una calidad de mapeo del 89,3 %. De manera similar, la saturación comenzaba a estabilizarse, pero los conteos de genes por célula fueron claramente más bajos que con la disociación en estado viable (4 500 genes/célula para células viables frente a 1 000 genes/célula para el protocolo comercial de disociación con fijación previa). La gráfica de clasificación de códigos de barras no muestra un punto de inflexión (Figura 4B), y aunque existen grupos claramente definidos, son menos numerosos (Figura 4B).
También se evaluó la calidad de las bibliotecas de tejido mamario que contenían tumores BALB NeuT (Figura 4C,D). Utilizando la disociación en fresco descrita aquí, se secuenciaron 18.077 células, con el 97 % de las lecturas en células y el 99,1 % mapeadas al conjunto de sondas. Se observó un punto de inflexión claro (Figura 4C), así como una separación nítida entre los grupos (Figura 4C). El protocolo comercial de disociación con fijación previa tuvo un mejor desempeño cuando estaba presente un tumor, con 7.119 células secuenciadas, el 91 % de las lecturas en células y el 98,6 % de las lecturas mapeadas al conjunto de sondas. Hubo un punto de inflexión más definido en la gráfica de clasificación de códigos de barras (Figura 4D), pero a pesar de la saturación en el secuenciamiento, las proyecciones UMAP mostraron pocos grupos distintos (Figura 4D).
Las métricas adicionales de calidad incluyen la determinación del número de genes mitocondriales expresados por los grupos celulares. Una buena separación de las células indica la calidad de la muestra, siendo un alto porcentaje de «lecturas en células» un signo de la salud de la muestra. Las células con un gran número de genes mitocondriales (denominados «mt-») pueden identificarse y eliminarse mediante herramientas de agrupamiento de código abierto o de proveedores. La comparación directa de muestras puede realizarse mediante la agregación de muestras con la aplicación Cell Ranger, lo que permite una comparación bioinformática directa, o mediante el uso del script de «integración» en herramientas de agrupamiento de código abierto o de proveedores. Los grupos celulares se identifican mediante la consulta de marcadores conocidos de linaje celular (por ejemplo, CD45/Ptprc para células inmunitarias, EpCAM para células epiteliales, Fap o Pdgfra para fibroblastos). Si un grupo celular no puede definirse mediante marcadores de linaje conocidos, puede analizarse el grupo de los 10–15 genes más altamente expresados utilizando herramientas de enriquecimiento de conjuntos de genes para obtener información sobre el posible tipo celular. Alternativamente, los genes más expresados pueden consultarse mediante herramientas de atlas celular de referencia para verificar su expresión en tipos celulares conocidos.
Se eliminaron las células con altos números de genes mitocondriales de cada muestra, quedando 16.114 células (0,5 % de las células que contienen genes mitocondriales altos) en la glándula mamaria BALB y 18.024 células (0,3 %) en el BALB NeuT. Dentro de las muestras del protocolo comercial de disociación con fijación previa, la glándula mamaria BALB conservó 627 células (13 % de las células que contienen genes mitocondriales altos), y el BALB NeuT conservó 6.181 células (14 %).
Se realizó la integración entre las glándulas mamarias de BALB y BALB NeuT para el protocolo de disociación de células vivas descrito aquí, el cual se muestra en la Figura 4E,F. La comparación de las muestras mostró poblaciones celulares similares entre las bibliotecas (Figura 4E, F, y Tabla 1). Los grupos celulares se etiquetaron utilizando marcadores conocidos de linaje celular, y se realizaron comparaciones entre las muestras. Las poblaciones de células inmunitarias incluyeron grupos de linfocitos T, linfocitos B y macrófagos, mientras que las poblaciones de células no inmunitarias incluyeron células epiteliales, fibroblastos y células endoteliales. Como era de esperar, la muestra de BALB NeuT presentó una población adicional de células tumorales (Figura 4F). Al analizar poblaciones celulares específicas, se observó un mayor número de macrófagos en la muestra de BALB NeuT con tumor, pero menos linfocitos T y células epiteliales no tumorales. El análisis de scRNA-Seq mostró una población comparable de células epiteliales derivadas de la glándula mamaria de BALB y una población significativa de células epiteliales/tumorales en la contraparte NeuT. El gráfico de reducción dimensional muestra una clara distinción entre la población de células epiteliales residentes normales en la glándula mamaria y las células epiteliales tumorales específicas de la muestra de BALB NeuT (Figura 4E,F).
Tras establecer las poblaciones epiteliales, se evaluaron las células estromales entre las muestras de BALB y BALB NeuT. Análisis del receptor del factor de crecimiento derivado de plaquetas alfa (PDGFRα) expresado por fibroblastosPdgfrα) identificó una población distinta de fibroblastos en las muestras de BALB y BALB NeuT. En la muestra de BALB con secuenciación de ARN unicelular (scRNA-Seq), Pdgfrα-los fibroblastos expresores representaron el 15 % de las células, lo cual fue algo menor que el análisis mediante citometría de flujo, que arrojó un 29 % de fibroblastos entre las células (Figura 3B). Tras la selección por viabilidad y estado de célula individual, los fibroblastos se identificaron mediante citometría de flujo utilizando el marcador PDGFRα (CD140a). Los resultados observados en las muestras, independientemente de los métodos de análisis posteriores, respaldan la consistencia de este protocolo de disociación a lo largo del tiempo y en múltiples ensayos.
La proteína CD45 está codificada por el gen Ptprc gen y secuenciación de ARN de células que expresan Ptprc revelaron grupos linfocíticos altamente identificables dentro de la muestra (Figura 4E). Para evaluar más a fondo las poblaciones de linfocitos, las células se analizaron para determinar las poblaciones de células B y T utilizando Cd3e+ o Cd79a+ (Figura 4E, F). Estas poblaciones fueron distintas al evaluar los datos de secuenciación de una sola célula, aunque la secuenciación de ARN unicelular (scRNA-Seq) identificó además varios subgrupos de Cd3-linfocitos T. Los recuentos adicionales de células inmunitarias obtenidos mediante análisis de secuenciación mostraron un aumento de macrófagos en la muestra BALB NeuT, indicado por la expresión de Itgam y Adgre1 (F4/80) (Figura 4F). Para evaluar la identificación de poblaciones celulares raras en secuenciación de ARN unicelular (scRNA-Seq), se identificaron las células T reguladoras mediante su expresión de Foxp3 (Figura 4F). Las células T reguladoras están presentes en las bibliotecas de scRNA-Seq, pero no eran lo suficientemente abundantes como para identificarse como un grupo distinto. En cambio, se agruparon junto con las células T y las células asesinas naturales (NK).
Finalmente, la capacidad de identificar neutrófilos (PMN) dentro de bibliotecas de scRNA-Seq ha sido motivo de consternación y no se ha logrado con otros protocolos comerciales disponibles de disociación mamaria20. Mediante citometría de flujo, aproximadamente el 5 % de las células inmunitarias se identificaron como neutrófilos que expresan Ly6G y CD11b (Figura 3H). Para identificar neutrófilos dentro de las bibliotecas de scRNA-Seq, se recomienda realizar un reclustering utilizando las canalizaciones del proveedor para identificar células por debajo del punto estándar de inflexión. Esta práctica se llevó a cabo tanto en las bibliotecas de glándula mamaria de ratones BALB como BALB NeuT. Se compararon los dotplots de genes típicamente asociados con macrófagos (Ptprc, Adgre1, Mrc1) con aquellos expresados por neutrófilos (S100a8, Trem1, Clec4). Ni la biblioteca BALB ni la BALB NeuT contenían números significativos de neutrófilos (Figura 5A,B). Sin embargo, esto parecería depender del fondo del modelo, ya que ratones F1 NeuT en un fondo BALB x PWK albergaban un grupo celular que expresaba marcadores de neutrófilos (Figura 5C).
Por lo tanto, este protocolo de disociación permitió elucidar los tipos celulares presentes en las glándulas mamarias de ratones BALB y ratones BALB NeuT que desarrollan tumores mamarios espontáneos. Dado que estas células son altamente viables, esta técnica puede utilizarse para evaluar la inmunidad antitumoral y la funcionalidad anti-HER2/neu de poblaciones celulares inmunitarias aisladas.
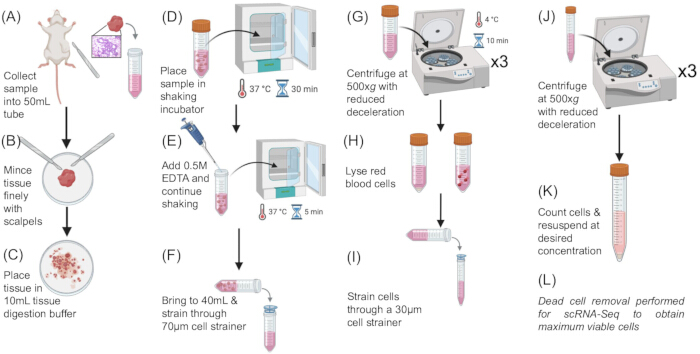
Figura 1: Protocolo de disociación de tejidos: flujo de trabajo. (A) Se extrajeron glándulas mamarias o tumores (B, C), picado finamente (D) y digerido a 37 °C, agitando en una mezcla de colagenasa tipo II, colagenasa D y DNasa I (E). Se añadió EDTA y la digestión continuó durante 5 min adicionales.FLa digestión se detuvo añadiendo medio RPMI con 10% de suero bovino fetal (medio de lavado R10) hasta un volumen final de 40 mL, y luego la suspensión se filtró a través de 70 µm filtros. (G) Las suspensiones celulares se centrifugaron a 4 °C y 500 × g durante 10 min, luego lavado 3 veces con medio de lavado RPMI. (H) Los glóbulos rojos (GR) se lisaron utilizando una solución 10 × de lisis de GR a base de cloruro de amonio.I) Se utilizó tampón de lavado R10 para detener la lisis, y las suspensiones celulares se filtraron a través de 30 µm filtros. (J,KDespués de la lisis de los glóbulos rojos, las células se lavan tres veces adicionales antes de evaluar la concentración y viabilidad.L) Si las células se utilizan para la generación de bibliotecas para secuenciación de ARN unicelular (scRNA-Seq), las células muertas y los restos celulares se eliminan utilizando kits disponibles comercialmente, según sus protocolos. Haga clic aquí para ver una versión más grande de esta figura.
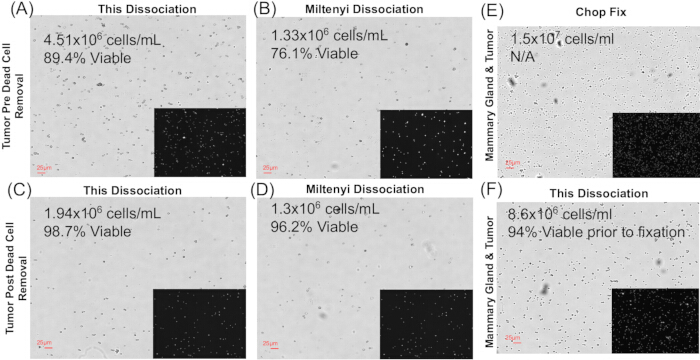
Figura 2: Comparación de la disociación. Datos de recuento y viabilidad celular para comparar el protocolo de disociación descrito aquí con el protocolo comercial de Miltenyi y un protocolo comercial de disociación con fijación previa recomendado para secuenciación de ARN unicelular (scRNA-Seq). Los recuentos celulares posteriores a la disociación se obtuvieron mediante un contador celular automatizado con tinción de células muertas con acridina naranja/yoduro de propidio (AO/PI). Las células se contaron y se registró la viabilidad tras la eliminación de células muertas. (A–B) Recuentos celulares y viabilidad inmediatamente antes de la eliminación de células muertas. (C–D) Recuentos celulares y viabilidad tras la eliminación de células muertas, lo cual sería representativo de la muestra que ingresa al proceso de scRNA-Seq. (E–F) Recuentos celulares y viabilidad al comparar el protocolo descrito aquí con un protocolo comercial de disociación con fijación previa. No se pudo evaluar la viabilidad tras la disociación utilizando el protocolo que contiene Liberase, ya que la muestra de tejido fue fijada antes de la disociación. Haga clic aquí para ver una versión más grande de esta figura.
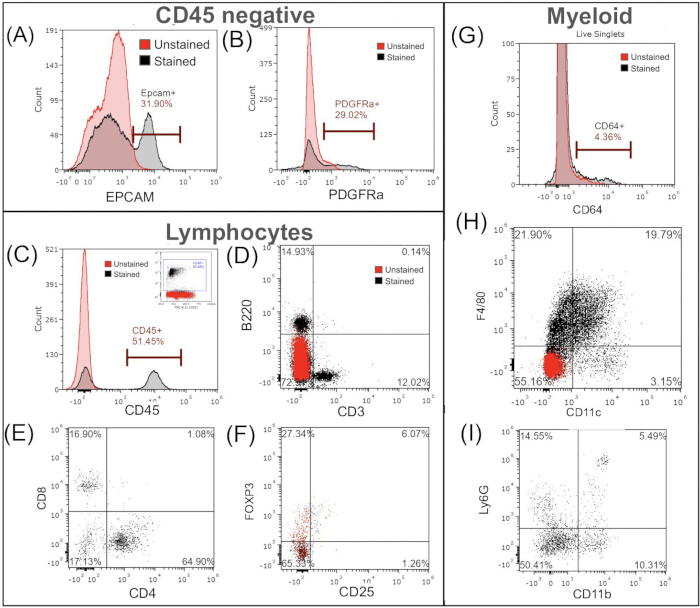
Figura 3: Análisis citométrico de flujo de tejidos disociados. Para asegurar la presencia y viabilidad de las células inmunitarias, se analizaron muestras representativas de BALB y BALB NeuT. Las células se seleccionaron inicialmente según viabilidad, y luego se identificaron los eventos simples antes de la identificación de subgrupos. Para garantizar la recuperación de células de linaje epitelial y estromal, se evaluaron primero. Se utilizó EpCAM para identificar células derivadas del epitelio (A), y PDGFRa para identificar fibroblastos (B). Para evaluar las poblaciones inmunitarias, el 51 % de las células totales fueron positivas para CD45 en la glándula mamaria (C). Las poblaciones de células B (B220+) y células T (CD3+) se obtuvieron a partir de tejido mamario murino disociado (D), y las poblaciones CD8+ y CD4+ se subseleccionaron a partir del tejido tumoral (E). Para determinar si este protocolo puede aislar eficazmente poblaciones celulares más raras, en (F) se evaluaron las células T reguladoras (Treg) en el tejido tumoral mediante la expresión de Foxp3+. Esto se realizó seleccionando primero una población CD3+ y CD4+, y dentro de esa población, identificando las células que expresan Foxp3+ y CD25+ (aproximadamente el 6 %). (G) Evaluación de macrófagos CD64+ a partir del tejido tumoral. (H) Las células CD11b+ se analizaron adicionalmente en cuanto a la expresión de F4/80 y CD11c, identificándose como células dendríticas las células F4/80− CD11c+. (I) Los neutrófilos se identificaron como células que expresan CD45+, Ly6G+ y CD11b+, pero que son F4/80−. Haga clic aquí para ver una versión ampliada de esta figura.
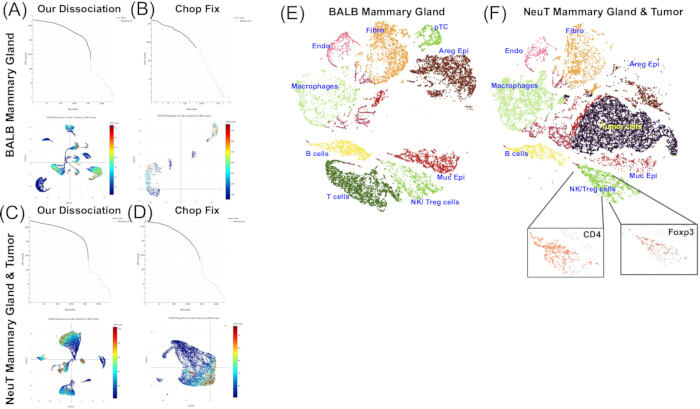
Figura 4: Evaluación de bibliotecas de scRNA-Seq. Se utilizaron muestras fijadas para generar bibliotecas de scRNA-Seq; ya sea mediante el protocolo de disociación de células viables descrito aquí, seguido de fijación según se informa en este manuscrito, o mediante el protocolo comercial recomendado de fijación primero y luego disociación. (A) Control de calidad de la biblioteca de scRNA-Seq de glándula mamaria BALB obtenida mediante disociación de células viables. Se secuenciaron 16.182 células, con un 97,1 % de lecturas asignadas con confianza dentro de las células y un 98,8 % asignadas con confianza al conjunto de sondas filtrado. En la parte superior se muestran las gráficas de punto de inflexión (knee bend), y debajo las proyecciones UMAP. Un punto de inflexión pronunciado y agrupaciones celulares definidas indican bibliotecas de alta calidad. (B) La evaluación de calidad de una biblioteca de scRNA-Seq de glándula mamaria BALB generada mediante un protocolo comercial de fijación primero y disociación después muestra ausencia de punto de inflexión y pocas células (n = 720). (C) La biblioteca de scRNA-Seq de glándula mamaria BALB NeuT se generó mediante el protocolo descrito aquí. Se secuenciaron 18.077 células, con un 97 % de lecturas asignadas a células y un 98,9 % asignadas al conjunto de sondas filtrado. Un punto de inflexión marcado, junto con agrupaciones celulares definidas, demuestra una buena calidad, mientras que una biblioteca BALB NeuT generada mediante un protocolo comercial de fijación primero y disociación después (D) muestra un punto de inflexión débil y agrupaciones celulares poco definidas entre las 7.119 células secuenciadas. Tras la generación de las bibliotecas, se utilizó Cell Ranger para integrar las bibliotecas de glándula mamaria BALB y BALB NeuT, seguido de agrupamiento K-Means en el Loupe Cell Browser para comparación directa. Diez agrupaciones únicas definen las células que componen la glándula mamaria BALB/c, como se muestra en las gráficas T-SNE (E,F). En la glándula mamaria transgénica NeuT (F) se observó una población adicional de células tumorales. Dentro del agrupamiento de linfocitos, las células que expresan Cd4- y CD8a se distribuyen a lo largo de todo el grupo. La expresión de Cd4 se muestra en el recuadro inserto. Las células T reguladoras, definidas por la expresión de Foxp3, no fueron lo suficientemente abundantes como para formar un agrupamiento separado, sino que se agruparon junto con las células T, como se muestra en el gráfico de características resaltado. Haga clic aquí para ver una versión ampliada de esta figura.
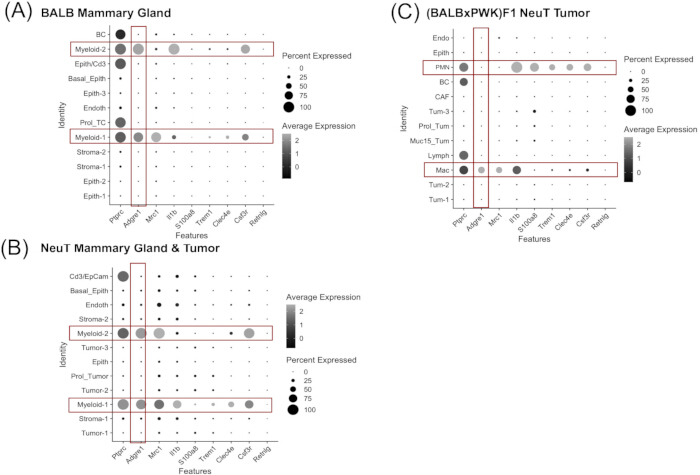
Figura 5: Identificación de neutrófilos (PMN). Los PMN son notoriamente difíciles de identificar en bibliotecas de secuenciación de ARN a nivel de célula individual (scRNA-Seq) debido a sus bajos niveles de transcritos de ARN y su escasa Ly6g expresión. Los PMN en las bibliotecas de scRNA-Seq pueden identificarse utilizando el comando 'count' en Cell Ranger e incluyendo la opción 'force cell = 8000' en la línea de comandos. Este análisis se realizó tanto para el BALB (A) y BALB NeuT (B) bibliotecas de glándula mamaria, pero pocas células expresaron genes específicos de PMN. Todos los grupos de células mieloides en BALB y BALB NeuT también expresaron Adgre1 (F4/80) y Mrc1 (CD206). Muy pocas células en las poblaciones mieloides expresan los genes específicos de los PMN S100a8, Trem1, y Clec4e. Sin embargo, este hallazgo se debe al fondo genético BALB del modelo, ya que las bibliotecas de scRNA-Seq preparadas mediante la técnica de disociación a partir de hembras de ratones NeuT (BALBxPWK)F1, tal como se describe aquí (C), sin el comando de células de fuerza, se observó que albergaban un grupo de células que expresan genes específicos de PMN pero no Adgre1. Esto destaca que este protocolo de disociación puede capturar efectivamente PMN, además de otras poblaciones mieloides. Los recuadros rectangulares rojos resaltan los grupos que expresan Adgre1. Haga clic aquí para ver una versión más grande de esta figura.
| Tumor de BALB NeuT | Citometría de flujo | scRNA-Seq |
| CD3 / Linfocitos | 6% de las células totales (12% de las células CD45+) | 7% de las células totales |
| CD4 / Cd4 | 3,9% de las células totales (65% de las células CD45+CD3+) | 4% de las células totales |
| CD8 / Cd8a | 1% de las células totales (17% de las células CD45+CD3+) | 0,9% de las células totales |
| Foxp3 / Foxp3 | 0,8% de las células totales (33% de las células CD3+CD4+) | 0,7% de las células totales |
| F4/80 / Adgre1 | 20% de las células totales | 16% de las células totales |
| CD64 / Fcgr1 | NT | 14% de las células totales |
| PMN/neutrófilos | 2% de las células totales (5% de las células CD45+) | 0,05% de las células totales |
| PDGFRa (CD140a) / Estroma | 29% de las células totales | 10% de las células totales |
| EpCAM / Epiteliales | 32% de las células totales | 54% de las células totales |
| NT, no probado |
Tabla 1: Comparación de los porcentajes de células obtenidos mediante este protocolo de disociación utilizando técnicas posteriores, incluyendo secuenciación de ARN a nivel de célula individual y citometría de flujo.
Discusión
Este protocolo de disociación produce de forma constante suspensiones de células individuales compuestas por poblaciones representativas del tejido original. Con el fin de aislar tipos celulares representativos, incluidos fibroblastos más grandes y células madre adipocitarias, a partir de tejido mamario, se utilizó una fuerza centrífuga de 500 x g14,21,22. La viabilidad y los epítopos de superficie celular se mantienen de manera confiable en múltiples tipos celulares, incluyendo poblaciones inmunitarias, epiteliales y estromales. Una de las ventajas logísticas de este protocolo de disociación es el tiempo relativamente corto necesario para pasar desde la recolección inicial del tejido hasta obtener una suspensión celular limpia lista para procesamientos posteriores, sin necesidad de maquinaria especializada. En conjunto, este flujo de trabajo tarda aproximadamente tres horas en completarse desde el inicio hasta el final, lo que representa una ventaja frente a protocolos de disociación enzimática similares que pueden requerir una exposición nocturna de la muestra a la enzima. Este protocolo fue desarrollado y ha sido utilizado en este y otros laboratorios en el formato proporcionado desde 2023. Solo en los últimos 6 meses, el laboratorio ha realizado el protocolo 37 veces con resultados similares, y todos los niveles de personal en formación lo han completado con éxito. Además de la citometría de flujo y la generación de bibliotecas para scRNA-Seq, el protocolo se ha utilizado para aislar linfocitos infiltrantes del tumor (TIL) y macrófagos asociados al tumor (TAM) para análisis funcional ex vivo. Aunque los resultados demuestran que el protocolo de disociación puede identificar las principales poblaciones celulares, es importante señalar que la citometría de flujo y el scRNA-Seq son fundamentalmente diferentes. La citometría de flujo está diseñada para estudiar la expresión de múltiples marcadores a nivel de célula individual y utiliza estrategias de selección (gating) y subselección (sub-gating) para lograr este objetivo. Por otro lado, el scRNA-Seq está diseñado para identificar los cambios en la expresión génica a través de un grupo de células sin necesidad de selección ni subselección.
La solución de problemas del protocolo ha incluido: 1) Digestión incompleta: La digestión de las muestras de tejido está muy influenciada por la disociación física. Pique el tejido hasta que tenga aspecto de pasta, extendiéndolo para observar el tamaño de los fragmentos. Este paso lleva más tiempo del que suele esperarse. Una disociación incompleta da como resultado un número reducido de células estromales y epiteliales en comparación con las células inmunitarias. 2) Baja viabilidad: La viabilidad celular depende del tiempo de digestión y de mantener la proporción 2:1 de colagenasa tipo II respecto a colagenasa D. La falta de colagenasa tipo II provocará una viabilidad celular significativamente reducida. Además, si la viabilidad de la muestra está entre el 70 % y el 85 %, los sistemas comerciales disponibles para la eliminación de células muertas son eficaces para mejorar la viabilidad y se recomiendan antes de enviar las muestras para la generación de bibliotecas de scRNA-Seq. 3) Alto contenido de restos celulares: Los restos celulares suelen ser un efecto secundario de la disociación física y la digestión. Los restos se eliminan de forma más eficaz mediante un medio de gradiente de densidad o una solución comercial disponible para la eliminación de restos con una densidad significativamente reducida. 4) Recuperación deficiente del botón celular: La recuperación deficiente de la muestra depende principalmente de la cantidad de tejido inicial. Este protocolo se ha optimizado para 2 glándulas mamarias o tumores de tamaño medio que oscilan entre 10 y 20 mg. Si el tamaño de la muestra inicial contiene menos de una glándula mamaria o un tumor menor de aproximadamente 200 mm3, el rendimiento celular será bajo. Si los tamaños de tejido son pequeños, los volúmenes pueden reducirse en un 50 %. De forma similar, si hay tumores grandes o múltiples glándulas mamarias (más de 4 glándulas mamarias o tumores mayores de aproximadamente 25 mg), los volúmenes pueden aumentarse hasta 1,5 ×. Las muestras mayores de aproximadamente 25 mg deben dividirse para su procesamiento. 5) Baja calidad del scRNA-Seq: La calidad de las bibliotecas de scRNA-Seq depende casi por completo de la calidad de la muestra original. Al trabajar con tejidos tumorales, el momento de la generación inicial de gel beads en emulsión (GEM) y del cDNA es esencial. Por esta razón, contar con un protocolo que pase naturalmente a la fijación inmediata del ARN, como un sistema de química de célula única basado en sondas con ARN fijado, elimina el tiempo como variable que afecta a la calidad de la muestra. Dicho esto, evaluar la calidad del ARN antes de ingresar a la secuencia de scRNA-Seq asegura que las bibliotecas resultantes sean informativas. 6) Agrupaciones celulares menores de lo esperado: Cuando los resultados del scRNA-Seq muestran bajos niveles de expresión génica en algunos grupos únicos, las bibliotecas pueden secuenciarse nuevamente para aumentar el número de lecturas (profundidad de secuenciación). Además, si el estudio solo busca células inmunitarias, entonces la purificación previa de la población CD45+ antes de la generación de la biblioteca aumentará la sensibilidad de la secuenciación.
El protocolo comercial de fijación y disociación mencionado anteriormente presentó dificultades al procesar tejido adiposo. Principalmente, el tejido adiposo fijado era boyante y difícil de disociar más a fondo y filtrar eficazmente. Por esta razón, no se recomienda utilizar el protocolo comercial de fijación y disociación aquí empleado para tejido adiposo. La fijación del tejido antes de su disociación en una suspensión de células individuales eliminó pasos de control de calidad, como las mediciones de viabilidad posteriores a la fijación y la evaluación de la disociación. Esto dificultó la estimación de la calidad de la muestra antes de su envío para el análisis posterior de scRNA-seq, un paso necesario en el proceso de disociación del tejido. La fijación del tejido para scRNA-seq posterior puede degradar el ARN. La calidad del ARN puede evaluarse examinando la longitud de lectura de nucleótidos (nt) en muestras de células fijadas. Cuanto mayor sea el porcentaje de la muestra con lecturas de >200 nt, mejor será la calidad. Las muestras con una puntuación de integridad del ARN tendrán >30% de la muestra con lecturas >200 nt, y pueden utilizarse entonces para generar bibliotecas de scRNA-seq con alta confianza. Las muestras fijadas del tejido de glándula mamaria BALB y del tumor BALB NeuT aquí descritas mostraron un 83% y un 82% de lecturas >200 nt, respectivamente.
Los tejidos con alto contenido adiposo, como las glándulas mamarias, representan un problema porque los adipocitos pueden interferir con la generación de preparaciones celulares de alta calidad. La mayoría de los adipocitos permanecen en la parte superior del tubo cónico y pueden eliminarse mediante succión o vertiendo el sobrenadante. Hemos encontrado que las glándulas mamarias extremadamente grasas, como las de hembras con fondo genético Obeso de Nueva Zelanda (NZO), requieren un paso adicional: pasar un hisopo limpio y libre de pelusas por la parte superior del tubo para facilitar la eliminación de adipocitos, seguido de pasos adicionales de lavado para eliminar completamente el tejido adiposo. Además, los tejidos mamarios tienden a tener rendimientos más bajos. Para mitigar este problema, las muestras se agrupan siempre que sea posible para aumentar el rendimiento celular. En tumores muy firmes, es esencial una minuciosa picadura, ya que proporciona una superficie reducida para que las colagenasas actúen durante el tiempo necesario para generar células individuales altamente viables.
Este protocolo, sin embargo, tiene sus limitaciones. Es difícil digerir completamente las células epiteliales hasta obtener una suspensión única al obtener una mezcla heterogénea de células. Los tumores mamarios BALB NeuT suelen ser firmes, con una cápsula tumoral y un componente estromal robusto. En contraste, la recolección de células inmunitarias infiltrantes requiere una exposición mínima a la enzima, y una exposición excesiva puede alterar su estado fenotípico. Por lo tanto, para recolectar células tumorales y estromales, debe encontrarse un punto intermedio que mantenga la calidad de este diverso conjunto de tipos celulares, incluidos los neutrófilos infiltrantes. En consecuencia, las proporciones de células epiteliales y estromales obtenidas mediante este protocolo pueden ser más bajas que las realmente representadas en el tejido original. Este protocolo se optimizó tras numerosos ensayos que evaluaron las proporciones de enzima colagenasa y los tiempos de disociación, con el fin de determinar las mejores prácticas para obtener una muestra altamente viable y heterogénea compuesta por células de alta calidad. Mediante este protocolo, las líneas futuras de investigación incluyen el análisis funcional ex vivo de las células inmunitarias infiltrantes durante el inicio y la progresión de los tumores mamarios, con el objetivo de identificar ventanas de oportunidad para el tratamiento.
Divulgaciones
Los autores no tienen conflictos de interés que declarar.
Agradecimientos
Los datos presentados en este trabajo se obtuvieron, en parte, mediante el uso de instrumentación del Genomics Core (RRID: SCR_012406), con el apoyo de la Oficina de Investigación de la Universidad Estatal de Michigan & Innovación.
Este trabajo fue financiado por CA278818.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| RPMI | Gibco | 11875-093 | |
| DNasa | Invitrogen | 18047019 | |
| Colagenasa D | Sigma | 11088866001 | |
| Colagenasa II | Worthington Biochemical | LS004177 | |
| Suero bovino fetal | VWR | 97068-085 | |
| PBS 10x | Gibco | 70011-044 | |
| Azida sódica | VWR | 0639-250G | |
| Filtro MACS Smart, 70 µm | Miltenyi Biotec | 130-110-916 | |
| Filtro MACS Smart, 30 µm | Miltenyi Biotec | 130-110-915 | |
| EDTA | Millipore | 324506-100ML | |
| Tampón de lisis de glóbulos rojos 10x | eBioscience/Invitrogen | 00-4300-54 | |
| Kit de fijación/permeabilización para Foxp3/factores de transcripción | eBioscience/Invitrogen | 00-5523-00 | |
| Brilliant Stain Buffer | Invitrogen | 00-4409-42 | |
| Kit Mojosort para eliminación de células muertas | Biolegend | 580157 | |
| Tampón Mojosort (5x) | Biolegend | 480017 | |
| Kit Quick-RNA Miniprep Plus | Zymo Research | R1057 | |
| Kit de disociación de tumores, ratón | Miltenyi Biotec | 130-096-730 | |
| PDGFRα PerCP-eFluor710 | Invitrogen | 46-1401-80 | |
| Epcam eF450 | Invitrogen | 48-5791-82 | |
| CD11c APC | Biolegend | 117310 | |
| CD11b AF700 | Invitrogen | 56-0112-82 | |
| Tinte de viabilidad fijable eF780 | Invitrogen | 65-0865-14 | |
| B220/CD45R AF488 | Biolegend | 103225 | |
| CD3 PE-Cy7 | Invitrogen | 25-0031-82 | |
| CD49b PerCP-eFluor710 | Invitrogen | 46-5971-82 | |
| CD8a BV480 | Invitrogen | 414-0081-80 | |
| CD4 SB600 | Invitrogen | 63-0041-82 | |
| CD45 BV711 | Invitrogen | 407-0451-80 | |
| FOXP3 APC | Invitrogen | 17-5773-82 | |
| Ly6G APC | Invitrogen | 17-5931-82 | |
| Ly6C PECy7 | Invitrogen | 25-5932-82 | |
| CD64 PerCP-eFluor710 | 46-0641-80 | ||
| TruStain | Biolegend | 101320 | |
| Kit de reactivos de expresión génica 10x Genomics GEM-X Flex | 10x Genomics | (https://www.10xgenomics.com/blog/answering-your-questions-about-single-cell-analysis-in607 clinical-ffpe-samples);1000781 | |
| Citómetro de flujo Attune NxT | Thermo Fisher Scientific | Utilizado para la recopilación de datos de citometría de flujo con canales láser rojo, azul y violeta. | |
| FCS Express | De Novo Software | Utilizado para el análisis de datos de citometría de flujo. | |
| Kit de disociación de tumores de Miltenyi | un kit comercial de disociación de tumores | ||
| Kit de Miltenyi / protocolo de Miltenyi | el kit comercial" o "el kit de referencia | ||
| Enzima Liberase | una mezcla comercial de termolisina/colagenasa | ||
| Chop Fix | un protocolo comercial de disociación con fijación previa | ||
| Química Flex / sistema de química Flex | una química de célula individual basada en sondas para ARN fijo | ||
| Seurat | (https://satijalab.org/seurat/ | herramientas de agrupamiento de código abierto y del fabricante | |
| Cell Ranger | herramientas de agrupamiento de código abierto y del fabricante | ||
| Navegador celular Loupe | herramientas de agrupamiento de código abierto y del fabricante | ||
| EnrichR | https://maayanlab.cloud/Enrichr/) | herramientas de enriquecimiento de conjuntos de genes y de atlas celular de referencia | |
| Tabula Muris | https://tabula400 muris.sf.czbiohub.org/visualizations | herramientas de enriquecimiento de conjuntos de genes y de atlas celular de referencia | |
| Tabula Sapiens | https://tabula-sapiens.sf.czbiohub.org/ | herramientas de enriquecimiento de conjuntos de genes y de atlas celular de referencia | |
| Instrumento Cellometer K2" y "acrídicina naranja / yoduro de propidio (AOPI)" | un contador celular automatizado con tinción de viabilidad con acrídicina naranja/yoduro de propidio (AO/PI) | ||
| Kimwipe | una toalla de laboratorio sin pelusa | ||
| STEMCELL Technologies | un medio de gradiente de densidad (por ejemplo, un medio tipo Ficoll o Percoll) | ||
| Ficoll/Percoll | láminas de bisturí #10 | ||
| dos bisturíes #10 | |||
| Cellometer K2 + reactivo AOPI | un contador celular automatizado con tinción de viabilidad con acrídicina naranja/yoduro de propidio (AO/PI) | ||
| STEMCELL Technologies | STEMCELL Technologies, www.stemcell.com, 2018 | ||
| Ficoll/Percoll | un medio de gradiente de densidad | ||
| Láminas de bisturí #10 | lámina de bisturí quirúrgico | ||
| Kit de fijación/permeabilización para Foxp3/factores de transcripción | una solución comercialmente disponible que permite la tinción intra-nuclear |
Referencias
- Jacob JB, et al. Identification of actionable targets for breast cancer intervention using a diversity outbred mouse model. iScience. 2023;26(4):106320. doi:10.1016/j.isci.2023.106320.
- Jacob J, et al. Activity of DNA vaccines encoding self or heterologous HER-2/neu in HER-2 or neu transgenic mice. Cell Immunol. 2006;240(2):96–106.
- Radkevich-Brown O, Jacob J, Kershaw M, Wei WZ. Genetic regulation of the response to HER-2 DNA vaccination in human HER-2 transgenic mice. Cancer Res. 2009;69(1):212–8.
- Lee SH, et al. Activation function 1 of progesterone receptor is required for mammary development and regulation of RANKL during pregnancy. Sci Rep. 2022;12(1):12286. doi:10.1038/s41598-022-16289-x.
- Autengruber A, et al. Impact of enzymatic tissue disintegration on the level of surface molecule expression and immune cell function. Eur J Microbiol Immunol (Bp). 2012;2(2):112–20.
- Bondonese A, et al. Impact of enzymatic digestion on single cell suspension yield from peripheral human lung tissue. Cytometry A. 2023;103(10):777–85.
- Jankelow A, et al. Recent advancements in tissue dissociation techniques for cell manufacturing single-cell analysis and downstream processing. Stem Cells Transl Med. 2025;14(11):szaf055. doi:10.1093/stcltm/szaf055.
- Lombardo JA, et al. Microfluidic platform accelerates tissue processing into single cells for molecular analysis and primary culture models. Nat Commun. 2021;12(1):2858. doi:10.1038/s41467-021-23238-1.
- Sun H, Xu X, Deng C. Preparation of single epithelial cells suspension from mouse mammary glands. Bio Protoc. 2020;10(4):e3530. doi:10.21769/BioProtoc.3530.
- Rodriguez de la Fuente L, Law AMK, Gallego-Ortega D, Valdes-Mora F. Tumor dissociation of highly viable cell suspensions for single-cell omic analyses in mouse models of breast cancer. STAR Protoc. 2021;2(4):100841. doi:10.1016/j.xpro.2021.100841.
- Prater M, Shehata M, Watson CJ, Stingl J. Enzymatic dissociation, flow cytometric analysis, and culture of normal mouse mammary tissue. Methods Mol Biol. 2013;946:395–409.
- Burl RB, et al. Deconstructing adipogenesis induced by β3-adrenergic receptor activation with single-cell expression profiling. Cell Metab. 2018;28(2):300–9.e4.
- Rondini EA, et al. Single cell functional genomics reveals plasticity of subcutaneous white adipose tissue during early postnatal development. Mol Metab. 2021;53:101307. doi:10.1016/j.molmet.2021.101307.
- Sharifian Gh M, Norouzi F. Guidelines for an optimized differential centrifugation of cells. Biochem Biophys Rep. 2023;36:101585. doi:10.1016/j.bbrep.2023.101585.
- Pohlmann PR, Mayer IA, Mernaugh R. Resistance to trastuzumab in breast cancer. Clin Cancer Res. 2009;15(24):7479–91.
- Gajria D, Chandarlapaty S. HER2-amplified breast cancer: mechanisms of trastuzumab resistance and novel targeted therapies. Expert Rev Anticancer Ther. 2011;11(2):263–75.
- Swain SM, et al. Pertuzumab, trastuzumab, and docetaxel for HER2-positive metastatic breast cancer (CLEOPATRA): end-of-study results from a double-blind, randomised, placebo-controlled, phase 3 study. Lancet Oncol. 2020;21(4):519–30.
- Swain SM, Shastry M, Hamilton E. Targeting HER2-positive breast cancer: advances and future directions. Nat Rev Drug Discov. 2023;22(2):101–26.
- Boggio K, et al. Interleukin 12-mediated prevention of spontaneous mammary adenocarcinomas in two lines of HER-2/neu transgenic mice. J Exp Med. 1998;188(3):589–96.
- Gsell L, et al. Multi-cellular phenotypic dynamics during the progression of an immunocompetent breast cancer model. iScience. 2025;28(11):113808. doi:10.1016/j.isci.2025.113808.
- Kilroy G, et al. Isolation of murine adipose-derived stromal/stem cells for adipogenic differentiation or flow cytometry-based analysis. Methods Mol Biol. 2018;1773:137–46.
- Orr JS, Kennedy AJ, Hasty AH. Isolation of adipose tissue immune cells. J Vis Exp. 2013;(75):e50707. doi:10.3791/50707.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente