Este estudio in silico investigó si la restauración del enlace de HNF4α en el promotor de F7 podría mejorar la transcripción modelada de F7 en la deficiencia hereditaria de FVII. Los análisis computacionales identificaron motivos reguladores clave y fuertes correlaciones en la expresión génica. Las simulaciones predijeron que el direccionamiento con CRISPRa podría restaurar la transcripción de F7 hasta aproximadamente el 87 % de los niveles normales, lo que justifica la validación experimental.
Artículo de investigación
In Silico Restauración mediante CRISPR de la Actividad del Promotor F7 en la Deficiencia Hereditaria del Factor VII
En este artículo
Resumen
Resumen
La deficiencia hereditaria del Factor VII (FVII) se asocia con una expresión reducida del gen F7 y una coagulación deficiente, y los mecanismos reguladores que controlan la transcripción de F7 aún no están completamente caracterizados. Este estudio tuvo como objetivo explorar computacionalmente si la restauración de la unión predicha de HNF4α en el promotor de F7, mediante la modulación del factor de transcripción, la corrección del motivo promotor o la regulación epigenética mediada por activación del CRISPR (CRISPRa), podría teóricamente aumentar la transcripción predicha de F7 en la deficiencia hereditaria del FVII. Se desarrolló una tubería completamente in silico para caracterizar el paisaje regulador del promotor de F7 mediante la identificación de motivos conservados de unión de factores de transcripción utilizando conjuntos de datos de JASPAR, FIMO y el UCSC Genome Browser. Las correlaciones de expresión hepática se evaluaron utilizando datos transcriptómicos de GTEx, mientras que la accesibilidad de la cromatina y el contexto regulador se analizaron mediante anotaciones de ChIP-seq, ATAC-seq y ChromHMM/Segway de ENCODE. Se construyó una red reguladora hepática en CellDesigner para simular los efectos predichos de la pérdida de HNF4α sobre la transcripción de F7 durante un período de 24 horas. Se identificaron seis motivos de unión de HNF4α de alta confianza dentro del promotor proximal de F7, incluyendo tres regiones que se superponen con variantes asociadas a enfermedades conocidas. Los análisis de expresión hepática mostraron correlaciones positivas entre F7 y HNF4A (r = 0,68) y HNF1A (r = 0,61). La modelización computacional predijo que el enfoque de CRISPRa hacia regiones reguladoras asociadas a HNF4α podría aumentar la transcripción simulada de F7 hasta aproximadamente el 87 % de los niveles del tipo silvestre bajo las condiciones modeladas, con especificidad predicha del blanco. En conjunto, este estudio puramente computacional presenta un marco integrado de múltiples ómicas para priorizar estrategias reguladoras dirigidas al promotor en la deficiencia hereditaria del FVII. Al combinar el análisis de motivos de factores de transcripción, la anotación de cromatina, la correlación transcriptómica, la modelización de redes reguladoras y la priorización de guías de CRISPR dentro de una tubería unificada, el estudio genera hipótesis comprobables experimentalmente, a la vez que proporciona un enfoque sistemático que va más allá de los análisis experimentales previos basados en una sola variante o aislados.
Introducción
El factor VII (FVII) es una proteasa de serina dependiente de la vitamina K que inicia la cascada de coagulación a través de la vía extrínseca. Tras una lesión vascular, el FVII activado (FVIIa) forma complejos con el factor tisular para desencadenar la generación de trombina y la formación del coágulo de fibrina. El gen F7, localizado en el cromosoma 13q34, codifica el FVII y se expresa predominantemente en hepatocitos1. Las variantes patógenas en F7 causan deficiencia hereditaria del factor VII, un trastorno hemorrágico raro de herencia autosómica recesiva con una incidencia estimada de aproximadamente 1 caso por cada 500 000 individuos en todo el mundo2. Las manifestaciones clínicas varían ampliamente y generalmente se correlacionan con la actividad residual circulante del FVII3.
Aunque la mayoría de los casos se atribuyen a mutaciones de sentido erróneo, sin sentido o en sitios de empalme dentro de la región codificante de F7, también se han descrito variantes del promotor que reducen la expresión génica sin alterar la estructura de la proteína4. Por ejemplo, la variante promotora c.-94C>G interrumpe un sitio de unión crítico para Sp1 dentro del promotor proximal de F7, afectando la unión del factor de transcripción y reduciendo notablemente la transcripción de F7. Además, se ha demostrado que mutaciones promotoras que afectan los sitios de unión a HNF-4 disminuyen la actividad del promotor, lo que resalta la importancia de una unión intacta de los factores de transcripción para una expresión normal de F75. Se ha informado que la variante c.-61T>G interrumpe un sitio de unión a HNF4, lo que ilustra que distintas variantes promotoras pueden afectar la transcripción de F7 mediante mecanismos diferentes dependientes de factores de transcripción6.
La expresión de F7 está estrictamente regulada por factores de transcripción enriquecidos en hepatocitos, particularmente el factor nuclear de hepatocito 4 alfa (HNF4α) y el factor hepático A1 (HNF1α)7,8,9. HNF4α es un receptor nuclear que se une al ADN como homodímero y regula numerosos genes hepáticos implicados en el metabolismo y la coagulación10. HNF4α es un factor de transcripción nuclear que activa genes específicos del hígado mediante interacciones con coactivadores y complejos de remodelación de la cromatina11. Estudios experimentales, incluidos modelos de ratón con genes eliminados, indican que la pérdida de HNF4α conduce a una disfunción hepática generalizada y a una reducción en la expresión de múltiples factores de coagulación, incluido el FVII12. Además, se ha descrito que la actividad cooperativa de HNF4α potencia la actividad del promotor en varios genes expresados en el hígado13. En conjunto, estas observaciones sugieren que la alteración en la unión de factores de transcripción puede contribuir a la reducción de la expresión de F7 en portadores de variantes del promotor.
Los enfoques que modulan el epigenoma, como la activación mediante CRISPR (CRISPRa), han surgido como herramientas potenciales para aumentar la expresión génica endógena sin alterar la secuencia de ADN. CRISPRa emplea ARN guía (gARN) específicos de secuencia que dirigen la Cas9 catalíticamente inactiva (dCas9) hacia loci genómicos seleccionados. La proteína dCas9 se fusiona con dominios de activación transcripcional como VP64, un dominio de activación tetramérico del virus del herpes simple VP16, o p300, una histona acetiltransferasa que promueve la transcripción mediante la remodelación de la cromatina14. Trabajos recientes, incluido el de Belali et al., respaldan aún más el papel regulador central de HNF4α en redes génicas relacionadas con la coagulación, reforzando el interés en estrategias de modulación guiadas por factores de transcripción15. Estudios previos han demostrado la recuperación de la actividad del promotor F7 deteriorada mediante efectores tipo activador transcripcional (TALE) y mediante CRISPRa16,17,18. Sin embargo, estos estudios evaluaron estrategias individuales dirigidas al promotor, mientras que el presente trabajo integra la predicción de motivos, la anotación de cromatina, la correlación transcriptómica, el análisis de redes reguladoras y la priorización de gARN dentro de un único marco computacional generador de hipótesis. No obstante, la relevancia terapéutica de HNF4α en la regulación del promotor F7 aún no se ha caracterizado completamente, particularmente desde una perspectiva sistémica integradora.
A diferencia de estudios previos que se centraron en variantes individuales de promotores u observaciones experimentales aisladas, el presente marco integra la predicción de motivos de factores de transcripción, la correlación transcriptómica, la accesibilidad de la cromatina, el análisis de redes reguladoras, el diseño de guías CRISPR y la evaluación de especificidad a nivel del genoma dentro de un único flujo de trabajo computacional. Esta estrategia integrada permite la priorización sistemática de intervenciones reguladoras candidatas antes de la validación experimental, proporcionando así una plataforma más completa para la generación de hipótesis que los análisis basados únicamente en un solo tipo de datos.
Protocolo
Las bases de datos utilizadas se enumeran en la Tabla de Materiales.
Recuperación de secuencias de promotores y anotación computacional
La región promotora humana F7 (acceso GenBank: NG_009262.1) se recuperó de NCBI utilizando el ensamblaje del genoma de referencia GRCh38/hg38. Todos los análisis se realizaron in silico dentro de un marco computacional reproducible. El promotor se definió desde −1000 hasta +100 pb con respecto al sitio de inicio de la transcripción anotado (TSS, por sus siglas en inglés) obtenido del navegador del genoma UCSC (anotación RefSeq). La extracción de la secuencia se realizó en formato FASTA y se validó cruzadamente con la versión 109 de Ensembl para verificar la consistencia de las coordenadas. La secuencia promotora se anotó computacionalmente para sitios de unión de factores de transcripción (TFBS, por sus siglas en inglés), variantes conocidas, contenido de CpG y composición de GC utilizando scripts personalizados en Python (v3.10) y Biopython (v1.81). Todas las anotaciones representan predicciones computacionales y no fueron validadas experimentalmente.
Análisis del sitio de unión del factor de transcripción (TFBS)
Los motivos de unión predichos para HNF4α y HNF1α se identificaron utilizando la base de datos JASPAR 2022 CORE de vertebrados, con matrices de peso por posición MA0114.4 (HNF4A) y MA0046.2 (HNF1A). El escaneo de motivos se realizó usando FIMO (MEME Suite v5.5.0). El flujo de trabajo incluyó la carga de secuencias FASTA de promotores, selección de matrices PWM, modelado del fondo nucleotídico específico del promotor y escaneo de ambas cadenas de ADN. La significancia de los motivos se evaluó utilizando un umbral de p ≤ 1 × 10⁻4, seguido de la corrección de Benjamini–Hochberg. Las salidas de FIMO se exportaron como archivos TSV, y se conservaron los motivos predichos con valores de q ajustados <0,05. Las coordenadas de los sitios de unión de factores de transcripción (TFBS) predichos se superpusieron con variantes asociadas a enfermedades provenientes de dbSNP build 155 y HGMD Professional (2023.2) utilizando BEDTools (v2.30). La variante promotora c.-61T>G asociada a enfermedad se evaluó en el contexto de su proximidad reportada a un sitio de unión de HNF4α, lo que sugiere un posible papel regulador en la actividad del promotor de F7. La superposición computacional de motivos se interpretó como una predicción y no se consideró evidencia de interrupción experimentalmente confirmada de factores de transcripción. Los motivos identificados representan una potencial unión de factores de transcripción predicha, y no una ocupación confirmada experimentalmente.
Conservación evolutiva y anotación epigenética
Se evaluó la conservación evolutiva de las regiones reguladoras predichas mediante los puntajes PhyloP y PhastCons de la alineación de 100 vertebrados del UCSC (hg38). Las regiones con puntajes PhastCons ≥0.7 se priorizaron como elementos reguladores conservados.
El contexto regulador de la cromatina se evaluó utilizando el navegador del genoma UCSC y conjuntos de datos de ENCODE. Se utilizó el ensamblaje hg38 con grupos de pistas relevantes habilitados, incluyendo ChIP-seq de factores de transcripción de ENCODE, H3K27ac, H3K4me3, hipersensibilidad a DNasa I, ATAC-seq, y anotaciones de ChromHMM y Segway. Las pistas de señal se exportaron como archivos BED y bigWig cuando fue aplicable. Los conjuntos de datos bigWig de ENCODE se procesaron utilizando deepTools (v3.5.1), y las señales de réplicas se promediaron antes del análisis posterior. Los sitios predichos de unión de factores de transcripción se compararon con picos disponibles de ChIP-seq de HNF4α/HNF1α utilizando una ventana de superposición de ±50 pb. Estos análisis se utilizaron para inferir el potencial regulador y no demuestran unión funcional in vivo.
Análisis de correlación de expresión génica
Los datos de expresión de RNA-seq de hígado se obtuvieron de GTEx v8 (226 muestras de hígado). Los valores de expresión normalizados por TPM para F7, HNF4A y HNF1A se transformaron mediante log2(TPM+1). Se realizó un análisis de correlación de Pearson en R (v4.3.1) utilizando la función cor.test con prueba bilateral. Las comparaciones múltiples se corrigieron utilizando el método de Benjamini–Hochberg cuando fue aplicable. Las correlaciones se interpretaron como relaciones asociativas y no como evidencia de causalidad regulatoria directa.
Construcción de la red reguladora
Se recuperó información sobre interacciones proteicas y redes reguladoras de STRING v11.5 utilizando un puntaje mínimo de confianza en la interacción de 0,7. Los archivos de interacción en formato TSV generados por STRING se importaron a Cytoscape v3.9.1 para la construcción y visualización de la red. Los módulos de la red se identificaron utilizando el complemento MCODE con los siguientes parámetros: umbral de grado = 2; umbral de puntuación del nodo = 0,2; K-núcleo = 2; profundidad máxima = 100.
Los grupos significativos se exportaron para su interpretación posterior. Se realizó un enriquecimiento funcional mediante el análisis de enriquecimiento de STRING con una tasa de descubrimientos falsos (FDR) <0,05. Los análisis de redes representan relaciones biológicas predichas y curadas, y se utilizaron para la generación de hipótesis.
Modelado computacional de la activación transcripcional
Se construyó un modelo regulador dinámico utilizando CellDesigner v4.4 para simular los efectos predichos de la modulación de HNF4α sobre la transcripción de F7. El modelo se representó en formato SBML y se simuló utilizando un solucionador determinista basado en ecuaciones diferenciales ordinarias (ODE). Las entradas del modelo incluyeron: (1) Valores de expresión normalizados de HNF4A, HNF1A y F7 derivados de datos hepáticos de GTEx; (2) Afinidades relativas de unión de factores de transcripción derivadas de puntuaciones de motivos FIMO (escaladas de 0 a 1); (3) Pesos de accesibilidad de la cromatina derivados de la intensidad de señal de ATAC-seq y DNase-seq de ENCODE; (4) Parámetros de cromatina activa que incorporan perfiles de H3K27ac y H3K4me3.
Las simulaciones se realizaron durante 24 h utilizando integración numérica adaptativa, con salidas registradas a intervalos predefinidos. Las condiciones de eliminación génica se modelaron estableciendo la actividad del factor de transcripción en 0 %. Las variables de salida incluyeron la abundancia normalizada del transcrito de F7, el estado relativo de activación del promotor y la actividad del factor de transcripción. Todas las salidas de expresión se normalizaron en relación con el modelo de referencia sin perturbaciones (100 %). Los parámetros no disponibles en conjuntos de datos públicos se estimaron mediante ajuste guiado por sensibilidad y se proporcionan en la Tabla Suplementaria 1. Todas las salidas del modelo representan predicciones computacionales bajo supuestos definidos y no representan respuestas biológicas medidas experimentalmente.
Diseño de gRNA para CRISPRa de motivos HNF4α
Los objetivos de activación CRISPR (CRISPRa) se diseñaron completamente mediante métodos computacionales utilizando Benchling (versión 2024) y CRISPOR. Se analizó la región promotora de F7 (−500 a +100 pb respecto al sitio de inicio de transcripción, TSS) en busca de sitios PAM NGG para SpCas9 dentro de ±200 pb de motivos de HNF4α de alta confianza. Las guías candidatas se filtraron según los siguientes criterios: (1) puntuación de actividad en el blanco (on-target) Doench 2016 ≥50; (2) puntuación de actividad fuera del blanco (off-target) CFD ≥70; (3) contenido de GC entre 40% y 60%; (4) ausencia de secuencias poli-T de ≥4 pb.
Se incorporaron estimaciones de accesibilidad de la cromatina predicha a partir de ATAC-seq y de ocupación de nucleosomas a partir de NuPoP para priorizar regiones reguladoras accesibles. Las respuestas potenciales a CRISPRa utilizando arquitecturas dCas9-VP64 y dCas9-p300 se modelaron computacionalmente e interpretaron únicamente como potencial de activación predicho.
Diseño de edición con CRISPR-Cas9 para la restauración de motivos
Para evaluar la viabilidad teórica de corregir una variante del promotor asociada con el reconocimiento alterado de HNF4α, se seleccionó la variante c.-61T>G como la variante reguladora representativa asociada con HNF4α. Se diseñaron dos ARN guía de SpCas9, denominados gRNA-L y gRNA-R, para flanquear la variante c.-61T>G, y se evaluaron de forma independiente y como una configuración dual combinada. Se modelaron plantillas de reparación HDR de cadena sencilla que contenían la secuencia del promotor de referencia en la posición de la variante, con brazos de homología de 100 pb. Los ARN guía candidatos se evaluaron computacionalmente mediante CRISPOR y Cas-OFFinder para predecir su especificidad, mientras que CRISPRscan se utilizó para estimar la actividad de corte predicha. Posteriormente, se empleó un modelado basado en ICE para estimar los resultados teóricos de edición para las configuraciones de guías individuales y combinadas. La configuración combinada gRNA-L/gRNA-R se trató como una estrategia de doble guía y no como una tercera guía independiente. Todas las eficiencias y resultados de edición predichos representan estimaciones computacionales y no establecen la eficiencia experimental de HDR, la restauración de la unión de HNF4α, la corrección de la secuencia del promotor en células ni la recuperación de la transcripción de F7.
Simulación de edición epigenética y modelado de accesibilidad de la cromatina
Se evaluó la accesibilidad de la cromatina alrededor de los sitios candidatos para CRISPRa utilizando conjuntos de datos de ATAC-seq y DNase-seq de ENCODE procedentes de células HepG2. La intensidad de la señal se cuantificó dentro de ventanas de 100 pb centradas en cada secuencia guía candidata. Se utilizaron anotaciones de ChromHMM (modelo de 15 estados) y Segway para clasificar los estados cromatínicos reguladores locales.
Se calculó una puntuación de activación compuesta que integra (1) la proximidad del motivo, (2) la accesibilidad en ATAC-seq, (3) la hipersensibilidad a DNasa I, (4) el enriquecimiento de H3K27ac y (5) el enriquecimiento de H3K4me3 para clasificar los objetivos candidatos de CRISPRa. Las respuestas transcripcionales predichas se simularon bajo condiciones de cromatina modeladas e interpretaron como estimaciones teóricas.
Evaluación del riesgo de efectos fuera del blanco para estrategias de CRISPRa y HDR
Se realizó una evaluación de especificidad a nivel del genoma utilizando la puntuación CFD de CRISPOR, la enumeración de Cas-OFFinder y las predicciones de CRISPRscan. Los ARN guía candidatos se filtraron para minimizar las interacciones fuera del objetivo predichas, particularmente dentro de regiones transcripcionalmente activas.
Los criterios adicionales de exclusión incluyeron: (1) sitios fuera del objetivo predichos dentro de ±1 kb de las regiones de TSS anotadas, (2) superposición con regiones promotoras compartidas, (3) superposición con elementos potenciadores, (4) regiones reguladoras asociadas con genes vecinos expresados en hígado según anotaciones de ChromHMM y Segway.
Se calcularon puntuaciones compuestas de especificidad que integran la eficiencia de la guía, la carga predicha de efectos fuera del blanco y el contexto de la cromatina para priorizar los diseños candidatos. Esta estrategia computacional de cribado multilayer estima la especificidad teórica y no sustituye la validación experimental del blanco fuera del genoma completo. Se proporciona un resumen del flujo de trabajo computacional, incluyendo conjuntos de datos de entrada, herramientas analíticas, criterios de filtrado y puntos de control de salida, en Supplementary Table 2.
Parámetros computacionales críticos
El rendimiento confiable de la tubería computacional dependió de varios ajustes de parámetros predefinidos. La detección de motivos se optimizó utilizando FIMO (p < 1 × 10⁻4; q < 0,05) con matrices de peso de posición HNF4A y HNF1A de JASPAR. La integración de cromatina requirió coordenadas hg38 consistentes y evidencia concordante de los conjuntos de datos ENCODE de ATAC-seq, DNase-seq, H3K27ac y H3K4me3. Las redes reguladoras se generaron utilizando interacciones de STRING (confianza ≥0,70) y agrupamiento MCODE en Cytoscape. Las simulaciones dinámicas se realizaron en CellDesigner utilizando un solucionador determinista de EDO con valores de expresión derivados de GTEx, puntuaciones de motivos de FIMO y pesos de accesibilidad de cromatina de ENCODE. Las guías candidatas de ARN para CRISPRa (gRNAs) se priorizaron según la puntuación de diana principal de Doench 2016 (≥50), la puntuación de especificidad CFD (≥70), contenido de GC (40 %–60 %), número mínimo de predicciones de dianas fuera de lugar y localización dentro de cromatina accesible. La finalización del flujo de trabajo se verificó mediante la identificación exitosa de motivos, generación de redes, anotación de cromatina, selección de gRNAs y resultados estables de simulación.
Resultados
Predicción de motivos de unión funcionales de HNF4α y HNF1α en el promotor de F7
El escaneo computacional de motivos mediante FIMO y la base de datos JASPAR 2022 predijo tres motivos de unión de HNF4α y tres de HNF1α con alta confianza dentro de la región promotora ascendente de 1 kb del gen F7. Los motivos predichos se localizaron en regiones promotoras conservadas y correspondieron a secuencias de reconocimiento de factores nucleares hepatocitarios (p < 1 × 10⁻4). Destacablemente, dos de estos motivos predichos se encontraron próximos a mutaciones previamente descritas asociadas con deficiencia hereditaria del Factor VII. El motivo asociado a HNF4α se ubicó cerca de la variante promotora c.-61T>G. Las pistas de ChIP-seq de ENCODE (HepG2) mostraron un enriquecimiento de las señales de unión de HNF4α y HNF1α en estas regiones promotoras, lo que respalda su posible relevancia reguladora dentro de este marco computacional (Figura 1).
Correlación entre la expresión de F7 y el factor de transcripción hepático
Los datos transcriptómicos de muestras de tejido hepático de GTEx (n = 226) revelaron una correlación positiva significativa entre la expresión de F7 y HNF4A (r de Pearson = 0,68, p < 0,001) y entre la expresión de F7 y HNF1A (r = 0,61, p < 0,01). Estas correlaciones reproducen relaciones reguladoras conocidas entre F7, HNF4α y HNF1A17,18. Dentro del marco computacional, sirven como un paso de validación interna, lo que respalda que la canalización refleje la biología establecida antes de extenderla a contextos de variantes promotoras (Figura 2).
Análisis de la red reguladora y del paisaje de cromatina
La modelización de redes con STRING y Cytoscape predijo que HNF4α y HNF1α actúan como nodos centrales dentro de una red transcripcional hepática enriquecida en genes de coagulación. Los datos epigenómicos de ENCODE confirmaron que el promotor de F7 en muestras de HepG2 y hígado primario se superpone a regiones marcadas por modificaciones histónicas activas (H3K4me3, H3K27ac) y cromatina abierta (Tabla Suplementaria 3 y Figura 1). Conjuntos de datos transcriptómicos comparativos mostraron que F7, HNF4A y HNF1A se expresan conjuntamente en HepG2, Huh7 y Hep3B, aunque con niveles variables de expresión entre líneas. Cuando estuvieron disponibles, la accesibilidad del promotor y los perfiles histónicos en Huh7 y Hep3B fueron ampliamente concordantes con HepG2, lo que respalda la consistencia del paisaje de cromatina del promotor activo en líneas celulares derivadas de hepatocitos (Figura Suplementaria 1), mientras que líneas celulares no hepáticas (por ejemplo, K562, HeLa) mostraron una accesibilidad de cromatina sustancialmente reducida. Estos hallazgos respaldan la regulación específica del hígado de F7, al tiempo que destacan la variabilidad entre los modelos hepáticos (Figura 3).
Diseño de gRNA para CRISPRa y reactivación transcripcional simulada
Se diseñaron cuatro ARN-g para dirigirse al promotor proximal de F7 cerca de motivos de HNF4α con alta puntuación (Tabla Suplementaria 4). Todos cumplieron con los criterios predefinidos de alta actividad en el blanco (>60) y efectos fuera del blanco predichos mínimos. Las simulaciones predijeron que dCas9-VP64 y dCas9-p300 aumentarían individualmente la expresión predicha de F7 al 68 % y al 76 % del valor de referencia de tipo salvaje, respectivamente, mientras que la activación combinada de dCas9-VP64+p300 incrementaría la expresión predicha hasta el 87 % de los niveles de tipo salvaje (Figura 4B; Tabla Suplementaria 5). Aquí, la actividad del promotor de tipo salvaje se definió como 100 % (1,0), y todos los valores simulados se normalizaron respecto a este valor de referencia. Estos resultados indican que la activación combinada mediante CRISPRa podría compensar potencialmente la represión transcripcional causada por mutaciones en el promotor, aunque los valores representan predicciones computacionales y no mediciones experimentales de la expresión. Es importante destacar que la dependencia de la restauración de F7 mediada por CRISPRa respecto a la actividad endógena de HNF4A se evaluó explícitamente mediante simulaciones dinámicas de regulación. CRISPRa potenció la transcripción de F7, pero permaneció dependiente de HNF4A funcional; por lo tanto, la restauración predicha se redujo sustancialmente en condiciones de disponibilidad o función de HNF4A comprometidas (Figura 4).
In silico estrategia HDR CRISPR-Cas9 para la restauración del motivo
Para las variantes del promotor descritas como que afectan el reconocimiento de HNF4α, se seleccionó la variante c.-61T>G como la variante representativa asociada a HNF4α, mientras que la c.-94C>G se trató por separado como una variante conocida en el sitio de Sp1, y no como una mutación establecida que interrumpe HNF4α. Las estrategias de corrección mediante reparación dirigida (HDR) con CRISPR-Cas9 se modelaron in silico para la variante asociada a HNF4α. Se seleccionaron dos ARN guía, denominados gRNA-L y gRNA-R, para flanquear el sitio de la variante, y se evaluaron individualmente y en combinación. La correspondiente plantilla de reparación HDR de cadena sencilla incorporó la secuencia de referencia del promotor que contiene el sitio de unión canónico de HNF4α, con brazos de homología de 100 pb. La evaluación in silico mediante Cas-OFFinder y CRISPRscan se utilizó para analizar la especificidad predicha de las guías y la actividad de corte, mientras que el modelado basado en ICE se empleó para estimar los resultados teóricos de edición. Las eficiencias de edición predichas variaron según la configuración de las guías, siendo el diseño combinado de gRNA-L/gRNA-R evaluado como una estrategia de doble guía y no como una tercera guía independiente. Aunque la variante c.-94C>G se mantuvo en el análisis más amplio del promotor debido a su relevancia reguladora establecida, no se interpretó como una variante que interrumpe el motivo de HNF4α en el modelo de HDR. Estos resultados representan predicciones computacionales de una posible corrección de la secuencia del promotor y no establecen la eficiencia experimental de HDR, la restauración de la unión de HNF4α ni la recuperación de la actividad del promotor F7 de tipo silvestre (Figura 5).
Accesibilidad de la cromatina y potencial de activación epigenética
El análisis de los datos de ATAC-seq y de hipersensibilidad a DNasa I en células HepG2 predijo que todos los sitios diana de CRISPRa se ubicaban dentro de regiones de alta accesibilidad de la cromatina. La integración de estos hallazgos con los datos de ChIP-seq para HNF4α y el enriquecimiento de H3K27ac respaldó aún más el potencial de activación de estos sitios. La edición epigenética simulada predijo resultados favorables en el remodelado de la cromatina y proyectó un reclutamiento mejorado de factores de transcripción tras la activación mediada por CRISPRa (Figura 6).
Evaluación de la especificidad en todo el genoma de los diseños de ARN-g
El cribado in silico de ARN-g para CRISPRa reveló una alta especificidad de secuencia en ambos enfoques, CRISPRa y HDR (Tabla Suplementaria 6). Los análisis con CRISPOR y Benchling excluyeron todos los ARN-g con posibles dianas fuera de lugar con alta probabilidad dentro de regiones promotoras transcripcionalmente activas. Para los diseños de CRISPRa, los datos de ATAC-seq y H3K27ac derivados de ENCODE indicaron que todos los sitios diana seleccionados se localizaban dentro de cromatina abierta específica del gen F7. Ninguno de los ARN-g candidatos se superpuso con regiones potenciadoras ni compartió elementos promotores. Las anotaciones de estado de cromatina ChromHMM y Segway respaldaron además la clasificación de estas regiones como promotores activos específicos de hepatocitos, sin superposición con los promotores de genes vecinos coregulados. Una puntuación computacional compuesta de especificidad, que integra similitud de secuencia de dianas fuera de lugar, accesibilidad de la cromatina y anotación reguladora, predijo una baja probabilidad de transactivación no intencionada (0,4 %–0,6 %) para las guías de CRISPRa seleccionadas (Figura 7). En la Tabla Suplementaria 7 se resumen los problemas comunes en los flujos de trabajo computacionales, sus causas más probables y las acciones correctivas recomendadas, con el fin de facilitar la reproducibilidad y una implementación consistente.
DISPONIBILIDAD DE LOS DATOS:
Los autores confirman que todos los datos que respaldan los hallazgos de este estudio se proporcionan dentro del artículo y están disponibles en Zenodo: https://doi.org/10.5281/zenodo.21735831
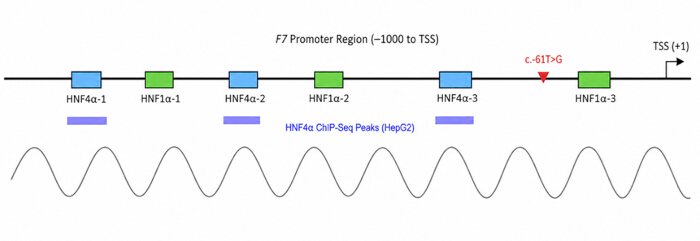
Figura 1: HNF4 predichoα y HNF1α motivos de unión en el F7 promotor. Representación esquemática de la región promotora de 1 kb upstream del gen F7, que muestra seis motivos de unión predichos para HNF4α y HNF1α (cajas coloreadas). Estas se superponen con puntuaciones de conservación en vertebrados (PhyloP) y se anotan con variantes conocidas asociadas a enfermedades (marca roja), incluida la variante patógena c.-61T>mutación G. HNF4α Los picos de ChIP-seq de células HepG2 indican enriquecimiento. Haga clic aquí para ver una versión más grande de esta figura.
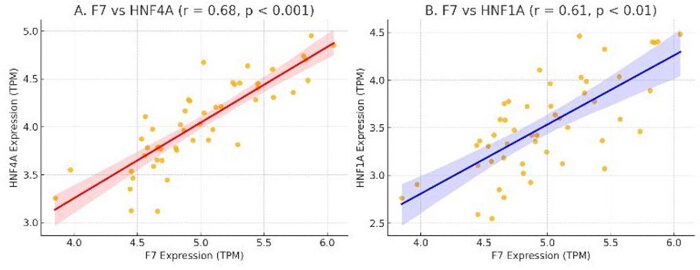
Figura 2: Correlación entre F7 y factores de transcripción hepáticos. (A) La expresión de F7 muestra una fuerte correlación positiva con HNF4A (r = 0.68, p < 0.001). (B) La expresión de F7 también se correlaciona positivamente con HNF1A (r = 0.61, p < 0.01). Cada punto representa una muestra de hígado del conjunto de datos GTEx. Se muestran líneas de regresión con intervalos de confianza del 95 %. Las correlaciones son asociativas y no establecen una causalidad reguladora directa. Haga clic aquí para ver una versión más grande de esta figura.
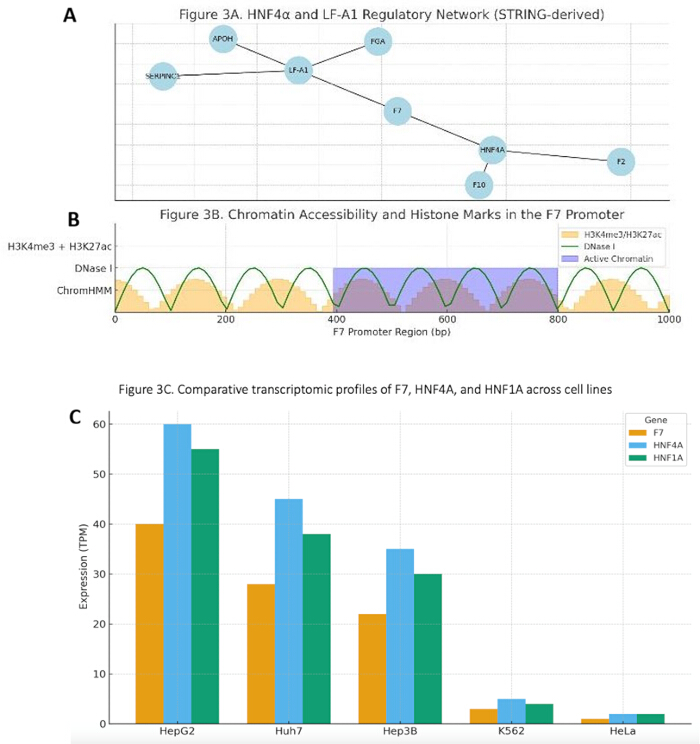
Figura 3: Enriquecimiento de la red reguladora hepática y paisaje de cromatina. (A) La red transcripcional derivada de STRING centrada en HNF4α muestra asociaciones reguladoras predichas con F7 y otros genes relacionados con la coagulación. (B) Pistas de navegador en estilo UCSC ilustran cromatina abierta (DNasa I), modificaciones de histonas (H3K4me3/H3K27ac) y segmentación del estado de la cromatina (ChromHMM) alrededor del promotor de F7 en células HepG2, lo cual es consistente con una región transcripcionalmente activa. (C) La transcriptómica comparativa muestra coexpresión de F7, HNF4A y HNF1A en líneas celulares hepáticas (HepG2, Huh7, Hep3B) con niveles variables, mientras que las líneas no hepáticas (K562, HeLa) muestran expresión reducida. La accesibilidad del promotor y los perfiles de histonas en Huh7 y Hep3B fueron ampliamente concordantes con los de HepG2. Haga clic aquí para ver una versión más grande de esta figura.
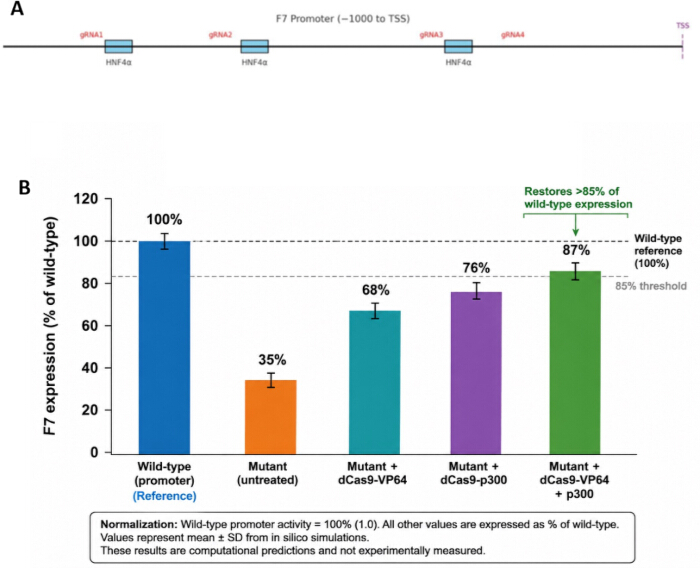
Figura 4: Diseño de ARN guía para CRISPRa y simulación de activación transcripcional. (A) Diagrama que muestra las ubicaciones predichas de los ARN guía para CRISPRa (gRNA1–gRNA4) en relación con los motivos de unión a HNF4α y el sitio de inicio de la transcripción (TSS) de F7. (B) Producción transcripcional simulada de F7 bajo diferentes estrategias de CRISPRa en contextos de promotor silvestre y mutante. La expresión de F7 se normalizó al promotor silvestre, definido como 100% (1,0). En el modelo de promotor mutante, la expresión predicha fue del 35% respecto al tipo silvestre, aumentando al 68% con dCas9-VP64, al 76% con dCas9-p300 y al 87% con la activación combinada dCas9-VP64+p300, superando así el umbral del 85%. Las simulaciones in silico incorporaron entradas epigenómicas y transcriptómicas de células HepG2 y representan predicciones computacionales, no mediciones experimentales de expresión. Haga clic aquí para ver una versión más grande de esta figura.
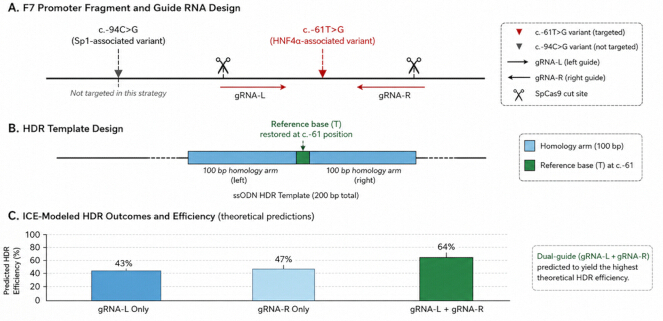
Figura 5: Estrategia de reparación por HRD con CRISPR-Cas9 para la corrección del motivo. (A) Esquema de la región promotora de F7 que muestra la variante c.-61T>G (asociada a HNF4a) dirigida para su corrección. La variante c.-94C>G (asociada a Sp1) se indica para referencia, ya que no fue objetivo en esta estrategia. Se diseñaron dos ARN guía para SpCas9 (gRNA-L y gRNA-R) para flanquear el sitio c.-61T>G. (B) Plantilla de reparación por HRD de cadena sencilla (sODN) que contiene la base de referencia (T) en la posición c.-61, flanqueada por brazos de homología de 100 pb. (C) Predicciones computacionales mediante ICE de la eficiencia de edición para guías individuales y para la configuración con doble guía (gRNA-L + gRNA-R). Se predice que la estrategia con doble guía proporcionará la mayor eficiencia teórica de HRD. Todos los resultados representan predicciones computacionales y no demuestran HRD exitosa, restauración de la unión de HNF4a ni recuperación de la transcripción de F7. Haga clic aquí para ver una versión más grande de esta figura.
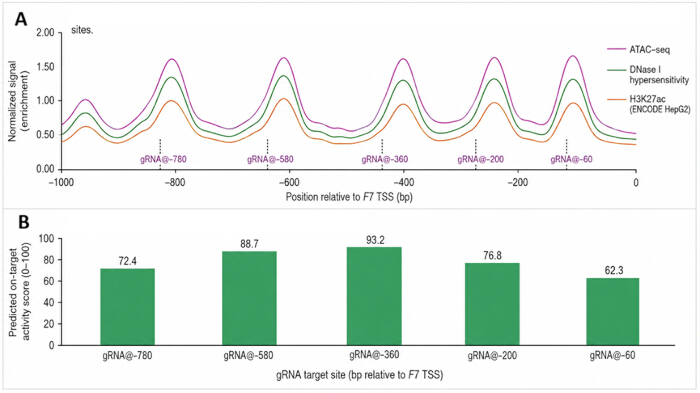
Figura 6: Potencial de activación del sitio diana para accesibilidad de la cromatina y CRISPRa. (A) Las pistas de secuenciación ATAC, hipersensibilidad a la DNasa I y enriquecimiento de H3K27ac en la región ascendente de 1 kb del promotor de F7 ilustran regiones con mayor accesibilidad de la cromatina y cromatina reguladora activa. Las líneas verticales discontinuas indican las posiciones de los cinco sitios diana de ARN-g para CRISPRa (gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360 y gRNA@−200). (B) Las puntuaciones predichas de activación transcripcional para cada ARN-g indican que dirigirse a regiones accesibles y enriquecidas en H3K27ac podría producir una mayor activación de F7, con la actividad predicha más alta en gRNA@−580. Haga clic aquí para ver una versión más grande de esta figura.
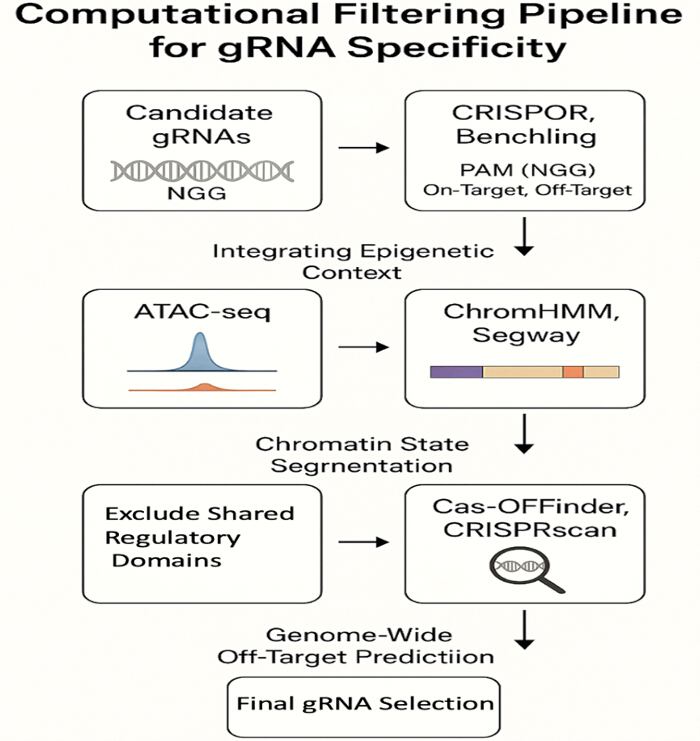
Figura 7: Secuencia computacional de filtrado para la especificidad de la gRNA. Una descripción esquemática de la secuencia in silico utilizada para identificar ARN guías (gRNA) de alta especificidad para CRISPRa y HDR. El proceso integra el filtrado basado en secuencias (CRISPOR, Benchling), el contexto epigenético (ATAC-seq, H3K27ac), la segmentación del estado de la cromatina (ChromHMM, Segway) y herramientas de predicción de efectos fuera del blanco a nivel del genoma (Cas-OFFinder, CRISPRscan) para minimizar los riesgos predichos de transactivación y escisión. Haga clic aquí para ver una versión más grande de esta figura.
Figura suplementaria 1: Perfiles comparativos de accesibilidad de la cromatina y modificaciones de histonas asociadas al promotor en el promotor de F7 en células HepG2, Huh7 y Hep3B. La accesibilidad normalizada de ATAC-seq (A) junto con el enriquecimiento de H3K27ac (B) y H3K4me3 (C) demuestra un cromatina de promotor activo ampliamente consistente en las tres líneas celulares derivadas de hepatocitos (D), lo que respalda su uso como modelos computacionales para análisis reguladores de F7.Haga clic aquí para descargar este archivo.
Tabla suplementaria 1: Parámetros utilizados en el modelo computacional de transcripción. Resumen de los valores de los parámetros empleados en la simulación basada en CellDesigner de la regulación transcripcional de F7. Los parámetros incluyen coeficientes de actividad de factores de transcripción para HNF4α y HNF1α, modificadores de accesibilidad del promotor derivados de conjuntos de datos de cromatina de ENCODE, constantes de velocidad de transcripción y parámetros de degradación del ARNm.Haga clic aquí para descargar este archivo.
Tabla suplementaria 2: Puntos de control del flujo de trabajo computacional. Resumen de la tubería de análisis in silico, que incluye las herramientas computacionales, conjuntos de datos de entrada, criterios clave de filtrado y resultados esperados en cada etapa de la anotación de promotores, predicción de sitios de unión de factores de transcripción, selección de guías para CRISPRa, evaluación de accesibilidad de la cromatina, valoración de efectos fuera del blanco y análisis simulados de edición genómica. Haga clic aquí para descargar este archivo.
Tabla suplementaria 3: Perfiles comparativos de accesibilidad de la cromatina y de modificaciones histónicas asociadas al promotor, derivados de ENCODE, en el promotor de F7 en células HepG2, Huh7 y Hep3B. La accesibilidad normalizada de ATAC-seq, el enriquecimiento de H3K27ac y H3K4me3, y las anotaciones de estado promotor de ChromHMM demuestran una arquitectura de promotor activo ampliamente consistente en las tres líneas celulares derivadas de hepatocitos. Los valores representan resúmenes obtenidos computacionalmente utilizados para apoyar análisis comparativos in silico.Haga clic aquí para descargar este archivo.
Tabla suplementaria 4: Análisis completo de especificidad y efectos fuera del blanco de las ARN guía candidatas CRISPRa dirigidas al promotor de F7. La tabla resume las secuencias guía, la eficiencia predicha dentro del blanco, las puntuaciones de especificidad, predicciones de efectos fuera del blanco, accesibilidad de la cromatina, anotaciones reguladoras y clasificación compuesta utilizada para la selección computacional de guías. Todos los valores representan predicciones in silico.Haga clic aquí para descargar este archivo.
Tabla suplementaria 5: Las puntuaciones regulatorias predichas se generaron utilizando el marco computacional que integra la accesibilidad del promotor, la ocupación por factores de transcripción y los parámetros de activación mediante CRISPRa. Los valores representan estimaciones normalizadas in silico en relación con el promotor silvestre de F7 (establecido como 1,0; 100 % de expresión). Estas simulaciones tienen como finalidad generar hipótesis y no representan la actividad transcripcional de F7 medida experimentalmente.Haga clic aquí para descargar este archivo.
Tabla suplementaria 6: Análisis de efectos fuera del objetivo a nivel del genoma y puntuación compuesta de especificidad para ARN guía seleccionados de CRISPRa y HDR que dirigen al promotor de F7. La tabla resume el rendimiento previsto en el objetivo, métricas de especificidad, perfiles de efectos fuera del objetivo, contexto de cromatina y puntuaciones de riesgo compuestas utilizadas para evaluar la especificidad de las guías y estimar el riesgo de transactivación a nivel del genoma in silico. Haga clic aquí para descargar este archivo.
Tabla suplementaria 7: Resumen de los problemas comunes del flujo de trabajo computacional encontrados durante el análisis del promotor F7 y las acciones correctivas recomendadas para garantizar la reproducibilidad, la consistencia de los datos y resultados confiables en la modelización in silico.Haga clic aquí para descargar este archivo.
Discusión
This study presents a purely computational, hypothesis-generating framework for examining transcriptional regulation of the F7 gene and for prioritizing candidate promoter-targeting strategies in hereditary FVII deficiency. By integrating motif analysis, transcriptomic correlations, chromatin annotations, and gRNA prioritization, the pipeline predicts regulatory relationships and intervention feasibility rather than demonstrating functional restoration. The primary contribution of this work is the systematic narrowing of experimentally testable targets within the F7 promoter.
Mechanistically, the findings support a model in which hepatocyte-enriched transcription factors HNF4α and HNF1α cooperate to maintain basal F7 transcription. The identification of conserved, high-affinity HNF4α motifs overlapping pathogenic promoter variants suggests that loss of cis-regulatory binding capacity is a plausible mechanistic contributor to reduced F7 transcription4,5,10. In hepatic gene networks, HNF4α functions as a pioneer-like nuclear receptor that stabilizes promoter accessibility and recruits coactivator complexes, while HNF1α often acts synergistically to reinforce transcriptional output7,11,12. Within the constraints of the in silico model, reduced motif affinity or simulated TF depletion led to decreased predicted F7 transcription, consistent with this cooperative regulatory architecture.
The strong liver-specific correlation observed between F7, HNF4A, and HNF1A expression further supports, though does not prove, a shared regulatory program. Importantly, these correlations are associative and cannot establish direct transcriptional control. Nonetheless, the network topology placing HNF4α/HNF1α at central nodes of coagulation-related modules is mechanistically consistent with prior experimental literature and supports their prioritization for further study19,20.
Epigenomic integration provides an additional mechanistic layer. The overlap between predicted HNF4α motifs and active chromatin marks (H3K4me3, H3K27ac) suggests that the proximal F7 promoter resides in a permissive chromatin environment in hepatocyte-derived datasets21,22. In the computational context, this accessibility supports the theoretical premise that transcriptional upregulation strategies such as CRISPRa could engage the locus. However, chromatin state is highly cell-type– and context-dependent, and ENCODE-derived signals may not fully represent patient hepatocytes or disease states23,24.
The modeling of CRISPRa and HDR strategies offers predictive insight into potential regulatory leverage points. Simulations suggest that targeting high-affinity HNF4α motifs could increase modeled F7 transcription under certain parameter conditions, whereas HDR-based motif correction could theoretically restore canonical binding architecture. Mechanistically, CRISPRa is expected to function through local recruitment of transcriptional coactivators (e.g., VP64 or p300), which may synergize with endogenous hepatic transcription factors when present10,12,16.
The model predicted reduced CRISPRa responsiveness when HNF4α activity was diminished, indicating dependence on intact endogenous regulatory circuitry. CRISPRa efficacy is predicted to depend on intact hepatic transcriptional machinery. Patients with pathogenic HNF4A variants may respond poorly to CRISPRa because it enhances, rather than replaces, endogenous transcription. Accordingly, this framework is most applicable to patients with F7 promoter variants and intact HNF4A activity.
Motif predictions do not confirm in vivo transcription factor binding, and chromatin annotations derived from public datasets may not reflect the regulatory state in patients with F7 promoter variants. Similarly, correlation analyses cannot distinguish direct from indirect regulatory relationships.
The dynamic transcriptional model relies on parameter estimation and simplifying assumptions regarding TF cooperativity, chromatin weighting, and transcriptional kinetics. While sensitivity-guided tuning was applied, the model remains an abstraction of hepatic gene regulation and may not capture nonlinear or context-specific regulatory behaviors. Small changes in parameterization could alter predicted rescue magnitudes. To improve model robustness, estimated transcription factor activity coefficients and chromatin accessibility weights were, whenever possible, selected from publicly available biological datasets and refined via sensitivity-guided parameter tuning. Although qualitative ranking of candidate regulatory strategies remained stable across biologically plausible parameter ranges, quantitative predictions of transcriptional rescue should be interpreted with caution because they still depend on model assumptions. Accordingly, the predicted rescue percentages are intended primarily for comparative prioritization rather than as precise estimates of biological efficacy.
CRISPR guide prioritization was based on in silico scoring algorithms that incompletely predict real-world editing or activation efficiency. Off-target risk assessment, although multilayered, cannot substitute for empirical genome-wide assays such as GUIDE-seq or Digenome-seq25,26. Furthermore, computational off-target prediction alone is insufficient to establish biosafety for clinical genome editing. Although multiple prediction tools were integrated to prioritize guide RNAs, definitive biosafety requires genome-wide off-target assays, transcriptomic profiling, and long-term functional validation. Future translational development should additionally incorporate transient CRISPR delivery systems, dose optimization, and comprehensive toxicological assessment to minimize unintended genomic or epigenomic effects. Likewise, HDR efficiency in hepatocytes is typically low in vivo, and the present simulations do not model DNA repair pathway competition or cell-cycle effects.
Translational feasibility remains uncertain. Efficient and safe hepatocyte delivery of CRISPR-based systems continues to be a major barrier. AAV vectors face cargo and immunogenicity constraints, whereas lipid nanoparticle systems require further optimization for liver specificity and durability27,28. These practical considerations were not explicitly modeled and may substantially affect real-world applicability. Similarly, the HDR-based promoter correction strategy should be viewed as a computational proof-of-concept rather than a clinically optimized therapeutic approach. Although predicted editing efficiencies of 45%–65% are encouraging within the computational framework, actual HDR efficiency in mature hepatocytes is generally limited because homology-directed repair is relatively inefficient in non-dividing cells. Consequently, emerging technologies such as prime editing or base editing may ultimately provide more clinically practical approaches for correcting promoter variants in vivo. Although HepG2-derived ENCODE datasets provide comprehensive hepatic annotations, they cannot fully recapitulate primary human hepatocytes. Therefore, the present analyses should be considered an initial computational prioritization framework that requires validation in primary hepatocytes, liver organoids, and appropriate animal models before clinical translation can be contemplated. The clinical relevance of partial F7 upregulation remains speculative in this context. Although prior clinical observations suggest that modest increases in plasma FVII can reduce bleeding risk, the present study does not demonstrate that the predicted transcriptional changes would translate into functional protein correction or clinical benefit16,17.
Notwithstanding these limitations, the framework has broader conceptual value. The integrative pipeline illustrates how promoter architecture, transcription factor dependency, and chromatin context can be jointly analyzed to prioritize regulatory interventions for liver-expressed genes affected by non-coding variants29,30,31.
In addition to HNF4α and HNF1α, SP1 represents an important transcriptional regulator that cooperates with hepatocyte-enriched factors to establish liver-specific chromatin accessibility and transcriptional activity. Therefore, the regulatory activity of the F7 promoter is likely mediated through a coordinated transcription factor network involving HNF4α, HNF1α, and SP1 rather than through individual factor binding events alone. While HNF4α-associated regulatory regions have been previously described, the present computational framework re-identifies these regulatory elements and evaluates their potential for targeted restoration using CRISPR-based approaches.
This framework guides therapeutic design by integrating transcription factor motif prediction with CRISPR-based targeting. Predicted HNF4α regulatory motifs were used as candidate regions for CRISPR activation (CRISPRa) gRNA design, aiming to enhance endogenous F7 transcription without altering the genomic sequence. Furthermore, disrupted or suboptimal regulatory motifs can be prioritized for CRISPR-Cas9-mediated sequence correction to restore their predicted transcription factor-binding potential. These applications highlight the utility of the model as a precision genome-regulatory screening platform, while experimental validation remains necessary to confirm regulatory activity and therapeutic feasibility. The pipeline is intended for F7 promoter variants predicted to disrupt HNF4α or HNF1α binding. The workflow integrates promoter sequences with public transcriptomic, epigenomic, and ChIP-seq datasets. Because the framework relies on liver-specific regulatory architecture, it is most applicable to hepatocytes or hepatocyte-derived experimental systems and should not be extrapolated to non-hepatic tissues. Furthermore, the predictive performance of the pipeline depends on the quality of available public datasets and, therefore, may not fully capture patient-specific epigenetic variation or disease-associated chromatin remodeling.
Future studies should include ChIP-qPCR or CUT&RUN to confirm HNF4α/HNF1α occupancy at prioritized motifs, CRISPRa functional assays in hepatocyte-derived cells, and protein-level measurements of FVII activity. In addition, allele-specific models of promoter variants such as c.-61T>G will be necessary to determine whether the predicted regulatory mechanisms operate in a mutation-dependent manner.
Compared with conventional gene replacement strategies, which rely on exogenous delivery of the F7 coding sequence, the proposed CRISPRa framework seeks to enhance transcription of the endogenous F7 locus while preserving native genomic regulation. Previous studies demonstrated TALE- and CRISPRa-mediated rescue of F7 promoter activity16,17. In contrast, the present study provides an integrated computational framework for prioritizing promoter-targeting strategies before experimental validation. HDR-mediated promoter correction theoretically restores the native DNA sequence but depends on relatively inefficient homology-directed repair, particularly in quiescent hepatocytes. Consequently, the present computational framework positions CRISPRa as a complementary regulatory strategy that may be advantageous for promoter variants predicted to impair transcription factor binding while avoiding permanent genomic sequence modification. These comparisons are intended to prioritize candidate approaches for future experimental evaluation rather than establish therapeutic superiority.
Despite these mechanistic insights, several important limitations must be emphasized. First and most critically, all findings are derived from computational analyses and simulated models; no experimental validation was performed. The absence of experimental validation represents the principal limitation of this study. All predicted transcription factor binding events, CRISPRa-mediated transcriptional activation, HDR efficiencies, and off-target assessments are computational predictions and should therefore be interpreted as testable hypotheses rather than experimentally verified biological phenomena. Future studies should validate these findings using luciferase promoter-reporter assays, ChIP-qPCR or CUT&RUN experiments to confirm HNF4α/HNF1α occupancy, CRISPRa activation studies in hepatocyte-derived cell lines or primary hepatocytes, quantitative PCR and western blot analyses of F7 expression, and coagulation assays to determine restoration of functional FVII activity.
In conclusion, this study provides a computationally derived, mechanistically informed framework suggesting that disruption of HNF4α/HNF1α regulatory architecture may contribute to reduced F7 transcription and that targeted promoter modulation could, in theory, enhance modeled gene activity. However, all conclusions remain predictive and contingent on experimental validation. The work is best interpreted as a systematic hypothesis-generation effort rather than evidence of therapeutic efficacy.
Divulgaciones
Los autores declaran que no tienen conflictos de intereses.
Agradecimientos
Los autores agradecen a la Dirección de Estudios de Posgrado e Investigación Científica de la Universidad de Bisha por apoyar este trabajo a través del Programa de Apoyo Rápido a la Investigación. Además, este estudio cuenta con el apoyo vía financiamiento del proyecto de la Universidad Prince Sattam bin Abdulaziz número (PSAU/2026/R/1448)
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Benchling | Benchling Inc. | Plataforma web | Utilizada para el diseño de ARN guía CRISPR y análisis de secuencias promotoras. |
| Cas-OFFinder | Center for Genome Engineering | Versión actual | Utilizada para la predicción a nivel genómico de sitios de corte fuera de objetivo de CRISPR-Cas9. |
| CellDesigner | Systems Biology Institute | v4.4 | Utilizada para modelado in silico de regulación transcripcional y simulaciones de CRISPRa. |
| ChromHMM | Broad Institute | Versión actual | Utilizada para segmentación y anotación de estados de cromatina. |
| CRISPOR | CRISPOR Team | Versión web actual | Utilizada para evaluar la eficiencia del ARN guía y la actividad fuera de objetivo predicha. |
| CRISPRscan | CRISPRscan Development Team | Versión actual | Utilizada para estimar la eficiencia predicha de corte por CRISPR-Cas9. |
| Cytoscape | Cytoscape Consortium | v3.9.1 | Plataforma para visualización y análisis de redes. |
| Base de datos dbSNP | NCBI | Última versión | Utilizada para identificar polimorfismos de un solo nucleótido conocidos dentro del promotor F7. |
| Sistema dCas9-p300 CRISPRa (modelo computacional) | No aplicable | No aplicable | Activador epigenético modelado computacionalmente, utilizado únicamente para simulaciones; no se empleó ningún reactivo experimental. |
| Sistema dCas9-VP64 CRISPRa (modelo computacional) | No aplicable | No aplicable | Activador transcripcional modelado computacionalmente, utilizado únicamente para simulaciones; no se empleó ningún reactivo experimental. |
| Base de datos del Proyecto ENCODE | ENCODE Consortium | Última versión | Fuente de conjuntos de datos de ChIP-seq, ATAC-seq, hipersensibilidad a DNasa I y modificaciones de histonas. |
| Secuencia del promotor F7 (GenBank) | Centro Nacional de Información Biotecnológica (NCBI) | NG_009262.1 | Secuencia de referencia del gen humano F7 utilizada para recuperar y anotar el promotor. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | Herramienta computacional utilizada para escanear el promotor F7 en busca de sitios predichos de unión de factores de transcripción. |
| Portal GTEx | GTEx Consortium | Versión 8 (v8) | Fuente de datos transcriptómicos hepáticos (TPM) para análisis de correlación. |
| Base de datos de mutaciones genéticas humanas (HGMD) | HGMD Professional | Última versión | Utilizada para identificar variantes promotoras asociadas a enfermedades. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | Versión web actual | Utilizada para modelar computacionalmente los resultados predichos de edición CRISPR. |
| Base de datos JASPAR | JASPAR Consortium | Edición 2022 | Base de datos de perfiles de unión de factores de transcripción utilizada para identificar motivos de unión de HNF4α y HNF1A. |
| Complemento MCODE | Cytoscape | Versión actual | Utilizado para identificar módulos altamente conectados en redes reguladoras. |
| MEME Suite | MEME Suite Development Team | v5.5.0 | Paquete de software que permite el descubrimiento de motivos y el análisis de su presencia. |
| Análisis de correlación de Pearson | Algoritmo estadístico | No aplicable | Utilizado para evaluar las asociaciones entre la expresión de F7, HNF4A y HNF1A. |
| Pista de conservación PhastCons | UCSC Genome Browser | Alineamiento de 100 vertebrados | Utilizada para evaluar elementos genómicos conservados. |
| Pista de conservación PhyloP | UCSC Genome Browser | Alineamiento de 100 vertebrados | Utilizada para evaluar la conservación evolutiva a nivel de nucleótidos. |
| Segway | Hoffman Laboratory | Versión actual | Utilizado para segmentación del genoma y anotación reguladora. |
| Plantilla de reparación HDR de cadena sencilla (diseño computacional) | No aplicable | No aplicable | Diseñada in silico para la restauración de motivos promotores; no sintetizada experimentalmente. |
| SpCas9 (modelo computacional) | No aplicable | No aplicable | Modelo computacional utilizado para el diseño de ARN guía HDR y simulaciones de edición. |
| Base de datos STRING | STRING Consortium | v11.5 | Utilizada para construir redes de interacción proteína–proteína y redes reguladoras de genes. |
| UCSC Genome Browser | Universidad de California, Santa Cruz | Última versión | Utilizado para evaluar la conservación del promotor, la anotación del genoma y las pistas epigenómicas. |
Referencias
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.