Los modelos de ratón son fundamentales para avanzar en el entendimiento del desarrollo embrionario. Aquí, describimos un protocolo para teñir proteínas y transcritos en embriones de ratón fijados enteros, y cómo analizar cuantitativamente la tinción resultante en tres dimensiones. Estas técnicas permiten la visualización y el análisis de tipos celulares y procesos de desarrollo clave.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Métodos optimizados para investigar la expresión de proteínas y transcritos durante el desarrollo en embriones de ratón completos
167 visualizaciones
⸱
11 de septiembre de 2026
En este artículo
Resumen
Resumen
Los modelos de ratón han sido fundamentales para avanzar en el entendimiento del desarrollo embrionario. Analizar la expresión y localización de proteínas y transcritos dentro de embriones es fundamental para elucidar los mecanismos celulares y moleculares subyacentes al desarrollo y a las enfermedades. Sin embargo, las técnicas tradicionales utilizadas para analizar transcritos y proteínas en embriones de ratón tienen limitaciones. La hibridación in situ de ARN permite la tinción en montaje completo de transcritos, pero carece de capacidad de multiplexión. Por el contrario, el corte en secciones de embriones permite la tinción de múltiples dianas, pero únicamente en dos dimensiones (2D). Más recientemente, se han aplicado técnicas como RNAscope y tinción por inmunofluorescencia a embriones en montaje completo, lo que permite la multiplexión de dianas en tres dimensiones (3D). Estos métodos permiten mapear interacciones clave, vías y tipos celulares necesarios para el desarrollo embrionario sin las limitaciones de las técnicas tradicionales.
Aquí describimos métodos optimizados para la tinción en montaje completo de embriones de ratón fijados en el día embrionario (E) 8,5 y E9,5, utilizando RNAscope o inmunofluorescencia. Ambos permiten la detección multiplexada de hasta 4 objetivos simultáneamente en un solo embrión. También proporcionamos un método para combinar la tinción por inmunofluorescencia con RNAscope en el mismo embrión, con el fin de visualizar la interacción entre proteínas y transcritos durante el desarrollo. Además, describimos una metodología para el análisis confocal y en 3D de la expresión de los objetivos en todo el embrión y dentro de tipos celulares en desarrollo definidos, utilizando el software Zeiss Arivis Pro. En conjunto, estos métodos permiten un análisis exhaustivo de objetivos multiplexados de proteínas y transcritos en 3D, ofreciendo un sistema potente para desentrañar las interacciones celulares y moleculares durante la embriogénesis temprana y media.
Introducción
Los modelos de ratón han sido fundamentales para impulsar el progreso en biología del desarrollo, ya que permiten comprender procesos del desarrollo humano relevantes in vivo gracias a la homología entre el desarrollo del ratón y el humano y a la posibilidad de modular la expresión génica mediante técnicas clave como Cre-LoxP o CRISPR/Cas91,2. Aproximadamente el 90 % de las regiones genómicas se conservan entre ratones y humanos3, y ambos comparten muchos procesos de desarrollo. Por ejemplo, tanto ratones como humanos siguen una cronología similar de embriogénesis, que incluye la formación de un cigoto que progresa hacia un blastocisto, seguido de la implantación y la gastrulación4. Además, el desarrollo de la mayoría de los órganos es similar entre ratones y humanos. Por ejemplo, tanto el corazón humano como el del ratón siguen una secuencia similar de plegamiento cardíaco, septación de aurículas y ventrículos, formación de válvulas y formación del tracto de salida para conformar un corazón de cuatro cámaras5. Por lo tanto, los corazones en desarrollo y completamente formados de ratón y humano presentan una similitud estructural significativa6,7.
Con el fin de investigar los procesos que ocurren en el desarrollo normal y patológico, se han desarrollado múltiples técnicas que permiten la visualización espacial de proteínas y transcritos clave. Dichas técnicas incluyen la tinción por inmunofluorescencia y la hibridación in situ de ARN.
La hibridación in situ de ARN fue descrita por primera vez por Gall y Pardue8 y por John, Brinstall y Jones en 19699, y por Buongiorno-Nardelli y Amaldi10 en 1970. Se utiliza para observar la expresión de transcritos en tejidos8. En resumen, se seleccionan sondas que contienen una secuencia complementaria de ARN al blanco deseado y se marcan con etiquetas para su detección. Dichas etiquetas incluyen marcas radiactivas, biotina o digoxigenina. Las muestras fijadas se permeabilizan para permitir la penetración de la sonda, y luego se hibrida la sonda con el tejido. Posteriormente, los tejidos pueden visualizarse directamente si están marcados radiactivamente, o las etiquetas pueden revelarse mediante anticuerpos conjugados a fosfatasa alcalina o a un colorante fluorescente. La hibridación in situ de ARN tiene la ventaja de poder teñir muestras en montaje completo para la localización tridimensional11. Sin embargo, generalmente está limitada por su capacidad de multiplexión a más de dos blancos, a menos que se utilicen técnicas optimizadas con aplicaciones muy específicas, o se emplee hibridación de ADN, como en el caso del M-FISH, que se utiliza para la marcación fluorescente de cromosomas12,13.
La inmunofluorescencia, desarrollada por primera vez en 1941 por Coons et al.14,15, es un método de detección de proteínas diana en muestras fijadas o congeladas. En resumen, las muestras se bloquean para reducir la unión no específica a áreas no diana del tejido. Luego, se incuba un anticuerpo primario específico para un antígeno diana con las muestras. Los anticuerpos primarios pueden estar directamente conjugados con un colorante o proteína fluorescente, o bien pueden ser reconocidos por un anticuerpo secundario conjugado con un fluoróforo que reconoce la especie en la que se generó el anticuerpo primario. La ventaja del uso de anticuerpos secundarios frente a anticuerpos primarios directamente conjugados es que la señal se amplifica, lo que aumenta la sensibilidad. Se pueden utilizar múltiples anticuerpos primarios generados en diferentes especies para detectar simultáneamente varios objetivos, empleando anticuerpos directamente conjugados o anticuerpos secundarios conjugados a fluoróforos con diferentes espectros de excitación y emisión.
Las técnicas tradicionales, como la hibridación in situ de ARN y la inmunofluorescencia, tienen limitaciones. Por lo general, la hibridación in situ de ARN permite únicamente la detección de un solo blanco en una muestra, por lo que el estudio de interacciones entre diferentes tipos celulares y vías resulta extremadamente limitado. Además, tradicionalmente la inmunofluorescencia se realiza en secciones de tejido y no en preparaciones completas (whole-mount), lo que limita la resolución espacial a 2D. Técnicas más recientes se han centrado en la detección multiplex de blancos en sistemas 3D. La optimización de los protocolos de inmunofluorescencia ha permitido aplicar esta técnica en preparaciones completas16. Asimismo, se han desarrollado técnicas que permiten la detección multiplex de transcritos mediante el uso de sondas marcadas con fluoróforos, de manera similar a la inmunofluorescencia.
RNAscope fue descrito por primera vez en 2012 por Wang et al. Se basa en la tecnología de hibridación in situ de ARN17, que permite la identificación espacial de transcritos en muestras fijadas. En resumen, las muestras fijadas se permeabilizan, lo que permite la infiltración de sondas diana que se unen a secuencias complementarias de transcritos. Las sondas de RNAscope tienen un «diseño doble Z» compuesto por una región específica de una secuencia de 18–25 pares de bases del ARN diana, una región cola que contiene 14 pares de bases y una región espaciadora que une dos «sondas Z». Las dos regiones cola juntas forman una región de 28 pb a la que se une un preamplificador. Los pares de sondas Z unidas se amplifican luego mediante la unión de una secuencia de amplificadores que se fijan a sitios en el preamplificador. Los amplificadores pueden dirigirse específicamente utilizando sondas marcadas con indicadores fluorescentes o peroxidasa de rábano picante (HRP). La idea del diseño doble Z de las sondas es evitar la amplificación de sondas no unidas, reduciendo así la amplificación no específica, mientras que el uso de múltiples amplificadores tiene como objetivo aumentar la sensibilidad. La ventaja de RNAscope frente a la hibridación in situ de ARN es la capacidad de multiplexar la detección de transcritos en una sola muestra mediante el uso de marcadores fluorescentes distintos para cada diana. RNAscope se ha utilizado ampliamente en secciones de muestras fijadas en formalina e incluidas en parafina, permitiendo la detección espacial de transcritos en 2D18. Estudios más recientes han descrito la tinción de RNAscope en montaje completo en embriones de ratón, permitiendo el análisis tridimensional de procesos clave del desarrollo19.
Aquí, describimos métodos optimizados para teñir embriones de ratón fijados de E8.5 y E9.5 en montaje completo utilizando tanto hibridación in situ con RNAscope como inmunofluorescencia. Este protocolo describe un método revisado para combinar inmunofluorescencia y RNAscope que resulta exitoso en embriones completos de E8.5/E9.5, permite añadir un canal adicional al tinción con RNAscope en montaje completo mediante la incorporación de un cuarto sonda de RNAscope combinada con el fluoróforo Opal 780, y detalla un método ampliamente aplicable para el análisis de embriones teñidos. Estos métodos pueden utilizarse para avanzar aún más en el conocimiento de procesos clave del desarrollo, como la migración celular y las vías de señalización, al permitir la visualización multiplexada de hasta cuatro dianas proteicas y de transcritos mediante tinción de inmunofluorescencia y RNAscope, así como el análisis cuantitativo tridimensional en embriones completos de ratón de E8.5/E9.5 durante el desarrollo.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
Todos los experimentos con animales se realizaron cumpliendo con la Ley de Animales del Reino Unido (Procedimientos Científicos) de 1986 y fueron aprobados por el comité de bienestar animal de la Universidad de Oxford y por el Ministerio del Interior (licencia de proyecto PP7967396).
1. Disección, deshidratación y almacenamiento de embriones de ratón E8.5 y E9.5
- Eliminar hembras preñadas utilizando un método aprobado en el día E8.5 o E9.5 de gestación.
NOTA: En este estudio, los ratones se eliminaron mediante dislocación cervical seguida de confirmación de la muerte por exsanguinación. La exsanguinación se realiza mediante una incisión en los ventrículos, facilitando la hemorragia. Otros métodos, como la inhalación de CO2, pueden utilizarse, pero no fueron probados en este protocolo. - Abrir el abdomen primero cortando la piel y luego la pared abdominal.
NOTA: Limpiar los ratones con etanol al 70 % para reducir la descamación y la contaminación bacteriana. Al abrir la pared abdominal, es importante tirar de la pared lejos del abdomen y luego hacer una pequeña incisión. Cortar la pared abdominal en forma de V, evitando cortar accidentalmente el útero. - Extraer el útero cortando donde este se une a la vagina. Para ambos cuernos uterinos, separar el útero de la grasa abdominal mediante pequeñas incisiones hasta alcanzar el ovario.
NOTA: Es conveniente anotar la posición de cada embrión dentro del útero. Diseccionar el ovario junto con el útero para ayudar a mantener la orientación. - Separar individualmente un solo embrión del cuerno uterino, dentro del útero que lo rodea, y colocarlo en una placa que contenga solución salina básica de Hanks 1× con 5 mM de EDTA.
- Usando pinzas finas, desprender suavemente el útero del embrión, la placenta y la decidua materna que los rodea.
- Identificar el punto donde la placenta se une a la parte de la decidua materna que rodea el embrión; debe haber una ligera diferencia de color entre estas dos secciones. Separar cuidadosamente el embrión cortando a través de la decidua materna para desconectar la placenta y revelar el embrión.
- Soltar suavemente el embrión dentro de su saco vitelino del tejido restante. Usando pinzas finas, retirar el saco vitelino que rodea al embrión. Eliminar el amnios. Contar los somitas para determinar la etapa embrionaria exacta.
NOTA: El saco vitelino rodea al embrión y es más grueso y opaco. El amnios es delgado, transparente y se adhiere estrechamente al embrión. Debe retirarse cuidadosamente para garantizar la penetración posterior de sondas o anticuerpos. En embriones más avanzados, puede hacerse un pequeño orificio en la cabeza con pinzas finas para evitar que las sondas queden atrapadas en los ventrículos cerebrales en desarrollo. En este punto, es importante retirar la mayor cantidad posible de saco vitelino. El saco vitelino residual fluoresce intensamente cuando se utilizan anticuerpos secundarios anti-ratón. - Opcional: Almacenar el saco vitelino para genotipificación lavándolo con 500 µL de PBS o etanol al 70 %, según el método de genotipificación posterior, en un tubo Eppendorf de 1,5 mL para eliminar la sangre contaminante. Sostener el saco vitelino en el PBS usando pinzas finas y agitar manualmente. Tomar el saco vitelino lavado y colocarlo en un tubo Eppendorf de 1,5 mL limpio o en una placa para genotipificación. Almacenar hasta 4 semanas a -20 °C o proceder a la técnica preferida de extracción de ADN.
- Usando una pipeta Pasteur de polietileno de baja densidad (LDPE) de 2 mL, pipetear suavemente el embrión y transferirlo a un tubo Eppendorf redondo de 2 mL que contenga 1 mL de paraformaldehído (PFA) al 4 % recién preparado o congelado, teniendo cuidado de añadir la menor cantidad posible de medio de disección al PFA.
NOTA: Al diseccionar embriones de E9.5, cortar el extremo de la pipeta Pasteur en ángulo para aumentar el tamaño de la abertura. Esto es importante para evitar dañar el embrión durante la pipetación. El uso de tubos Eppendorf redondos de 2 mL es fundamental para evitar que el embrión quede atrapado en el fondo del tubo y facilitar su recuperación. Evitar ciclos repetidos de congelación-descongelación del PFA.
ADVERTENCIA: El PFA es tóxico y carcinógeno. Usar equipo de protección personal (EPP) adecuado y no inhalar ni ingerir. El PFA en polvo es peligroso si se inhala; por lo tanto, debe prepararse en una campana extractora. - Incubar el embrión en PFA al 4 % durante 16–24 h a 4 °C con agitación suave, colocando los tubos en ángulo recto respecto a la dirección de la agitación.
- Deshidratar el embrión mediante lavados en una serie de metanol. Usando pipetas Pasteur de LDPE y teniendo cuidado de no aspirar el embrión, retirar el PFA y añadir 1 mL de PBS. Lavar durante 10 min a temperatura ambiente (TA) con agitación suave, colocando los tubos a 90° respecto al plano de agitación. Repetir los lavados en 25 %, 50 %, 75 % y 2× 100 % de metanol en PBS.
- Reemplazar el último lavado con metanol al 100 % con 1,5 mL de metanol al 100 % fresco y almacenar a -20 °C.
NOTA: Las muestras pueden almacenarse durante años a -20 °C. Tener cuidado de evitar la evaporación.
ADVERTENCIA: El metanol es inflamable y tóxico. Usar EPP adecuado y almacenar en un armario para inflamables. No inhalar ni ingerir.
2. Tinción de embriones completos de E8.5 y E9.5 para proteínas usando inmunofluorescencia
NOTA: Todos los pasos de lavado se realizan con un volumen de 1 mL en un tubo Eppendorf de fondo redondo de 2 mL. Realice los lavados de 1 mL con agitación suave y los tubos colocados a 90° respecto al plano de la agitación. Retire y reemplace el líquido utilizando una pipeta Pasteur de LDPE de 2 mL, teniendo cuidado de no aspirar el embrión. Al trabajar con embriones de E9.5, corte el extremo de la pipeta Pasteur para evitar dañar el embrión en caso de aspiración accidental. Diluya el metanol en PBS. Los embriones pueden teñirse individualmente o en un tubo con hasta 12 embriones agrupados. Para embriones de E9.5: se pueden teñir hasta 2 condiciones en un solo tubo. Si se utilizan múltiples condiciones, corte la cola de uno de los grupos para poder distinguirlos durante la obtención de imágenes.
- Retire los embriones del almacenamiento a -20 °C y déjelos alcanzar la temperatura ambiente (TA) de 20–26 °C durante 10–20 min. Asegúrese de que los embriones tengan un número similar de somitas para garantizar la comparación de etapas de desarrollo equivalentes.
- Bleaque y permeabilice los embriones en una solución de metanol al 100 %: dimetilsulfóxido (DMSO):peróxido de hidrógeno al 30 % en una proporción de 4:1:1 durante 2 h.
ADVERTENCIA: El peróxido de hidrógeno es corrosivo e irritante. Puede causar daños oculares graves y ser perjudicial si se ingiere. Si el peróxido de hidrógeno entra en contacto con los ojos, enjuáguelos con agua durante varios minutos. El peróxido de hidrógeno representa un peligro para los organismos acuáticos; deseche en una instalación autorizada para eliminación de residuos. Use equipo de protección personal adecuado, incluyendo protección ocular. No ingerir. - Caliente previamente el bloque térmico a 98 °C y prepare el tampón desenmascarante de citrato diluyendo 100 µL de tampón desenmascarante de citrato en 10,7 mL de agua destilada.
- Rehidrate las muestras enjuagándolas en metanol al 70 %, luego lavándolas en metanol al 50 %, metanol al 25 % y finalmente en PBS durante 10 min cada uno a TA con agitación.
- Caliente previamente el tampón desenmascarante de citrato a 98 °C utilizando el bloque térmico precalentado durante al menos 20 minutos. Lave los embriones en el tampón desenmascarante de citrato durante 3 × 10 min a TA.
- Después de los lavados a TA, agregue el tampón desenmascarante de citrato precalentado a los embriones y caliente en el bloque térmico a 98 °C durante 10 min. Retire del calor y deje enfriar durante al menos 40 min.
NOTA: No utilice el tampón desenmascarante de citrato para la recuperación de antígenos en embriones E8.5, ya que puede provocar la disociación de los embriones. Los embriones pueden volverse pegajosos en el tampón desenmascarante de citrato, por lo que mantenga los lavados sin agitación para evitar daños por agrupamiento. - Lave los embriones durante 3 × 10 min en PBS + 0,1 % Triton-X a TA con agitación. Bloquee los embriones durante 16–24 h en un mínimo de 150 µL/tubo de PBS + 0,1 % Triton-X + 10 % de suero de burro normal a 4 °C con agitación.
- Prepare los anticuerpos primarios diluyéndolos en PBS + 0,1 % Triton-X + 10 % de suero de burro normal en las concentraciones recomendadas 1 h antes de aplicarlos sobre los embriones y manténgalos a 4 °C.
- Retire la solución de bloqueo de los embriones y agregue un mínimo de 150 µL/tubo de la solución de anticuerpos diluida. Incube durante 1–3 días a 4 °C con agitación.
NOTA: Los anticuerpos primarios pueden multiplexarse siempre que cada anticuerpo se haya producido en una especie diferente. El uso de anticuerpos producidos en ratón, y los correspondientes anticuerpos secundarios anti-ratón, puede provocar tinción inespecífica intensa. Alternativamente, en algunos casos, se pueden multiplexar anticuerpos primarios de una misma especie si son de isotipos diferentes y se combinan con anticuerpos secundarios específicos para cada isotipo. - Enjuague los embriones en PBS + 0,1 % Triton-X y lávelos durante 6 × 30 min en PBS + 0,1 % Triton-X a TA.
- Bloquee el anticuerpo secundario diluyendo los anticuerpos secundarios conjugados con fluorocromos y DAPI (o marcador nuclear alternativo) en 0,1 % Triton-X + 10 % de suero de burro normal en las concentraciones recomendadas 1 h antes de aplicarlos sobre los embriones a 4 °C en la oscuridad.
- Retire el lavado y agregue la solución de anticuerpos secundarios diluida a los embriones e incube durante 16–24 h a 4 °C con agitación en la oscuridad.
NOTA: Recomendamos usar anticuerpos secundarios conjugados con fluorocromos en fragmentos F(ab) en lugar de anticuerpos completos. Los fragmentos F(ab) son más pequeños, por lo tanto tienen mejor penetración tisular, y la ausencia de la región Fc ayuda a reducir el fondo inespecífico. - Enjuague los embriones en PBS + 0,1 % Triton-X, luego lávelos durante 6 × 30 min en PBS + 0,1 % Triton-X a TA con agitación en la oscuridad. Almacénelos hasta 4 semanas en PBS + 0,1 % Triton-X a 4 °C en la oscuridad.
3. Tinción de embriones en montaje completo de E8.5 y E9.5 para transcritos mediante RNAscope
NOTA: Todos los pasos de lavado tienen un volumen de 1 mL y se realizan en un tubo Eppendorf de 2 mL. Realice los lavados de 1 mL con agitación suave y los tubos colocados a 90° respecto al plano de movimiento. Retire y reemplace el líquido utilizando una pipeta Pasteur de LDPE de 2 mL, teniendo cuidado de no aspirar el embrión. Al trabajar con embriones de E9.5, corte el extremo de la pipeta Pasteur para evitar dañar el embrión en caso de aspiración accidental. El metanol debe diluirse con PBS. Encienda el horno de hibridación antes de comenzar, ajustándolo a 40 °C y colocando un poco de papel humedecido en el fondo. Los embriones pueden teñirse individualmente o en un tubo con hasta 12 embriones agrupados. Para embriones de E9.5: se pueden teñir hasta 2 condiciones en un solo tubo. Si se utilizan múltiples condiciones, corte la cola de uno de los grupos para poder distinguirlos durante la obtención de imágenes.
- Prepare el banco, las pipetas y el portaprobeta limpiándolos con etanol al 70 % seguido de una solución descontaminante contra RNasas.
- Rehidrate los embriones mediante una serie graduada de metanol diluida en PBS al 75 %, 50 %, 25 %, PBS y PBS + 0,1 % Tween 20, durante 5 min por paso con agitación suave.
- Permeabilice los embriones incubándolos en aproximadamente 75 µL (3 gotas) de proteasa III durante 20 min a temperatura ambiente con agitación suave y tubos en posición vertical.
NOTA: El tiempo de permeabilización puede optimizarse según la etapa o tamaño embrionario. 20 min es adecuado para embriones E8,5/E9,5, pero pueden requerirse incubaciones más largas para observar estructuras más profundas en embriones E9,5. Permeabilizaciones excesivamente largas pueden provocar la disociación de los embriones. - Lave los embriones en PBS + 0,01 % Tween 20 durante 3 × 5 min.
- Prepare las sondas RNAscope colocando aproximadamente 150 µL (alrededor de 6 gotas) por tubo de sondas C1 en un tubo Eppendorf. Diluya cualquier sonda C2–C4 en la sonda C1 a una concentración de 1:50 e incube en posición vertical en un horno de hibridación a 40 °C durante 10 min antes de aplicarlas sobre los embriones.
NOTA: Para cada conjunto de sondas RNAscope en un experimento, ‘C’ indica la designación del canal. Se requiere una sonda C1, ya que todas las demás sondas se diluyen en ella. Asegúrese de usar solo una sonda por designación de canal en cada mezcla. Las mezclas de sondas pueden reutilizarse al menos una vez si se almacenan a 4 °C durante hasta 6 semanas. - Retire el último lavado y añada 150 µL de mezcla de sondas a cada tubo de embriones. Incube en un horno de hibridación en posición vertical durante 16–24 h a 40 °C.
- Retire la mezcla de sondas y lave en tampón 0,2× Salino-Citrato Sódico (SSC) + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
- Fije posteriormente los embriones en PFA al 4 % a temperatura ambiente con agitación suave, colocando los tubos a 90° respecto al plano de agitación.
- Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
- Incube las muestras en aproximadamente 150 µL (6 gotas)/tubo del reactivo Amp1 durante 30 min a 40 °C en un horno de hibridación, manteniendo los tubos en posición vertical.
- Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
- Incube las muestras en aproximadamente 150 µL (6 gotas)/tubo del reactivo Amp2 durante 30 min a 40 °C en un horno de hibridación, manteniendo los tubos en posición vertical.
- Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
- Incube las muestras en aproximadamente 150 µL (6 gotas)/tubo del reactivo Amp3 durante 15 min a 40 °C en un horno de hibridación, manteniendo los tubos en posición vertical.
- Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
- Incube en 150 µL (6 gotas) de HRP-C1 durante 15 min a 40 °C en posición vertical en un horno de hibridación. Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
- Incube las muestras con un fluoróforo diluido en tampón TSA durante 30 min a 40 °C en un horno de hibridación, manteniendo los tubos en posición vertical.
NOTA: Los fluoróforos RNAscope pueden usarse con diferentes sondas. TSA-vivid 570 es el más brillante, seguido de TSA-vivid 650 y luego TSA-vivid 520. Seleccione los fluoróforos según la abundancia esperada de las sondas. - Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
- En la oscuridad, incube las muestras en aproximadamente 150 µL (6 gotas)/tubo del reactivo bloqueador de HRP durante 15 min a 40 °C en un horno de hibridación, manteniendo los tubos en posición vertical.
- Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
NOTA: Aquí puede interrumpirse el protocolo durante 16–24 h dejando los embriones en el último lavado a temperatura ambiente. - Repita los pasos 3.16–3.20 para cada una de las sondas C2–C4 si se utilizan, sustituyendo HRP-C1 por HRP-C2/C3/C4 según sea necesario. Use un fluoróforo diferente para cada sonda separada.
NOTA: Si se usan sondas C4, se requiere el kit auxiliar RNAscope 4-plex y el fluoróforo Opal 780. Opal 780 solo debe usarse cuando se necesite multiplexar 4 sondas y debe ser el último fluoróforo aplicado, ya que es sensible a la degradación. Al seleccionar fluoróforos, es importante considerar las capacidades de la plataforma de microscopía que se utilizará. Verifique siempre que el sistema de imagen tenga longitudes de onda de excitación, filtros de emisión y sensibilidad del detector adecuados para todas las sondas utilizadas. Al teñir con Opal 780, sustituya los pasos 3.17–3.19 por los siguientes:- Incube las muestras en 150 µL/tubo de TSA-DIG (diluido 1:100 en tampón TSA) durante 30 min a temperatura ambiente con agitación suave.
- Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
- En la oscuridad, incube las muestras en aproximadamente 150 µL (6 gotas)/tubo del reactivo bloqueador de HRP durante 15 min a 40 °C en un horno de hibridación, manteniendo los tubos en posición vertical.
- Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente.
- Incube las muestras en 150 µL/tubo de Opal Polaris 780 diluido en Diluyente/Bloqueador de anticuerpos durante 45 min a 40 °C en un horno de hibridación, manteniendo los tubos en posición vertical.
- En la oscuridad, incube las muestras en aproximadamente 150 µL de DAPI diluido en tampón 0,2× SSC + 0,1 % Tween 20 (concentración de trabajo 1 µg/mL) durante 16–24 h a 4 °C con agitación suave, manteniendo los tubos en posición vertical.
- Lave en tampón 0,2× SSC + 0,1 % Tween 20 durante 3 × 8 min a temperatura ambiente. Almacene las muestras a corto plazo en PBS a 4 °C.
4. Tinción combinada de RNAscope e inmunofluorescencia en embriones completos de E8.5
- Siga los pasos 3.1–3.21 del protocolo RNAscope.
NOTA: La reducción del tiempo del paso de permeabilización en el protocolo RNAscope podría ayudar a mejorar el rendimiento del anticuerpo en inmunofluorescencia. - Lave las muestras durante 16–24 h en 1 mL de tampón 0.2× SSC + 0.1% Tween 20 a temperatura ambiente con agitación.
- Siga los pasos 2.7–2.12 del protocolo de inmunofluorescencia.
5. Preparación de embriones en montaje completo para imágenes mediante microscopía confocal de barrido puntual o disco giratorio
- Después de la tinción, utilizando una pipeta Pasteur de polietileno de baja densidad (LDPE), pipetear suavemente el embrión y transferirlo a una placa de imágenes de múltiples pocillos o a una placa con cavidad, teniendo cuidado de que el embrión no se seque. Si es necesario, orientar el embrión según se desee, teniendo cuidado de no dañar la muestra.
NOTA: Las placas con cavidad son útiles para asegurar la orientación de los embriones, pero pueden provocar compresión del embrión y daño tisular. Las placas de imágenes de múltiples pocillos son más suaves con los embriones, pero pueden generar variaciones en la orientación durante la adquisición de imágenes y podrían introducir artefactos en los bordes de los pocillos. - Opcional – Aclarado tisular: aclara los tejidos eliminando suavemente el último lavado del embrión y añadiendo hasta 200 µL de solución CUBIC-R en el recipiente de imagenación a temperatura ambiente (RT). Mantener el embrión en una incubación única con CUBIC-R durante un mínimo de 40 minutos antes de la imagenación. Las muestras aclaradas deben observarse en la misma solución de CUBIC-R utilizada para la incubación.
ADVERTENCIA: CUBIC-R es tóxico si se inhala y puede causar irritación ocular y cutánea. Evite la inhalación y utilice equipo de protección personal (PPE) adecuado al manipularlo.
NOTA: Los embriones se vuelven completamente transparentes poco después de la exposición a CUBIC-R. Añadir CUBIC-R directamente al recipiente de imagenación solo después de haber orientado el embrión, y tener cuidado de no perder el embrión. Se produce una reversión parcial del aclarado si se elimina CUBIC-R del embrión y se sustituye por PBS. - Si no se realiza el aclarado tisular, completar los pocillos con PBS para asegurar que los embriones no se sequen demasiado. Si se utiliza una placa con cavidad, cubrir la muestra con una cubreobjetos #1.5. Colocar una tapa en la placa de imagenación de múltiples cámaras.
NOTA: Los embriones pueden observarse con una amplia gama de microscopios de luz. Debido al grosor de la muestra, es fundamental seleccionar un microscopio capaz de adquirir imágenes a la profundidad adecuada. Elegir un objetivo apropiado para la estructura deseada. Un objetivo de 10x con baja apertura numérica proporciona una buena visión general de la tinción del embrión completo, pero puede ser necesario un objetivo de mayor aumento y mayor apertura numérica para resolver estructuras más pequeñas o profundas con alta resolución. A veces los embriones se mueven dentro del recipiente de imagenación, lo que introduce errores; por ello, es importante reducir el tiempo de adquisición de imágenes tanto como sea posible.
6. Análisis de núcleos para conteos e intensidad de señal
NOTA: Este protocolo cubre el análisis de núcleos utilizando Zeiss Arivis Pro; es posible que análisis similares se puedan realizar con otros programas de análisis de imágenes. Funciona mejor con muestras que son nucleares, por ejemplo, transcritos o proteínas nucleares. Si se analizan proteínas no nucleares, puede ser conveniente usar un tinte para visualizar la estructura celular, por ejemplo, CellMask, que tiñe las membranas celulares, y examinar la expresión de marcadores dentro de toda la célula.
- Convierta los archivos de imágenes al formato SIS utilizando el convertidor Zeiss Arivis SIS. Abra el convertidor y seleccione «Agregar archivos», luego «Examinar carpeta». Seleccione la carpeta de imágenes de origen. Elija la conversión 1 a 1. Seleccione el directorio de salida y haga clic en «Iniciar conversión».
- Importe archivos SIS a Zeiss Arivis Pro seleccionando «archivo», luego «abrir» y finalmente el archivo SIS deseado.
- Prepare los datos para el análisis mediante la rotación de las imágenes. Para ello, seleccione 'Datos' y luego 'Galería de transformaciones'. Seleccione la función de 'rotación' y gire el embrión de modo que la región de interés pueda alinearse dentro de un rectángulo rígido.
- Recorte las regiones de interés seleccionando «Datos», luego «Galería de transformaciones», y seleccionando la opción «Recortar». Arrastre los bordes para recortar hasta la región de interés y seleccione «Aceptar».
NOTA: Para la región cefálica de embriones E8.5, recorte la imagen a la cabeza, cortando en la muesca cercana a la vesícula ótica. Para la región cardíaca de embriones E8.5, recorte desde debajo de la muesca cercana a la vesícula ótica hasta la parte inferior del tubo cardíaco. Al recortar imágenes rotadas, elimine las regiones negras creadas como artefacto de la rotación. - Inicie una nueva canalización seleccionando 'Análisis' y luego 'Panel de análisis'. Seleccione 'nueva canalización'.
- Región de interés de entrada: Establezca la ROI en „conjunto de imágenes actual“, los canales en „todos los canales“ y la escala en „100 %“. Asegúrese de seleccionar „incluir Z“.
NOTA: Las imágenes pueden reducirse de tamaño (por ejemplo, al 50 %) si son demasiado grandes o si el procesamiento es demasiado lento; esto reducirá la resolución de las imágenes. - Buscar núcleos (marcador #1) utilizando la herramienta de detección de blobs: Seleccionar "Agregar operación", luego buscar "Detección de blobs". En el canal, seleccionar el canal que contiene el marcador de núcleos. Establecer el diámetro en 6 µm y optimice el umbral de probabilidad en función de la intensidad de tinción. Los núcleos en el plano deben detectarse con una separación adecuada entre ellos. Ajuste la sensibilidad de división. Un valor del 55 % es razonable para la mayoría de las muestras. Establezca la «Normalización» en el primer punto temporal. Establezca el nombre de salida, por ejemplo, Buscador de blobs (núcleos). Los objetos detectados pueden visualizarse seleccionando el icono de «ojo» en la barra superior de la operación.
- Encuentre la expresión del marcador #2 utilizando la herramienta de detección de blobs: seleccione 'Agregar operación' y luego busque 'Detección de blobs'. En el canal, seleccione el canal que contiene el marcador de núcleos. Establezca el diámetro en 6 µm y optimice el umbral de probabilidad según la intensidad de tinción. Deben detectarse 'agregados' positivos para el marcador #2 en el plano con una separación adecuada. Ajuste la sensibilidad de división. El valor del 55 % es razonable para la mayoría de las muestras. Establezca la 'Normalización' en el primer punto temporal. Asigne un nombre de salida, por ejemplo, Buscador de agregados (canal 2). Los objetos detectados pueden visualizarse seleccionando el icono de 'ojo' en la barra superior de la operación.
- Encuentre la expresión del marcador #3 utilizando la herramienta de detección de blobs: seleccione "Agregar operación", luego busque "Detección de blobs". En el canal, seleccione el canal que contiene el marcador de núcleos. Establezca el diámetro en 6 µm y optimice el umbral de probabilidad según la intensidad de tinción. Deben detectarse los 'agregados' positivos para el marcador #3 en el plano con una separación adecuada. Ajuste la sensibilidad de división. El valor del 55 % es razonable para la mayoría de las muestras. Establezca la 'Normalización' en µ first punto temporal. Establecer el nombre de salida, por ejemplo, Buscador de blobs (canal 3). Los objetos detectados pueden visualizarse seleccionando el icono de ‘ojo’ en la barra superior de la operación.
- Opcional: filtro de volumen – Si hay mucha suciedad en la imagen, puede utilizarse un filtro de volumen para eliminar artefactos. Seleccione 'Agregar operación' y luego busque 'Filtro por característica de objeto'. Establezca la entrada como Buscador de blobs (núcleos) (o cualquier otro nombre de conjunto del paso 6.7). Establezca 'es tipo' en 'cualquiera'. En el menú desplegable, seleccione Volumen (volume) y fije el valor en > 6 µm3. Seleccione 'Add filter'. En el menú desplegable, seleccione Volume (volumen) y establezca el valor en <3000 µm3. Asigne un nombre a la salida, por ejemplo, 'núcleos'. Ejecute la canalización hasta este punto seleccionando el botón de tres líneas en el módulo y haciendo clic en 'ejecutar canalización hasta aquí'.
NOTA: Los filtros de volumen también pueden utilizarse para los otros canales si es necesario. Optimice los valores de mayor que y menor que para asegurar que se seleccionen todos los objetos positivos, pero excluyendo los restos. - Para identificar núcleos positivos para otro marcador, utilice la herramienta de intersección. Seleccione «Agregar operación» y busque la herramienta «compartimentos». En el primer cuadro desplegable, agregue la salida de núcleos (por ejemplo, buscador de blobs (núcleos) o los «núcleos» filtrados por volumen) y asegúrese de que el botón a la izquierda del cuadro esté seleccionado. En el cuadro desplegable insertado, seleccione el canal deseado (por ejemplo, buscador de blobs (canal 2)). Asigne un nombre a la salida, por ejemplo, «núcleos con canal 2». Repita este procedimiento para todos los marcadores deseados.
- Para encontrar núcleos positivos para 2 o más marcadores adicionales, seleccione "Agregar operación" y busque la herramienta "Filtro de característica de objeto". Configure la entrada en el marcador de núcleos (por ejemplo, "núcleos", tipo= cualquiero) y agregue filtros del paso anterior después de "Tiene etiqueta", por ejemplo, "Núcleos con canal 2" y "Núcleos con canal 3". Asigne un nombre a la salida, por ejemplo, "Núcleos con canal 2 y canal 3". Ejecute la canalización hasta este punto.
- Cree características personalizadas para contar núcleos seleccionando el icono de tabla de datos en la barra superior, luego seleccione «crear» y elija «recuento de objetos». Asigne una etiqueta adecuada a la característica (por ejemplo, recuento de núcleos) y seleccione en el menú de etiquetas la salida deseada para cuantificar (por ejemplo, núcleos). Repita este paso para cada grupo que deba cuantificarse.
- Cree grupos de objetos seleccionando 'Agregar operación' y luego 'Crear grupos de objetos'. Seleccione cada uno de los grupos que se utilizarán en los análisis en las entradas. Etiquete las salidas como 'Crear grupos de objetos'. Ejecute la canalización hasta este punto.
- Exportar recuentos resumidos seleccionando "Agregar operación" y luego "Exportar características de objetos". En las entradas, seleccionar "crear grupos de objetos". Seleccionar un directorio para guardar los datos. El modo es "tabla única". Hacer clic en características y seleccionar las características personalizadas creadas en el paso 6.13.
- Exportar detalles de los núcleos seleccionando 'Agregar operación' y luego 'Exportar características de objetos'. En las entradas, seleccionar la detección de núcleos creada en el paso 6.7 (o 6.10 si se utiliza un filtro de volumen). Seleccionar un directorio para guardar los datos. El modo es 'tabla única'. Hacer clic en características y seleccionar 'intensidades' para cada canal (#1, #2, #3, etc.) y otras características deseadas para exportar, por ejemplo, volumen (volume).
- Almacene objetos seleccionando los objetos necesarios para la visualización/análisis en el cuadro de almacenamiento de objetos.
- Guarde el flujo de trabajo revirtiendo todos los pasos, seleccionando las 3 líneas en la esquina superior derecha y haciendo clic en 'Exportar'. Seleccione la 'carpeta' en la que guardar el 'flujo de trabajo' y guarde.
- Para ejecutar una canalización en modo por lotes, recargue Arivis. En la barra superior, seleccione «Análisis» y luego «Análisis por lotes». En la ventana, seleccione la canalización guardada en el paso 6.18. En «archivos», seleccione los archivos para el análisis y haga clic en «Aceptar». Una vez cargados, las vistas no deseadas pueden eliminarse. Seleccione «Aceptar». En la siguiente pantalla, seleccione el directorio donde guardar los datos. Haga clic en «Ejecutar». Los datos se guardarán automáticamente en la carpeta de salida seleccionada.
Se muestra una descripción general del flujo de trabajo en la Figura 1.
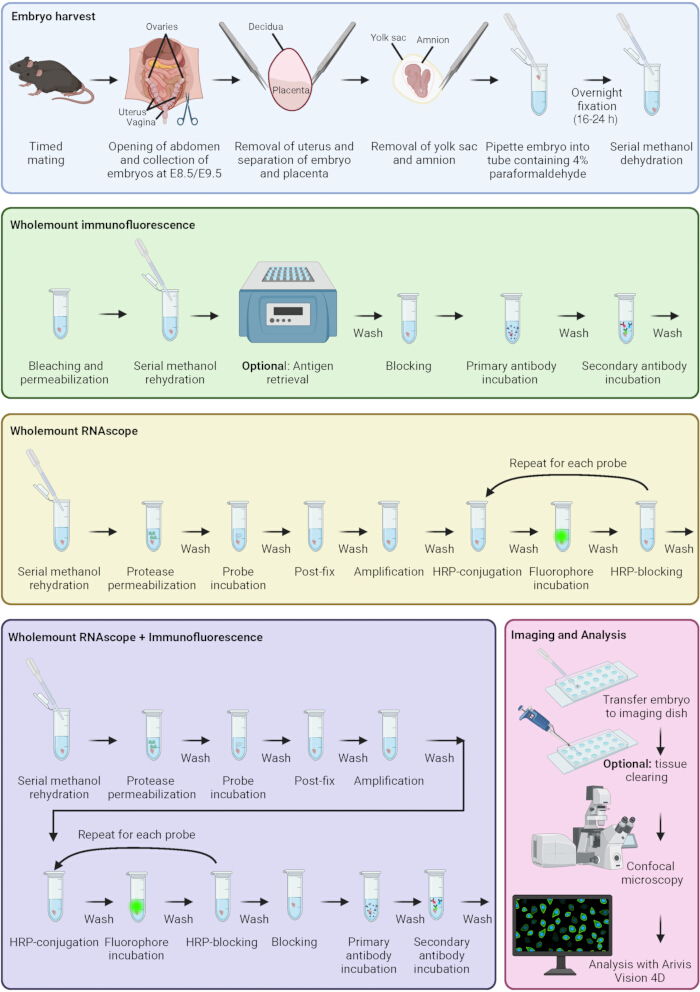
Figura 1: Protocolo de tinción por inmunofluorescencia y RNAscope. Esquema que representa las etapas clave de la recolección de embriones, inmunofluorescencia, RNAscope, inmunofluorescencia combinada con RNAscope, adquisición de imágenes de la muestra y análisis. Los recuadros de colores corresponden a diferentes etapas del protocolo. Creado en BioRender. Sparrow, D. (2026) https://BioRender.com/q6rmax8 Haga clic aquí para ver una versión más grande de esta figura.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Los embriones E8.5 se tiñeron mediante inmunofluorescencia siguiendo este protocolo para analizar el número de células de la cresta neural migratorias que se encontraban en la fase G2/M del ciclo celular. Las muestras se tiñeron con anticuerpos dirigidos contra PHH3 para visualizar la fase G2/M del ciclo celular y contra SOX10 para visualizar las células de la cresta neural migratorias. Los embriones se tiñeron además con los anticuerpos secundarios adecuados. Los núcleos se tiñeron con DAPI. Las muestras se imaginarón u...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Aquí, describimos un método optimizado para analizar espacialmente la expresión génica y proteica en embriones completos de E8.5 y E9.5. Estos métodos presentan una mejor resolución espacial y capacidad de multiplexación en comparación con los métodos tradicionales de hibridación in situ de ARN e inmunofluorescencia de cortes. Este protocolo se basa en protocolos recientes existentes para examinar vías del desarrollo en embriones de ratón. Un protocolo reciente utilizó RNAscope y tinción de inmunofluorescencia p...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores declaran que no tienen ningún interés financiero competitivo.
Agradecimientos
Los autores agradecen al equipo de la instalación Core de Imagen Celular, Centro de Genética Humana, Universidad de Oxford, por brindar apoyo técnico con la microscopía y el análisis de imágenes incluidos en este manuscrito. Los autores agradecen al personal de Servicios Biomédicos, Universidad de Oxford, por su apoyo en el mantenimiento de animales y apareamientos programados para generar embriones.
Este estudio recibió financiamiento de la British Heart Foundation Senior Fellowship FS/SBSRF/22/31022 (DBS), el Additional Ventures Single Ventricle Fund (DBS), el John Fell Fund, Universidad de Oxford 0016065 (VSR) y el Medical Sciences Internal Fund, Universidad de Oxford 0016707 (VSR).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Material plástico/vidrio | |||
| Pipetas Pasteur de 3 ml de polietileno de baja densidad (LDPE) graduadas | Wheaton | 711116 | |
| Tubos Eppendorf Safe-lock, microtubo de 1,5 ml | Eppendorf | 0030 120.086 | |
| Ibidi µ-slide de 18 pocillos | Ibidi | 81817 | Cubrebarras de vidrio #1.5H, sin tratar |
| Cubrebarras Menzel X1000 de 22x50 mm #1.5 (0,16-0,19 mm) | Thermo Scientific | 17284904 | |
| Portaobjetos para microscopio con cavidades | Marienfeld Superior | 1320000 | |
| Microtubo sellable de 2 ml | Sarstedt | 72.695.500 | Tubo de 2 ml tipo 'Eppendorf', fondo redondeado |
| Soluciones/tampones | |||
| Disolvente/bloqueo de anticuerpos 1x | Akoya Biosciences | ARD1001EA | |
| Solución descontaminante Ambion™ RnaseZap™ | Ambion | 9780.9782 | |
| Tampón desenmascarante de citrato | Vector labs | H-3300 | Etiquetado como solución desenmascarante de antígenos, a base de ácido cítrico |
| Dimetilsulfóxido (DMSO) | Merck (Sigma-Aldrich) | D8418 | |
| Solución salina equilibrada de Hanks 10x | Merck (Sigma-Aldrich) | H4641 | |
| Solución de peróxido de hidrógeno | Merck (Sigma-Aldrich) | H1009 | 30% (p/p) en H2O |
| Metanol | Merck (Sigma-Aldrich) | 32213-2.5L-M | |
| Suero normal de asno | Abcam | Ab7475 | Concentración stock al 100%, concentración final al 10% |
| Polvo de paraformaldehído (PFA) | Merck (Sigma-Aldrich) | 158127-500g | Diluir hasta 4% en agua. Preparar en cabina de gases. Agitar en bloque calefactor y añadir una pequeña cantidad de NaOH para facilitar la disolución. pH 7,2-7,6 |
| Solución salina tamponada con fosfato (PBS) | Merck (Sigma-Aldrich) | P4417 | 1 tableta por 200 ml de agua destilada |
| Kit auxiliar RNAscope 4-Plex para kit de reactivo fluorescente múltiple v2 | ACD (Bio-Techne) | 323120 | Contiene HRP-C4 y bloqueador HRP |
| Kit de detección fluorescente múltiple RNAscope™ v2 | ACD (Bio-Techne) | 323110 | Contiene Proteasa Plus, Proteasa III, Proteasa IV, peróxido de hidrógeno, tampón TSA, Amp1/2/3, Hrp-C1/2/3, bloqueador HRP y DAPI |
| Solución 20X de tampón de citrato-sodio-salino (SSC) | Fisher Bioreagents | BP-1325-1 | Diluir hasta 0,2x en agua destilada |
| Reactivo de aclarado de tejidos Cubic-R+(M) [para animales] | Tokyo Chemical Industry | T3741 | |
| Triton™ X 100 | Merck (Sigma-Aldrich) | X100 | |
| Tween® 20 | Merck (Sigma-Aldrich) | P7949 | |
| EDTA Ultrapuro™ 0,5 M, pH 8 | Invitrogen | 15575020 | |
| Anticuerpos primarios | |||
| Anticuerpo contra endomucina (V.7C7) | Santa Cruz | SC-65495 | Usar dilución 1:50. |
| Anticuerpo contra Islet 1 e Islet 2 | Developmental Studies Hybridioma Bank | 34.4DS-5 | Diluir al 50% en glicerol. Usar dilución 1:50. |
| Anticuerpo monoclonal de ratón contra PCNA (PC10) | Cell Signaling Technology | 2586S | Usar dilución 1:500 |
| Anticuerpo monoclonal de ratón contra P-histona H3 (Ser10) (6G3) | Cell Signaling Technology | 9706S | Usar dilución 1:500 |
| Anticuerpo monoclonal de conejo contra P-histona H3 (Ser10) (D7N8E) XP® | Cell Signaling Technology | 53348S | Usar dilución 1:500 |
| Anticuerpo monoclonal de conejo Sox10 (E6B6I) XP® | Cell Signaling Technology | 69661S | Usar dilución 1:500 |
| Anticuerpos secundarios/tinciones nucleares | |||
| AlexaFluor® 488 conjugado con Affinipure® IgG de burro anti-ratón (H+L) | Jackson Immunoresearch | 715-545-151 | Usar dilución 1:500 |
| AlexaFluor® 647 conjugado con Affinipure® IgG de burro anti-rata (H+L) | Jackson Immunoresearch | 712-605-153 | Usar dilución 1:500 |
| AlexaFluor® 647 conjugado con fragmento F(ab')2 de Affinipure® de burro anti-ratón (H+L) | Jackson Immunoresearch | 715-606-150 | Usar dilución 1:500 |
| Cy™3 Affinipure® IgG de burro anti-conejo (H+L) | Jackson Immunoresearch | 711-165-152 | Usar dilución 1:500 |
| DAPI | Merck (Sigma-Aldrich) | D9542 | Usar a 1 µg/ml |
| Probetas RNAscope | |||
| Probeta RNAscope® - Mm Sp5-C4 | ACD (Bio-Techne) | 405681-C4 | Probeta C4 |
| Probeta RNAscope® - Mm-Dlx2-C3 | ACD (Bio-Techne) | 555951-C3 | Probeta C3 |
| Probeta RNAscope® - Mm-Msx1 | ACD (Bio-Techne) | 421841 | Probeta C1 |
| Probeta RNAscope® - Mm-Sox10-C2 | ACD (Bio-Techne) | 435931-C2 | Probeta C2 |
| Fluoróforos RNAscope | |||
| Paquete de reactivo Opal 780 | Akoya Biosciences | FP1501001KT | Contiene reactivo Opal 780, Opal TSA-DIG, DMSO |
| Fluoróforo TSA-vivid™ 520 | ACD (Bio-Techne) | 323271 | ahora fluoróforo ClariTSA™ 520 |
| Fluoróforo TSA-vivid™ 570 | ACD (Bio-Techne) | 323272 | ahora fluoróforo ClariTSA™ 570 |
| Fluoróforo TSA-vivid™ 650 | ACD (Bio-Techne) | 323273 | ahora fluoróforo ClariTSA™ 650 |
| Equipos/software | |||
| Microscopio de barrido láser Fluoview FV4000 | Evident | fv4000 | Láseres de excitación: 405/488/561/640/730 nm. Longitud de onda detectada (Fig. 3): 430-470, 500-540, 570-620, 650-710, 750-850 nm. Longitud de onda detectada (Fig. 4): 430-470, 500-531, 570-620 nm. |
| Graphpad Prism 10 | Graphpad | v10.6.1 | |
| Bloque calefactor | Grant | QBT1 | |
| Horno de hibridación Hybrigene | Techne (Bibby Scientific) | FHB4DD | |
| Sistema de microscopio de superresolución Ixplore IX83 SpinSR | Olympus | ixplore-ix83-spinsr | Láseres de excitación: 405/488/561/640 nm. Filtros de emisión: 447/60, 525/50, 617/73, 685/40. |
| Zeiss Arivis Pro | Carl Zeiss Microscopy GmbH | v. 4.5 (anteriormente Arivis Vision 4D) | |
| Convertidor Zeiss Arivis SIS | Carl Zeiss Microscopy GmbH | v. 4.3.0 |
Referencias
- Bruter AV, Varlamova EA, Okulova YD, Tatarskiy VV, Silaeva YY, Filatov MA. Genetically modified mice as a tool for the study of human diseases. Mol Biol Rep. 2024;51(1):135.
- Rashbrook VS, Brash JT, Ruhrberg C. Cre toxicity in mouse models of cardiovascular physiology and disease. Nat Cardiovasc Res. 2022;1:806–16.
- Breschi A, Gingeras TR, Guigo R. Comparative transcriptomics in human and mouse. Nat Rev Genet. 2017;18(7):425–40.
- Mole MA, Weberling A, Zernicka-Goetz M. Comparative analysis of human and mouse development: From zygote to pre-gastrulation. Curr Top Dev Biol. 2020;136:113–38.
- Krishnan A, Samtani R, Dhanantwari P, Lee E, Yamada S, Shiota K, et al. A detailed comparison of mouse and human cardiac development. Pediatr Res. 2014;76(6):500–7.
- Anderson RH, Bamforth SD. Morphogenesis of the Mammalian Aortic Arch Arteries. Front Cell Dev Biol. 2022;10:892900.
- Wessels A, Sedmera D. Developmental anatomy of the heart: a tale of mice and man. Physiol Genomics. 2003;15(3):165–76.
- Gall JG, Pardue ML. Formation and detection of RNA-DNA hybrid molecules in cytological preparations. Proc Natl Acad Sci U S A. 1969;63(2):378–83.
- John HA, Birnstiel ML, Jones KW. RNA-DNA hybrids at the cytological level. Nature. 1969;223(5206):582–7.
- Buongiorno-Nardelli M, Amaldi F. Autoradiographic detection of molecular hybrids between RNA and DNA in tissue sections. Nature. 1970;225(5236):946–8.
- Dakou E, Vanbekbergen N, Corradi S, Kemp CR, Willems E, Leyns L. Whole-mount in situ hybridization (WISH) optimized for gene expression analysis in mouse embryos and embryoid bodies. Methods Mol Biol. 2014;1211:27–40.
- Anderson R. Multiplex fluorescence in situ hybridization (M-FISH). Methods Mol Biol. 2010;659:83–97.
- Kearney L. Multiplex-FISH (M-FISH): technique, developments and applications. Cytogenet Genome Res. 2006;114(3-4):189–98.
- Burnett R, Guichard Y, Barale E. Immunohistochemistry for light microscopy in safety evaluation of therapeutic agents: an overview. Toxicology. 1997;119(1):83–93.
- Coons AH, Creech HJ, Jones RN. Immunological properties of an antibody containing a fluorescent group. P Soc Exp Biol Med. 1941;47(2):200–2.
- Bardot E, Tzavaras N, Benson DL, Dubois NC. Quantitative Whole-mount Immunofluorescence Analysis of Cardiac Progenitor Populations in Mouse Embryos. J Vis Exp. 2017(128).
- Wang F, Flanagan J, Su N, Wang LC, Bui S, Nielson A, et al. RNAscope: a novel in situ RNA analysis platform for formalin-fixed, paraffin-embedded tissues. J Mol Diagn. 2012;14(1):22–9.
- Erben L, Buonanno A. Detection and Quantification of Multiple RNA Sequences Using Emerging Ultrasensitive Fluorescent In Situ Hybridization Techniques. Curr Protoc Neurosci. 2019;87(1):e63.
- De Bono C, Lescroart F, Zaffran S. How to Study Gene Expression and Gain of Function of Hoxb1 in Mouse Heart Development. Methods Mol Biol. 2025;2889:121–37.
- Zhao R, Moore EL, Gogol MM, Unruh JR, Yu Z, Scott AR, et al. Identification and characterization of intermediate states in mammalian neural crest cell epithelial to mesenchymal transition and delamination. Elife. 2024;13.
- Guijarro C, Kelly RG. On the involvement of the second heart field in congenital heart defects. C R Biol. 2024;347:9–18.
- Bradshaw L, Chaudhry B, Hildreth V, Webb S, Henderson DJ. Dual role for neural crest cells during outflow tract septation in the neural crest-deficient mutant Splotch(2H). J Anat. 2009;214(2):245–57.
- Zawada D, Kornherr J, Meier AB, Santamaria G, Dorn T, Nowak-Imialek M, et al. Retinoic acid signaling modulation guides in vitro specification of human heart field-specific progenitor pools. Nat Commun. 2023;14(1):1722.
- Rabadan MA, Herrera A, Fanlo L, Usieto S, Carmona-Fontaine C, Barriga EH, et al. Delamination of neural crest cells requires transient and reversible Wnt inhibition mediated by Dact1/2. Development. 2016;143(12):2194–205.
- Bhattacharya D, Rothstein M, Azambuja AP, Simoes-Costa M. Control of neural crest multipotency by Wnt signaling and the Lin28/let-7 axis. Elife. 2018;7.
- Kishimoto K, Furukawa KT, Luz-Madrigal A, Yamaoka A, Matsuoka C, Habu M, et al. Bidirectional Wnt signaling between endoderm and mesoderm confers tracheal identity in mouse and human cells. Nat Commun. 2020;11(1):4159.
- De Bono C, Liu Y, Ferrena A, Valentine A, Zheng D, Morrow BE. Single-cell transcriptomics uncovers a non-autonomous Tbx1-dependent genetic program controlling cardiac neural crest cell development. Nat Commun. 2023;14(1):1551.
- Hazra R, Spector DL. Simultaneous visualization of RNA transcripts and proteins in whole-mount mouse preimplantation embryos using single-molecule fluorescence in situ hybridization and immunofluorescence microscopy. Front Cell Dev Biol. 2022;10:986261.
- Kann AP, Krauss RS. Multiplexed RNAscope and immunofluorescence on whole-mount skeletal myofibers and their associated stem cells. Development. 2019;146(20).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente