Los elementos reguladores cis derivados de retrovirus endógenos regulan la expresión génica en las primeras etapas del desarrollo embrionario. Este protocolo describe su eliminación mediada por CRISPR-Cas9 en células madre pluripotentes humanas en estado ingenuo para evaluar sus funciones en la regulación génica y en los procesos de desarrollo periimplantacionales.
Artículo de método
Eliminación genética de elementos cis-reguladores para analizar la función del genoma no codificante en modelos humanos de preimplantación
91 visualizaciones
⸱
11 de septiembre de 2026
* These authors contributed equally
En este artículo
Resumen
Resumen
Los elementos reguladores cis coordinan la expresión génica de manera espacial y temporalmente controlada y contribuyen al establecimiento de estados celulares distintos durante el desarrollo. Una proporción considerable de los elementos reguladores cis transcripcionalmente activos en embriones de primates se originó a partir de integraciones retrovirales antiguas en la línea germinal. Estos retrovirus endógenos, también conocidos como retrotransposones con repeticiones terminales largas, conservan actividad reguladora intrínseca y suelen ser específicos de especie, lo que los convierte en candidatos sólidos para regular aspectos divergentes entre especies del desarrollo embrionario. Las restricciones éticas y legales sobre la investigación con embriones humanos han limitado históricamente la investigación directa de la regulación génica durante la embriogénesis humana. Las células madre pluripotentes naïve humanas y los modelos tridimensionales de blastocisto basados en células madre ofrecen sistemas alternativos para estudiar procesos tempranos del desarrollo. Este protocolo describe la eliminación mediada por CRISPR-Cas9 de elementos reguladores cis derivados de retrovirus endógenos en células madre pluripotentes naïve humanas. Los complejos ribonucleoproteicos preensamblados de Cas9 y ARN guía simple se introducen mediante nucleofección, seguidos de clonación a nivel de célula individual, genotipificación basada en PCR, secuenciación Sanger, expansión, criopreservación y evaluación de la estabilidad genómica de las líneas editadas. Los clones resultantes de tipo salvaje, heterocigotos y con deleción homocigota o hemizigota proporcionan una plataforma para investigar la contribución de elementos individuales derivados de retrovirus endógenos a la regulación génica en modelos humanos de preimplantación. Este método permite la interrogación funcional directa de secuencias reguladoras no codificantes específicas de especie y apoya el estudio de los mecanismos transcripcionales implicados en el desarrollo humano temprano.
Introducción
La regulación precisa de la expresión génica durante el desarrollo es fundamental para el establecimiento de sistemas biológicos complejos. Gran parte de esta información reguladora está codificada por elementos reguladores cis (CRE), que son secuencias de ADN no codificantes que contienen sitios de unión para factores de transcripción y que controlan la actividad transcripcional1. Durante la embriogénesis de los primates, una proporción considerable de los CRE activos se deriva de retrovirus endógenos (ERV), también conocidos como retrotransposones con repeticiones terminales largas (LTR)2,3. Los ERV se originaron a partir de infecciones retrovirales ancestrales del linaje germinal que se fijaron en la población. A lo largo del tiempo evolutivo, la mayoría de las inserciones de ERV acumularon mutaciones que interrumpieron los marcos de lectura abiertos que codifican las proteínas virales, lo que frecuentemente resultó en la formación de LTR solitarios4. A pesar de esta degeneración, muchas secuencias derivadas de ERV conservan actividad reguladora intrínseca y suelen ser específicas de la especie, lo que las convierte en candidatas fuertes para impulsar procesos de desarrollo divergentes entre especies. Los ERV pueden funcionar como potenciadores, promotores o elementos límite de la cromatina, y así regular los programas de expresión génica y la organización tridimensional del genoma5,6.
Muchas familias de ERV evolutivamente jóvenes se vuelven transcripcionalmente activas de manera específica según la etapa durante el desarrollo preimplantacional de los mamíferos. Esta activación se facilita por la hipometilación generalizada del ADN característica de la embriogénesis temprana, que expone sitios de unión para factores de transcripción dentro de las LTR7,8,9,10. La evidencia acumulada indica que la cooptación de ERV como CRE contribuye significativamente a la embriogénesis de los mamíferos. En ratones, los elementos del virus endógeno murino-L se expresan altamente en la etapa de dos células y contribuyen a la activación del genoma cigótico al funcionar como promotores génicos11. El retrotransposón específico del ratón MT2B2 también funciona como promotor que impulsa la expresión de una isoforma conservada de CDK2AP1 necesaria para la proliferación embrionaria12. En humanos, distintas familias de ERV pueden actuar como potenciadores o promotores que regulan la expresión génica del trofoblasto13. Los ERV de la familia del virus endógeno humano K (HML-2), particularmente los subtipos LTR5_Hs, son transcripcionalmente activos desde la etapa de ocho células hasta la de blastocisto9. Los elementos LTR5_Hs pueden funcionar como potenciadores14,15,16,17, y al menos una inserción específica del humano es esencial para el desarrollo preimplantacional mediante la activación de ZNF729, un factor de transcripción que regula cientos de promotores de genes esenciales en células madre pluripotentes naïve humanas (hnPSCs)14. En conjunto, estos hallazgos demuestran que los ERV han remodelado las redes reguladoras génicas del desarrollo y podrían contribuir a aspectos específicos de la especie en el desarrollo periimplantacional.
Las células madre pluripotentes humanas en estado ingenuo se asemejan al epiblasto preimplantacional humano en cuanto a su transcriptoma, estado de metilación del ADN y, en células femeninas, estado de activación del cromosoma X18. La propagación estable de las hnPSC requiere factor inhibidor de la leucemia, el inhibidor de la quinasa activada por mitógenos PD0325901, el inhibidor de la proteína quinasa C atípica Gö6983 y la inhibición de la vía de señalización Wnt, condiciones colectivamente conocidas como condiciones de cultivo PXGL19. Bajo estas condiciones, las hnPSC conservan la capacidad de diferenciarse en linajes de trofoblasto y de hipoblasto20,21,22. También pueden generar blastoides, modelos tridimensionales basados en células madre que reproducen características clave del blastocisto humano23,24,25,26,27,28,29. Los blastoides proporcionan un sistema experimental escalable para investigar características específicas del ser humano en la embriogénesis temprana, reduciendo al mismo tiempo las limitaciones éticas y legales asociadas con el uso de embriones humanos. Por consiguiente, las hnPSC y los blastoides ofrecen una plataforma valiosa para examinar funcionalmente las secuencias reguladoras implicadas en el desarrollo preimplantacional y periimplantacional humano.
La tecnología del sistema de repeticiones palindrómicas cortas agrupadas y regularmente interespaciadas asociado a la proteína 9 (CRISPR-Cas9) permite la edición dirigida de loci genómicos en células de mamíferos y se utiliza ampliamente en estudios funcionales del genoma30. Este sistema emplea un ARN guía único (sgRNA), que normalmente tiene entre 17 y 24 pares de bases de longitud, para dirigir la Cas9 hacia una secuencia genómica complementaria adyacente a un motivo adyacente al espaciador prototipo. La Cas9 escinde entonces ambas cadenas de ADN, generando una rotura de doble cadena. En ausencia de una plantilla de reparación homóloga, la reparación mediante la unión de extremos no homólogos puede introducir inserciones o deleciones de nucleótidos30. Cuando se diseñan dos sgRNA para flanquear un CRE, el corte simultáneo puede eliminar la secuencia intermedia y generar un alelo con pérdida de función del CRE. Sin embargo, el análisis funcional de los CRE derivados de ERV en hnPSC sigue siendo técnicamente difícil, ya que la transferencia basada en plásmidos puede producir una baja eficiencia de edición, los sgRNA no protegidos son susceptibles a la degradación y el cultivo convencional de hnPSC suele depender de células alimentadoras de fibroblastos embrionarios de ratón.
El presente protocolo aborda estas limitaciones mediante la introducción de complejos ribonucleoproteicos Cas9-sgRNA preensamblados en cPNS humanas vía nucleofección31,32. Este enfoque evita la integración del plásmido, limita la duración de la actividad de Cas9 y permite la eliminación eficiente de elementos reguladores derivados de ERV. Mediante este protocolo, se lograron eficiencias de eliminación completa de ERV del orden de 10%–78,9%, obteniéndose eliminaciones homocigotas o hemizigotas en un promedio de 43,6% de los clones aislados. Las líneas de hnPSC editadas resultantes pueden utilizarse para investigar la contribución de elementos reguladores individuales derivados de ERV en la expresión génica y en fenotipos del desarrollo temprano (Figura 1). La novedad de este método radica en combinar la edición del genoma basada en ribonucleoproteínas con modelos de células madre pluripotentes humanas en estado ingenuo, lo que permite la interrogación funcional directa de elementos reguladores no codificantes específicos de la especie durante el desarrollo preimplantacional humano.
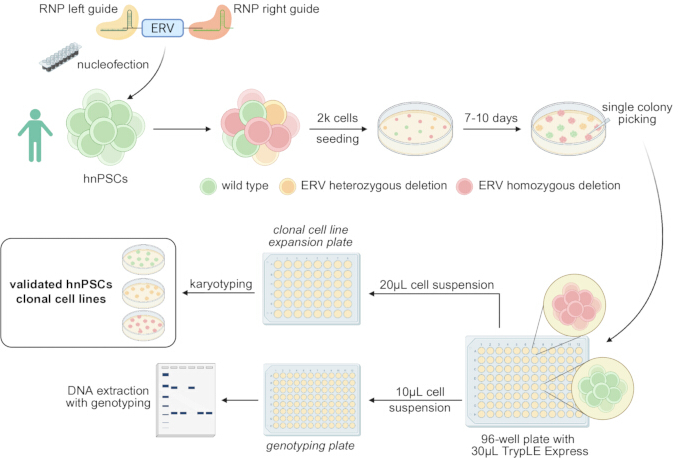
Figura 1: Resumen del protocolo de eliminación de ERV en células madre pluripotentes humanas en estado ingenuo. Los elementos reguladores cis derivados de virus retrovirales endógenos (ERV) se eliminan mediante complejos de ribonucleoproteína Cas9-guía de ARN (sgRNA) emparejados, que se introducen en células madre pluripotentes humanas en estado ingenuo (hnPSCs) mediante nucleofección. Tras la recuperación y siembra a baja densidad, se aíslan colonias individuales, se amplifican, se genotipan y se cariotipan para identificar clones con eliminación de tipo silvestre, heterocigotos y homocigotos. Haga clic aquí para ver una versión más grande de esta figura.
Protocolo
La línea de células madre pluripotentes humanas naïve PB004 se generó mediante la reprogramación de células sanguíneas periféricas de donantes voluntarios que proporcionaron consentimiento informado por escrito, de acuerdo con las directrices institucionales y nacionales aplicables, y con la aprobación del comité de ética institucional correspondiente (Institute of Medical Science de la Universidad de Tokio, número de aprobación 21-68-0409)33. Estas células fueron autenticadas mediante STR y se les realizaron pruebas de rutina para detectar infección por micoplasma. Las herramientas de investigación utilizadas en este protocolo se enumeran en la Tabla de materiales.
1. Cultivo de células madre pluripotentes humanas en estado ingenuo
- Preparar los medios de cultivo
NOTA: Comience con células madre pluripotentes naïve humanas (hnPSCs) mantenidas sobre capas de alimentación de fibroblastos embrionarios de ratón (MEF) inactivados. Pase las células al menos una vez después del descongelamiento antes de realizar la edición del genoma.
NOTA: Caliente únicamente el volumen de medio PXGL necesario para su uso inmediato a 37 °C. No caliente repetidamente el stock completo.- Preparar el medio base N2B27 y el medio PXGL
- Combine 500 mL de DMEM/F-12 con alta glucosa con 500 mL de medio Neurobasal. Añada L-glutamina hasta una concentración final de 2 mM y 2-mercaptoetanol hasta una concentración final de 100 µM.
PRECAUCIÓN: Manipule el 2-mercaptoetanol de acuerdo con los procedimientos institucionales de seguridad química. - Añada 5 mL del suplemento N2, 10 mL del suplemento B27 y 10 mL de solución antibiótico-antimicótica, si es necesario. Filtre el medio a través de un filtro de 0,22 µm o 0,45 µm, si es necesario.
- Almacene el medio base N2B27 resultante a 4 °C en la oscuridad durante hasta 1 mes.
- Estime el volumen de medio PXGL necesario para 1 semana. Suplemente el medio base N2B27 con 1 µM de PD0325901, 2 µM de XAV939, 2 µM de Gö6983 y 10 ng/mL de factor inhibidor de la leucemia humana recombinante.
- Añada 10 µM de Y-27632 al medio PXGL al descongelar, pasar, nucleofectar o sembrar hnPSCs como células individuales. Almacene el medio PXGL a 4 °C en la oscuridad durante hasta 1 semana.
- Combine 500 mL de DMEM/F-12 con alta glucosa con 500 mL de medio Neurobasal. Añada L-glutamina hasta una concentración final de 2 mM y 2-mercaptoetanol hasta una concentración final de 100 µM.
- Preparar el medio de lavado
NOTA: Utilice medio de lavado que contenga albúmina sérica bovina (BSA) durante la centrifugación para reducir la pérdida de hnPSCs por adherencia a materiales plásticos desechables.- Añada BSA a 500 mL de DMEM/F-12 para obtener una concentración final del 0,1 %. Almacene el medio de lavado a 4 °C durante hasta 2 meses.
- Preparar el medio MEF
- Añada 50 mL de suero bovino fetal, 1 mM de piruvato sódico y 5 mL de suplemento de L-glutamina estabilizado a 500 mL de medio de Eagle modificado de Dulbecco (DMEM) con alta glucosa.
- Añada solución antibiótico-antimicótica, si es necesario. Filtre el medio a través de un filtro de 0,22 µm o 0,45 µm, si es necesario, y almacene el medio MEF a 4 °C durante hasta 1 mes.
- Preparar el medio base N2B27 y el medio PXGL
- Preparar las capas de alimentación MEF
NOTA: Los MEF proporcionan soporte de crecimiento para las hnPSCs34. Utilice MEF inactivados mediante irradiación gamma o tratamiento con mitomicina C. Genere los MEF internamente35 u obténgalos de una fuente comercial. Los MEF derivados de ratones CD1 o CF1 son adecuados para este protocolo. Los experimentos descritos aquí se realizaron utilizando MEF CF1 comprados.- Prepare el número requerido de pocillos recubiertos con MEF 48 h antes del descongelamiento o del paso de las hnPSCs. Recubra la superficie de cultivo de tejidos con 0,05–0,1 mL/cm2 de solución de gelatina al 0,1 % e incube a 37 °C durante 30 min.
- Aspire la solución de gelatina y siembre 2–3 × 10⁴ MEF inactivados/cm2 en medio MEF.
- Incube los MEF a 37 °C, 95 % de humedad y 5 % de CO₂ durante al menos 48 h antes de su uso. Reemplace el medio MEF cada 3 días cuando las capas de alimentación no se utilicen inmediatamente.
- Utilice las capas de alimentación MEF dentro de los 7 días posteriores al siembra. Examine las capas de alimentación antes de sembrar las hnPSCs y deseche cualquier pocillo que muestre desprendimiento extenso o deterioro.
- Pasar hnPSCs
- Aspire el medio PXGL del cultivo de hnPSCs. Añada 0,05–0,1 mL/cm2 de reactivo de disociación celular e incube las células a 37 °C durante 5 min.
- Pipetee suavemente las colonias varias veces usando una pipeta de 1.000 µL para generar una suspensión celular. Transfiera la suspensión a un tubo cónico de 15 mL que contenga 5–10 mL de medio de lavado e invierta el tubo tres veces.
- Centrifugue las células a 250 × g durante 3 min. Durante la centrifugación, aspire el medio de una capa de alimentación MEF preparada, lave la capa una vez con solución salina tamponada con fosfato y aspire la solución de lavado.
- Aspire el medio de lavado del botón celular sin perturbar el botón. Re suspenda las células en medio PXGL que contenga 10 µM de Y-27632 y siembre las células a una relación de división de 1:3 o 1:4 sobre la capa de alimentación MEF preparada.
- Pase las células cada 3–4 días e incúbelas a 37 °C, 7 % de CO₂ y 5 % de O₂.
2. Identificar y diseñar la eliminación de un elemento regulador cis derivado de un retrovirus endógeno
NOTA: El siguiente procedimiento está optimizado para elementos reguladores cis (CRE) derivados de retrovirus endógenos (ERV), pero puede adaptarse para otros CRE definidos.
- Identifique las coordenadas genómicas del ERV
- Seleccione un candidato de ERV según la pregunta biológica y la evidencia disponible de actividad promotora, enhancer o de límite de cromatina.
- Abra el UCSC Genome Browser (acceso 15 de mayo de 2026), seleccione la especie y el ensamblaje del genoma adecuados36 y vaya a la sección Repeats.
- Configure la pista de RepeatMasker en Full (pista actualizada por última vez en UCSC el 18 de octubre de 2022). Actualice el navegador y localice el ERV candidato, que se muestra como un retrotransposón LTR.
NOTA: RepeatMasker identifica y clasifica elementos transponibles utilizando recursos curados como RepBase y Dfam37–39. - Seleccione el LTR candidato para mostrar sus coordenadas genómicas. Registre las coordenadas del ERV y las regiones de 100 pb inmediatamente upstream y downstream del elemento.
NOTA: Para un elemento LTR5_Hs ubicado en chr1:207635112–207636074 en el ensamblaje hg38, use chr1:207635012–207635112 para diseñar la guía izquierda y chr1:207636074–207636174 para diseñar la guía derecha.
- Diseñe las ARN guía utilizando Benchling
- Abra un proyecto en Benchling (acceso 15 de mayo de 2026). Seleccione +, vaya a CRISPR y seleccione CRISPR guides.
- Seleccione Importar desde coordenadas cromosómicas, elija el ensamblaje del genoma adecuado e ingrese las coordenadas de la región de 100 pb upstream del ERV.
- Seleccione guía simple como tipo de diseño y establezca la longitud de la guía en 20 pb. Seleccione el motivo adyacente al protospacer compatible con la nucleasa Cas9 y use NGG cuando utilice Cas9 de Streptococcus pyogenes.
- Habilite Incluir regiones enmascaradas en la búsqueda de dianas fuera del objetivo en la configuración avanzada.
NOTA: Excluya ARN guía predichos para dirigirse a secuencias repetitivas multicopia. El corte en múltiples loci genómicos puede reducir la viabilidad celular y dificultar la interpretación. - Inspeccione la región genómica en el navegador genómico y confirme que la secuencia guía no se superponga con un elemento repetitivo cercano. Seleccione Finalizar.
- Vaya al mapa de secuencia y seleccione la secuencia completa. Seleccione Diseñar CRISPR, seguido de +.
- Seleccione una guía con una puntuación alta predicha para la diana principal y una puntuación baja predicha para dianas fuera del objetivo40. Diseñe la guía upstream seleccionada como la guía izquierda y repita el procedimiento utilizando la región de 100 pb downstream del ERV para obtener la guía derecha.
- Realice un análisis adicional in silico de dianas fuera del objetivo utilizando COSMID41 (acceso 15 de mayo de 2026). Excluya guías predichas para dirigirse a genes codificantes, otros CREs o elementos repetitivos multicopia.
- Diseñe las ARN guía utilizando CRISPOR
- Abra la región de 100 pb upstream del ERV en el UCSC Genome Browser. Seleccione Ver, seguido de Secuencia de ADN, y seleccione Obtener ADN para obtener la secuencia upstream en formato FASTA.
- Abra CRISPOR (versión 5.2)42 y pegue la secuencia upstream en formato FASTA en el campo Paso 1.
- Seleccione el ensamblaje del genoma adecuado en el Paso 2 y seleccione hg38 al trabajar con el locus humano de ejemplo. Seleccione el motivo adyacente al protospacer adecuado en el Paso 3 y envíe la secuencia para análisis.
- Revise las guías candidatas ordenadas por puntuación de especificidad y seleccione una guía con una puntuación alta de especificidad y una eficiencia predicha adecuada.
- Diseñe la guía seleccionada como la guía izquierda. Repita los pasos 2.3.1–2.3.4 utilizando la región de 100 pb downstream del ERV para obtener la guía derecha.
- Obtenga cada guía como un ARN guía único en el que el ARN guía de CRISPR esté prehibridado con el ARN transactivador de CRISPR.
- Diseñe cebadores de PCR para genotipificación
- Amplíe el intervalo genómico del ERV aproximadamente 500 pb upstream y 500 pb downstream.
NOTA: Para el locus de ejemplo chr1:207635112–207636074, use el intervalo ampliado chr1:207634612–207636574. - Importe la secuencia ampliada a Primer3 (versión 4.1.0)43.
- Establezca las longitudes mínima, óptima y máxima de los cebadores en 18, 20 y 25 nucleótidos, respectivamente; las temperaturas de fusión mínima, óptima y máxima en 57 °C, 59 °C y 62 °C, respectivamente; y los contenidos mínimos, óptimos y máximos de GC en 30 %, 50 % y 70 %, respectivamente.
- Establezca el rango de tamaño del producto para generar un amplicón que abarque todo el ERV y ambos sitios de corte de las ARN guía. Diseñe un cebador upstream y otro downstream del ERV objetivo.
- Confirme que los productos esperados de tipo salvaje y de deleción puedan distinguirse mediante electroforesis en gel de agarosa. Etiquete el par de cebadores como cebadores 1 y 2, como se ilustra en Figura 2A.
- Amplíe el intervalo genómico del ERV aproximadamente 500 pb upstream y 500 pb downstream.
3. Nucleofectar los ARN guía emparejados en hNPSC
- Prepare una placa de 12 pocillos con capas de alimentación de MEF inactivadas 48 h antes de la nucleofección. Calcule el número de reacciones de nucleofección necesarias y utilice una reacción para cada par de guía izquierda y guía derecha.
- Para cada reacción, combine 3,6 µL del suplemento para nucleofección con 16,4 µL de la solución de nucleofección y equilibre la mezcla a temperatura ambiente.
- Prepare los complejos de ribonucleoproteína Cas9 de guía izquierda y guía derecha en tubos separados. Para cada guía, combine 2,9 µL de solución salina tamponada con fosfato, 0,6 µL de ARNsg de 100 µM y 0,5 µL de nucleasa Cas9 de alta fidelidad de 62 µM, e incube a temperatura ambiente durante 10–20 min.
- Durante la incubación de la ribonucleoproteína, aspire el medio de cultivo de las hnPSC, agregue suficiente reactivo de disociación celular para cubrir las células e incube a 37 °C durante 5 min.
- Agregue 5 mL de medio de lavado y recoja las células disociadas. Centrifugue a 250 × g durante 3 min, aspire el sobrenadante y resuspenda suavemente el sedimento en 2 mL de medio PXGL que contenga 10 µM de Y-27632.
- Cuente de 2 a 3 × 10⁵ células por cada reacción de nucleofección. Centrifugue el número requerido de células a 250 × g durante 3 min, aspire completamente el sobrenadante y elimine el líquido residual usando una punta de pipeta de 10 µL sin perturbar el sedimento.
NOTA: No realice el agotamiento de MEF antes de la nucleofección. Cuente la mezcla disociada como hnPSC junto con los MEF residuales. - Combine 2 µL del complejo Cas9 de guía izquierda con 2 µL del complejo Cas9 de guía derecha y mezcle pipeteando cinco veces. Agregue 4 µL de la mezcla combinada de ribonucleoproteína a la solución de nucleofección de 20 µL.
- Resuspenda el sedimento de hnPSC en la mezcla completa de nucleofección sin introducir burbujas. Transfiera la suspensión a un pocillo de una microcubeta de nucleofección y luego golpee suavemente la cubeta para asegurar que el líquido cubra el fondo.
NOTA: Proceda inmediatamente después de resuspender las células. Procese no más de dos reacciones simultáneamente. - Nucleofecte las células utilizando el programa P3 Primary Cell DN-100. Resuspenda inmediatamente las células nucleofectadas en medio PXGL precalentado que contenga 10 µM de Y-27632.
- Siembre las células en un pocillo de la placa de alimentación de MEF de 12 pocillos preparada y mueva suavemente la placa en un patrón en forma de T para distribuir las células uniformemente.
- Incube las células durante al menos 2 días antes de iniciar la derivación clonal. Mantenga un stock separado de hnPSC sin editar y derive líneas clonales de tipo salvaje en paralelo.
4. Obtener líneas clonales de hnPSC
- Prepare un plato de 10 cm que contenga una capa de alimentadores de MEF inactivados 48 h antes de sembrar las células individuales.
- Aspire el medio de cultivo de los cultivos de hnPSC transfectados por nucleofección y los cultivos paralelos de tipo silvestre. Añada el reactivo de disociación celular e incube las células a 37 °C durante 5 min.
- Añada 5 mL de medio de lavado y recoja las células disociadas. Centrifugue las células a 250 × g durante 3 min, aspire el sobrenadante y resuspenda completamente las células en 400 µL de medio PXGL que contenga 10 µM de Y-27632.
NOTA: Genere una suspensión completa de células individuales. Una disociación incompleta puede producir colonias que contengan genotipos mixtos. - Contabilice las células y siembre aproximadamente 2.000 células en el plato de 10 cm preparado con alimentadores de MEF, utilizando medio PXGL que contenga 10 µM de Y-27632. Distribuya las células uniformemente para minimizar el contacto entre las colonias emergentes.
- Divida la suspensión celular restante en dos porciones. Congele criogénicamente una porción como respaldo y aísle el ADN genómico de la segunda porción para la genotipificación de la población total.
- Cultive las células sembradas escasamente durante 7–10 días. No sustituya el medio el primer día tras la siembra; de los días 2 a 4, sustituya diariamente 3 mL de medio por 3 mL de medio PXGL fresco, y a partir del día 5 en adelante, sustituya diariamente la mitad del medio. Examine el cultivo diariamente y continúe con la selección de colonias cuando sean visibles colonias derivadas de células individuales y espacialmente separadas.
NOTA: Ajuste el período de cultivo según la tasa de crecimiento de la línea de hnPSC.
5. Realice genotipificación masiva de las poblaciones silvestres y editadas
NOTA: Utilice un kit de extracción de ADN genómico para extraer el ADN genómico de la población masiva. Puede ser necesario probar diferentes ADN polimerasas para optimizar estas PCR. Se utilizó rutinariamente una mezcla maestra de ADN polimerasa de alta fidelidad para los experimentos descritos aquí.
- Aislar el ADN genómico de las poblaciones celulares masivas de tipo salvaje y editadas utilizando un kit de extracción de ADN genómico.
- Amplificar la región genómica diana mediante PCR usando los cebadores 1 y 2 y una ADN polimerasa adecuada. Utilizar una mezcla maestra de ADN polimerasa de alta fidelidad en un volumen total de reacción de 20 µL que contenga 10 µL de mezcla maestra 2×, 7 µL de H₂O, 0,5 µL de cebo 1 al 10 µM, 0,5 µL de cebo 2 al 10 µM y 2 µL de ADN genómico a aproximadamente 50 ng/µL. Para la PCR mostrada en Figura 2, correspondiente a un elemento LTR5_Hs ubicado en las coordenadas chr1:207635112–207636074 (hg38), las secuencias de los cebadores fueron CCCCTCCAAGATGACCAGTT (cebo 1) y GGCCTCGCAAATCTTAACCC (cebo 2). Los parámetros de ciclado fueron 98 °C (30 s), 30 ciclos de 98 °C (10 s), 64 °C (30 s) y 72 °C (45 s), seguidos por una extensión final a 72 °C durante 10 min.
- Incluir ADN genómico de la población de tipo salvaje como control.
- Separar los productos de PCR mediante electroforesis usando un gel de agarosa al 1 % teñido con un colorante seguro para ADN en tampón TAE (Tris-acetato-EDTA). Correr el gel a 80 V durante aproximadamente 45 min. Incluir una escalera de ADN en la primera banda para estimar los tamaños de las bandas.
- Visualizar las bandas de ADN amplificadas utilizando un sistema digital de imagen de geles.
- Comparar los productos obtenidos de las poblaciones masivas de tipo salvaje y editadas. En la Figura 2B, los cebadores 1 y 2 amplifican una banda de 1.468 pb a partir de alelos de tipo salvaje y una banda de 500 pb a partir de alelos editados.
- Confirmar que el par de cebadores produce productos completos y con deleción distinguibles antes de proceder a la selección de colonias.
- Rediseñar los ARN guía u optimizar las condiciones de nucleofección cuando no se detecte producto de deleción.
6. Selección y expansión de colonias de células individuales
NOTA: Determine el número de colonias a seleccionar según la PCR de la población total. Comience con al menos 48 colonias editadas cuando se detecte un producto de deleción claro. Seleccione aproximadamente ocho colonias de la población paralela de tipo salvaje. Intente obtener un exceso de clones (por ejemplo, 4 clones de tipo salvaje, 5 homocigotos y 3 heterocigotos).
- Preparar las placas y los reactivos
- Determine el número de colonias que se van a procesar y prepare el número correspondiente de pozos con capa de alimentación de MEF en una placa de 48 pozos al menos 48 h antes de la selección de colonias. El día de la selección de colonias, aspire el medio de MEF, lave cada pozo una vez con solución salina tamponada con fosfato, aspire la solución de lavado y añada medio PXGL que contenga 10 µM de Y-27632.
- Añada 30 µL de reactivo de disociación celular al número necesario de pozos en una placa de 96 pozos con fondo redondo. Diluya el reactivo de matriz extracelular 1:4 en DMEM/F-12 frío y prepare el número necesario de pozos en una segunda placa de 96 pozos con medio PXGL que contenga 10 µM de Y-27632. Añada el reactivo de matriz extracelular diluido a cada pozo para obtener una concentración final de 20 µL/mL.
NOTA: Utilice esta placa de 96 pozos sin capa de alimentación para la genotipificación, con el fin de evitar la amplificación del ADN genómico de ratón. - Dispense gotas de aproximadamente 40 µL de medio de lavado sobre la superficie interna de la tapa de una placa estéril de 10 cm. Coloque la placa de disociación, la placa de expansión, la placa de genotipificación y la tapa de la placa dentro de la cabina de seguridad biológica.
- Seleccionar las colonias
NOTA: Realice la selección de colonias bajo un microscopio dentro de una cabina de seguridad biológica. Procese las colonias en grupos de ocho cuando utilice una pipeta con espaciado ajustable de puntas.- Configure una pipeta a 20 µL y coloque una punta estéril. Prime la punta sumergiéndola en una gota de medio de lavado y pipeteando dos veces.
- Identifique una colonia espacialmente aislada que parezca originarse a partir de una sola célula. Evite colonias que estén en contacto con colonias adyacentes o que contengan subcolonias visiblemente separadas, y seleccione colonias que representen el rango de tamaños y morfologías presentes en el cultivo.
- Rasque suavemente debajo de la colonia con la punta de pipeta preparada, aspire la colonia desprendida y transfiérala a un pozo de la placa de 96 pozos con fondo redondo que contenga 30 µL de reactivo de disociación celular. Repita hasta que ocho colonias hayan sido transferidas a una columna de la placa.
- Incube las colonias en el reactivo de disociación celular durante 5–10 min a 37 °C. Configure una pipeta con espaciado ajustable de puntas al espaciado correspondiente a la placa de 96 pozos y disocie cada colonia pipeteando aproximadamente 15 veces.
- Examine los pozos microscópicamente y confirme que las colonias hayan sido disociadas. Aspire 20 µL de cada suspensión de colonia disociada, ajuste el espaciado de la pipeta al formato de la placa de 48 pozos y dispense la suspensión en el pozo correspondiente de la placa de expansión clonal que contenga MEF.
- Aspire los aproximadamente 10 µL restantes de cada suspensión de colonia, ajuste el espaciado de la pipeta al formato de la placa de 96 pozos y dispense la suspensión en el pozo correspondiente de la placa de genotipificación sin capa de alimentación.
- Repita el procedimiento hasta que se haya seleccionado el número requerido de colonias editadas y colonias de tipo salvaje. Devuelva las placas de expansión y de genotipificación al incubador.
7. Genotipificación y conservación de las líneas celulares clonales
NOTA: Utilice un reactivo de extracción rápida de ADN genómico en lugar de un kit al procesar numerosos clones.
- Extraer ADN genómico
- Incubar la placa de genotipificación durante 24–48 h tras la selección de colonias y confirmar que hay células adheridas suficientes visibles en cada pocillo. Aspirar el medio y añadir 20 µL de solución rápida de extracción de ADN genómico a cada pocillo.
- Incubar la placa a temperatura ambiente durante 5 min y transferir el volumen completo de cada pocillo al pocillo correspondiente de una placa de PCR. Sellar la placa de PCR con papel de aluminio.
- Incubar la placa a 65 °C durante 6 min, seguido de 98 °C durante 2 min. Utilizar 2–4 µL del lisado resultante directamente como molde de ADN para la PCR.
- Identificar y validar los clones editados
- Amplificar la región genómica diana utilizando los cebadores 1 y 2 bajo las condiciones de PCR y ciclado descritas previamente. Incluir ADN de un clone silvestre no editado y de la población masiva editada como controles.
- Separar los productos de PCR mediante electroforesis en gel de agarosa utilizando las condiciones descritas en los pasos 5.4–5.5. Comparar los tamaños de las bandas de PCR obtenidos de las líneas clonales con los controles de tipo silvestre y de población masiva editada, como se ilustra en Figura 2C.
- Extraer las bandas de PCR relevantes utilizando un escalpelo limpio y purificar el ADN de los fragmentos de gel recortados mediante un kit. Enviar los productos de PCR purificados a un proveedor adecuado para secuenciación Sanger, alinear los resultados de secuenciación con la secuencia de referencia y confirmar la unión de la deleción y el genotipo de cada clone. Descartar o reevaluar los clones que produzcan productos de PCR inesperados o resultados de secuenciación ambiguos.
- Ampliar, criopreservar y controlar la calidad de los clones validados
- Identificar los pocillos correspondientes en la placa de ampliación clonal tras confirmar el genotipo. Ampliar al menos dos clones editados independientes y múltiples clones de tipo silvestre obtenidos en paralelo mediante el mismo procedimiento de clonación monoclonal.
- Criopreservar suficientes viales de cada clone editado y de tipo silvestre validado antes de iniciar experimentos posteriores. Mantener la población masiva editada como respaldo hasta que las líneas clonales requeridas hayan sido validadas y criopreservadas.
- Realizar un análisis de cariotipo o alguna otra evaluación validada de estabilidad genómica en los clones de hnPSC seleccionados. Confirmar que los clones seleccionados conservan la morfología y características de crecimiento esperadas de hnPSC antes de su uso posterior.
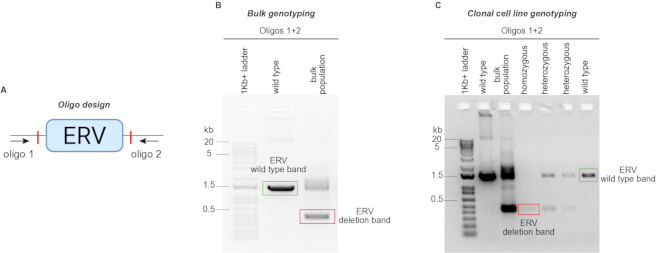
Figura 2: Evaluación mediante PCR de la eliminación del ERV. (A) Diseño de los cebadores de genotipificación ubicados aguas arriba y aguas abajo del ERV diana. (B) PCR representativa en población total que muestra el producto de tipo salvaje de longitud completa y el producto más pequeño correspondiente a la deleción. La detección del producto de deleción confirma una edición exitosa y ayuda a determinar el número de colonias seleccionadas para el cribado clonal. (C) Genotipificación mediante PCR representativa de líneas celulares clonales individuales antes de la secuenciación de Sanger. Los clones de tipo salvaje producen el producto de longitud completa, los clones heterocigotos producen tanto el producto de longitud completa como el de deleción, y los clones homocigotos con deleción producen únicamente el producto más pequeño correspondiente a la deleción. Haga clic aquí para ver una versión más grande de esta figura.
Resultados
El procedimiento permite la generación de líneas clonales de células madre pluripotentes humanas ingenuas (hnPSC) que portan deleciones dirigidas de elementos cis-reguladores (CRE) derivados de retrovirus endógenos (ERV). Como se resume en la Figura 1, se diseñan ARN guía simples (sgRNA) emparejados para flanquear el ERV de interés, se ensamblan por separado con Cas9, se combinan antes de la nucleofección y se introducen en hnPSC. Tras la recuperación, la población editada se siembra a baja densidad para permitir la formación y aislamiento de colonias derivadas de células individuales.
La PCR de población masiva proporciona una indicación temprana de si se produjo la eliminación prevista. Los cebadores situados fuera de los dos sitios de corte de sgRNA amplifican un producto más grande a partir del alelo silvestre y un producto más pequeño a partir del alelo con la eliminación (Figura 2A, B). La detección de ambos productos en la población masiva editada indica que el cultivo contiene una mezcla de células no editadas y editadas. La falta de detección del producto de eliminación sugiere una edición ineficiente e indica que se debe volver a evaluar el diseño de las guías, el ensamblaje del ribonucleoproteína o las condiciones de nucleofección antes de realizar una selección extensiva de colonias. La genotipificación por PCR de clones individuales permite distinguir los genotipos silvestre, heterocigoto y homocigoto para la eliminación (Figura 2C). Los clones silvestres producen únicamente el producto de longitud completa, los clones heterocigotos producen tanto el producto de longitud completa como el producto de eliminación, y los clones homocigotos para la eliminación producen únicamente el producto más pequeño correspondiente a la eliminación. La secuenciación de Sanger de los productos de PCR confirma el punto de unión esperado de la eliminación y la identidad del alelo amplificado.
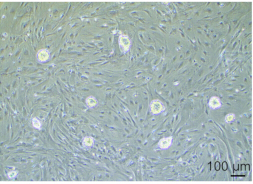
Las colonias de células individuales suelen ser visibles tras 7–10 días de cultivo y pueden identificarse por su separación espacial y morfología compacta (Figura 3). Se deben seleccionar colonias que abarquen todo el rango de tamaños y morfologías observadas, ya que la eliminación de un elemento regulador funcional podría alterar el comportamiento de proliferación o diferenciación. Deben evitarse las colonias originadas a partir de células superpuestas o separadas de forma incompleta, ya que podrían contener genotipos mixtos.
 0
Figura 3: Morfología representativa de colonias de hnPSC antes de la selección de colonias. Imagen de microscopía de campo claro de colonias de hnPSC separadas espacialmente en la etapa utilizada para el aislamiento clonal. Barra de escala = 100 µm. Haga clic aquí para ver una versión más grande de esta figura.
Entre los loci de ERV evaluados, las frecuencias de eliminación completa oscilaron entre el 10 % y el 78,9 % de los clones de hnPSC aislados, con frecuencias medias y medianas de eliminación homocigótica o hemizigótica del 43,6 % y el 45,8 %, respectivamente (Tabla 1). La variación observada probablemente refleja diferencias específicas del locus en la actividad de las guías, la accesibilidad de la cromatina, el fondo de la línea celular y las condiciones de crecimiento. La obtención paralela de clones silvestres proporciona controles que han pasado por la misma historia de clonación monoclonal, expansión y cultivo que las líneas editadas.
| Guía izquierda | Guía derecha | Cebador de PCR directo | Cebador inverso de PCR | Clonas seleccionados | tipo silvestre | Hetero deleción homozigótica | Com- deleción completa | Des- re- deseado organizar mentes | Efectivo | Bandas no claramente visibles | % hetero zigoto | % homólogos zigoto | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo zigoto | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo zigoto | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo zigoto | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo zigoto | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo zigoto | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo zigoto | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA (Hemi zigoto | 4 (Hemi zigoto | 1 | 15 | 29 | NA | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Hemi zigoto | 9 (Hemi zigoto | 0 | 4 | 11 | NA | 69.2 | ||||
Tabla 1: Eficiencias de deleción genética de ERVs. Se muestran datos para ERVs pertenecientes a la familia LTR5_Hs. Se generaron líneas celulares clonales para comprobar si los elementos LTR5_Hs regulan la expresión de los genes indicados. La tabla incluye las coordenadas genómicas de cada ERV, las ARN guía utilizadas para la deleción, los cebadores de PCR empleados para la genotipificación y los resultados del análisis genotípico de los clones. «Eficaz» se refiere a clones con resultados de genotipificación interpretables. Las reorganizaciones no deseadas indican productos que no correspondieron a los tamaños esperados del tipo silvestre o del producto de deleción. «Bandas no claramente visibles» se refiere a muestras para las cuales no se obtuvo ningún producto de PCR interpretable. Los porcentajes de deleción se calcularon utilizando como denominador los clones con resultados de genotipificación interpretables. Las deleciones heterocigotas se refieren a clones en los que el ERV fue eliminado en uno de los dos alelos. Las deleciones completas se refieren a clones en los que el ERV ha sido eliminado en las dos copias del cromosoma (clones homocigotos) o en la única copia cromosómica en el caso de los cromosomas sexuales (clones hemizigotos).
Los clones validados de tipo salvaje, heterocigotos y homocigotos o hemizigotos con deleción pueden ampliarse posteriormente, criopreservarse y evaluarse en cuanto a estabilidad genómica. Estas líneas proporcionan una plataforma para investigar los efectos de elementos reguladores individuales derivados de ERV sobre la expresión génica, la proliferación celular, la diferenciación de linajes y los modelos basados en células madre del desarrollo humano temprano.
Discusión
Este protocolo describe un enfoque basado en ribonucleoproteínas CRISPR-Cas9 para eliminar elementos reguladores derivados de ERV en hnPSCs. El método combina el diseño de ARN guía emparejados, la entrega transitoria de complejos Cas9-ARN guía preensamblados, obtención de clones, cribado basado en PCR, secuenciación Sanger y evaluación de la estabilidad genómica. Dado que las hnPSCs son sensibles a la disociación y a las perturbaciones del cultivo, varios pasos son fundamentales para el éxito, incluyendo el mantenimiento de cultivos saludables con apoyo de células alimentadoras, el uso de una suspensión completa de células individuales, la minimización del tiempo entre la resuspensión celular y la nucleofección, y la suplementación del medio con Y-27632 durante manipulaciones estresantes. El método también requiere una selección cuidadosa de las guías, ya que las ERV son secuencias repetitivas y las guías mal seleccionadas podrían escindir múltiples loci genómicos. Por lo tanto, la evaluación de efectos fuera del objetivo debe incluir regiones repetitivas y debe excluir guías con actividad predicha en genes codificantes, otros CREs o elementos transponibles multicopia.
La genotipificación de poblaciones masivas es un punto de decisión importante en el protocolo. La detección del producto de deleción antes de la selección de colonias confirma que ha ocurrido el corte y la deleción, y ayuda a determinar cuántas colonias deben analizarse. Cuando no se detecta ningún producto de deleción, la medida correctiva más eficaz suele ser rediseñar uno o ambos ARNsg en lugar de proceder directamente al aislamiento a gran escala de colonias. Una recuperación baja tras la nucleofección puede deberse a una calidad deficiente de las células iniciales, a la eliminación incompleta del medio residual del botón celular, al procesamiento tardío tras la resuspensión o a una manipulación excesiva de las células. Una disociación incompleta a célula individual puede generar colonias que contienen genotipos mixtos, mientras que un siembra densa puede provocar la fusión de colonias adyacentes. Estos problemas pueden reducirse mediante una disociación completa pero suave, una siembra escasa y la selección de colonias bien aisladas.
La eficiencia de la eliminación completa de ERV varió entre 10 % y 78,9 % en los loci analizados, con un promedio del 43,6 %. Este rango indica que la eficiencia de edición depende fuertemente del locus y también puede variar entre líneas de hnPSC y condiciones de cultivo. La actividad del ciclo celular puede influir en la eficiencia de edición con CRISPR-Cas9, por lo que las diferencias en la tasa de proliferación podrían afectar la recuperación de clones30. Además, la eliminación de un ERV con una función reguladora esencial podría reducir la proliferación, alterar la morfología de las colonias o impedir la obtención de clones homocigotos. Algunas poblaciones editadas también podrían adquirir alteraciones genómicas compensatorias que permitan el crecimiento continuo. Por estas razones, se deben analizar múltiples clones obtenidos de forma independiente, y los fenotipos inesperados deben confirmarse tras obtener nuevamente o descongelar clones adicionales. La confirmación del genotipo, el análisis del cariotipo y la comparación con clones silvestres paralelos son esenciales antes de realizar interpretaciones posteriores.
Una limitación principal de este método es su baja capacidad de procesamiento. Cada locus requiere un diseño individual de guías, nucleofección, aislamiento de colonias, genotipificación, confirmación de secuencia y amplificación. Por consiguiente, el método es más adecuado para pruebas funcionales enfocadas de ERVs seleccionados, en lugar de un cribado a nivel del genoma. La manipulación multiplex o a nivel de familia de ERVs mediante reguladores epigenéticos basados en dCas9 puede alterar muchos elementos relacionados simultáneamente14, pero este enfoque podría producir efectos fuera del blanco más amplios y no puede identificar fácilmente cuál inserción individual es responsable de un fenotipo. En contraste, la estrategia actual permite la eliminación específica de un locus y permite atribuir directamente los efectos moleculares o del desarrollo a un CRE definido derivado de un ERV.
El método es particularmente relevante porque los ERV han contribuido ampliamente a la evolución de las redes reguladoras de los mamíferos y pueden funcionar como promotores, potenciadores y otros elementos reguladores durante el desarrollo temprano5,6,13,14,44,45,46,47. Ya se ha demostrado que algunos ERV individuales desempeñan funciones esenciales en el desarrollo12,13,14. Las líneas de hnPSC editadas generadas mediante este protocolo pueden utilizarse para análisis de expresión génica, ensayos de proliferación, diferenciación en linajes bidimensionales y la generación de blastoides humanos u otros modelos de embrión basados en células madre14,23. Estas aplicaciones deben realizarse dentro de los marcos éticos y regulatorios aplicables a la investigación con modelos de embrión basados en células madre humanas48,49,50.
Avances futuros en la edición del genoma, manipulación automatizada de clones y genotipado de alto rendimiento podrían permitir una evaluación más sistemática de inserciones individuales de ERV51. Hasta que dichos enfoques estén disponibles de forma rutinaria, el método actual ofrece un marco reproducible para probar elementos reguladores no codificantes seleccionados con resolución de un solo locus. Su principal ventaja es la capacidad de vincular una deleción genómica definida con fenotipos moleculares y del desarrollo en un modelo humano de preimplantación, ayudando así a aclarar cómo las secuencias derivadas de ERV, específicas de la especie, han moldeado los programas de regulación génica durante la embriogénesis humana.
Divulgaciones
No se declaran conflictos de intereses.
Agradecimientos
Se agradece al Dr. Jaaved Mohammed por las discusiones útiles sobre edición del genoma. Se agradece a la Fundación Max Planck por el apoyo brindado a este estudio y al laboratorio Fueyo. Merel Wentink rrecibió una beca Erasmus+ (ID 50377).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 2-Mercaptoetanol | Gibco | 21985023 | Se añade al medio base N2B27. Manipular según los procedimientos institucionales de seguridad química. |
| Unidad 4D Nucleofector X | Lonza | AAF-1003X | Dispositivo utilizado para la nucleofección. |
| Agarosa estándar, 1 kg | Roth | 3810.4 | Utilizada para preparar geles de electroforesis de ADN. |
| Alt-R S. pyogenes Cas9 HiFi V3 Nucleasa | Integrated DNA Technologies | 1081060 | Nucleasa Cas9 de alta fidelidad utilizada para ensamblar complejos ribonucleoproteicos. |
| ARN guía sintético Alt-R | Integrated DNA Technologies | NA | sgARN personalizados diseñados para flanquear el ERV seleccionado. Las secuencias guía se encuentran en la Tabla 1. |
| Antibiótico-antimicótico | Gibco | 15240062 | Suplemento antimicrobiano opcional para medios de cultivo celular. |
| Microscopio Axiovert 40 CFL | Zeiss | 491202-0002-001 | Utilizado para la observación rutinaria de MEF y hnPSCs durante el cultivo. |
| Suplemento B-27, 50× | Gibco | 17504044 | Suplemento añadido al medio base N2B27. |
| Albúmina bovina fracción V, solución al 7,5% | Gibco | 15260037 | Se añade al medio de lavado para reducir la pérdida de hnPSCs por adherencia a los consumibles de plástico. |
| Ciclador térmico C1000 Touch con placa de reacción rápida de 96 pocillos | Bio-Rad | 1851196 | Dispositivo utilizado para la amplificación por PCR. |
| Fibroblastos embrionarios de ratón CF1, irradiados | Thermo | A234181 | Células alimentadoras MEF inactivadas utilizadas para soportar el cultivo de hnPSCs. Se podría utilizar una alternativa validada preparada internamente. |
| Contador automático de células Countess 3 | Thermo / Invitrogen | AMQAX2000 | Utilizado para contar MEFs o hnPSCs. |
| DMEM/F-12 | Gibco | 11330032 | Componente del medio N2B27 y del medio de lavado; también se utiliza para diluir el reactivo de matriz extracelular. |
| Solución salina tamponada con fosfato de Dulbecco’s sin calcio ni magnesio | Gibco | 14190144 | Utilizada para lavar las capas alimentadoras. |
| Solución completa de gelatina ESGRO | Sigma-Aldrich | SF008 | Utilizada para recubrir los recipientes de cultivo antes de sembrar las células alimentadoras MEF. |
| FBS Supreme | PAN-Biotech | P30-3031 | Utilizada para preparar el medio de cultivo de MEF. |
| Unidad de filtro, 1.000 mL, tamaño de poro 0,22 µm | Corning | 431098 | Utilizada para la filtración estéril de medios de cultivo de gran volumen. |
| Unidad de filtro, 500 mL, tamaño de poro 0,22 µm | Corning | 431097 | Utilizada para la filtración estéril de medios de cultivo. |
| Medio de criopreservación FreSR-S | STEMCELL Technologies | 5859 | Utilizado para la criopreservación de hnPSCs. |
| Sistema de imagen de geles GelDoc | Bio-Rad | 170-8195 | Equipo utilizado para visualizar las bandas de ADN en geles de electroforesis. |
| Matriz de membrana basal Geltrex Flex LDEV-Free hESC-Qualified con factores de crecimiento reducidos | Thermo | A4000046803 | Matriz extracelular utilizada para cultivar hnPSCs en ausencia de MEFs. |
| Escalera de ADN Generuler 1 Kb Plus | Fischer Scientific | 11581625 | Utilizada para medir el tamaño de las bandas de ADN en electroforesis. |
| Suplemento GlutaMAX | Gibco | 35050061 | Suplemento de L-glutamina estabilizado utilizado en el medio de cultivo de MEF. |
| Gö6983 | Bio-Techne | 2285/10 | Inhibidor de la proteína quinasa C atípica utilizado para preparar el medio PXGL. |
| Medio de Eagle modificado de Dulbecco’s con alta glucosa | Gibco | 11965092 | Medio basal utilizado para preparar el medio de cultivo de MEF. |
| Cariotipado | Life&Brain | NA | Utilizado para detectar anomalías en los cromosomas. |
| L-glutamina | Gibco | 25030081 | Se añade al medio base N2B27. |
| Kit Monarch Spin para extracción de ADN genómico | New England Biolabs | T3010 | Kit para la extracción de ADN genómico de poblaciones masivas editadas. |
| Pipeta multicanal ajustable Move It, 30–300 µL | Eppendorf | 3125000176 | Utilizada para transferir colonias disociadas entre la placa de genotipado de 96 pocillos y la placa de expansión de 48 pocillos. |
| Suplemento N-2, 100× | Gibco | 17502048 | Suplemento añadido al medio base N2B27. |
| Medio Neurobasal | Gibco | 21103049 | Componente del medio base N2B27. |
| Microscopio estereoscópico Nikon Zoom | Nikon | SMZ1270 | Utilizado para la selección de colonias de hnPSCs. |
| NucleoSpin Gel and PCR Clean-up | Machery-Nagel | 740609.25 | Para la extracción de ADN de geles antes de la secuenciación Sanger. |
| Kit P3 Primary Cell 4D-Nucleofector X Kit S | Lonza | V4XP-3032 | Kit de reactivos para nucleofección utilizado para la entrega de complejos ribonucleoproteicos Cas9-sgARN. Incluye cubetas. |
| Línea celular PB004 | Donación del Prof. Hiromitsu Nakauchi | NA | Autenticada por STR, testada para Micoplasma. Publicada en PMID: 26023098.33 |
| Primer de PCR | Sigma-Aldrich | NA | Utilizados para el genotipado de clones de hnPSCs mediante PCR. Secuencias en la Tabla 1. |
| PD0325901 | Selleck Chemicals | S1036 | Inhibidor de MEK utilizado para preparar el medio PXGL. |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F566L | Mezcla maestra que contiene ADN polimerasa para el genotipado por PCR. |
| Solución QuickExtract para extracción de ADN | Biosearch Technologies | QE09050 | Utilizada para la extracción rápida de ADN genómico de placas de genotipado de células clonales. |
| Factor inhibidor de leucemia humana recombinante | Gibco | 300-05-50UG | Se añade al medio PXGL. Se puede utilizar una preparación equivalente validada internamente. |
| Secuenciación Sanger | Eurofins | NA | Utilizada para secuenciar ADN y verificar genotipos. |
| Piruvato sódico, 100 mM | Gibco | 11360070 | Se añade al medio de cultivo de MEF. |
| Tinción SYBR Safe para geles de ADN | Thermo | S33102 | Tinción para geles de electroforesis de ADN. |
| Enzima TrypLE Express, 1×, rojo de fenol | Gibco | 12605036 | Utilizada para disociar hnPSCs durante el paso, la preparación para nucleofección y la derivación clonal. |
| Agua, libre de nucleasas, grado biología molecular, ultrapura | Thermo | J71786.AP | Utilizada para la PCR de genotipado. |
| XAV939 | Cell Guidance Systems | SM38-50 | Inhibidor de la vía Wnt utilizado para preparar el medio PXGL. |
| Y-27632 | STEMCELL Technologies | 72304 | Inhibidor de ROCK añadido durante el descongelado, el paso, la recuperación tras nucleofección y el siembra de células individuales. |
Referencias
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.