Este protocolo presenta un método para generar organoides vasculares utilizando células madre pluripotentes inducidas humanas.
Artículo de método
Un protocolo optimizado para la generación de organoides vasculares a partir de células madre pluripotentes inducidas humanas
En este artículo
Resumen
Resumen
Los organoides vasculares derivados de células madre pluripotentes humanas (hPSCs) han surgido como modelos tridimensionales poderosos para estudiar el desarrollo vascular, los mecanismos de las enfermedades y las respuestas a fármacos. Los protocolos actuales de organoides vasculares permiten la generación de redes endoteliales y pericitarias autororganizadas; sin embargo, la variabilidad entre lotes, la formación inconsistente de organoides y la cobertura inadecuada de pericitos pueden comprometer la reproducibilidad y la escalabilidad. Este estudio presenta un protocolo optimizado para generar organoides vasculares a partir de células madre pluripotentes inducidas humanas (hiPSCs) con mayor reproducibilidad y consistencia estructural. Las modificaciones clave incluyen condiciones refinadas para la formación de cuerpos embrionoides, concentraciones y momentos optimizados de factores de crecimiento durante la inducción mesodérmica y la especificación vascular, y condiciones de cultivo tridimensional mejoradas que promueven el reclutamiento robusto de pericitos y las interacciones endoteliales–pericitarias. Los organoides optimizados exhiben redes endoteliales positivas para CD31 altamente ramificadas y consistentemente envueltas por pericitos positivos para PDGFR-β, con una variabilidad significativamente reducida entre lotes en comparación con el protocolo original. Se proporcionan procedimientos detallados paso a paso para la generación de organoides, la caracterización mediante inmunofluorescencia en preparaciones enteras y la evaluación del control de calidad. Este método optimizado permite la producción escalable de organoides vasculares de alta calidad, adecuados para estudiar las interacciones entre células vasculares, modelar enfermedades y cribar compuestos, reduciendo así la barrera técnica para los laboratorios que desean adoptar este sistema de modelos.
Introducción
Los organoides tridimensionales (3D) han surgido como herramientas poderosas para modelar el desarrollo y las enfermedades humanas in vitro, ofreciendo una biomimética estructural y una relevancia fisiopatológica superiores en comparación con los modelos convencionales de cultivo celular bidimensional1,2. En los últimos años, se han establecido con éxito organoides derivados de células madre pluripotentes humanas (hPSC) para múltiples tipos de tejidos, incluyendo el intestino3, el cerebro4,5, el riñón6, el hígado7,8 y la retina9. Sin embargo, un desafío importante en los estudios basados en organoides es la vascularización insuficiente durante el cultivo a largo plazo, lo que puede provocar hipoxia y necrosis, dificultando así la expansión y diferenciación del organoide10,11. Para abordar esta limitación, se han introducido diversas estrategias de co-cultivo, incluyendo la incorporación de células endoteliales o células madre mesenquimales para promover la formación de redes vasculares12,13. Sin embargo, los cultivos bidimensionales convencionales y los modelos animales no recapitulan completamente la biología vascular humana, mientras que los enfoques de co-cultivo introducen una complejidad experimental adicional14. Por lo tanto, los organoides vasculares capaces de vascularización autónoma ofrecen una alternativa prometedora y relevante para el ser humano15.
La formación de redes vasculares implica tanto vasculogénesis como angiogénesis, procesos coordinados mediante interacciones entre células endoteliales y células murales, como pericitos y células musculares lisas vasculares, y regulados estrictamente por múltiples moléculas señalizadoras, incluyendo VEGF (factor de crecimiento endotelial vascular), TGF-β (factor de crecimiento transformante-β), PDGF (factor de crecimiento derivado de plaquetas) y angiopoietinas16. En 2019, Wimmer y colaboradores establecieron un método para generar organoides vasculares tridimensionales autoensamblables directamente a partir de células madre pluripotentes humanas (hPSC)17,18. Este sistema genera simultáneamente células endoteliales y pericitos, dando lugar a redes microvasculares con formación de lumen y cobertura de membrana basal. A partir de esta plataforma, los organoides vasculares se han utilizado para modelar la vasculopatía diabética bajo estimulación con glucosa alta y citocinas proinflamatorias (TNF-α e IL-6); estos organoides reproducen el engrosamiento de la membrana basal, una característica distintiva de la patología microvascular diabética17. Además, este modelo se ha empleado para estudiar enfermedades vasculares hereditarias y como plataforma para cribado de toxicidad vascular19. Más recientemente, varios estudios orientados a métodos han buscado optimizar la generación de organoides vasculares. Por ejemplo, avances en la secuenciación de ARN a nivel de célula individual han identificado factores reguladores clave, como MECOM y LEF1, proporcionando así un marco molecular para caracterizar y optimizar la formación de organoides vasculares humanos. Además, Xu et al. introdujeron micropozos para facilitar la formación homogénea de cuerpos embrionoides e incorporaron el cóctel CEPT para mejorar la viabilidad celular, reduciendo así eficazmente la variabilidad entre lotes20.
Para mejorar la homogeneidad, reproducibilidad y capacidad de procesamiento en la generación de organoides vasculares, el protocolo original descrito por Wimmer et al.17,18 fue sistemáticamente optimizado para abordar varias limitaciones clave. En primer lugar, el protocolo original emplea la agregación natural en placas con baja adhesión para la formación de cuerpos embrionarios, lo que puede provocar una variabilidad considerable entre lotes en cuanto al tamaño de los agregados y, en consecuencia, una eficiencia de diferenciación heterogénea. En el protocolo optimizado, se combina el alcohol polivinílico (PVA) con agitación orbital durante la formación de agregados para promover una agregación celular uniforme y mejorar la consistencia en el tamaño de los cuerpos embrionarios. En segundo lugar, el protocolo original utiliza el reemplazo completo del medio durante la etapa de formación de la red vascular, lo cual puede causar fluctuaciones considerables en las concentraciones de factores de crecimiento y comprometer la brotación vascular sostenida y el reclutamiento de pericitos. En contraste, el protocolo optimizado conserva un tercio del medio condicionado durante cada cambio de medio para mantener los factores proangiogénicos endógenos y estabilizar el entorno de cultivo. En tercer lugar, el protocolo original requiere múltiples transferencias de placas durante el aislamiento y maduración de los organoides, lo que incrementa los requisitos de manipulación y el riesgo de pérdida de organoides. El protocolo optimizado evita estos pasos transfiriendo individualmente los organoides aislados a pocillos de placas de 96 pocillos con baja adhesión, simplificando así el procedimiento y aumentando la capacidad de procesamiento. En conjunto, este protocolo optimizado proporciona procedimientos detallados paso a paso y puntos críticos de control de calidad para reducir la barrera técnica en la adopción de este sistema modelo y facilitar la aplicación más amplia de los organoides vasculares en estudios sobre el desarrollo vascular, los mecanismos de enfermedades y el cribado de fármacos de alto rendimiento.
Protocolo
El uso de CEPH en este estudio fue aprobado por el Comité de Ética Biomédica de la Universidad de Anhui (BECAHU_2026-010).
1. Mantenimiento de células madre pluripotentes inducidas humanas
NOTA: Mantenga las células madre pluripotentes inducidas humanas (hiPSCs) en condiciones libres de alimentadores. Realice todos los procedimientos en una cabina de seguridad biológica de Clase II utilizando técnica aséptica.
- Preparación de placas de cultivo recubiertas con matriz de membrana basal
- Saque un vial de matriz de membrana basal de −20 °C y deshiélelo a 4 °C durante la noche, aproximadamente 12–16 h. Evite ciclos repetidos de congelación-descongelación.
- Mezcle completamente la matriz de membrana basal descongelada en condiciones estériles y divídala en alícuotas de un solo uso (por ejemplo, 1 mL por tubo). Almacene las alícuotas a −20 °C durante hasta 2 años.
NOTA: Mantenga la matriz de membrana basal, pipetas, puntas y tubos fríos durante el manejo para evitar la solidificación prematura. Evite introducir burbujas de aire. - Deshiele la alícuota necesaria de matriz de membrana basal sobre hielo. Diluya la matriz de membrana basal 1:200 en DMEM previamente enfriado (5 µL de matriz de membrana basal por 1 mL de DMEM; concentración final, aproximadamente 5 µg/mL).
- Mezcle suavemente la solución mediante pipeteo hasta que no queden partículas visibles.
- Añada 0,5 mL de matriz de membrana basal diluida a cada pocillo de una placa de 12 pocillos. Incline y gire suavemente la placa para recubrir toda la superficie inferior.
- Incube la placa recubierta a 37 °C en una incubadora con 5% de CO₂ durante al menos 2 h o a 4 °C durante la noche.
NOTA: Almacene las placas recubiertas y selladas a 4 °C durante 1–2 semanas. Equilibre la placa a temperatura ambiente y aspire la solución de recubrimiento inmediatamente antes de su uso.
- Deshielo de las hiPSCs
- Saque un vial criogénico de hiPSCs congeladas del nitrógeno líquido y colóquelo inmediatamente en un baño de agua a 37 °C. Agite suavemente el vial y retírelo en menos de 1 min, cuando solo queden unos pocos cristales de hielo pequeños.
NOTA: Evite la exposición prolongada a dimetilsulfóxido (DMSO) a 37 °C y un deshielo incompleto, ya que ambos pueden reducir la viabilidad celular. - Desinfecte el exterior del vial criogénico con etanol al 70% y ábralo dentro de la cabina de seguridad biológica.
- Transfiera lentamente la suspensión celular gota a gota a un tubo cónico de 15 mL que contenga 3 mL de medio de mantenimiento químicamente definido para hPSC previamente calentado, o un medio de mantenimiento químicamente definido equivalente. Mezcle suavemente durante la transferencia para diluir gradualmente el DMSO y minimizar el estrés osmótico.
- Centrifugue las células a 300 × g durante 3 min a temperatura ambiente (22–24 °C) utilizando un rotor de cubeta oscilante.
- Aspire cuidadosamente el sobrenadante sin perturbar el sedimento celular. Resuspenda suavemente el sedimento en 1 mL de medio de mantenimiento químicamente definido para hPSC previamente calentado.
NOTA: Utilice una pipeta P1000 y pipetee suavemente 2–3 veces para minimizar el cizallamiento mecánico y la formación de burbujas.
- Saque un vial criogénico de hiPSCs congeladas del nitrógeno líquido y colóquelo inmediatamente en un baño de agua a 37 °C. Agite suavemente el vial y retírelo en menos de 1 min, cuando solo queden unos pocos cristales de hielo pequeños.
- Siembra y cultivo de hiPSCs
- Saque la placa de 12 pocillos previamente recubierta de la incubadora y aspire la solución de recubrimiento. No lave los pocillos.
- Siembre aproximadamente 1 × 10⁵–2 × 10⁵ células viables por pocillo para la recuperación rutinaria tras el deshielo. Ajuste la densidad según la línea de hiPSC y los requisitos experimentales.
- Dispense la suspensión celular lentamente a lo largo de la pared de cada pocillo sin tocar la superficie recubierta con la punta de la pipeta.
- Añada Y-27632 hasta una concentración final de 5 µM para promover la supervivencia y la adhesión celular tras el deshielo.
NOTA: Utilice Y-27632 únicamente en el medio inicial de siembra. Reemplácelo al día siguiente por medio de mantenimiento químicamente definido para hPSC sin Y-27632. - Incube las células a 37 °C con 5% de CO₂ y humedad saturada.
- Examine la adhesión y la morfología celular después de aproximadamente 16–24 h. Aspire el medio y reemplácelo por medio fresco de mantenimiento químicamente definido para hPSC, previamente calentado y sin Y-27632.
- Renueve el medio diariamente o cada dos días hasta que las células alcancen una confluencia aproximada del 70%–80% para su posterior pase o diferenciación.
NOTA: Examine los cultivos diariamente. Utilice colonias con bordes compactos y bien definidos, una alta relación núcleo-citoplasma y mínima diferenciación espontánea.
2. Generación y diferenciación de agregados de hiPSC
NOTA: Mantenga las hiPSC en condiciones libres de alimentadores en medio de mantenimiento de hPSC químicamente definido sobre placas recubiertas con matriz de membrana basal. Pase las células cada 4–5 días utilizando EDTA al 0,02 %. Utilice cultivos con densidad de siembra y tamaño de colonias adecuados, y diferenciación espontánea mínima, para maximizar la eficiencia de diferenciación vascular.
- Preparación de una suspensión de células individuales
- Aspire el medio de mantenimiento químicamente definido para hPSC y lave las hiPSC con 0,5 mL de DMEM por pocillo de una placa de 6 pocillos.
- Aspire el DMEM y añada 0,5 mL de EDTA al 0,02% por pocillo. Incube a temperatura ambiente durante 2–4 min y supervise las células hasta que comiencen a redondearse.
- Desprenda las células utilizando una pipeta P1000. Pipete suavemente 2–3 veces para disociar los agregados en una suspensión de células individuales.
- Resuspenda las células en 5 mL de medio de mantenimiento químicamente definido para hPSC y transfiera la suspensión a un tubo cónico de 15 mL.
- Mezcle 10 µL de la suspensión celular con 10 µL de solución de azul de tripano al 0,1%. Cargue 10 µL de la mezcla en una cámara de recuento y determine el número de células viables.
- Calcule el volumen de suspensión celular necesario para obtener 5 × 10⁵ células viables por pocillo.
- Centrifugue las células a 300 × g durante 5 min a temperatura ambiente (22–23 °C). Aspire el sobrenadante.
- Resuspenda las células en medio de mantenimiento químicamente definido para hPSC fresco que contenga 50 µM de Y-27632, en un volumen de 3 mL por pocillo.
- Formación de agregados
- Añada 3 mL de la suspensión celular a cada pocillo de una placa de 6 pocillos de baja adhesión. Añada PVA hasta una concentración final de 0,25%.
- Coloque la placa en un agitador orbital a 50 rpm e incube a 37 °C durante 1 día.
- Confirme la formación de agregados con bordes lisos y un diámetro de aproximadamente 50–100 µm o mayor antes de continuar.
- NOTA: Optimice el período de agregación para cada línea individual de hiPSC. Extienda la incubación a 2–3 días cuando sea necesario para obtener agregados del tamaño deseado.
- Inducción de mesodermo
- En el día 0, transfiera los agregados a un tubo cónico de 15 mL utilizando una pipeta desechable estéril de 10 mL. Guarde la placa original de baja adhesión para el replanteo.
- Permita que los agregados sedimenten por gravedad durante aproximadamente 15–20 min.
- NOTA: Manipule los agregados con cuidado y utilice la sedimentación por gravedad en lugar de la centrifugación para minimizar el daño mecánico.
- Aspire cuidadosamente el sobrenadante después de que los agregados hayan sedimentado.
- Resuspenda los agregados en 3 mL por pocillo de medio N2B27 suplementado con 12 µM de CHIR99021 y 30 ng/mL de BMP-4.
- Transfiera los agregados de vuelta a la placa de baja adhesión e incube a 37 °C.
- Pipetee los agregados suavemente una vez al día con una pipeta P1000 para minimizar la fusión excesiva de agregados. Continúe la inducción de mesodermo durante 3 días.
- Inducción de la línea vascular
- En el día 3, transfiera los agregados a un tubo cónico de 15 mL y permita que sedimenten por gravedad. Guarde la placa de 6 pocillos original.
- Aspire cuidadosamente el sobrenadante después de que los agregados hayan sedimentado.
- Resuspenda los agregados en 3 mL por pocillo de medio N2B27 suplementado con 100 ng/mL de VEGF-A y 2 µM de forskolina.
- Transfiera los agregados de vuelta a la placa de 6 pocillos de baja adhesión e incube durante 2 días adicionales.
3. Generación de redes vasculares y organoides
- Preparación de la matriz de colágeno I–membrana basal
- Recoger los agregados generados en una placa de 6 pocillos para su inclusión en una placa de 12 pocillos. Utilizar aproximadamente 40–60 agregados por pocillo.
- Preparar una cantidad suficiente de mezcla de matriz de colágeno I–membrana basal para añadir dos capas de 0,5 mL a cada pocillo de la placa de 12 pocillos.
- Preparar 12 mL de matriz para una placa de 12 pocillos. Mantener todos los componentes en hielo, preparar la mezcla inmediatamente antes de su uso y evitar introducir burbujas de aire.
- Añadir 0,5 mL de matriz a cada pocillo de la placa de 12 pocillos. Agitar suavemente la placa para distribuir la matriz de forma uniforme.
- Incubar la placa a 37 °C durante 2 h para permitir que la primera capa de matriz solidifique.
- Inclusión de los agregados
- Transferir los agregados a un tubo cónico de 15 mL utilizando una pipeta desechable estéril de 10 mL y dejar que sedimenten por gravedad.
- Aspirar el sobrenadante y lavar los agregados dos veces con 1 mL de medio N2B27. Eliminar el mayor volumen posible de medio residual tras el último lavado.
- Preparar una mezcla fresca de matriz de colágeno I–membrana basal y mantenerla en hielo.
- Re-suspender suavemente los agregados lavados en la matriz recién preparada.
- Retirar la placa de 12 pocillos que contiene la primera capa solidificada del incubador.
- Añadir 0,5 mL de la matriz que contiene los agregados a cada pocillo.
- Agitar suavemente la placa durante no más de 1 minuto para distribuir los agregados de forma uniforme.
- Incubar inmediatamente la placa a 37 °C durante 2 h para permitir que la segunda capa solidifique.
- Inducción de la brotación vascular
- Calentar previamente el medio N2B27 suplementado con 15% de FBS, 100 ng/mL de VEGF-A y 100 ng/mL de FGF-2 a 37 °C.
- Añadir el medio suplementado precalentado a cada pocillo para inducir la diferenciación vascular.
- Observar los cultivos durante los siguientes 1–3 días para detectar brotación vascular.
- NOTA: Calentar previamente el medio a 37 °C antes de añadirlo a los cultivos para minimizar la desestabilización de la matriz en gel.
- Cambio de medio y mantenimiento del cultivo
- Realizar el primer cambio de medio 3 días después de la inclusión.
- Reemplazar el medio cada dos días a partir de entonces, utilizando medio N2B27 fresco que contenga 15% de FBS, 100 ng/mL de VEGF-A y 100 ng/mL de FGF-2.
- Mantener un tercio del medio condicionado durante cada cambio de medio y reemplazar los dos tercios restantes con medio suplementado fresco.
- Proceder con el aislamiento de organoides vasculares en el día 10.
4. Establecimiento de organoides vasculares y preparación para la tinción
- Aislamiento de redes vasculares individuales
- Introduzca el extremo redondeado de una espátula estéril a lo largo del borde del pocillo y desprenda suavemente la matriz de gel del fondo.
- Continúe moviendo la espátula desde el borde del pocillo hacia el centro hasta que toda la matriz de gel flote libremente.
- Utilice dos agujas estériles para excisar redes vasculares individuales del gel. Retire la mayor cantidad posible de matriz excedente sin dañar la red vascular.
- Cultivo de organoides aislados
- Transfiera cada organoide aislado directamente a un pocillo individual de una placa de 96 pocillos con superficie no adherente, utilizando una pipeta desechable estéril.
- Añada 100 µL de medio N2B27 suplementado con 15 % de FBS, 100 ng/mL de VEGF-A y 100 ng/mL de FGF-2 a cada pocillo.
- Incube los organoides durante 5 días adicionales y reemplace el medio suplementado diariamente.
- Confirme que los organoides presenten una morfología redondeada y completamente encapsulada al día 5 de maduración.
- Fijación de organoides vasculares
- Transfiera los organoides morfológicamente maduros a tubos microcéntrifugos de 2 mL. Procese no más de aproximadamente 60 organoides por tubo.
- Aspire cuidadosamente el medio y añada paraformaldehído (PFA) al 4 % en PBS.
- Fije los organoides a temperatura ambiente durante 1 h.
ADVERTENCIA: El PFA es tóxico y un posible carcinógeno. Manipule el PFA en una campana extractora de gases químicos utilizando equipo de protección personal adecuado. - Aspire el PFA y sustitúyalo por PBS.
PUNTO DE PAUSA: Almacene los organoides vasculares fijados en PBS a 4 °C durante hasta 1 mes.
5. Tinción e imagen confocal de organoides vasculares
- Bloqueo y permeabilización
- Añada 2 mL de tampón de bloqueo a cada tubo que contenga organoides vasculares fijados.
- Coloque los tubos verticalmente sobre un agitador orbital e incube con agitación a temperatura ambiente durante 2 h para bloquear y permeabilizar los organoides.
- Incubación con anticuerpo primario
- Aspire el tampón de bloqueo y añada 50–100 µL de anticuerpo primario diluido 1:100 en tampón de bloqueo.
- Coloque los tubos en posición vertical sobre un agitador e incube con agitación a 4 °C durante la noche.
- Lavado e incubación con anticuerpo secundario
- Lave las muestras tres veces con PBST durante 10–15 min por cada lavado. Agite los tubos colocados verticalmente durante cada lavado.
- Añada anticuerpo secundario fluorescente diluido 1:300 en tampón de bloqueo.
- Incube las muestras a temperatura ambiente durante 2 h.
- Contraste nuclear y lavado final
- Lave las muestras dos veces con PBST durante 10–15 min por cada lavado.
- Añada solución de Hoechst diluida 1:5.000 en PBS e incube a temperatura ambiente durante 10–15 min.
- Lave las muestras con PBS durante 10–15 min.
- Imagen confocal
- Transfiera los organoides teñidos a placas para imagen confocal.
- Adquiera imágenes confocales utilizando parámetros de imagen consistentes entre los grupos experimentales.
- Análisis cuantitativo de imágenes de organoides vasculares
NOTA: Realice el análisis cuantitativo de imágenes utilizando Fiji/ImageJ y AngioTool. Mantenga configuraciones idénticas de adquisición microscópica en todos los grupos experimentales.- Medición del diámetro del agregado
- Adquiera imágenes de campo claro de agregados de hiPSC del Día 0 utilizando un microscopio invertido con una escala calibrada. Capture imágenes de agregados bien separados e incluya una barra de escala.
- Importe cada imagen a Fiji/ImageJ. Trace una línea a lo largo de la barra de escala utilizando la herramienta Línea Recta y seleccione Analyze > Set Scale.
- Introduzca la distancia y unidad conocidas (por ejemplo, 100 µm) y seleccione Global para aplicar la calibración a todas las imágenes de la sesión.
- Trace una línea a través del diámetro más ancho de cada agregado utilizando la herramienta Línea Recta. Seleccione Analyze > Measure o pulse Ctrl+M y registre el diámetro en µm.
- Mida al menos 30 agregados por lote.
- Para agregados no esféricos, delinee cada agregado utilizando la herramienta de Selección Ovalada o Poligonal. Seleccione Analyze > Set Measurements > Feret's diameter y registre la medición.
- Exporte las mediciones desde la tabla de Resultados y compile los datos en una hoja de cálculo.
- Calcule la media, la desviación estándar (SD) y el coeficiente de variación (CV) como CV = SD/media × 100% para cada lote.
- Medición del diámetro del organoide
- Adquiera imágenes de campo claro de organoides vasculares maduros del Día 15 utilizando un microscopio invertido con una escala calibrada. Incluya una barra de escala en cada imagen.
- Importe cada imagen a Fiji/ImageJ y calibre la escala como se describió en el paso
- Trace una línea a través del diámetro más ancho de cada organoide utilizando la herramienta Línea Recta. Seleccione Analyze > Measure o pulse Ctrl+M y registre el diámetro en µm.
- Mida al menos 30 organoides por lote.
- Para organoides de forma irregular, mida los diámetros más largo y más corto y calcule su promedio, o determine el diámetro de Feret como se describió en el paso 5.6.1.6.
- Exporte las mediciones y calcule la media, SD y CV para cada lote.
- Cuantificación del área vascular positiva para CD31
- Adquiera imágenes z-stack confocales de organoides completos del Día 15 teñidos para CD31. Utilice potencia del láser, ganancia, offset y configuraciones de diafragma idénticas para todas las muestras.
- Genere proyecciones de intensidad máxima (MIPs) a partir de los z-stacks utilizando el software del microscopio o Fiji/ImageJ.
- Aplique un umbral de intensidad para segmentar la red vascular positiva para CD31, excluyendo la señal de fondo.
- Seleccione Process > Noise > Remove Outliers y utilice un radio de 2–5 píxeles para eliminar artefactos pequeños. Seleccione Process > Binary > Fill Holes para rellenar pequeños huecos dentro de la red vascular.
- Seleccione Analyze > Set Measurements y active Area y Area fraction. Seleccione Analyze > Measure para determinar el área vascular.
- Calcule el área vascular positiva para CD31 como porcentaje del área total del organoide.
- Analice al menos tres organoides por lote provenientes de tres lotes independientes. Exporte las mediciones para análisis estadístico.
- Cuantificación de la cobertura de pericitos positivos para PDGFR-β
- Adquiera imágenes z-stack confocales de organoides completos del Día 15 teñidos para CD31 y PDGFR-β. Genere MIPs a partir de los z-stacks.
- Importe las MIPs de CD31 y PDGFR-β a Fiji/ImageJ y verifique el alineamiento de las imágenes.
- Umbralice el canal de CD31 para generar una máscara binaria que defina la red vascular.
- Umbralice el canal de PDGFR-β utilizando el mismo enfoque de segmentación para generar una máscara binaria de la señal de pericitos.
- Seleccione Process > Image Calculator y aplique la operación AND a las máscaras de CD31 y PDGFR-β para identificar píxeles superpuestos.
- Mida el área de la señal superpuesta.
- Calcule la cobertura de pericitos como (área positiva para PDGFR-β dentro de los vasos positivos para CD31/área vascular total positiva para CD31) × 100%.
- Analice al menos tres organoides por lote provenientes de tres lotes independientes. Exporte las mediciones para análisis estadístico.
- Análisis del índice de ramificación utilizando AngioTool
- Adquiera imágenes z-stack confocales de organoides completos del Día 15 teñidos para CD31. Genere MIPs a partir de los z-stacks.
- Inicie AngioTool y cargue la imagen MIP.
- Establezca el diámetro de los vasos según el diámetro típico observado en las imágenes.
- Ajuste el umbral de intensidad para segmentar la red vascular excluyendo la señal de fondo. Establezca el tamaño mínimo del vaso para excluir artefactos pequeños.
- Realice el análisis y registre el área vascular, la densidad vascular, la longitud total de los vasos, el número de uniones y el índice de ramificación.
- Verifique la imagen de salida confirmando que la vasculatura esté delineada en amarillo, el esqueleto vascular se muestre en rojo y los puntos de ramificación estén marcados con puntos azules.
- Exporte los resultados cuantitativos de AngioTool.
- Analice al menos tres campos de visión por lote provenientes de tres lotes independientes y compile los datos para análisis estadístico.
- Medición del diámetro del agregado
6. Análisis de PCR cuantitativa en tiempo real de organoides vasculares
NOTA: Realice todos los aislamientos de ARN y procedimientos posteriores en condiciones libres de RNasas.
- Extracción de ARN
- Recoger 5–10 organoides vasculares maduros del día 15 en un tubo microcentrífugo libre de RNasas de 1,5 mL. Eliminar completamente el medio residual.
NOTA: Agrupar múltiples organoides cuando sea necesario para obtener suficiente ARN. - Añadir 350 µL de tampón de lisis suplementado con 1 % de β-mercaptoetanol.
- Pipetear las muestras de 10 a 15 veces hasta que los organoides estén completamente lisados.
- Transferir el lisado a una columna giratoria de eliminación de ADN genómico colocada en un tubo de recolección. Centrifugar a 11.000 × g durante 30 s a temperatura ambiente.
- Desechar la columna y conservar el flujo pasante.
- Añadir un volumen igual de etanol al 70 %, aproximadamente 350 µL, al flujo pasante y mezclar completamente mediante pipeteo.
- Transferir hasta 700 µL de la mezcla a una columna giratoria de ARN colocada en un tubo de recolección. Centrifugar a 11.000 × g durante 30 s y desechar el flujo pasante.
- Añadir 350 µL del tampón de lavado 1 a la columna. Centrifugar a 11.000 × g durante 30 s y desechar el flujo pasante.
- Preparar la mezcla de DNasa I combinando 10 µL de DNasa I con 70 µL de tampón de digestión de DNasa por muestra.
- Añadir 80 µL de la mezcla de DNasa I directamente a la membrana de la columna e incubar a temperatura ambiente durante 15 min.
- Añadir 350 µL del tampón de lavado 1 a la columna. Centrifugar a 11.000 × g durante 30 s y desechar el flujo pasante.
- Añadir 500 µL del tampón de lavado 2 a la columna. Centrifugar a 11.000 × g durante 30 s y desechar el flujo pasante.
- Repetir el lavado con 500 µL del tampón de lavado 2.
- Centrifugar la columna vacía a 11.000 × g durante 2 min para secar la membrana.
- Transferir la columna a un tubo microcentrífugo nuevo de 1,5 mL libre de RNasas. Añadir 30–50 µL de agua libre de RNasas directamente sobre la membrana e incubar a temperatura ambiente durante 1 min.
- Centrifugar a 11.000 × g durante 1 min para eluir el ARN. Almacenar el ARN a −80 °C hasta su uso.
NOTA: Evaluar la concentración y pureza del ARN mediante espectrofotometría. Utilizar una relación A260/A280 de 1,8–2,1 como rango aceptable.
- Recoger 5–10 organoides vasculares maduros del día 15 en un tubo microcentrífugo libre de RNasas de 1,5 mL. Eliminar completamente el medio residual.
- Síntesis de ADNc
- Preparar la mezcla de reacción de transcripción inversa en hielo.
- Combinar 600 ng de ARN total con 4 µL de mezcla maestra de RT que contiene transcriptasa inversa, tampón, dNTPs y cebadores aleatorios. Añadir agua libre de RNasas hasta un volumen final de 20 µL.
- Incubar la reacción a 37 °C durante 15 min, seguido de 85 °C durante 5 s.
- Almacenar el ADNc resultante a −20 °C hasta su uso.
- PCR cuantitativa en tiempo real
- Preparar 9 µL de mezcla maestra de qPCR por reacción combinando 5 µL de mezcla maestra 2× de SYBR Green, 3 µL de agua libre de RNasas y 1 µL de cebadores directo e inverso premezclados a 10 µM cada uno.
- Distribuir 9 µL de mezcla maestra en cada pocillo de una placa de qPCR de 96 pocillos.
- Añadir 1 µL de ADNc a cada pocillo para obtener un volumen final de reacción de 10 µL.
- Sellar la placa con una película adhesiva óptica y centrifugar a 1.000 × g durante 1 min.
- Realizar la desnaturalización inicial a 95 °C durante 30 s.
- Realizar 40 ciclos de amplificación de 95 °C durante 5 s seguidos de 60 °C durante 30 s.
- Realizar un análisis de curva de fusión para confirmar la especificidad del amplicón.
NOTA: Realizar cada muestra en duplicado o triplicado. - Calcular la expresión relativa del gen diana utilizando el método 2−ΔΔCt. Normalizar los valores de Ct al gen de referencia (por ejemplo, GAPDH) y calibrar la expresión frente a muestras de hiPSC no diferenciadas.
7. Análisis estadístico
- Presentar los datos cuantitativos como la media ± desviación estándar (DE) de al menos tres réplicas biológicas independientes (n ≥ 3) por condición.
- Trate cada lote independiente como una réplica biológica para las mediciones del diámetro de agregados y organoides, y promedie las 30 estructuras individuales medidas dentro de cada lote para obtener una media a nivel de lote.
- Mida el área vascular media, la cobertura de pericitos y el índice de ramificación en múltiples organoides o campos dentro de cada lote para obtener un valor único a nivel de lote, y utilice estos valores a nivel de lote para las comparaciones estadísticas.
- Comparar el protocolo optimizado con el protocolo original de Wimmer utilizando una prueba t de Student no pareada de dos colas t-prueba.
- Definir la significación estadística como p < 0.05. Indique los niveles de significancia como p < 0.05, p < 0.01, y p < 0,001, según corresponda.
- Realice todos los análisis estadísticos utilizando el software de análisis estadístico versión 10.
Resultados
El protocolo optimizado descrito aquí permite la generación de organoides vasculares maduros a partir de células iPS humanas en aproximadamente 15 días, mediante una estrategia de diferenciación escalonada (Figura 1A). En resumen, los agregados de células iPS humanas se generaron en placas de baja adhesión suplementadas con PVA al 0,25% en un agitador orbital (Día −1). La inducción del mesodermo se inició el Día 0 utilizando CHIR99021 (12 µM) y BMP-4 (30 ng/mL) durante 3 días, seguida de la especificación de la línea vascular con VEGF-A (100 ng/mL) y forskolina (2 µM) durante 2 días (Días 3–5). El Día 5, los agregados se incrustaron en una matriz de colágeno I–membrana basal y se cultivaron en medio N2B27 suplementado con VEGF-A (100 ng/mL), FGF-2 (100 ng/mL) y 15 % de suero bovino fetal (FBS) para promover la formación de brotes vasculares. El Día 10, se aislaron redes vasculares individuales de los geles y se transfirieron a placas de 96 pocillos de baja adhesión, con un organoide por pocillo, para su maduración adicional. Para el Día 15, se obtuvieron organoides vasculares maduros con una morfología redondeada y completamente encapsulada (Figura 1B).
Para confirmar la identidad vascular de las células diferenciadas, se realizó una tinción de inmunofluorescencia en preparación completa para el marcador endotelial CD31, junto con una contratincción nuclear con Hoechst. La microscopía confocal reveló extensas redes endoteliales positivas para CD31 que formaban estructuras tubulares ramificadas. La reconstrucción tridimensional de las imágenes de cortes en el eje z demostró además la complejidad de las redes vasculares dentro de los organoides (Figura 1C). La eficiencia de diferenciación también se evaluó mediante análisis cuantitativo por PCR en tiempo real de genes específicos de la línea vascular. La expresión de los marcadores endoteliales CD31 y CDH5 y del marcador de pericitos PDGFR-β aumentó significativamente en los organoides del día 15 en comparación con las hiPSC indiferenciadas. En contraste, la expresión de los marcadores de pluripotencia OCT4, SOX2 y NANOG disminuyó notablemente, lo que confirma una diferenciación exitosa hacia la línea vascular (Figura 1D). La tinción doble para CD31 y PDGFR-β mostró que los pericitos positivos para PDGFR-β estaban estrechamente asociados y envolvían los tubos endoteliales positivos para CD31, lo que indica la formación de estructuras vasculares con cobertura de pericitos (Figura 1E). En conjunto, estos resultados demuestran que el protocolo optimizado genera de manera confiable organoides vasculares que comprenden tanto células endoteliales como pericitos dentro de una red vascular tridimensional compleja.
Para evaluar sistemáticamente las mejoras logradas mediante el protocolo optimizado, se realizaron análisis morfométricos cuantitativos para comparar los organoides generados con el protocolo original de Wimmer y aquellos obtenidos con el protocolo optimizado en múltiples lotes independientes. La microscopía de campo claro reveló diferencias morfológicas notables entre los dos protocolos a lo largo de la diferenciación. Mientras que el protocolo original producía agregados y organoides de tamaños heterogéneos y formas irregulares en múltiples etapas, el protocolo optimizado generaba agregados uniformes de manera consistente, con bordes suaves desde el día 0, los cuales posteriormente se desarrollaban en organoides vasculares maduros más redondeados y de tamaño uniforme para el día 15 (Figura 2A).
El análisis cuantitativo del diámetro de agregados en el día 0 confirmó que el protocolo optimizado generó agregados significativamente más uniformes (120,3 ± 5,4 µm, CV = 4,47 %; 30 agregados medidos por lote; n = 3 lotes independientes) en comparación con el protocolo original (112,2 ± 34,7 µm, CV = 30,93 %; n = 3 lotes independientes; t = 6,159, df = 4, p = 0,004; Figura 2B). Esta mejora en la uniformidad se mantuvo hasta el punto final de diferenciación. Los organoides del día 15 generados mediante el protocolo optimizado mostraron una variabilidad de tamaño sustancialmente reducida (670,8 ± 63,5 µm, CV = 9,47 %; 30 organoides medidos por lote; n = 3 lotes independientes) en comparación con los generados mediante el protocolo original (615,4 ± 270,9 µm, CV = 44,0 %; n = 3 lotes independientes; t = 8,430, df = 4, p = 0,001; Figura 2C).
La formación de la red vascular se evaluó posteriormente cuantificando la cobertura endotelial positiva para CD31 y la cobertura de pericitos positivos para PDGFR-β. En tres lotes independientes, el protocolo optimizado produjo una cobertura endotelial significativamente mayor que el protocolo original (40,1 ± 2,9 % frente a 28,0 ± 7,0 %; t = 2,856, df = 4, p = 0,05; Figura 2D). La cobertura de pericitos también fue significativamente mayor con el protocolo optimizado (36,2 ± 2,5 % frente a 17,5 ± 5,2 %; t = 6,636, df = 4, p = 0,003) (Figura 2E). El análisis del índice de ramificación mediante AngioTool mostró además que los organoides generados con el protocolo optimizado formaron redes vasculares más complejas (50,2 ± 3,8 frente a 24,1 ± 6,9 puntos/mm2; t = 6,163, df = 4, p = 0,004; Figura 2F). Finalmente, la eficiencia general de formación de organoides se evaluó como el porcentaje de agregados iniciales que se desarrollaron en organoides vasculares maduros para el día 15. En tres lotes independientes, el protocolo optimizado logró una eficiencia de formación significativamente mayor (64,3 ± 3,8 %; n = 3) que el protocolo original (41,3 ± 10,8 %; n = 3; t = 3,433, df = 4, p = 0,03), lo que corresponde a un aumento aproximado de 1,6 veces en el rendimiento de organoides (60–67 frente a 29–50 organoides por 1 × 10⁶ células iniciales; Figura 2G). El protocolo optimizado también redujo sustancialmente la variabilidad entre lotes (DE, 3,8 % frente a 10,8 %), demostrando además una mejor reproducibilidad.
Los resultados cuantitativos de los protocolos original y optimizado, incluidos el diámetro de agregados y organoides, el rendimiento de organoides y la eficiencia de formación, el área vascular, la cobertura de pericitos, el índice de ramificación, la tasa de fallos y la variabilidad entre lotes, se resumen en la Tabla 1. Las composiciones de los medios y soluciones de matriz utilizados para el mantenimiento de hiPSC y la diferenciación de organoides vasculares se proporcionan en la Tabla 2, y la formulación del tampón de bloqueo utilizada para la tinción de inmunofluorescencia en montaje completo se indica en la Tabla 3. Las secuencias de cebadores utilizadas para el análisis de PCR cuantitativa en tiempo real se listan en la Tabla 4. Las concentraciones de trabajo y condiciones de preparación de los reactivos clave empleados durante la generación y caracterización de organoides vasculares se proporcionan en la Tabla Suplementaria 1.
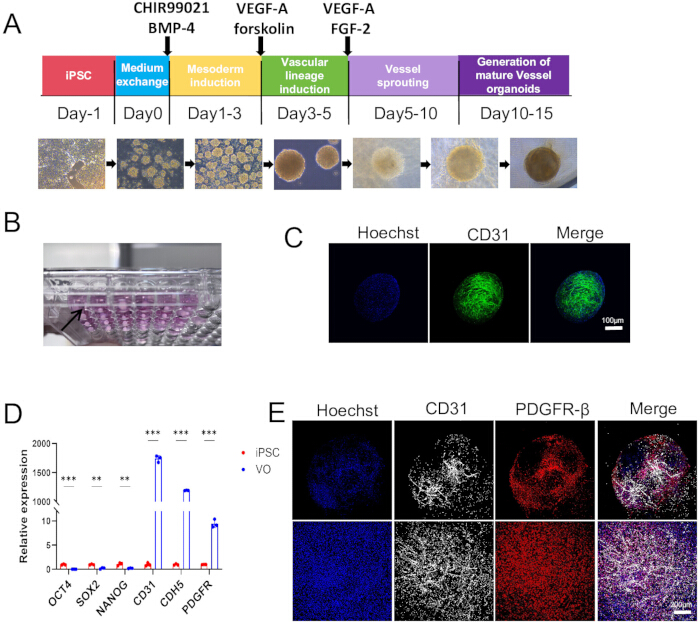
Figura 1Generación y caracterización de organoides vasculares derivados de células madre pluripotentes inducidas humanas. (A) Representación esquemática del protocolo de diferenciación paso a paso de organoides vasculares. Los agregados de hiPSC experimentan inducción a mesodermo con CHIR99021 y BMP-4, seguida de inducción a la línea vascular con VEGF-A y forskolina, brotamiento vascular en presencia de VEGF-A y FGF-2, y posterior maduración en organoides vasculares. Imágenes representativas de campo brillante ilustran los cambios morfológicos durante la diferenciación desde el día −1 hasta el día 15. (B) Imagen macroscópica representativa de organoides vasculares maduros cultivados individualmente en una placa de 96 pocillos.CImágenes confocales representativas de un organoide vascular del día 15 teñido para CD31 (verde) y contratenido con Hoechst (azul), que muestran la red endotelial dentro del organoide. Barra de escala = 100 µm. (D) Análisis cuantitativo mediante PCR en tiempo real de los marcadores de pluripotencia OCT4, SOX2 y NANOG y de los marcadores de linaje vascular CD31, CDH5 y PDGFR-β en organoides vasculares (VO) del día 15 en comparación con células hiPSC indiferenciadas. Los datos se presentan como media ± DE de tres experimentos independientes. La significancia estadística se determinó mediante una prueba t de Student no pareada de dos colas t-prueba. (E) Imágenes representativas de inmunofluorescencia en preparación de montaje completo de un organoide vascular del día 15 marcado para CD31 (blanco), PDGFR-β (rojo) y Hoechst (azul), que muestran la asociación de pericitos positivos para PDGFR-β con redes endoteliales positivas para CD31. Barra de escala = 200 µm. Haga clic aquí para ver una versión más grande de esta figura.
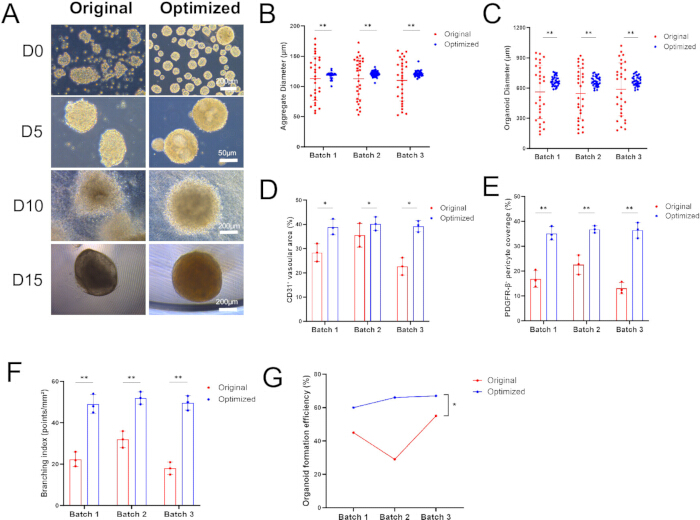
Figura 2: Comparación cuantitativa de organoides vasculares generados mediante el protocolo original de Wimmer y el protocolo optimizado. (A) Imágenes representativas de campo brillante que muestran la morfología de los agregados y de los organoides vasculares generados mediante los protocolos original y optimizado en el día 0 (D0), día 5 (D5), día 10 (D10) y día 15 (D15). Barras de escala = 200 µm (D0), 50 µm (D5), 200 µm (D10) y 200 µm (D15). (B) Cuantificación del diámetro de los agregados en el día 0 en tres lotes independientes. Se midieron treinta agregados por lote y por condición, y los resultados se promediaron para obtener una media a nivel de lote. (C) Cuantificación del diámetro de los organoides en el día 15 en tres lotes independientes. Se midieron treinta organoides por lote y por condición, y las mediciones se promediaron para obtener una media a nivel de lote. (D) Cuantificación del área vascular positiva para CD31 en organoides generados mediante los protocolos original y optimizado en tres lotes independientes. (E) Cuantificación de la cobertura de pericitos positivos para PDGFR-β en tres lotes independientes. (F) Cuantificación del índice de ramificación vascular mediante AngioTool en tres lotes independientes. (G) Eficiencia de formación de organoides en tres lotes independientes, calculada como el porcentaje de agregados iniciales que se desarrollaron en organoides vasculares maduros para el día 15. Los datos se presentan como media ± DE de tres medias independientes a nivel de lote (n = 3 lotes independientes por condición). La significancia estadística se determinó mediante una prueba t de Student no pareada de dos colas sobre las medias a nivel de lote. Haga clic aquí para ver una versión más grande de esta figura.
Tabla 1: Comparación cuantitativa de la generación de organoides vasculares utilizando el protocolo original de Wimmer y el protocolo optimizado. Comparación del diámetro de agregados y la variabilidad de tamaño en el día 0, diámetro del organoide y variabilidad de tamaño en el día 15, rendimiento de organoides, eficiencia de formación de organoides, área vascular positiva para CD31, cobertura de pericitos positivos para PDGFR-β, índice de ramificación vascular, tasa de fallo y variabilidad entre lotes. Los valores se presentan como media ± DE cuando corresponde. Las mediciones de agregados y organoides se obtuvieron de 30 estructuras por lote en tres lotes independientes por condición. Las mediciones del área vascular, cobertura de pericitos e índice de ramificación se obtuvieron de al menos tres organoides o campos por lote en tres lotes independientes. Abreviaturas: CV = coeficiente de variación; DE = desviación estándar. Haga clic aquí para descargar esta tabla.
Tabla 2: Preparación de medios y soluciones de matriz para el mantenimiento de hiPSC y la diferenciación en organoides vasculares. Composición y preparación del medio de mantenimiento de hPSC químicamente definido (PGM1), solución de recubrimiento de matriz de membrana basal, solución de lavado para pasaje con EDTA al 0,02 %, medio basal N2B27, medio de diferenciación completo N2B27 y solución de colágeno I utilizados para el mantenimiento de hiPSC, diferenciación, formación de redes vasculares y cultivo de organoides. Se indican las condiciones de almacenamiento y los requisitos de preparación cuando corresponde. Abreviaturas: DMEM = medio de Eagle modificado de Dulbecco; EDTA = ácido etilendiaminotetraacético; FBS = suero bovino fetal; FGF-2 = factor de crecimiento de fibroblastos 2; hiPSC = célula madre pluripotente inducida humana; NEAA = aminoácidos no esenciales; PGM1 = Pluripotency Growth Master 1; VEGF-A = factor de crecimiento endotelial vascular A. Haga clic aquí para descargar esta tabla.
Tabla 3: Preparación del tampón de bloqueo para la tinción de inmunofluorescencia en preparaciones completas de organoides vasculares. Composición y condiciones de almacenamiento del tampón de bloqueo y permeabilización utilizado para la tinción de inmunofluorescencia en preparaciones completas. Abreviaturas: BSA = albúmina sérica bovina; FBS = suero bovino fetal; PBS = solución salina tamponada con fosfato. Haga clic aquí para descargar esta tabla.
Tabla 4: Secuencias de cebadores utilizadas para el análisis de PCR cuantitativa en tiempo real. Se utilizaron las secuencias de cebadores directos e inversos para evaluar la expresión de los marcadores de linaje vascular CD31, CDH5 y PDGFR-β; los marcadores de pluripotencia OCT4, SOX2 y NANOG; y el gen de referencia GAPDH. Las secuencias de los cebadores se presentan en orientación 5′→3′. Abreviaturas: qPCR = PCR cuantitativa en tiempo real. Haga clic aquí para descargar esta tabla.
Tabla suplementaria 1: Concentraciones de trabajo y condiciones de preparación de los reactivos clave utilizados en la generación y caracterización de organoides vasculares. Concentraciones de trabajo, diluciones y condiciones de preparación o almacenamiento de Y-27632, CHIR99021, BMP-4, VEGF-A, forskolina, FGF-2, PVA, diluyentes de anticuerpos primarios y secundarios, solución de trabajo de Hoechst, solución de lavado PBST y fijador de PFA al 4 %. Estos reactivos se utilizan durante la recuperación y agregación de hiPSC, la inducción de mesodermo y linaje vascular, la formación de redes vasculares, la tinción de inmunofluorescencia en montaje completo y la fijación de organoides. Abreviaturas: BMP-4 = proteína morfogenética ósea 4; FGF-2 = factor de crecimiento de fibroblastos 2; PFA = paraformaldehído; PVA = alcohol polivinílico; PBST = solución salina tamponada con fosfato que contiene Tween 20; VEGF-A = fa Haga clic aquí para descargar esta tabla.
Discusión
El protocolo optimizado descrito aquí introduce varias mejoras clave al sistema de diferenciación de organoides vasculares originalmente establecido por Wimmer et al.18, con el objetivo de mejorar la homogeneidad, la reproducibilidad y la integridad estructural de la generación de organoides vasculares. En comparación con el protocolo original, el método optimizado ofrece mejoras significativas en los siguientes aspectos. En primer lugar, la optimización de las condiciones de formación de agregados mejora sustancialmente la homogeneidad de los cuerpos embrionoides. El protocolo original empleaba la agregación natural en placas de 6 pocillos con baja adhesión para generar agregados de hiPSC, sembrando 2 × 10⁵ células por pocillo para la línea NC8 o 5 × 10⁵ células por pocillo para la línea H9, y dependiendo de la gravedad para inducir la agregación celular. Este enfoque depende en gran medida del control empírico de la densidad de siembra y del tiempo de incubación, lo que provoca variabilidad entre lotes en el tamaño de los agregados. En el protocolo optimizado, aunque se mantienen las placas de 6 pocillos con baja adhesión para la agregación, se introdujeron tres modificaciones para mejorar la uniformidad de los agregados: (1) sembrar 5 × 10⁵ células por pocillo para proporcionar un número suficiente de células que permita una agregación estable; (2) añadir 0,25 % de alcohol polivinílico (PVA) para reducir la adhesión celular no específica al sustrato y promover la agregación homotípica célula-célula; y (3) incubar las placas en un agitador orbital a 37 °C para facilitar una distribución celular uniforme y una agregación sincrónica mediante agitación suave continua. Estas modificaciones se asociaron con la producción de agregados con una morfología esférica más regular y bordes más definidos, proporcionando un material inicial más homogéneo para la inducción subsiguiente de mesodermo y la diferenciación vascular (Figura 2A,B).
Si los agregados son excesivamente pequeños o frágiles, o no desarrollan bordes lisos, primero verifique la viabilidad celular antes de la siembra, ya que la mala salud celular es una causa común de agregación ineficiente. Para líneas de hiPSC con baja capacidad de agregación, aumente la densidad de siembra a 1 × 10⁶ células por pocillo o prolongue el período de incubación de 1 día a 2–3 días. Por el contrario, los agregados excesivamente grandes generalmente resultan de la fusión de múltiples agregados. Aumente la frecuencia de pipeteo suave durante el período de incubación para minimizar la fusión de agregados. Mantener un tamaño uniforme de agregado en esta etapa inicial es fundamental, ya que la heterogeneidad de tamaño está directamente asociada con la variabilidad en la eficiencia de diferenciación vascular.
En segundo lugar, la optimización de la estrategia de cambio de medio mantiene mejor el entorno de cultivo durante la diferenciación vascular. Durante la etapa de formación de la red vascular, el protocolo conserva un tercio del medio condicionado en cada cambio de medio y reemplaza los dos tercios restantes con medio de diferenciación completo N2B27 fresco que contiene los mismos suplementos. En contraste, el protocolo original empleaba el reemplazo completo del medio. Dado que el VEGF-A y el FGF-2 son inestables bajo condiciones de cultivo a 37 °C, el reemplazo completo del medio podría provocar fluctuaciones sustanciales en las concentraciones de factores de crecimiento, lo que potencialmente compromete la proliferación sostenida de células endoteliales y la formación de brotes vasculares. La retención de una porción del medio condicionado preserva los factores proangiogénicos secretados por las células y los componentes extracelulares, al tiempo que minimiza cambios bruscos en el entorno de cultivo. Esta estrategia se asoció con una formación más robusta de la red vascular y una mayor cobertura de pericitos (Figura 2D,E).
Si la matriz de gel se vuelve inestable o colapsa tras la adición del medio, primero confirme que el medio se ha precalentado completamente a 37 °C, ya que el medio frío puede provocar la contracción del gel. Además, verifique la polimerización del colágeno confirmando que el pH de la solución de colágeno I sea aproximadamente 7,4 y que los lotes de colágeno I y de matriz de membrana basal formen geles estables. Si la matriz sigue siendo frágil o no logra solidificarse, utilice un nuevo lote de matriz de membrana basal o de colágeno I e incube el gel durante las 2 h completas a 37 °C antes de añadir el medio. Extienda el periodo de polimerización hasta 3 h si es necesario.
En tercer lugar, la simplificación del aislamiento y maduración de los organoides vasculares mejora el rendimiento y la consistencia. En el protocolo original, las redes vasculares cultivadas en placas de 12 pocillos hasta el día 10 se transferían individualmente a placas de 6 pocillos con baja adhesión durante 1 día de cultivo (día 11), y luego se transferían a placas de 96 pocillos con ultra-baja adhesión para continuar el cultivo hasta el día 15. Estos dos pasos de transferencia de placas aumentan la complejidad operativa y el riesgo de pérdida de organoides. El protocolo optimizado introduce tres simplificaciones importantes: (1) transferir directamente los organoides aislados a placas de 96 pocillos con ultra-baja adhesión, con un organoide por pocillo, eliminando así el paso intermedio de cultivo en placas de 6 pocillos y reduciendo la manipulación y el daño mecánico; (2) cultivar un organoide por pocillo para evitar la fusión durante el cultivo en suspensión y mantener la independencia de cada organoide; y (3) realizar cambios diarios del medio durante 5 días para proporcionar un suministro sostenido de nutrientes y factores de crecimiento, permitiendo que los organoides maduren en estructuras redondeadas y completamente encapsuladas. Estas modificaciones simplifican el cultivo de organoides, mejoran el rendimiento y facilitan aplicaciones posteriores de cribado de fármacos de alto rendimiento.
Para minimizar la pérdida de organoides durante el aislamiento, asegúrese de que la matriz de colágeno I–membrana basal esté completamente separada del fondo del pocillo antes de cortar. Mueva suavemente una espátula estéril a lo largo del fondo del pocillo desde el borde hacia el centro hasta que todo el gel flote libremente. Al transferir los organoides aislados, utilice una pipeta desechable estéril en lugar de una punta de pipeta P1000 para reducir el estrés mecánico y minimizar el cizallamiento de los organoides. Si los organoides se fragmentan durante el manejo, vuelva a evaluar la calidad de la diferenciación, incluyendo la viabilidad inicial de las células y la actividad de factores de crecimiento clave como VEGF-A y FGF-2. Si los organoides se fusionan durante el cultivo en suspensión, sepárelos suavemente utilizando dos puntas de pipeta P200. Sin embargo, cultivar organoides individuales, uno por pocillo, desde el inicio de la etapa de maduración es el enfoque más eficaz para prevenir la fusión.
Cuarto, la unificación del sistema de medio de cultivo simplifica el protocolo y reduce la variabilidad entre lotes. El protocolo original utilizaba medio N2B27 durante la inducción de mesodermo con CHIR99021 y BMP-4 y durante la inducción de linaje vascular con VEGF-A y forskolina, pero cambiaba a un medio de cultivo de células hematopoyéticas libre de suero que contenía FBS, VEGF-A y FGF-2 durante la formación de la red vascular. En contraste, el protocolo optimizado utiliza medio de diferenciación completo N2B27 suplementado con 15 % de FBS, VEGF-A y FGF-2 durante toda la formación de la red vascular y la maduración subsiguiente del organoide, manteniendo así la misma formulación basal N2B27. Esta estrategia unificada reduce variables adicionales asociadas al cambio de medio de cultivo y simplifica la preparación de reactivos. El uso de los suplementos definidos B27 y N2 en el medio N2B27 también podría contribuir a una mayor consistencia entre lotes, aunque la contribución relativa de esta modificación, aislada del resto de cambios en el protocolo, no se ha separado experimentalmente en el presente estudio. La eficacia del protocolo optimizado quedó respaldada por la sobreexpresión de marcadores de linaje vascular y la subexpresión de marcadores de pluripotencia en organoides del día 15 (Figura 1D). Además, la tinción de inmunofluorescencia en preparaciones completas reveló extensas redes endoteliales CD31+ y pericitos PDGFR-β+ estrechamente asociados, confirmando la formación de estructuras vasculares con cobertura de células murales (Figura 1C,E). PDGFR-β es un marcador bien establecido de pericitos en organoides vasculares humanos, como se ha demostrado en estudios previos21.
Si la brotación vascular es deficiente o se forman agregados grandes y no diferenciados sin redes endoteliales, puede deberse a una inducción insuficiente del mesodermo. Confirme que CHIR99021 y BMP-4 estén activos y se utilicen en las concentraciones correctas. Una reclutamiento deficiente de pericitos, indicado por escasas células PDGFR-β+ que rodean los tubos endoteliales CD31+, podría reflejar una actividad subóptima de VEGF-A o FGF-2. Probar diferentes lotes de factores de crecimiento y validar funcionalmente los lotes de SFB según su capacidad para favorecer la formación de organoides vasculares podría mejorar la cobertura de células murales. Para validar sistemáticamente la eficacia de las cuatro mejoras metodológicas descritas anteriormente, se realizaron análisis morfométricos cuantitativos comparando el protocolo optimizado con el protocolo original de Wimmer (Figura 2; Tabla 1). La microscopía de campo brillante reveló diferencias morfológicas notables entre los dos protocolos durante toda la diferenciación. Mientras que el protocolo original producía agregados y organoides de tamaños heterogéneos y formas irregulares en todas las etapas, el protocolo optimizado generó consistentemente agregados uniformes con bordes lisos a partir del día 0. Estos agregados posteriormente se desarrollaron en organoides vasculares maduros más redondeados y de tamaño uniforme para el día 15 (Figura 2A).
El análisis cuantitativo confirmó que el protocolo optimizado generó agregados sustancialmente más uniformes en el día 0 (120,3 ± 5,4 µm, CV = 4,47%, n = 3 lotes independientes) en comparación con el protocolo original (112,2 ± 34,7 µm, CV = 30,93%, n = 3 lotes independientes; Figura 2B). Esta mejora en la uniformidad se mantuvo hasta el punto final de diferenciación, ya que los organoides del día 15 generados mediante el protocolo optimizado también mostraron una variabilidad de tamaño considerablemente reducida (Figura 2C). Estos hallazgos sugieren que combinar la agregación asistida por PVA con agitación orbital reduce la heterogeneidad en el tamaño de los agregados en comparación con el protocolo original, obteniendo un material inicial más homogéneo para la inducción subsecuente de mesodermo y la diferenciación vascular. Sin embargo, dado que el protocolo optimizado incorpora múltiples modificaciones simultáneas, la contribución específica de cada cambio individual a las mejoras observadas no se ha separado experimentalmente en el presente estudio.
El protocolo optimizado también mejoró significativamente la formación de redes vasculares, aumentando la cobertura endotelial CD31+ (40,1 ± 2,9 % frente a 28,0 ± 7,0 %; t = 2,856, df = 4, p = 0,05; Figura 2D) y la cobertura de pericitos PDGFR-β+ (36,2 ± 2,5 % frente a 17,5 ± 5,2 %; t = 6,636, df = 4, p = 0,003; Figura 2E). El análisis del índice de ramificación mediante AngioTool demostró además que el protocolo optimizado generó redes vasculares más complejas (50,2 ± 3,8 frente a 24,1 ± 6,9 puntos/mm2; t = 6,163, df = 4, p = 0,004; Figura 2F). Estas mejoras podrían deberse a dos factores complementarios. En primer lugar, los agregados homogéneos proporcionan condiciones iniciales más consistentes para la brotación vascular. En segundo lugar, la retención de un tercio del medio condicionado podría ayudar a mantener los factores proangiogénicos suplementados, al tiempo que preserva los factores secretados por las células que podrían favorecer la migración de los pericitos y su asociación con los tubos endoteliales.
En última instancia, el protocolo optimizado produjo una eficiencia de formación de organoides aproximadamente 1,6 veces mayor (64,3 ± 3,8 % frente a 41,3 ± 10,8 %; t = 3,433, df = 4, p = 0,03), lo que corresponde a 60–67 organoides maduros por 1 × 10⁶ células iniciales en comparación con 29–50 organoides obtenidos con el protocolo original (Figura 2G). Cabe destacar que el protocolo optimizado redujo sustancialmente la variabilidad entre lotes, con medias de lote que oscilaron entre el 60,0 % y el 67,0 % (DE = 3,8 %), mientras que el protocolo original mostró una variación entre lotes notablemente mayor, con medias de lote que oscilaron entre el 29,0 % y el 50,0 % (DE = 10,8 %).
En conjunto, los datos cuantitativos presentados en la Figura 2 y la Tabla 1 respaldan las mejoras sistemáticas logradas con el protocolo optimizado en cuanto a homogeneidad agregada, formación de redes vasculares, reclutamiento de pericitos, complejidad vascular y rendimiento de organoides. Estas mejoras abordan directamente las limitaciones principales del protocolo original relacionadas con la reproducibilidad y la escalabilidad.
En resumen, el presente protocolo optimizado aborda limitaciones clave del método original mediante cuatro mejoras principales: la optimización de la formación de agregados, la modificación de la estrategia de cambio de medio, la simplificación del procedimiento de aislamiento y maduración de organoides, y la unificación del sistema de medio de cultivo. Conjuntamente, estas modificaciones hacen que la generación de organoides vasculares sea más eficiente, reproducible y escalable, proporcionando una plataforma in vitro más confiable para estudios de desarrollo vascular, modelado de enfermedades y cribado de fármacos. No obstante, al igual que en el método original, el protocolo actual sigue dependiendo de componentes derivados de animales, incluyendo matriz de membrana basal y suero bovino fetal (FBS). Por lo tanto, los esfuerzos futuros podrían centrarse en desarrollar matrices sintéticas químicamente definidas y sistemas de cultivo libres de suero para mejorar aún más el potencial traslacional de esta plataforma.
Es importante tener en cuenta que el protocolo optimizado introdujo múltiples modificaciones simultáneas: suplementación con PVA, agitación orbital, retención de medio acondicionado, un flujo de trabajo de maduración simplificado y un sistema unificado de medio de cultivo; y los datos actuales no establecen cuál modificación individual es responsable de las mejoras observadas en la homogeneidad de los agregados, la cobertura endotelial, la cobertura de pericitos o el rendimiento de los organoides. El presente estudio fue diseñado para evaluar el efecto acumulativo de estas optimizaciones como un protocolo completo, en lugar de analizar la contribución de cada componente individual. Serán necesarios futuros experimentos factoriales o de ablación para determinar el papel específico de cada modificación y perfeccionar aún más el protocolo.
A pesar de estas limitaciones, el protocolo actual representa una base práctica y reproducible para la generación de organoides vasculares. Varias líneas emergentes en el campo de los organoides vasculares ofrecen oportunidades para un mayor perfeccionamiento del protocolo y su aplicación ampliada. Recientes avances en hidrogeles sintéticos y libres de componentes animales han proporcionado alternativas prometedoras a la matriz de membrana basal y al colágeno I, mostrándose que los hidrogeles dinámicos potencian la angiogénesis y dirigen la diferenciación de organoides vasculares hacia arteriolas22. También se ha desarrollado un método sólido libre de origen animal basado en cultivos de "gota suspendida" en monocapa para mantener la integridad celular mientras se mejora la reproducibilidad y la compatibilidad con la automatización23. Estudios de multi-ómica a nivel de célula individual han proporcionado una resolución sin precedentes de la heterogeneidad celular durante el desarrollo de organoides de vasos sanguíneos humanos, revelando transiciones clave en el destino y estado celular que podrían guiar la optimización dirigida de los protocolos de diferenciación24. La integración de plataformas microfluídicas ha permitido el desarrollo de organoides vascularizados funcionales "en chip" con redes capilares perfundibles, mejorando el crecimiento, maduración y función del organoide mediante perfusión intravascular25. Además, están surgiendo sistemas especializados de organoides vasculares "en chip" como plataformas prometedoras para la selección de fármacos y la modelización de enfermedades, con posibles aplicaciones en medicina regenerativa y cirugía reconstructiva26. Junto con el protocolo de diferenciación optimizado presentado aquí, estos enfoques complementarios podrían acelerar la aplicación traslacional de los organoides vasculares en la modelización de enfermedades y el cribado terapéutico.
Aunque el presente protocolo fue validado utilizando una sola línea de iPSC, la solidez del enfoque de diferenciación está respaldada por resultados consistentes en múltiples lotes independientes. No obstante, será necesario evaluarlo en líneas adicionales de iPSC y de ESC para establecer aún más su generalización. Las condiciones optimizadas, particularmente la suplementación con PVA, la agitación orbital y la retención de medio condicionado, están diseñadas para abordar aspectos fundamentales del cultivo de organoides, incluyendo la uniformidad de la agregación, la transferencia de masa y el apoyo paracrino, y por lo tanto podrían proporcionar beneficios similares en diferentes contextos de líneas celulares.
Divulgaciones
Los autores declaran que no tienen intereses financieros competidores.
Agradecimientos
Este trabajo fue financiado por la Fundación Nacional de Ciencias Naturales de China (NSFC) a través del Fondo para Científicos Jóvenes (C) (No. 32200655) y el Programa General (No. 32270847). Los autores también agradecen al Plataforma Pública de Servicios de la Universidad de Anhui por su apoyo.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Filtro de botella de 0,22 μm | Nalgene | FPE204030 | Para filtración estéril de medios y tampones |
| Tubo cónico de 15 mL | SparkJade | GD0001 | Estéril |
| Tubo microcentrífugo de 2 mL | Eppendorf | 22363204 | Estéril |
| 2-Mercaptoetanol (1000×) | Gibco | 21985023 | Usar en cabina de gases |
| Alexa Fluor 488 Fragmento F2 AffiniPure de Asno Anti-IgG de Conejo (H+L) | Lablead | Y1104 | Anticuerpo secundario; diluir 1:300 |
| Alexa Fluor 594 Fragmento F(ab′)2 AffiniPure de Asno Anti-IgG de Cabra (H+L) | Lablead | Y1007 | Anticuerpo secundario; diluir 1:300 |
| Anticuerpo anti-CD31 | Cell Signaling | 3528s | Anticuerpo primario; diluir 1:100 en tampón de bloqueo |
| Anticuerpo anti PDGFR β | Zenbio | 347269 | Anticuerpo primario; diluir 1:100 en tampón de bloqueo |
| Contador celular automatizado | Life Technologies | Countess™ II | Incluye portaobjetos con cámara de conteo |
| Suplemento B27 (50×) | Gibco | 17504044 | Para medio N2B27; descongelar a 4ºC, alícuotas y almacenar a −20ºC, evitar ciclos de congelación-descongelación |
| Centrífuga de banco | Zonkia | SC-3610 | Con rotor de cubeta oscilante |
| Cabina de seguridad biológica (Clase II) | Thermo Fisher | NA | NA |
| BMP4 | Proteintech | HZ-1045 | Reconstituir en ddH2O estéril a 100 ng/μL, alícuotas y almacenar a −20 °C |
| Albúmina sérica bovina (BSA) | Biosharp | 9048-46-8 | Para tampón de bloqueo |
| CHIR99021 | MCE | HY-10182 | Preparar stock de 10 mM en DMSO, almacenar a −20ºC hasta 1 año |
| Incubadora de CO2 | Fisher Scientific | LS-CO150 | 37 ºC, 5% CO2, humidificada |
| Placa para imágenes confocales | Biosharp | BS-20-GJM | Para imágenes tras tinción |
| Microscopio confocal | LEICA | NA | Equipado con objetivos de 10×, 20×, 63× y software ZEN |
| DMEM | Vivacell | C3113-0500 | Para dilución de Matrigel y solución de colágeno I |
| DMEM/F-12, suplemento GlutaMAX | Gibco | 10565018 | Para dilución de Matrigel y medio N2B27 |
| EDTA (0,5 M, pH 8,0) | Invitrogen | AM9260G | Diluir con PBS al 0,02% para el paso de subcultivo |
| Suero bovino fetal (FBS) | Gibco | 10270-106 | Para medio de diferenciación completo N2B27 (15% final) |
| FGF-2 | Novoprotein | C046 | Preparar stock de 1 mg/mL en PBS estéril, alícuotas y almacenar a −20ºC |
| Forskolina | R&D Systems | 1099 | Preparar stock de 10 mM en DMSO, almacenar a −20ºC |
| HEPES (1 M) | Gibco | 15630080 | Para solución de colágeno I |
| Hoechst | Beyotime | C1071S-4 | Preparar stock de 1 mg/mL en agua desionizada, alícuotas y almacenar a −20ºC |
| Microscopio invertido | LEICA | DMIL LED | Observación rutinaria de células |
| Matrigel (con factores de crecimiento reducidos) | STEEMA | BM05 | Almacenar a −20ºC tras alícuotas, evitar ciclos de congelación-descongelación; manipular sobre hielo |
| Solución de aminoácidos no esenciales MEM (NEAA, 100×) | Gibco | 11140035 | Para medio N2B27 |
| Suplemento N2 (100×) | Gibco | 17502048 | Para medio N2B27; almacenar a −20ºC protegido de la luz |
| Medio Neurobasal | Gibco | 21103049 | Para medio N2B27 |
| Agua libre de nucleasas (libre de DNasa/RNasa) | Lablead | Doo55WJ | Para preparación de ARN/cADN y qPCR |
| Agitador orbital | Joan Lab | NA | Para pasos de lavado |
| Paraformaldehído (solución al 4%) | Servicebio | G1101 | Diluir con PBS al 4% para fijación; usar en cabina de gases |
| Penicilina-Estreptomicina (100×) | Gibco | 15140122 | Para medio N2B27 |
| Medio PGM1 | Cellapy | A1517001 | Medio de expansión de hiPSC; almacenar a 4ºC protegido de la luz, estable durante 2 semanas |
| Suplemento PGM1 (25×) | Cellapy | A1517101 | Para usar con medio basal PGM1 |
| Alcohol polivinílico (PVA) | Sigma-Aldrich | P8136 | Disolver en PGM1 al 0,25% (p/v) para promover la agregación |
| PureCol (Colágeno tipo I bovino, 3 mg/mL) | Advanced BioMatrix | 5005 | Para mezcla de colágeno I-Matrigel; probar lote para capacidad de polimerización |
| Ciclador térmico para qPCR | Thermo Fisher | StepOnePlus™ | Con capacidad de curva de fusión; para detección de PCR en tiempo real |
| Kit de transcripción inversa | Accurate Biology | AG11706 | Para síntesis de cADN a partir de ARN total; contiene mezcla maestra de RT con transcriptasa inversa, tampón, dNTPs y cebadores aleatorios |
| Kit de extracción de ARN | Yeasen | 19221ES50 | Para aislamiento de ARN total de organoides vasculares; incluye columnas de eliminación de ADN genómico y DNasa I libre de RNasas |
| Bicarbonato de sodio (7,5%) | Gibco | 25080094 | Para solución de colágeno I |
| Deoxicolato de sodio | Sigma-Aldrich | D6750 | Preparar solución al 1% (p/v) en agua desionizada para tampón de bloqueo |
| Hidróxido de sodio (1,0 N) | Sigma-Aldrich | S2770 | Para ajuste de pH de la solución de colágeno I |
| Pipetas desechables estériles (10 mL) | Bkmamlab | 110205007 | Individuales, estériles |
| Puntas de pipeta estériles con filtro (1000, 200, 20 μL) | Biozym | VT0270/VT0250/VT0220 | Estériles, con filtro |
| Aguja estéril (30 G) | NA | NA | Para disección de redes vasculares |
| espátula estéril (extremo redondeado) | Fisher Scientific | 21-401-5 | Acero inoxidable |
| Mezcla maestra SYBR Green | Accurate Biology | AG11733 | Concentración 2× para qPCR; contiene ADN polimerasa con activación térmica, tampón, dNTPs y colorante SYBR Green |
| Placa de 12 pocillos tratada para cultivo celular | BD Falcon | 353043 | Para inclusión en gel y cultivo de redes vasculares |
| Placa de 6 pocillos tratada para cultivo celular | Eppendorf | 30720113 | Tratamiento estándar para cultivo celular |
| Tritón X-100 | Sigma-Aldrich | T9084 | Para tampón de bloqueo |
| Azul de tripano (0,4%) | Thermo Fisher | 15250061 | Para conteo celular |
| Tween 20 | Sigma-Aldrich | P7949 | Para solución de lavado PBS-T al 0,05% |
| Placa de 6 pocillos con adherencia ultrabaja | Corning | 3471 | Para formación de agregados y diferenciación |
| Placa de 96 pocillos redonda con fondo plano y adherencia ultrabaja | Beyotime | FULA962-6pcs | Para cultivo en suspensión de organoides vasculares |
| VEGF-A | Proteintech | HZ-1038 | Preparar stock de 1 mg/mL en PBS estéril, alícuotas y almacenar a −20ºC |
| Baño de agua | Blue pard | HWS-24 | 37ºC |
| Y-27632 | MCE | HY-10071 | Preparar stock de 10 mM en PBS estéril o DMSO, almacenar a −20ºC; concentraciones de trabajo: 5 μM (descongelación), 50 μM (formación de agregados) |
Referencias
- Lancaster MA, Knoblich JA. Organogenesis in a dish: modeling development and disease using organoid technologies. Science. 2014;345:1247125.
- Clevers H. Modeling development and disease with organoids. Cell. 2016;165:1586-1597.
- Spence JR, et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 2011;470:105-109.
- Lancaster MA, et al. Cerebral organoids model human brain development and microcephaly. Nature. 2013;501:373-379.
- Quadrato G, et al. Cell diversity and network dynamics in photosensitive human brain organoids. Nature. 2017;545:48-53.
- Takasato M, et al. Kidney organoids from human iPS cells contain multiple lineages and model human nephrogenesis. Nature. 2015;526:564-568.
- Takebe T, et al. Vascularized and functional human liver from an iPSC-derived organ bud transplant. Nature. 2013;499:481-484.
- Huch M, et al. Long-term culture of genome-stable bipotent stem cells from adult human liver. Cell. 2015;160:299-312.
- Nakano T, et al. Self-formation of optic cups and storable stratified neural retina from human ESCs. Cell Stem Cell. 2012;10:771-785.
- Mansour AA, et al. An in vivo model of functional and vascularized human brain organoids. Nat Biotechnol. 2018;36:432-441.
- Ham O, et al. Blood vessel formation in cerebral organoids formed from human embryonic stem cells. Biochem Biophys Res Commun. 2020;521:84-90.
- Sun XY, et al. Generation of vascularized brain organoids to study neurovascular interactions. eLife. 2022;11:e76707.
- Grebenyuk S, Ranga A. Engineering organoid vascularization. Front Bioeng Biotechnol. 2019;7:39.
- Parikh M, Pierce GN. Considerations for choosing an optimal animal model of cardiovascular disease. Can J Physiol Pharmacol. 2024;102:75-85.
- Krug A, et al. Three-dimensional spheroid models for cardiovascular biology and pathology. Mechanobiol Med. 2025;3:100144.
- Carmeliet P. Angiogenesis in health and disease. Nat Med. 2003;9:653-660.
- Wimmer RA, et al. Human blood vessel organoids as a model of diabetic vasculopathy. Nature. 2019;565:505-510.
- Wimmer RA, et al. Generation of blood vessel organoids from human pluripotent stem cells. Nat Protoc. 2019;14:3082-3100.
- Naderi-Meshkin H, et al. Vascular organoids: unveiling advantages, applications, challenges, and disease modelling strategies. Stem Cell Res Ther. 2023;14:292.
- Xu C, et al. Vascular organoid generation from human-induced pluripotent stem cells. J Vis Exp. 2024;214:e67125.
- Frenz-Wiessner S, et al. Generation of complex bone marrow organoids from human induced pluripotent stem cells. Nat Methods. 2024;21:868-881.
- Sun D, et al. Matrix viscoelasticity controls differentiation of human blood vessel organoids into arterioles and promotes neovascularization in myocardial infarction. Adv Mater. 2025;37:e2410802.
- Hoffmann A, et al. Animal-origin-free method for generating blood vessel organoids. Sci Rep. 2026;16:12096.
- Nikolova MT, et al. Fate and state transitions during human blood vessel organoid development. Cell. 2025;188:3329-3348.e31.
- Quintard C, et al. A microfluidic platform integrating functional vascularized organoids-on-chip. Nat Commun. 2024;15:1452.
- Sun L, Wang P, Lin X, Qiu Y. Microfluidic vascular organoids-on-chips: a promising platform for advancing plastic and reconstructive surgery. Chinese Journal of Plastic and Reconstructive Surgery. 2025.