Este protocolo describe la construcción y evaluación molecular de un recombinante multigénico libre de marcadores Escherichia coli cepa diseñada para la integración cromosómica de genes asociados con la resistencia y secuestro de metales pesados
Artículo de método
Integración cromosómica sin marcadores de un casete multigénico en Escherichia coli para el desarrollo de biorremediación de metales pesados
En este artículo
Resumen
Resumen
La contaminación por metales pesados sigue siendo un desafío ambiental importante debido a la persistencia, toxicidad y bioacumulación de los contaminantes metálicos. Las bacterias modificadas genéticamente ofrecen un enfoque potencial para la remediación de metales pesados; sin embargo, los sistemas de expresión basados en plásmidos pueden presentar limitaciones asociadas con el mantenimiento del plásmido y la selección con antibióticos. Este estudio describe un protocolo para la construcción de una cepa recombinante multigénica sin marcadores E. coli cepas diseñadas para la integración cromosómica de genes asociados con resistencia y secuestro de metales pesados. Un casete multigénico de 4.741 pb que comprende cadD, cadA, y metalotioneína (mt), junto con un sistema de exhibición en la superficie de la proteína de membrana externa A lipoproteica (Lpp-OmpA) y una proteína verde fluorescente (gfp) gen del informador bajo el control del promotor constitutivo de la piruvato deshidrogenasa (Ppdh), fue diseñado y sintetizado. El constructo fue clonado en el vector de integración pKIKOArsBKm e introducido en E. coli MG1655 utilizando lambda (λRecombinación mediada por Red. La casete de resistencia a la kanamicina se eliminó posteriormente utilizando el sistema de recombinación flippasa–diana de reconocimiento de flippasa (FLP-FRT). La ensamblaje del constructo y la integración cromosómica se evaluaron mediante análisis con enzimas de restricción, aislamiento de plásmido y amplificación por reacción en cadena de la polimerasa (PCR), mientras que la pérdida de resistencia a los antibióticos se determinó mediante pruebas de sensibilidad a antibióticos. Amplificación del producto esperado cadD, cadA, y mt fragmentos de ADN genómico, junto con la ausencia de ADN plasmídico detectable, proporcionaron evidencia consistente con la integración cromosómica del casete multigénico. Aunque este protocolo establece un marco para la construcción y evaluación molecular de la cepa recombinante, la confirmación definitiva del locus de integración, la expresión funcional de los genes, la estabilidad genética a largo plazo y el rendimiento en la biosorción de metales pesados requiere una validación experimental adicional.
Introducción
La contaminación por metales pesados se ha convertido en un problema ambiental importante debido a la persistencia, la no biodegradabilidad y la toxicidad de los contaminantes metálicos. A diferencia de los contaminantes orgánicos, los metales pesados se acumulan en los ecosistemas y entran en la cadena alimentaria mediante la bioacumulación y la biomagnificación, representando riesgos graves para la salud ambiental y humana. Las tecnologías convencionales de remediación, como la precipitación química, el intercambio iónico y la filtración por membranas, suelen asociarse con altos costos operativos, eficiencia limitada a bajas concentraciones de metales y la generación de contaminantes secundarios. Por consiguiente, las estrategias de remediación biológica han recibido una atención creciente como alternativas sostenibles y rentables para la eliminación de metales pesados1.
Entre estos enfoques biológicos, la biosorción bacteriana ha surgido como una tecnología prometedora para la remediación de metales pesados. La biosorción implica la absorción pasiva de iones metálicos por materiales biológicos mediante interacciones fisicoquímicas entre los iones metálicos y grupos funcionales como los grupos carboxilo, hidroxilo, amino y fosfato presentes en la superficie celular microbiana2. Estas interacciones facilitan la eliminación de metales mediante mecanismos de intercambio iónico, complejación, coordinación y precipitación. Debido a su elevada relación entre área superficial y volumen, crecimiento rápido y diversas químicas superficiales celulares, las bacterias son biosorbentes particularmente eficaces. La eficiencia de la biosorción bacteriana depende de múltiples factores, incluyendo la especie bacteriana, las características del ion metálico, el pH, la temperatura y la presencia de iones competidores3. Además de la adsorción pasiva, las bacterias pueden eliminar activamente metales pesados mediante secuestro intracelular, bioacumulación, biomineralización y otros mecanismos de detoxificación, aumentando así su capacidad de eliminación de metales4.
La adaptación bacteriana a ambientes contaminados con metales pesados está mediada por diversos mecanismos de resistencia, incluyendo bombas de eflujo asociadas a la membrana, proteínas de unión a metales, sistemas enzimáticos de detoxificación y vías de oxidación-reducción que conjuntamente mantienen la homeostasis intracelular de metales. Varios operones de resistencia a metales pesados, incluyendo los sistemas mer, chr, ars y cad , han sido ampliamente caracterizados y representan recursos genéticos valiosos para la ingeniería de biosorbentes bacterianos. El operón mer media la detoxificación del mercurio al reducir el Hg2⁺ tóxico a mercurio elemental volátil (Hg°)5, mientras que el operón chr confiere resistencia al cromato al reducir el Cr6⁺ a Cr3⁺ menos tóxico 6. De manera similar, el operón ars detoxifica el arseniato mediante su reducción a arsenito seguida de eflujo activo7. El gen cadA , identificado en Staphylococcus aureus RN4220 y Bacillus megaterium TWSL_4, codifica una ATPasa de tipo P que exporta activamente iones de cadmio desde el citoplasma, reduciendo así la toxicidad intracelular y contribuyendo a la resistencia bacteriana a metales8,9. Las proteínas de unión a metales, como las metalotioneínas y las fitocelatinas, aumentan aún más la tolerancia a metales pesados al secuestrar iones metálicos y evitar su interacción con componentes celulares esenciales10.
Los recientes avances en biología sintética han permitido la ingeniería racional de biosorbentes bacterianos con capacidades mejoradas de unión a metales. Estudios previos han demostrado una mayor eliminación de metales pesados mediante la sobreexpresión de proteínas de unión a metales en Bacillus subtilis y Pseudomonas putida11, la inmovilización de células bacterianas en matrices de alginato o biopelículas para mejorar la estabilidad y reutilización12, y la introducción de péptidos sintéticos de unión a metales en E. coli para aumentar la biosorción de mercurio y arsénico13. A pesar de estos avances, la mayoría de los biosorbentes modificados dependen de sistemas de expresión basados en plásmidos que requieren selección continua con antibióticos y son susceptibles a la inestabilidad del plásmido, pérdida segregacional, número variable de copias génicas y mayor carga metabólica. Estas limitaciones reducen su idoneidad para aplicaciones ambientales e industriales, donde la estabilidad genética a largo plazo y la seguridad biológica son fundamentales.
Por lo tanto, el desarrollo estratégico de biosorbentes bacterianos requiere la integración de la microbiología, biología molecular, biología sintética e ingeniería ambiental. Los avances en genómica, proteómica y metabolómica han mejorado aún más nuestra comprensión de las respuestas bacterianas al estrés por metales pesados, facilitando la identificación de genes novedosos y vías reguladoras para la ingeniería de biosorbentes mejorados.
A diferencia de los enfoques convencionales basados en plásmidos, este estudio establece una plataforma de ingeniería para construir un recombinante multigénico integrado cromosómicamente y libre de marcadores E. coli cepas que portan genes asociados con resistencia y secuestro de metales pesados. La estrategia de ingeniería combina λ Recombinación roja, eliminación de marcadores mediada por FLP-FRT, un casete multigénico constitutivo y un diseño de exhibición en superficie basado en Lpp-OmpA. El casete multigénico incorporó cadD (619 pb), cadA (2.564 pb) y metalotioneína (mt) (154 pb), seleccionados según sus funciones previamente descritas en la resistencia a metales pesados y la secuestración de metales. Los genes se organizaron bajo el control constitutivo Ppdh promotor, con sitios individuales de unión al ribosoma, y mt se fusionó a Lpp-OmpA para una localización superficial prevista. Un elemento aguas abajo gfp el gen reportero se incorporó en el constructo.
El casete fue diseñado para la integración cromosómica en E. coli MG1655, en lugar de su mantenimiento continuo en un plásmido multicopia. Esta estrategia se seleccionó para establecer un marco de ingeniería que podría reducir la dependencia del mantenimiento de plásmidos y de la selección antibiótica continua. Se incorporó en el procedimiento la eliminación mediada por FLP-FRT del marcador de resistencia seleccionable a antibióticos, y se utilizó la prueba de sensibilidad a antibióticos para evaluar el fenotipo resultante. El presente estudio se centra en el ensamblaje de los constructos y en la evaluación molecular de la cepa recombinante. La estabilidad genética a largo plazo, la expresión funcional de los genes integrados, la localización proteica, la eliminación de metales pesados y el desempeño ambiental no fueron evaluados y requieren una validación experimental adicional.
Este protocolo está dirigido a investigadores en biología molecular, biotecnología microbiana y biología sintética que desean construir cepas bacterianas con integración cromosómica de múltiples genes sin marcadores seleccionables. El método es especialmente adecuado para la ingeniería genética a escala de laboratorio y la evaluación molecular de cepas recombinantes E. coli cepas diseñadas para investigaciones futuras de biorremediación de metales pesados, más que para aplicación ambiental directa.
Protocolo
Todos los experimentos se realizaron de acuerdo con las directrices institucionales de bioseguridad en laboratorio y las regulaciones aplicables para el manejo de microorganismos modificados genéticamente. Todos los materiales y software utilizados en el presente estudio se enumeran en la Tabla de Materiales.
1. Diseño y análisis in silico del constructo multigénico.
- Seleccione los genes de resistencia a metales pesados.
- Seleccione los genes de resistencia a metales pesados cadD (619 pb), cadA (2.564 pb) y metalotioneína (mt; 154 pb), previamente identificados de Staphylococcus epidermidis TWSL_17, Bacillus megaterium TWSL_4 y Staphylococcus warneri TWSL_6, respectivamente.
- Recupere las secuencias de nucleótidos de cadD, cadA y mt de la base de datos NCBI GenBank utilizando los números de acceso MK900473.1, MK327282.1 y MK900456.1, respectivamente.
NOTA: Estos genes fueron seleccionados basándose en la caracterización previa de las cepas bacterianas donadoras por su tolerancia y eliminación de metales pesados, y las fuentes de las secuencias de nucleótidos de cada elemento genético incorporado en el constructo biosorbente se listan en la Tabla 1.
- Realice un análisis in silico de los genes seleccionados y de las proteínas codificadas.
- Importe las secuencias de nucleótidos de cadD, cadA y mt al software (por ejemplo, SnapGene) y analice las secuencias codificantes.
- Traduzca las secuencias de nucleótidos a sus secuencias de aminoácidos correspondientes utilizando el servidor de traducción ExPASy.
- Envíe las secuencias predichas de aminoácidos de CadD, CadA y Mt al servidor I-TASSER y prediga las estructuras tridimensionales de las proteínas y los sitios potenciales de unión a ligandos.
- Analice las secuencias de proteínas CadD, CadA y Mt utilizando el servidor TMHMM para predecir dominios transmembrana.
- Analice las secuencias de proteínas utilizando el servidor ExPASy TMPRED para predecir perfiles de hidrofobicidad y regiones asociadas a membranas.
NOTA: Registre los residuos predichos de unión a ligandos, parámetros estructurales, dominios transmembrana y perfiles de hidrofobicidad para la posterior interpretación de las funciones predichas y la localización de las proteínas codificadas.
- Diseñe el casete multigénico.
- Diseñe un casete multigénico de 4.741 pb que contenga el promotor constitutivo del operón de piruvato deshidrogenasa (Ppdh), cadD, cadA, Lpp-OmpA, mt y el gen reportero gfp.
- Coloque los genes seleccionados aguas abajo del promotor constitutivo Ppdh e incorpore un sitio de unión al ribosoma (RBS; 5′-AGGAGG-3′) aguas arriba de cada secuencia codificante.
- Fusione la secuencia de metalotioneína con la secuencia Lpp-OmpA para generar el componente Lpp-OmpA-Mt diseñado para la localización de la metalotioneína en la membrana externa bacteriana.
- Incorpore gfp aguas abajo de los genes asociados a metales pesados como un gen reportero para la evaluación posterior de la expresión del constructo.
- Verifique la orientación, las posiciones de nucleótidos y la organización general de los elementos genéticos en el constructo final de 4.741 pb utilizando SnapGene.
- Sintetice y clone el constructo multigénico.
- Someta el constructo multigénico finalizado de 4.741 pb para su síntesis comercial y clonación en el vector pET-21a entre los sitios de restricción BamHI y XhoI.
- Al recibir el constructo recombinante pET-21a, reconstituya el plásmido según las instrucciones del proveedor y proceda con la transformación en E. coli BL21(DE3).
NOTA: E. coli BL21(DE3) se utilizó para la propagación inicial del constructo multigénico sintetizado comercialmente, suministrado en el vector de expresión pET-21a. Aunque BL21(DE3) se utiliza principalmente para la expresión de proteínas recombinantes, es genotípicamente compatible con pET-21a y se utilizó con éxito en este estudio. Alternativamente, cepas de clonación dedicadas como E. coli DH5α o TOP10 pueden utilizarse para la propagación inicial del plásmido, ya que en esta etapa no se requiere la expresión de la ARN polimerasa T7.
2. Construya el casete multigénico de biosorbente.
- Transforme el constructo sintetizado en E. coli BL21(DE3)
- Descongelar E. coli BL21(DE3) competentes células sobre hielo
- Añada 10–100 ng del plásmido pET-21a recombinante sintetizado que contiene el constructo de biosorbente a 50 µL de E. coli Células competentes BL21(DE3). Mezcle suavemente el contenido sin pipetear repetidamente.
- Incube la suspensión celular en hielo durante 30 min.
- Someter las células a un choque térmico en 42 °C durante 45 s.
- Transfiera inmediatamente los tubos a hielo e incube durante 2 min.
- Añadir 500 µL de precalentado (37 °C), medio SOC estéril (medio súper óptimo con represor catabólico) sin antibióticos. Incubar el cultivo a 37 °C con agitación (180 rpm) durante 1 h para permitir la recuperación.
- Extender 100 µL de la cultura transformada sobre placas de agar LB (Luria-Bertani) que contienen ampicilina (100 µg/mL). Incubar las placas 16–18 h a 37 °C.
- Verificar los transformantes positivos que portan el plásmido recombinante.
- Seleccione una colonia aislada bien definida de la placa de agar selectivo e inocúlela en 5 mL de caldo LB que contenga ampicilina (100 µg/mL).
- Incubar el cultivo 16-18 h a 37 °C con agitación (180 rpm).
- Aislar el ADN plasmídico de un cultivo bacteriano crecido durante 16–18 h.
- Transfiera 5 mL de un cultivo bacteriano de 16–18 h a un tubo de centrífuga y recupere las células por centrifugación a 11.000 × g durante 1 min. Desechar completamente el sobrenadante.
- Resuspender completamente el precipitado celular en 250 µL de tampón ET frío con hielo.
- Añadir 250 µL de tampón de lisis recién preparado y mezclar suavemente invirtiendo varias veces el tubo (no usar vórtex). Incubar la mezcla en hielo durante 5 min.
- Añadir 300 µL de solución de neutralización y mezclar suavemente invirtiendo el tubo varias veces (no agitar con vórtex).
- Centrifugar la mezcla a 11 000 × g durante 10 min, luego transfiera cuidadosamente el sobrenadante a un nuevo tubo de microcentrifugado sin perturbar el precipitado.
- Añada fenol equilibrado con TE al sobrenadante recogido en una proporción de volumen 1:1 y mezcle completamente. Centrifugue a 11.000 × g durante 10 min, luego transfiera cuidadosamente la capa acuosa superior a un tubo de microcentrifugado nuevo sin perturbar la interfase.
ADVERTENCIA: El fenol es altamente corrosivo y tóxico, y puede causar quemaduras químicas graves. Manipule todas las soluciones que contengan fenol dentro de una campana extractora de gases químicos certificada, utilizando el equipo de protección personal adecuado. - Añada etanol absoluto en un volumen doble al de la fase acuosa recuperada, seguido de 0,1 volúmenes de acetato de sodio 0,1 N. Mezcle completamente e incube a −20 °C durante 15 min para permitir la precipitación del ADN.
- Centrifugar la muestra a 11 000 × g durante 20 min. Retire cuidadosamente el sobrenadante sin desalojar el pellet de ADN.
- Lave el pellet de ADN con etanol al 70 % (v/v) y centrifugue para volver a pelotar el ADN. Retire cuidadosamente el etanol y deje secar el pellet al aire.
- Disuelva el pellet de ADN seco en 20 µL de tampón TE o agua libre de nucleasas.
PUNTO DE PAUSA: Almacene el ADN plasmídico aislado a −20 °C hasta que se necesiten para la digestión con enzimas de restricción y la verificación del plásmido recombinante.
- Confirme el plásmido aislado mediante digestión con enzimas de restricción.
- Preparar un 50 µL reacción de digestión con enzimas de restricción en un tubo estéril de microcentrifugado que contiene 500 ng de ADN plasmídico, 5 µL de 10× tampón para enzima de restricción, 10 U de cada una de BamHI y XhoI, y agua libre de nucleasas hasta un volumen final de 50 µL.
NOTA: Se seleccionaron BamHI y XhoI porque estos sitios de restricción se utilizaron para clonar el casete génico biosorbente sintetizado en el vector pET-21a.
- Preparar un 50 µL reacción de digestión con enzimas de restricción en un tubo estéril de microcentrifugado que contiene 500 ng de ADN plasmídico, 5 µL de 10× tampón para enzima de restricción, 10 U de cada una de BamHI y XhoI, y agua libre de nucleasas hasta un volumen final de 50 µL.
- Incubar la mezcla de reacción a 37 °C durante 1 h.
- Separar y evaluar los fragmentos de ADN digeridos mediante electroforesis en gel de agarosa para verificar la presencia y el tamaño esperado del casete génico biosorbente.
- Prepare una solución de agarosa al 1 % (p/v) utilizando 100 mL de 1× tampón TAE
- Caliente la suspensión de agarosa en un microondas hasta que el agarosa se disuelva completamente y la solución aparezca clara. Enfríe la agarosa fundida hasta aproximadamente 60 °C.
- Añadir 10× Tinción segura de ADN al agarosa fundido enfriado para lograr una concentración final de 1×. Mezcle suavemente para evitar la formación de burbujas de aire.
- Vierte la mezcla de agarosa en una bandeja de moldeo con un peine adecuado. Elimina las burbujas de aire visibles y deja que el gel se solidifique completamente a temperatura ambiente.
- Transfiera el gel solidificado a la cámara de electroforesis y agregue suficiente 1× Tampón de corrida TAE para cubrir el gel. Retire cuidadosamente el peine.
- Mezclar 5 µL de cada muestra de ADN con 1 µL de 6× Tampón de carga de ADN y cargar la mezcla en pozos individuales.
- Realice la electroforesis a 100 V durante 40 minutos o hasta que se logre una separación adecuada de los fragmentos de ADN.
- Visualice las bandas de ADN utilizando un transiluminador de UV y registre la imagen del gel con un sistema adecuado de documentación de geles.
ADVERTENCIA: La radiación ultravioleta puede causar lesiones oculares y cutáneas. Utilice el protector y el equipo adecuado de protección contra la radiación UV al operar el transiluminador UV.
NOTA: Incluya una muestra de plásmido no digerido como control para verificar la digestión completa con enzima de restricción en el gel de agarosa.
- Conservar la cepa recombinante confirmada.
- Inocular una colonia recombinante confirmada en 5 mL de caldo LB que contenga ampicilina (100 µg/mL) e incubar de 16 a 18 h a 37 °C con agitación (180 rpm).
- Mezcle el cultivo de 16–18 h con glicerol estéril para obtener una concentración final de glicerol del 15% (v/v).
- Aliquotar el stock de glicerol en crioviales estériles y almacenar a −80 °C.
PUNTO DE PAUSA: Almacene las muestras en glicerol a −80 °C para la preservación a largo plazo antes de proceder con la integración cromosómica.
3. Clonación del casete biosorbente en el vector de integración cromosómica (pKIKOArsBKm) e integración en el genoma del huésped (E. coli MG1655)
- Clone el casete génico biosorbente en el vector de integración pKIKOArsBKm.
- Digiera por separado el plásmido recombinante pET-21a que porta el casete génico biosorbente y el vector de integración pKIKOArsBKm con SacI y BamHI.
- Prepare una reacción de digestión con enzima de restricción de 50 µL que contenga 500 ng de ADN plasmídico, 1× tampón de enzima de restricción, 1 U de cada enzima SacI y BamHI, y agua libre de nucleasas hasta un volumen final de 50 µL. Incube la mezcla de reacción a 37 °C durante 1 h.
- Separar los fragmentos de ADN digeridos con enzima de restricción mediante electroforesis en gel de agarosa, como se describe en el paso 2.2.6.
- Extraiga las bandas correspondientes al casete génico biosorbente de 4.741 pb y al vector pKIKOArsBKm linealizado. Transfiera cada trozo de gel extraído a un tubo de microcentrifugado previamente pesado.
NOTA: Minimice la exposición de los fragmentos de ADN objetivo a la luz UV durante la visualización y la extracción. - Purifique el casete génico biosorbente extraído y el vector pKIKOArsBKm linealizado del gel de agarosa.
- Pese el tubo que contiene el trozo de gel y calcule la masa de agarosa extraída restando el peso del tubo vacío.
- Agregue tampón 1× TE en un volumen equivalente a cinco veces la masa del trozo de gel, usando una proporción de 5 µL de tampón TE por cada 1 mg de agarosa (por ejemplo, agregue 500 µL de tampón TE a un trozo de gel de 100 mg).
- Incube el tubo en un baño de agua a 65 °C hasta que el agarosa se derrita completamente. Deje enfriar la muestra a temperatura ambiente antes de continuar con la extracción con fenol.
- Siga los pasos 2.2.3.6–2.2.3.10 para realizar la extracción con fenol y la precipitación del ADN de los fragmentos objetivo.
PUNTO DE PAUSA: Almacene el ADN purificado a −20 °C hasta que sea necesario para clonación o ligación posterior.
- Ligue el casete génico biosorbente purificado al vector pKIKOArsBKm linealizado usando T4 ADN ligasa en una proporción de masa inserto-vector de aproximadamente 3:1.
- Prepare una reacción de ligación de 10 µL que contenga 150 ng del casete génico biosorbente purificado, 49,2 ng del vector pKIKOArsBKm linealizado, 1 µL de tampón 10X T4 ADN ligasa y 3 U de T4 ADN ligasa. Agregue agua libre de nucleasas hasta un volumen final de 10 µL, manteniendo una proporción de masa inserto-vector de aproximadamente 3:1.
- Mezcle suavemente la reacción mediante pipeteo e incube de 16 a 18 h a 4 °C.
- Transforme 5 µL de la mezcla de reacción de ligación en células E. coli Pir1 .
- Deshiele células competentes E. coli Pir1 en hielo.
- Agregue 5 µL de la mezcla de reacción de ligación a 50 µL de células competentes E. coli Pir1. Mezcle suavemente sin pipetear repetidamente.
- Mantenga la suspensión celular en hielo durante 30 min.
- Someta las células a choque térmico a 42 °C durante 45 s.
- Regrese inmediatamente los tubos al hielo y manténgalos allí durante 2 min.
- Agregue 500 µL de medio SOC estéril, precalentado (37 °C), sin antibióticos. Permita que las células se recuperen durante 1 h a 37 °C con agitación a 180 rpm.
- Plaque 100 µL de la mezcla de transformación en agar LB que contiene kanamicina (50 µg/mL) usando un espátula estéril. Incube las placas a 37 °C durante 16–18 h.
- Seleccione colonias recombinantes resistentes a kanamicina bien aisladas de las placas de agar LB.
- Confirme la presencia del plásmido de integración recombinante mediante aislamiento del plásmido como se describe en el paso 2.2.3, seguido de electroforesis en gel de agarosa como se describe en el paso 2.2.6.
PUNTO DE PAUSA: Almacene la reacción de ligación completada a −20 °C hasta que sea necesaria para transformación y verificación posteriores del constructo recombinante pKIKOArsBKm.
- Digiera por separado el plásmido recombinante pET-21a que porta el casete génico biosorbente y el vector de integración pKIKOArsBKm con SacI y BamHI.
- Transforme el producto de ligación que contiene el constructo recombinante pKIKOArsBKm en E. coli MG1655.
- Prepare células huésped para recombinación λ Red.
- Prepare células E. coli MG1655 competentes químicamente.
- Seleccione una colonia individual bien aislada de E. coli MG1655 de una placa de agar LB e inocúlela en 5 mL de caldo LB. Incube el cultivo a 37 °C durante 16–18 h con agitación.
- Transfiera 0,5 mL del cultivo nocturno a 50 mL de medio estéril Super Optimal Broth (SOB). Incube el cultivo a 37 °C con agitación a 180 rpm hasta que la DO₆₀₀ alcance 0,35–0,45.
- Transfiera inmediatamente el cultivo a un baño de hielo y enfríelo completamente.
- Transfiera el cultivo enfriado a un tubo de centrífuga estéril y previamente enfriado de 50 mL y centrifugue a 10.000 × g durante 10 min a 4 °C.
- Retire cuidadosamente el sobrenadante y resuspenda suavemente el botón celular en 20 mL de agua desionizada fría con hielo.
- Centrifugue la suspensión celular a 10.000 × g durante 10 min a 4 °C. Deseche cuidadosamente el sobrenadante.
- Resuspenda suavemente el botón celular en 2 mL de cloruro de calcio 0,1 M frío con hielo y mantenga la suspensión en hielo durante 30 min.
- Centrifugue la suspensión a 10.000 × g durante 5 min a 4 °C, luego retire cuidadosamente el sobrenadante.
- Resuspenda suavemente el botón celular final en 1 mL de CaCl₂ 0,1 M frío con hielo. Dispense alícuotas de 80 µL de células E. coli MG1655 competentes químicamente en tubos de microcentrifugado estériles y previamente enfriados. Use las células E. coli MG1655 competentes químicamente inmediatamente para transformación o almacene las alícuotas a −80 °C hasta su uso.
- Transforme células E. coli MG1655 competentes químicamente con el plásmido de recombinación λ Red pKD46 usando el procedimiento de transformación por choque térmico.
- Agregue 100 ng del plásmido pKD46 a 80 µL de un tubo de microcentrifugado frío que contenga células E. coli MG1655 competentes químicamente. Mezcle suavemente sin pipetear repetidamente.
- Incube la suspensión celular en hielo durante 30 min.
- Someta las células a choque térmico a 42 °C durante 45 s.
- Transfiera inmediatamente los tubos al hielo y manténgalos allí durante 2 min.
- Agregue 500 µL de medio SOC estéril sin antibióticos. Incube el cultivo a 30 °C con agitación (180 rpm) durante 1 h para permitir la recuperación.
- Disperse 100 µL del cultivo transformado en placas de agar LB que contienen ampicilina (100 µg/mL). Incube las placas de 16 a 18 h a 30 °C.
NOTA: Mantenga E. coli MG1655(pKD46) a 30 °C hasta su uso en el paso 3.2.2 para conservar el plásmido pKD46 sensible a la temperatura.
- Prepare células E. coli MG1655 competentes químicamente.
- Prepare células E. coli MG1655(pKD46) electrocompetentes.
- Inocule 1 mL de un cultivo de E. coli MG1655(pKD46) de 16–18 h en un matraz Erlenmeyer que contenga 250 mL de caldo LB suplementado con ampicilina (100 µg/mL) e incube el cultivo a 30 °C con agitación a 180 rpm hasta que la DO₆₀₀ alcance 0,35–0,40.
- Agregue L-arabinosa esterilizada por filtración al 10% (p/v) hasta una concentración final del 0,1% (p/v) para inducir la expresión de las proteínas de recombinación λ Red.
NOTA: Para un cultivo de 250 mL, agregue 2,5 mL de L-arabinosa al 10% (p/v) para obtener una concentración final de aproximadamente 0,1% (p/v). - Incube el cultivo inducido durante 15 min adicionales a 30 °C con agitación a 180 rpm.
- Transfiera el matraz Erlenmeyer que contiene el cultivo a un baño de hielo e incube durante 40 min.
- Transfiera el cultivo enfriado a tubos de centrífuga previamente enfriados y recupere las células mediante centrifugación a 1.800 × g durante 15 min a 4 °C. Retire cuidadosamente el sobrenadante.
- Resuspenda suavemente el botón celular en 30 mL de glicerol al 10% (v/v) frío con hielo, luego centrifugue a 3.000 × g durante 5 min a 4 °C.
- Retire el sobrenadante y repita el lavado descrito en el paso 3.2.2.6 otras dos veces, para un total de tres lavados con glicerol al 10% (v/v) frío con hielo. Tras el lavado final, deseche cuidadosamente el sobrenadante y resuspenda el botón en 200 µL de glicerol al 10% (v/v) frío con hielo.
- Dispense las células E. coli MG1655(pKD46) electrocompetentes en alícuotas de 50 µL y mantenga las células en hielo hasta la electrotransformación.
NOTA: Use las células electrocompetentes recién preparadas inmediatamente para electrotransformación. Alternativamente, dispense las células en tubos de microcentrifugado estériles, congélelas a −80 °C y descongélelas en hielo antes de su uso posterior.
- Linealice el constructo de integración recombinante obtenido del paso 3.1.5.
- Digiera el plásmido recombinante pKIKOArsBKm que porta el casete génico biosorbente con la enzima de restricción NotI para linealizar el constructo de integración.
- Confirme la digestión completa del plásmido recombinante mediante electroforesis en gel de agarosa como se describe en el paso 2.2.6.
- Purifique el fragmento de ADN linealizado de la mezcla de reacción de digestión mediante extracción con fenol y precipitación del ADN como se describe en los pasos 2.2.3.6–2.2.3.10.
- Electrotransforme el constructo de integración linealizado en células E. coli MG1655(pKD46) electrocompetentes.
- Agregue aproximadamente 250 ng del ADN linealizado purificado del paso 3.2.3.3 a 50 µL de células E. coli MG1655(pKD46) electrocompetentes recién preparadas. Mezcle suavemente y transfiera la mezcla célula-ADN a una cubeta de electrotransformación previamente enfriada.
- Electrotransforme las células a 1,8 kV, 600 Ω y 25 µF usando un electrotransformador.
- Agregue inmediatamente 500 µL de medio SOC a la cubeta de electrotransformación y resuspenda suavemente las células.
- Transfiera la suspensión celular recuperada a un tubo de microcentrifugado estéril y permita que las células se recuperen durante 1 h a 37 °C con agitación a 180 rpm.
- Disperse 100 µL de la suspensión celular recuperada en placas de agar LB suplementadas con kanamicina (50 µg/mL) e incube de 16 a 18 h a 37 °C.
- Analice las colonias recombinantes para integración cromosómica.
- Seleccione colonias individuales resistentes a kanamicina e inocúlelas cada una en un tubo separado que contenga 10 mL de caldo LB con kanamicina a una concentración final de 50 µg/mL.
- Cultive los cultivos de 16 a 18 h a 37 °C con agitación a 180 rpm.
- Transfiera 5 mL de cada cultivo a un tubo estéril separado y aísle el ADN plasmídico como se describe en el paso 2.2.3.
- Analice el ADN aislado mediante electroforesis en gel de agarosa como se describe en el paso 2.2.6.
- Identifique muestras en las que no se detecte ADN plasmídico mediante electroforesis en gel de agarosa y conserve estas muestras para la evaluación posterior de la integración cromosómica.
- Aísle ADN genómico de los 5 mL restantes de cada cultivo conservado en el paso 3.2.5.3, y use el ADN genómico aislado como molde para la amplificación por PCR de los genes cadD, cadA y mt como se describe en el paso 3.2.7.
- Transfiera 5 mL del cultivo bacteriano de 16–18 h a un tubo de centrífuga estéril y peletee las células mediante centrifugación a 11.000 × g durante 10 min a 4 °C. Deseche el sobrenadante.
- Resuspenda suavemente el botón celular en 5 mL de solución salina tamponada con fosfato estéril (PBS). Centrifugue a 11.000 × g durante 10 min a 4 °C, luego elimine completamente el sobrenadante.
- Resuspenda el botón celular lavado en 100 µL de solución de lisozima (50 mg/mL) e incube la suspensión a 37 °C durante 1 h.
- Agregue 500 µL de solución de tiocianato de guanidina 5 M a las células tratadas con lisozima. Mezcle suavemente e incube a temperatura ambiente durante 10 min.
ADVERTENCIA: El tiocianato de guanidina es peligroso y puede liberar gases tóxicos al mezclarse con ácidos o lejía. Use equipo de protección personal adecuado y manipule las soluciones que contienen guanidina según los procedimientos institucionales de seguridad química. - Coloque la muestra en hielo durante 10 min, luego agregue 250 µL de acetato de amonio 7,5 M frío con hielo mientras mezcla suavemente. Mantenga la mezcla en hielo durante 10 min adicionales.
- Agregue fenol equilibrado con tampón TE al lisado en una proporción 1:1 (v/v). Agite vigorosamente y centrifugue a 10.000 × g durante 15 min.
ADVERTENCIA: El fenol y el cloroformo son tóxicos y corrosivos. Manipule el fenol dentro de una campana extractora certificada y usando equipo de protección personal adecuado. - Transfiera cuidadosamente la capa acuosa superior a un nuevo tubo de microcentrifugado estéril sin perturbar la interfase.
- Agregue 0,1 volúmenes de solución de acetato de sodio y 2 volúmenes de etanol absoluto a la fase acuosa recuperada. Mezcle suavemente por inversión, luego incube a −20 °C durante 20 min.
- Centrifugue la muestra a 10.000 × g durante 15 min. Retire cuidadosamente el sobrenadante sin desalojar el botón de ADN.
- Lave el botón de ADN con 100 µL de etanol al 70% (v/v).
- Centrifugue a 10.000 × g durante 10 min, elimine el etanol restante y seque al aire el botón de ADN a temperatura ambiente durante 10 min.
- Resuspenda el botón de ADN seco en 20–50 µL de tampón TE o agua libre de nucleasas.
PUNTO DE PAUSA: Almacene el ADN genómico aislado a −20 °C hasta que sea necesario para análisis molecular posterior.
- Evalúe la integración cromosómica mediante PCR específica de gen y análisis de ADN plasmídico.
- Prepare mezclas de reacción de PCR separadas de 25 µL para la amplificación de los genes cadD, cadA y mt .
- Para cada reacción, agregue los cebadores directo e inverso correspondientes a una concentración final de 0,4 µM cada uno, junto con 1× tampón de PCR, 200 µM de cada dNTP, 1,5 mM de MgCl₂, 100 ng de ADN genómico aislado en el paso 3.2.6 y polimerasa Taq ADN a 0,2 U/µL. Agregue agua libre de nucleasas hasta un volumen final de reacción de 25 µL.
- Amplifique los genes objetivo mediante PCR usando el siguiente programa de ciclado: desnaturación inicial a 95 °C durante 5 min; realice 35 ciclos de desnaturación a 94 °C durante 30 s, hibridación durante 30 s a la temperatura específica del gen listada en Tabla 2, y extensión a 72 °C durante 1 min; luego realice una extensión final a 72 °C durante 5 min.
- Analice los productos de PCR mediante electroforesis en gel de agarosa como se describe en el paso 2.2.6, junto con un marcador de tamaño molecular de ADN de 1 kb.
- Evalúe los productos de PCR comparando su migración con la del marcador de ADN de 1 kb e identifique las bandas correspondientes a los tamaños esperados de los amplicones: 619 pb para cadD, 2.564 pb para cadA y 154 pb para mt.
NOTA: La ausencia de ADN plasmídico detectable combinada con la amplificación de los fragmentos esperados de cadD, cadA y mt a partir del ADN genómico proporciona evidencia que respalda la integración cromosómica del casete génico biosorbente.
- Prepare mezclas de reacción de PCR separadas de 25 µL para la amplificación de los genes cadD, cadA y mt .
- Prepare células huésped para recombinación λ Red.
4. Elimine el marcador de resistencia a la kanamicina.
- Preparar células electrocompetentes recombinantes E. coli Células MG1655 con casete genético Biosorbente.
- Inocular un recombinante E. coli Colonia de MG1655 portadora del casete biosorbente integrado cromosómicamente, confirmada en el paso 3.2.7, en 5 mL de caldo LB suplementado con kanamicina (50 µg/mL).
- Incubar el cultivo a 37 °C con agitación a 180 rpm hasta la DO₆₀₀ alcanza 0,4–0,6.
- Transfiera el cultivo a hielo inmediatamente después de la OD₆₀₀ alcanza 0,4-0,6 e incube en hielo durante 15 min.
- Recoger las células por centrifugación a 4.000 × g durante 10 min a 4 °C y deseche el sobrenadante.
- Lave el pellet celular dos veces con agua desionizada fría con hielo, seguido de un lavado con glicerol al 10% (v/v) frío con hielo.
- Resuspender el pellet celular final en 50 µL de glicerol al 10 % (v/v) frío con hielo.
NOTA: Mantenga las células y todas las soluciones sobre hielo durante todo el procedimiento de lavado para mantener la electrocompetencia.
- Electroporación del plásmido auxiliar pCP20
- Añada 50 ng del plásmido auxiliar pCP20 a 50 µL de células electrocompetentes. Mezclar suavemente y transferir la mezcla a una cubeta de electroforesis previamente enfriada.
- Electroporar las células utilizando los siguientes parámetros: 2,5 kV, 600 Ω, y 25 µF.
- Agregue inmediatamente 1 mL de medio SOC al cubeta y resuspenda suavemente las células.
- Transferir las células recuperadas a un tubo de cultivo estéril e incubar a 30 °C con agitación a 180 rpm durante 1 h.
- Extender 100 µL de la cultura recuperada en placas de agar LB suplementadas con ampicilina (100 µg/mL). Incubar las placas 16–18 h a 30 °C.
- Seleccione colonias simples bien aisladas para confirmar los recombinantes positivos.
- Confirme la presencia del plásmido pCP20 mediante aislamiento del plásmido según se describe en el paso 2.2.3, seguido de electroforesis en gel de agarosa según se describe en el paso 2.2.6.
NOTA: Mantenga las células transformadas a 30 °C para preservar el plásmido sensible a la temperatura pCP20.
- Excisar el casete de resistencia a la kanamicina.
- Inocular una colonia confirmada resistente a ampicilina del paso 4.2 en caldo LB sin antibiótico e incubar de 16 a 18 h a 42 °C con agitación a 180 rpm para inducir la expresión de la recombinasa FLP y eliminar el plásmido sensible a la temperatura pCP20.
- Inocular por agotamiento la cultura cultivada durante 16–18 h en placas de agar LB que contengan sin antibiótico, kanamicina (50 µg/mL) y ampicilina (100 µg/mL). Incubar cada placa durante 16–18 h a 37 °C.
- Identifique colonias que crezcan únicamente en agar LB sin antibiótico, pero que no crezcan en placas que contienen kanamicina o ampicilina. Seleccione estas colonias como recombinantes putativos libres de marcador.
- Purifique los recombinantes libres de marcador restriando una sola colonia en placas frescas de agar LB sin antibiótico.
PUNTO DE PAUSA: Almacene las cepas recombinantes purificadas libres de marcador como stocks glicerolados a −80 °C hasta que se necesiten para la confirmación molecular posterior o para la caracterización funcional.
5. Analice la expresión de GFP del biosorbente celular completo construido mediante microscopía de fluorescencia.
- Preparar cultivos bacterianos para la exposición a metales pesados.
- Inocular 5 µL de un cultivo de 16–18 h de crecimiento de marcador libre recombinante E. coli MG1655 que porta el constructo biosorbente integrado cromosómicamente del paso 4.3.4 en caldo LB que contiene Cd2⁺, Zn2⁺, o Pb2⁺ a concentraciones finales de 1, 5, 10, 50, 100, 500 o 1000 ppm.
- Para preparar soluciones de metales pesados, primero prepare soluciones stock estériles de 2000 ppm de Cd2⁺, Zn2⁺y Pb2⁺ mediante la disolución de cloruro de cadmio de grado analítico (CdCl₂), cloruro de zinc (ZnCl₂) y nitrato de plomo [Pb(NO₃)₂], respectivamente, en caldo LB estéril.
- Esterilice cada solución stock por filtración a través de un 0.22 µm filtro de membrana. Almacene las soluciones stock estériles a 4 °C hasta su uso.
- Prepare soluciones de trabajo frescas diluyendo cada solución stock con caldo LB estéril hasta obtener concentraciones finales de iones metálicos de 1, 5, 10, 50, 100, 500 y 1.000 ppm.
NOTA: Preparar cada solución metálica por separado para evitar la precipitación o interacciones entre diferentes iones metálicos.
- Preparar cuatro condiciones de control: tipo silvestre E. coli MG1655 cultivado bajo las mismas condiciones que la cepa recombinante, recombinante libre de marcadores E. coli MG1655 que porta el casete multigénico integrado cromosómicamente cultivado en caldo LB sin metales pesados añadidos como control recombinante sin metales, un expresor de GFP E. coli cepa JM109 conteniendo el plásmido pQBIT-GFP-T7 como control biológico positivo para GFP, y caldo LB no inoculado conteniendo las concentraciones correspondientes de metales pesados como control abiótico
- Incubar todos los cultivos durante 16–18 h a 37 °C con agitación a 180 rpm.
- Inocular 5 µL de un cultivo de 16–18 h de crecimiento de marcador libre recombinante E. coli MG1655 que porta el constructo biosorbente integrado cromosómicamente del paso 4.3.4 en caldo LB que contiene Cd2⁺, Zn2⁺, o Pb2⁺ a concentraciones finales de 1, 5, 10, 50, 100, 500 o 1000 ppm.
- Prepare portaobjetos para microscopio.
- Pipeta 1 µL de cada cultivo bacteriano sobre un portaobjetos de vidrio limpio y separado. Extender el cultivo para formar una capa celular delgada y uniforme, y dejar que la extensión se seque al aire completamente.
- Adquiera imágenes de fluorescencia.
- Observe las muestras preparadas utilizando un microscopio de fluorescencia a 600× aumento equipado con un conjunto de filtros para FITC (longitud de onda de excitación, 460–490 nm).
- Capture imágenes de fluorescencia e imágenes de campo brillante correspondientes utilizando los mismos ajustes del microscopio para todas las muestras recombinantes y de control.
NOTA: Mantenga el mismo tiempo de exposición, ganancia, intensidad de iluminación y aumento para todas las muestras para permitir la comparación directa de la intensidad de fluorescencia de GFP entre tratamientos.
PRECAUCIÓN: Evite la exposición prolongada de las muestras a la luz de excitación para minimizar el fotoblanqueo de GFP.
Resultados
In silico diseño del constructo biosorbente multigénico
El casete biosorbente multigénico diseñado tenía una longitud total de 4.741 pb y consistía en el promotor constitutivo Ppdh seguido por los genes de resistencia a metales pesados cadD, cadA y mt, dispuestos como un operón policistrónico. Se incorporaron sitios de unión al ribosoma (RBS) individuales aguas arriba de cada secuencia codificante para facilitar una traducción eficiente, mientras que un gen reportero gfp se incluyó aguas abajo de los genes biosorbentes para permitir el monitoreo de la expresión del constructo (Figura 1).
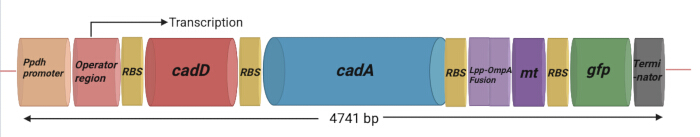
Figura 1: Diseño y organización del constructo multigénico. El casete multigénico de 4.741 pb fue diseñado con el gen constitutivo de la piruvato deshidrogenasa (Ppdh) promotor seguido de una región operadora para inducir la expresión de genes asociados con la resistencia y secuestración de metales pesados. El constructo contiene los genes de resistencia a metales pesados cadD y cadA, la metalotioneína (mt) gen, un componente de exhibición en superficie de proteína de membrana externa lipoproteína A (Lpp-OmpA) fusionado a mt para la localización prevista en la superficie celular, y la gfp gen del informador. Se incorporaron sitios individuales de unión al ribosoma (RBS; 5′-AGGAGG-3′) en posición upstream de las secuencias codificantes respectivas para favorecer la traducción dentro del casete multigénico. Una secuencia terminal se encuentra localizada en posición downstream de gfp El casete completo fue diseñado como un constructo de 4.741 pb para clonación subsecuente e integración cromosómica en E. coli. Abreviaturas: Ppdh = promotor de la piruvato deshidrogenasa; RBS = sitio de unión al ribosoma; Lpp-OmpA = lipoproteína–proteína de membrana externa A; mt = metalotioneína; gfp = gen de la proteína verde fluorescente; pb = pares de bases E. coli = Escherichia coli. Haga clic aquí para ver una versión más grande de esta figura.
Para facilitar la secuestración extracelular de metales, el gen mt se fusionó al anclaje de membrana externa Lpp-OmpA para permitir la localización en la superficie de la proteína metalotioneína. Según el diseño del constructo, CadD y CadA se dirigieron a la membrana interna como proteínas transmembranales de transporte de metales, mientras que la proteína de fusión Lpp-OmpA-Mt se dirigió a la membrana externa. La proteína reportera GFP se diseñó para expresión citoplasmática con el fin de facilitar el monitoreo de la expresión génica del biosorbente (Figura 2).
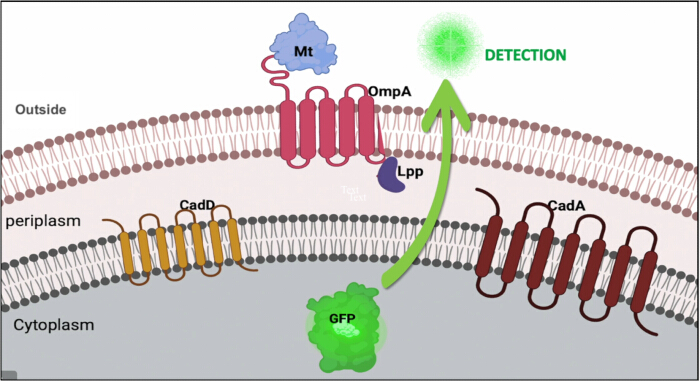
Figura 2: Localización predicha de las proteínas expresadas a partir del constructo biosorbente multigénico. Se diseñó que CadD y CadA se localizaran en la membrana interna, la fusión de la proteína de membrana externa A de lipoproteína (Lpp-OmpA) con metalotioneína se dirigió a la membrana externa, y se incluyó la proteína verde fluorescente como proteína reportera citoplasmática. Abreviaturas: Lpp-OmpA = lipoproteína–proteína de membrana externa A; Mt = metalotioneína; GFP = proteína verde fluorescente. Haga clic aquí para ver una versión más grande de esta figura.
Las fuentes de las secuencias de nucleótidos de cada elemento genético incorporado en el constructo biosorbente se enumeran en Tabla 1.
| Elemento genético en el constructo biosorbente | Ubicación en el constructo (pb) | Fuente/Referencia |
| Ppdh | 7-74 | Gao et al. 2002.14 |
| Operador | 75-92 | Región operadora de cad D de Staphylococcus epidermidis cepa TWSL_22: número de acceso NCBI Gene Bank: MK900473.1 |
| cadD | 97-716 | Número de acceso NCBI Gene Bank: MK900473.1 |
| cadA | 770-3334 | Número de acceso NCBI Gene Bank: MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo et al. 1995. 15 |
| mt | 3755-3909 | Número de acceso NCBI Gene Bank: MK900456.1 |
| gfp | 3960-4679 | Vector TPMV_P-EGFP_H-His6, número de acceso NCBI Gene Bank: MF379627.1 |
| Terminador | 4684-4741 | Región terminadora del operón cadAC de Bacillus megaterium cepa TWSL-4: número de acceso NCBI Gene Bank: MK327282.1 |
Tabla 1: Fuentes de secuencias de nucleótidos para los elementos genéticos en el constructo biosorbente. La tabla resume los elementos genéticos incorporados en el constructo multigénico de 4.741 pb, incluyendo sus fuentes de secuencia, números de acceso o referencias, y posiciones de nucleótidos dentro del constructo génico. Abreviaturas: Ppdh = promotor de la piruvato deshidrogenasa; Lpp-OmpA = lipoproteína–proteína de membrana externa A; mt = metalotioneína; gfp = gen de la proteína verde fluorescente; NCBI = Centro Nacional de Información Biotecnológica; pb = pares de bases.
Transformación y verificación del constructo sintetizado en E. coli BL21(DE3)
El plásmido recombinante pET-21a que alberga el casete génico del biosorbente se verificó con éxito mediante digestión con enzimas de restricción (Figura 3A). La doble digestión con BamHI y XhoI generó dos fragmentos de ADN correspondientes al armazón del vector pET-21a (5.331 pb) y al casete génico del biosorbente (4.741 pb), consistentes con el tamaño esperado del constructo. Aunque los dos fragmentos de ADN mostraron una separación limitada en el gel de agarosa al 1% debido a sus tamaños similares, ambos fragmentos fueron claramente distinguibles, confirmando la integridad del constructo recombinante.
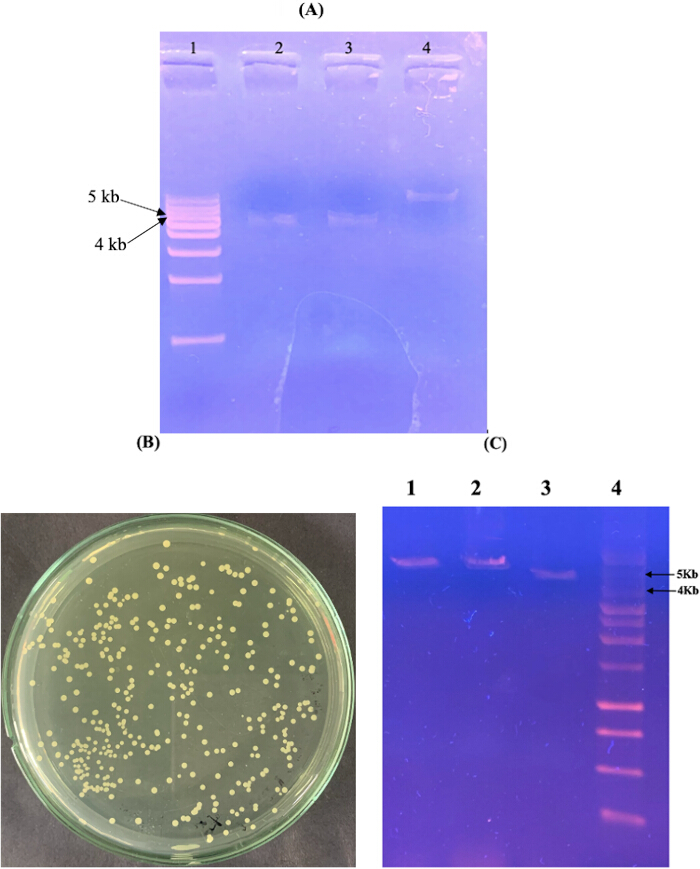
Figura 3: Construcción y verificación del plásmido recombinante biosorbente. (A) Análisis con enzimas de restricción del constructo biosorbente sintetizado clonado en el vector de expresión pET-21a. Carril 1, marcador de ADN de 1 kb; carriles 2–3, plásmido recombinante digerido doblemente que muestra el armazón del vector pET-21a (5,331 pb) y el casete génico biosorbente (4,741 pb); carril 4, plásmido recombinante sin digerir. (B) Transformantes de E. coli BL21(DE3) resistentes a ampicilina que portan el plásmido biosorbente recombinante. (C) Análisis con enzimas de restricción de plásmidos aislados de transformantes representativos. Carril 1, plásmido digerido con BamHI; carril 2, plásmido digerido con XhoI; carril 3, plásmido digerido doblemente con BamHI/XhoI; carril 4, marcador de ADN de 1 kb. Abreviaturas: ADN = ácido desoxirribonucleico; pb = pares de bases; kb = kilobases; E. coli = Escherichia coli. Haga clic aquí para ver una versión más grande de esta figura.
Después de la transformación del plásmido recombinante en E. coli BL21(DE3), se recuperaron con éxito colonias resistentes a ampicilina (Figura 3B). El ADN plasmídico aislado de transformantes representativos se analizó posteriormente mediante digestión con enzimas de restricción. La digestión con BamHI, XhoI y la digestión doble combinada generó los perfiles de restricción esperados, lo que confirmó la propagación exitosa del plásmido recombinante biosorbente en E. coli BL21(DE3) (Figura 3C).
Evaluación de la integración cromosómica del casete génico biosorbente en E. coli MG1655
El casete génico biosorbente se clonó con éxito en el vector de integración cromosómica pKIKOArsBKm. Los clones recombinantes se seleccionaron inicialmente en agar LB suplementado con kanamicina (50 µg/mL) (Figura 4A). El análisis con enzimas de restricción confirmó el clonado exitoso del casete biosorbente en el vector de integración (Figura 4B). La linealización del plásmido recombinante con NotI produjo el fragmento de ADN esperado de aproximadamente 8,9 kb, mientras que la doble digestión con BamHI y SacI liberó el casete biosorbente de 4,7 kb del andamio vectorial de 4,2 kb, lo que confirmó la inserción correcta del constructo en pKIKOArsBKm. El plásmido sin digerir mostró las conformaciones abierta y superenrollada esperadas.
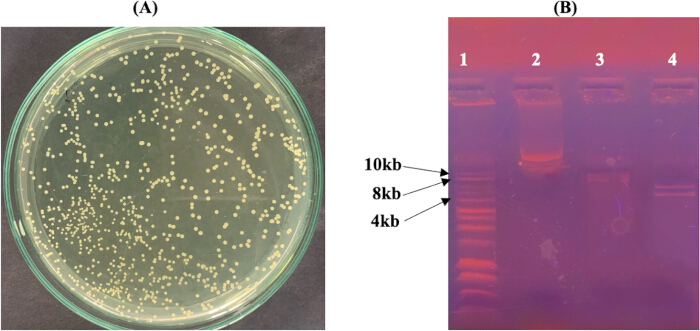
Figura 4: Construcción del vector recombinante de integración cromosómica que porta el casete génico del biosorbente. (A) Colonias de E. coli Pir1 resistentes a kanamicina que portan el plásmido recombinante pKIKOArsBKm. (B) Análisis con enzimas de restricción del plásmido recombinante pKIKOArsBKm. Carril 1, marcadores de ADN de 1 kb; carril 2, plásmido recombinante sin digerir; carril 3, plásmido linealizado con NotI (~8,9 kb); carril 4, plásmido digerido doblemente con BamHI/SacI, que muestra el armazón vectorial de 4,2 kb y el casete del biosorbente de 4,7 kb. Abreviaturas: ADN = ácido desoxirribonucleico; kb = kilobases; E. coli = Escherichia coli. Haga clic aquí para ver una versión más grande de esta figura.
El vector recombinante linealizado pKIKOArsBKm se introdujo posteriormente en células de E. coli MG1655(pKD46) electrocompetentes para facilitar la integración cromosómica mediada por λ Red. Tras la selección en medio que contenía kanamicina, se aisló ADN genómico y ADN plasmídico de colonias recombinantes representativas para verificar la integración exitosa.
Como se muestra en la Figura 5, se aisló ADN genómico de colonias recombinantes representativas (Carril 1), mientras que no se observó ADN plasmídico detectable tras el aislamiento del plásmido (Carril 2). La amplificación por PCR utilizando los cebadores específicos para el gen descritos en la Tabla 2 generó amplicones de los tamaños esperados para cadD (619 pb), cadA (2.564 pb) y mt (154 pb) a partir de la preparación de ADN genómico (Carriles 4–6). En conjunto, la ausencia de ADN plasmídico detectable y la detección de los tres genes diana en la preparación de ADN genómico proporcionaron evidencia consistente con la integración cromosómica del casete biosorbente multigénico en E. coli MG1655.
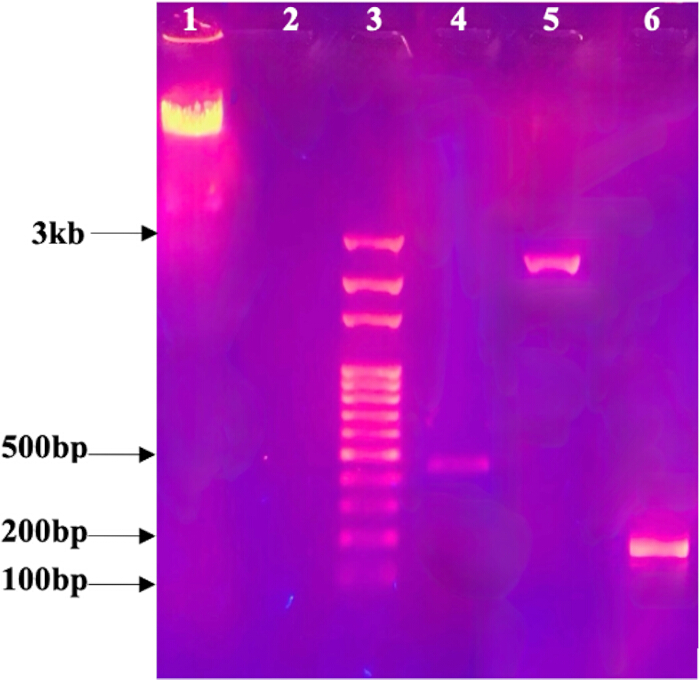
Figura 5: Evaluación molecular de la cepa recombinante de E. coli que porta el casete génico de biosorbente. Carril 1, ADN genómico aislado de E. coli recombinante MG1655; carril 2, aislamiento de plásmido a partir de la colonia recombinante correspondiente, mostrando la ausencia de ADN plasmídico detectable; carril 3, escalera de ADN de 100 pb; carril 4, amplificación por PCR de cadD (619 pb); carril 5, amplificación por PCR de cadA (2.564 pb); carril 6, amplificación por PCR de mt (154 pb). Abreviaturas: ADN = ácido desoxirribonucleico; PCR = reacción en cadena de la polimerasa; pb = pares de bases; mt = metalotioneína; E. coli = Escherichia coli. Haga clic aquí para ver una versión más grande de esta figura.
| Secuencia de ADN diana | Nombre del cebador | Secuencia de oligonucleótidos (5’→3’) | *Tan (℃) | Tamaño esperado del producto de PCR (pb) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| mt | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
Tabla 2: Detalles de los cebadores para la amplificación de cadD, cadA y mt. La tabla lista las secuencias de los cebadores directos e inversos utilizadas para la amplificación por PCR de cadD, cadA y mt, junto con las temperaturas de hibridación correspondientes y los tamaños esperados de los amplicones. *Tun- Temperatura de hibridación para cada par de cebadores utilizado en la PCR.
Evaluación de la excisión del marcador de resistencia a la kanamicina del E. coli recombinante MG1655
Después de la transformación con el plásmido auxiliar pCP20, se recuperaron colonias resistentes a ampicilina en agar LB suplementado con ampicilina (100 µg/mL). Se detectó ADN plasmídico correspondiente al pCP20 tras el aislamiento del plásmido a partir de transformantes representativos (Figura 6).
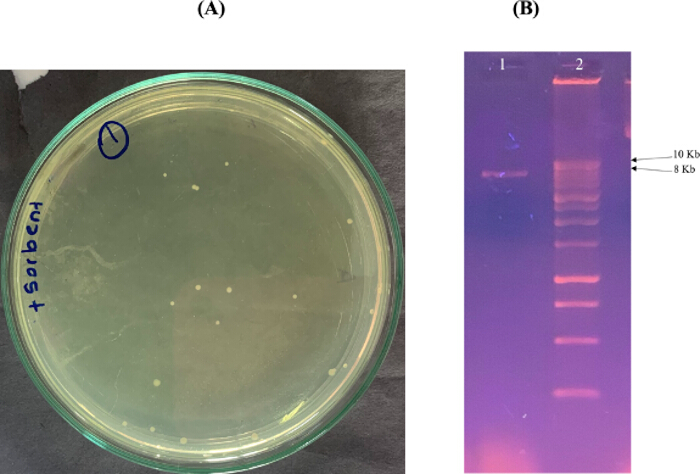
Figura 6: Confirmación de la transformación con pCP20 en E. coli MG1655 recombinante que porta el casete biosorbente integrado en el cromosoma. (A) Transformantes resistentes a ampicilina tras la introducción del plásmido auxiliar pCP20. (B) Electroforesis en gel de agarosa que confirma la presencia del plásmido pCP20. Carril 1, plásmido pCP20 aislado (~9,3 kb); carril 2, marcador de ADN de 10 kb. Abreviaturas: ADN = ácido desoxirribonucleico; kb = kilobases; E. coli = Escherichia coli. Haga clic aquí para ver una versión más grande de esta figura.
Tras la eliminación del marcador mediada por la recombinasa FLP y el tratamiento térmico para la eliminación de pCP20, las colonias recombinantes se evaluaron mediante pruebas de sensibilidad a antibióticos. Como se muestra en la Figura 7, las colonias analizadas crecieron en agar LB sin antibióticos, pero no crecieron en agar LB suplementado con kanamicina (50 µg/mL) o ampicilina (100 µg/mL). Este fenotipo de sensibilidad a antibióticos fue consistente con la pérdida de resistencia a kanamicina y a ampicilina tras el procedimiento de eliminación del marcador y curación del plásmido.
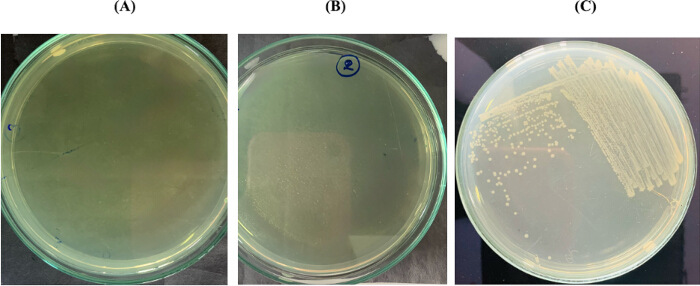
Figura 7: Confirmación de la excisión mediada por flippasa del marcador de resistencia a la kanamicina y eliminación del plásmido auxiliar pCP20. (A) Ausencia de crecimiento bacteriano en agar Luria-Bertani suplementado con kanamicina (50 µg/mL). (B) Ausencia de crecimiento bacteriano en agar LB suplementado con ampicilina (100 µg/mL). (C) Crecimiento bacteriano normal en agar LB sin antibióticos, lo que confirma la viabilidad celular tras la excisión del marcador. Abreviaturas: LB = Luria-Bertani; E. coli = Escherichia coli. Haga clic aquí para ver una versión más grande de esta figura.
Análisis por microscopía de fluorescencia de E. coli recombinante MG1655 portadora del constructo biosorbente
Se evaluó la fluorescencia verde detectable en E. coli recombinante MG1655, generada mediante el procedimiento de integración cromosómica, tras la exposición a Cd2⁺, Zn2⁺ y Pb2⁺ en concentraciones que variaron desde 1 hasta 1.000 ppm. No se observó fluorescencia verde detectable en las células recombinantes a ninguna de las concentraciones de metales ensayadas. No se detectó señal de fluorescencia en las cuatro muestras de control.
Discusión
El protocolo aquí presentado describe un procedimiento para construir un recombinante multigénico, sin marcadores y con integración cromosómica E. coli cepas que contienen genes asociados con resistencia y secuestro de metales pesados. El método combina el ensamblaje de un casete multigénico, la clonación en el vector de integración pKIKOArsBKm, λ Integración cromosómica mediada por Red, eliminación del marcador seleccionable mediada por FLP-FRT, evaluación molecular de colonias recombinantes y microscopía de fluorescencia. El enfoque fue diseñado para evitar el mantenimiento del constructo final en un plásmido de múltiples copias y para generar una cepa recombinante sin el marcador de resistencia a la kanamicina.
Varios pasos son fundamentales para la implementación exitosa de este protocolo. Durante λ Integración mediada por Red, manteniendo el plásmido sensible a la temperatura pKD46 en 30 °C antes de la recombinación e inducir el λ Las proteínas de recombinación roja con L-arabinosa son importantes para una recombinación eficiente16,17. Preparación de células electrocompetentes E. coli Las células MG1655(pKD46) también requieren mantener las células y las soluciones de lavado a baja temperatura y minimizar las sales residuales antes de la electrotransferencia. El constructo recombinante pKIKOArsBKm debe linearizarse por completo y purificarse antes de la electrotransferencia, ya que el ADN lineal sirve como sustrato para λ Recombinación mediada por Red. Se ha informado previamente que el sistema de integración pKIKO puede alojar insertos de ADN relativamente grandes y que permite una integración cromosómica eficiente.18,19. Tras la selección, las colonias candidatas deben evaluarse utilizando preparaciones de ADN plasmídico y ADN genómico. En el presente estudio, la ausencia de ADN plasmídico detectable junto con la amplificación de cadD, cadA, y mt de la preparación de ADN genómico proporcionó evidencia consistente con la integración cromosómica. Sin embargo, estos ensayos por sí solos no establecen definitivamente el evento exacto de integración genómica. La PCR específica de las uniones, el secuenciamiento de las regiones fronterizas de la integración o el secuenciamiento completo del genoma podrían proporcionar en el futuro una confirmación más directa del sitio de integración en aplicaciones posteriores del protocolo.
La eliminación del marcador es otro componente crítico del método. El sistema de recombinación FLP-FRT proporciona un medio para eliminar los marcadores de resistencia a antibióticos seleccionables tras la ingeniería del genoma16,20. Tras la introducción del plásmido auxiliar sensible a la temperatura pCP20, los transformantes se mantienen a 30 °C y luego se incuban a 42 °C para promover la eliminación del marcador mediada por FLP y la pérdida del plásmido pCP20. Las colonias deben evaluarse entonces en medios sin antibióticos, con kanamicina y con ampicilina. El crecimiento en medio sin antibióticos, acompañado por la ausencia de crecimiento en medios con kanamicina y con ampicilina, constituye un enfoque práctico de cribado para identificar colonias candidatas libres de marcadores tras el procedimiento de eliminación y curación. Si persisten colonias resistentes a antibióticos, puede ser necesaria una purificación adicional de colonia aislada y una curación dependiente de la temperatura antes de continuar con la caracterización. La estrategia de integración cromosómica utilizada aquí difiere de los métodos convencionales de expresión basados en plásmidos.
Los sistemas de plásmidos pueden proporcionar un número mayor de copias génicas y, por lo tanto, pueden ser ventajosos cuando se requiere una expresión fuerte de proteínas recombinantes. Sin embargo, los sistemas basados en plásmidos pueden verse afectados por la segregación del plásmido, el número variable de copias, la carga metabólica y la dependencia de una presión selectiva para el mantenimiento del plásmido. La integración cromosómica elimina la necesidad de mantener el casete biosorbente final como un plásmido extracromosómico y fue seleccionada en este protocolo para proporcionar una configuración genética más persistente. Estudios previos han descrito la integración cromosómica como un enfoque para mejorar el mantenimiento genético durante la división celular21,22. No obstante, la estabilidad genética a largo plazo de la cepa recombinante generada en el presente estudio no fue evaluada directamente. Por lo tanto, no se debe considerar que la mayor estabilidad genética sea un resultado demostrado experimentalmente de este protocolo. El diseño multigénico es otra característica del método. En lugar de introducir un solo gen asociado a metales, el casete combina cadA, cadD y metalotioneína (mt) con un diseño de exhibición en superficie Lpp-OmpA y un gfp reportero. Las estrategias previas de biosorbentes bacterianos recombinantes se han centrado comúnmente en proteínas individuales de unión a metales o en determinantes de resistencia11,13,23,24. La configuración modular utilizada aquí permite incorporar múltiples componentes genéticos en un único flujo de trabajo de integración cromosómica. Por lo tanto, el protocolo podría adaptarse para otros constructos multigénicos modificando los genes, el promotor, el reportero o los componentes de exhibición en superficie según la aplicación prevista. No obstante, el aumento del tamaño del casete y del número de genes expresados podría afectar la eficiencia de recombinación, la transcripción, la traducción y la carga metabólica celular, y debe considerarse al adaptar el método.
Una limitación importante del presente estudio es que no se demostró la expresión funcional del casete modificado bajo las condiciones experimentales evaluadas. No se observó fluorescencia detectable de GFP tras la exposición de las células recombinantes a Cd2⁺, Zn2⁺ o Pb2⁺. Por consiguiente, los datos actuales no establecen la expresión funcional del casete multigénico completo ni demuestran la biosorción de metales pesados por la cepa recombinante. La integración cromosómica generalmente produce números de copia génica más bajos que los sistemas de plásmidos multicopia, y la expresión recombinante también puede verse influenciada por el sitio de inserción genómico y la actividad del promotor22,25. Las respuestas celulares al estrés por metales pesados también pueden influir en la expresión de genes heterólogos26,27. Estos factores representan consideraciones posibles, más que explicaciones establecidas experimentalmente, para la ausencia de fluorescencia detectable en el presente estudio. Al aplicar este protocolo, la ausencia de fluorescencia detectable debe llevar a evaluar las condiciones de cultivo, las condiciones de exposición a metales, la actividad del promotor y la expresión del gen reportero. Mediciones independientes de transcripción y producción de proteínas ayudarían a distinguir entre una expresión inadecuada y limitaciones en la detección de fluorescencia. Asimismo, la expresión simultánea de múltiples proteínas recombinantes puede imponer demandas metabólicas adicionales al huésped, particularmente bajo condiciones de cultivo estresantes28.
Estas posibilidades requieren una evaluación experimental directa antes de que pueda determinarse la causa de la ausencia de fluorescencia GFP detectable. El protocolo también tiene limitaciones para caracterizar la cepa recombinante final. La PCR específica de gen y la ausencia de ADN plasmídico detectable proporcionan evidencia consistente con la integración cromosómica, pero no establecen la secuencia exacta del sitio de integración ni la estabilidad genética a largo plazo. La sensibilidad a los antibióticos proporciona una prueba práctica tras la eliminación del marcador, pero puede complementarse con un análisis molecular de la región que contiene FRT cuando se requiere una confirmación más directa. Además, la microscopía de fluorescencia permite una evaluación cualitativa de la fluorescencia GFP detectable, pero no sustituye las mediciones cuantitativas de la transcripción o la abundancia de proteínas. Por lo tanto, la PCR cuantitativa de transcripción inversa, el análisis de proteínas, las mediciones cuantitativas de fluorescencia y la confirmación basada en secuenciación podrían reforzar la caracterización de las cepas generadas mediante este protocolo.
Se requieren más optimizaciones y caracterización funcional antes de que la cepa modificada pueda evaluarse como un biosorbente funcional de metales pesados. Son necesarias mediciones directas de la absorción o eliminación de metales para establecer el rendimiento de la biosorción. Asimismo, debe verificarse experimentalmente la expresión y localización de las proteínas, particularmente para la fusión Lpp-OmpA-metalotioneína. Serían necesarios experimentos de pase prolongado para determinar si la integración cromosómica proporciona la estabilidad genética esperada bajo condiciones de cultivo relevantes. La ingeniería genómica sin marcadores también podría facilitar rondas posteriores de modificación cromosómica sin la acumulación de múltiples marcadores seleccionables, lo que brinda oportunidades para el desarrollo adicional de construcciones multigénicas15,27.
En general, este protocolo proporciona un marco metodológico para la construcción y evaluación de una cepa bacteriana recombinante multigénica, integrada cromosómicamente y sin marcadores. Su diseño modular puede adaptarse para otras combinaciones de genes asociados a metales, sistemas de reporteros u aplicaciones de biología sintética. El presente trabajo establece el flujo de trabajo de ingeniería y selección; la expresión funcional, la estabilidad genética a largo plazo, la localización proteica y el rendimiento en la biosorción de metales pesados deben validarse experimentalmente antes de que puedan extraerse conclusiones respecto a aplicaciones ambientales o de biorremediación.
Divulgaciones
Los autores no tienen conflictos de intereses que declarar.
Agradecimientos
Este trabajo fue apoyado por una subvención para la investigación, AP/3/2/2018/CG/33, Universidad de Colombo.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Filtro de membrana de 0,22 μm | ThermoFisher Scientific | 596-3320 | Ninguno |
| Marcaje de ADN de 1 kb | Promega Corporation | G5711 | Ninguno |
| Escalera de ADN de 10 kb | N/A | N/A | Marcador de tamaño molecular utilizado en la Figura 6 |
| Escalera de ADN de 100 pb | N/A | N/A | Marcador de tamaño molecular utilizado en la Figura 5 |
| Tampón 10X para ligasa T4 de ADN | Promega Corporation | C1263 | Ninguno |
| Tampón de carga de ADN 6× | N/A | N/A | Utilizado para electroforesis en gel de agarosa |
| Agarosa | Molecular Designs | A113-3 | Ninguno |
| Acetato de amonio | N/A | N/A | Preparado como solución de 7,5 M para la extracción de ADN genómico |
| Ampicilina | ThermoFisher Scientific | J60977.14 | Ninguno |
| Enzima de restricción BamHI | New England BioLabs | R0136S | Ninguno |
| Cloruro de cadmio | ThermoFisher Scientific | 219141000 | Ninguno |
| Cloruro de calcio | ThermoFisher Scientific | 012316.A7 | Ninguno |
| Centrífuga | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | Ninguno |
| Agua desionizada | ThermoFisher Scientific | 751-610 | Ninguno |
| Tinción segura de ADN | Molecular Designs | C138 | Ninguno |
| Mezcla de dNTP | Promega Corporation | U1511 | Ninguno |
| Equipo de electroforesis | BioRad | 1704405 | Ninguno |
| Cubeta de electroforesis | BioRad | 1652086 | Ninguno |
| Electroporador | BioRad | 1652100 | Ninguno |
| Escherichia coli BL21(DE3) | Universidad de Colombo, Departamento de Química | N/A | Ninguno |
| Escherichia coli MG1655 | Departamento de Ciencia y Tecnología de la Vida, Instituto de Ciencia de Tokio, Yokohama, Japón | N/A | Ninguno |
| Células competentes Escherichia coli Pir1 | ThermoFisher Scientific | C101010 | Ninguno |
| Células competentes Escherichia coli BL21(DE3) | ThermoFisher Scientific | C600003 | Ninguno |
| Sistema Escherichia coli JM109 que contiene el plásmido pQBIT-GFP-T7 | Departamento de Ciencia y Tecnología de la Vida, Instituto de Ciencia de Tokio, Yokohama, Japón | N/A | Ninguno |
| Tampón ET | N/A | N/A | Para preparar 1 L de tampón ET, disuelva 6,06 g de Tris base y 3,72 g de EDTA en aproximadamente 800 mL de agua destilada. Ajuste el pH al valor requerido usando HCl, mezcle bien y complete el volumen final a 1 L con agua destilada |
| Etileno | ThermoFisher Scientific | T038181000CS | Ninguno |
| Ácido etilendiaminotetraacético (EDTA) | ThermoFisher Scientific | 17892 | Ninguno |
| Microscopio de fluorescencia | Coastal Microscopes | Olympus BX53/ 11679 | Ninguno |
| Aparato de electroforesis en gel | Bio Rad | 1704405 | Ninguno |
| Ácido acético glacial | MilliporeSigma | PHR1748 | Ninguno |
| Glicerol | MilliporeSigma | G5516 | Ninguno |
| Tiocianato de guanidina | ThermoFisher Scientific | 433941000 | Ninguno |
| Ácido clorhídrico (HCl) | MilliporeSigma | 1.00317 | Ninguno |
| Kanamicina | ThermoFisher Scientific | 15160054 | Ninguno |
| L-Arabinosa | ThermoFisher Scientific | 365185000 | Ninguno |
| Nitrato de plomo | ThermoFisher Scientific | 211565000 | Ninguno |
| Agar Luria–Bertani (LB) | Molecular Designs | C120 | Ninguno |
| Caldo Luria–Bertani (LB) | Molecular Designs | C121 | Ninguno |
| Tampón de lisis | N/A | N/A | Para preparar el tampón de lisis, combine los volúmenes apropiados de soluciones stock de NaOH 5 M y SDS al 20% (p/v) para obtener concentraciones finales de NaOH 0,2 N y SDS al 1% (p/v). Ajuste al volumen final requerido con agua destilada y mezcle bien. |
| Lisozima | ThermoFisher Scientific | 89833 | Ninguno |
| Cloruro de magnesio (MgCl2) | N/A | N/A | Utilizado a una concentración final de 1,5 mM en reacciones de PCR |
| Solución de neutralización | N/A | N/A | Prepare el tampón de neutralización usando acetato de potasio 3 M y ácido acético glacial. Ajuste la solución al volumen final requerido con agua destilada y mezcle bien. |
| Enzima de restricción NotI | New England BioLabs | R0189S | Ninguno |
| pCP20 | Departamento de Ciencia y Tecnología de la Vida, Instituto de Ciencia de Tokio, Yokohama, Japón | N/A | Ninguno |
| Termociclador | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | Ninguno |
| Plásmido pET-21a en E. coli BL21(DE3) | Universidad de Colombo, Departamento de Química | N/A | Ninguno |
| Solución salina tamponada con fosfato | MilliporeSigma | P4474 | Ninguno |
| pKD46 | Creative Biogene | OVT2612 | Ninguno |
| pKIKOArsBKm | Addgene | 46766 | Ninguno |
| Acetato de potasio | MilliporeSigma | 236497 | Ninguno |
| Tampón para enzimas de restricción | N/A | N/A | Utilizado en reacciones de digestión con enzimas de restricción |
| Enzima de restricción SacI | New England BioLabs | R0156 | Ninguno |
| Incubadora agitadora | Crystal technology and industries | IS-A6 | Ninguno |
| Acetato de sodio | ThermoFisher Scientific | A13184.30 | Ninguno |
| Dodecilsulfato de sodio (SDS) | ThermoFisher Scientific | 15525017 | Ninguno |
| Hidróxido de sodio (NaOH) | MilliporeSigma | 567530 | Ninguno |
| Medio SOB (caldo superóptimo) | MilliporeSigma | H8032 | Ninguno |
| Medio SOC (medio superóptimo con represor catábólico) | ThermoFisher Scientific | J60255.AK | Ninguno |
| Ligasa T4 de ADN | Promega Corporation | M1801 | Ninguno |
| Tampón TAE | ThermoFisher Scientific | B49 | Ninguno |
| Polimerasa Taq de ADN | Promega Corporation | M3001 | Ninguno |
| Tampón TE | MilliporeSigma | 93283 | Ninguno |
| Fenol equilibrado con TE | ThermoFisher Scientific | 15513039 | Ninguno |
| Base de Tris | N/A | N/A | Utilizado para preparar el tampón ET |
| Tampón universal para PCR | Promega Corporation | M7911 | Ninguno |
| Transiluminador UV | Labexchange | TFX-35M, 021425 | Ninguno |
| Espetrofotómetro UV/Visible | Microbiotests | Jenway 6300, TE15 | Ninguno |
| Baño de agua | ThermoFisher Scientific | TSGP05 | Ninguno |
| Enzima de restricción XhoI | New England BioLabs | R0146S | Ninguno |
| Cloruro de zinc | ThermoFisher Scientific | A16281.36 | Ninguno |
| Primeros | |||
| Primero directo cadD (SD-EF) | N/A | N/A | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| Primero inverso cadD (SE-XHR) | N/A | N/A | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| Primero directo cadA (PD-BF) | N/A | N/A | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| Primero inverso cadA (PF-XHR) | N/A | N/A | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| Primero directo mt (SEmtF) | N/A | N/A | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| Primero inverso mt (SEmtR) | N/A | N/A | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| Nombre del software/herramienta | Versión/Servidor | URL | Fecha de acceso |
| Herramientas ExPASy | Servidor TMPRED | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy Translate | Herramienta de traducción ExPASy | https://web.expasy.org/translate/ | N/A |
| I-TASSER | N/A | https://zhanggroup.org/I-TASSER/ | 24-02-2023 |
| NCBI GenBank | Base de datos GenBank | https://www.ncbi.nlm.nih.gov/genbank/ | N/A |
| SnapGene | v.7.1.2 | N/A | N/A |
| TMHMM | v. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
Referencias
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.