Esta revisión presenta la fibrosis como la base validada del riesgo de carcinoma hepatocelular asociado a la enfermedad hepática grasa por disfunción metabólica (MASLD) y evalúa modificadores metabólicos, microbianos e inmunitarios clasificados por evidencia para la estratificación, detección temprana y prevención.
Artículo de revisión
Carcinoma hepatocelular en la enfermedad hepática esteatótica asociada a disfunción metabólica más allá de la fibrosis: determinantes metabólicos, microbianos e inmunitarios
* These authors contributed equally
En este artículo
Resumen
Resumen
La enfermedad hepática grasa asociada a disfunción metabólica (MASLD) es una causa cada vez más importante de carcinoma hepatocelular (HCC). La fibrosis y la cirrosis siguen siendo los predictores mejor validados de HCC, aunque una proporción considerable de tumores relacionados con MASLD se diagnostican sin cirrosis. Esta revisión narrativa evalúa qué debería significar «más allá de la fibrosis» en la evaluación del riesgo, sin considerar la fibrosis como prescindible. Primero, separamos la proporción de casos de HCC que no son cirróticos de la incidencia absoluta mucho menor de HCC en la población con MASLD no cirrótica. Luego, sintetizamos evidencia humana, animal y in vitro sobre lesión lipotóxica y oxidativa, señalización de insulina y factor de crecimiento similar a la insulina, comunicación intestino-hígado y remodelación inmunitaria. Distinguimos los factores mecanicistas plausibles de los modificadores clínicos del riesgo, biomarcadores de riesgo futuro, pruebas de detección temprana e intervenciones modificadoras de la enfermedad. La evidencia actual apoya una estratificación del riesgo centrada en la fibrosis y organizada en capas, que utiliza factores clínicos y medidas no invasivas de fibrosis, mientras que los marcadores genéticos, proteómicos, microbianos e inmunitarios permanecen en fase investigacional. El resmetirom y la semaglutida mejoran la histología de MASH en pacientes seleccionados no cirróticos con fibrosis F2–F3; la evidencia sobre prevención directa de HCC mediante fármacos metabólicos o cirugía bariátrica sigue siendo observacional o inexistente. La vigilancia rutinaria no está justificada en casos de MASLD sin fibrosis avanzada, pero la evaluación individualizada en enfermedad F3 y la validación prospectiva de modelos de riesgo multivariable son prioridades.
Introducción
La enfermedad hepática grasa asociada a disfunción metabólica (MASLD), anteriormente clasificada dentro de la enfermedad hepática grasa no alcohólica, se define por la esteatosis hepática en presencia de riesgo cardiometabólico y ha aumentado junto con la obesidad y la diabetes tipo 21,2. El espectro de la enfermedad incluye esteatosis, esteatohepatitis asociada a disfunción metabólica (MASH), fibrosis, cirrosis y carcinoma hepatocelular (HCC). La fibrosis sigue siendo el predictor histológico más fuerte de los resultados relacionados con el hígado y la base más práctica para la evaluación del riesgo de HCC3.
A menudo se confunden dos cantidades epidemiológicas diferentes. Una proporción considerable, aunque minoritaria, de casos de CHC relacionados con la DHGMA surge sin cirrosis, pero la incidencia anual absoluta de CHC entre todas las personas con DHGMA no cirrótica es baja. En una cohorte sueca con biopsias, la incidencia de CHC aumentó de 0,8 por 1.000 años-persona en la esteatosis simple a 1,2 en la esteatohepatitis sin fibrosis, 2,3 en la fibrosis no cirrótica y 6,2 en la cirrosis4. En una gran cohorte de veteranos de Estados Unidos, la cirrosis incrementó la incidencia de CHC hasta 10,6 por 1.000 años-persona, en comparación con una tasa mucho más baja a nivel poblacional en la DHGMA en general5.
Esta distinción es importante clínicamente. Las actuales directrices no respaldan la vigilancia rutinaria de carcinoma hepatocelular (HCC) en todos los pacientes con MASLD no cirrótico. La Asociación Americana para el Estudio de las Enfermedades Hepáticas desaconseja la vigilancia rutinaria en el MASLD no cirrótico, mientras que las directrices europeas no recomiendan la vigilancia por debajo del estadio F3 y permiten consideraciones individualizadas en enfermedad F32,6. Por lo tanto, la plausibilidad mecanicista debería motivar una mejor estratificación del riesgo y su validación prospectiva, en lugar de una expansión no justificada de la vigilancia a la población muy amplia con MASLD de baja incidencia.
Varias lesiones podrían modificar el riesgo dentro de una etapa determinada de fibrosis. El exceso de lípidos, el daño oxidativo, la resistencia a la insulina, la hiperglucemia, las señales de origen intestinal y la disfunción inmunitaria pueden promover lesiones en el ADN, señales proliferativas y una vigilancia tumoral deficiente7,8. La evidencia de estos factores es heterogénea: la fibrosis y las comorbilidades metabólicas cuentan con apoyo longitudinal en humanos, mientras que muchas vías moleculares dependen de estudios transversales en tejidos humanos, modelos animales o sistemas in vitro. Por lo tanto, identificamos el nivel de evidencia para cada vía propuesta y evitamos tratar las asociaciones como prueba de causalidad.
Esta revisión aporta un marco clasificado por niveles de evidencia a los relatos descriptivos recientes. Considera la fibrosis como el marcador integrador validado del daño acumulativo, y luego organiza la información adicional en cuatro categorías: factores causales probables, modificadores clínicos del riesgo, biomarcadores para el riesgo futuro frente a la detección temprana del tumor, y objetivos terapéuticos accionables para modificar o prevenir la enfermedad.
Revisión y perspectiva
La fibrosis es central, pero no suficiente
La fibrosis comprende lesión crónica de hepatocitos, inflamación, activación de células estrelladas, remodelación vascular y reparación intentada. La fibrosis avanzada y la cirrosis generan hipoxia, rigidez anormal, señales inflamatorias y pérdida celular repetida con regeneración; por lo tanto, siguen siendo los estados clínicos más claros para la vigilancia del carcinoma hepatocelular2,6. «Más allá de la fibrosis» en esta revisión no significa «sin fibrosis». Significa añadir modificadores respaldados por evidencia al estadio de fibrosis.
El HCC-MASLD no cirrótico muestra que la transformación maligna no requiere invariablemente cirrosis. Sin embargo, las proporciones de casos no deben interpretarse como rendimiento del cribado. Revisiones sistemáticas informan que la enfermedad no cirrótica representa una proporción considerable de los casos de HCC relacionados con MASLD, mientras que la incidencia en la MASLD no cirrótica no seleccionada generalmente permanece por debajo de los umbrales de costo-efectividad aceptados para vigilancia3,9,10.
Por lo tanto, la fibrosis es un potente amplificador del riesgo, pero no un modelo completamente causal. El estrés metabólico puede dañar el ADN, la resistencia a la insulina puede mantener las señales de crecimiento, la disbiosis puede añadir una entrada inflamatoria portal y el tejido rico en lípidos puede debilitar la vigilancia inmunitaria. Estos procesos pueden solaparse con la fibrogénesis temprana, pero su valor clínico adicional debe demostrarse tras tener en cuenta la fibrosis y los riesgos demográficos establecidos.
Escala epidemiológica y límite de vigilancia
Las estimaciones publicadas varían según el denominador, la determinación de casos, el entorno de derivación y la geografía. Las estimaciones mediante metaanálisis indican que aproximadamente de un cuarto a un tercio de los casos de HCC relacionados con la MASLD podrían carecer de cirrosis, con algunos cohortes informando fracciones más altas3,9. Esta proporción describe la composición de los casos de HCC; no describe la probabilidad de que un individuo con MASLD no cirrótica desarrolle HCC.
Los mejores datos basados en histología muestran un gradiente monótono a través de la esteatosis simple, MASH sin fibrosis, fibrosis no cirrótica y cirrosis, pero aún no están disponibles estimaciones robustas de incidencia agrupada para cada estadio F0, F1, F2 y F3 por separado4. Los cohortes contemporáneos también indican que los valores elevados longitudinalmente del índice de fibrosis-4 (FIB-4) identifican grupos no cirróticos de mayor riesgo, aunque las tasas absolutas siguen siendo bajas11. Por lo tanto, presentamos los estratos disponibles en lugar de inferir tasas específicas de estadio no respaldadas.
La edad avanzada, el sexo masculino, la diabetes tipo 2, la obesidad y la lesión bioquímica persistente aumentan el riesgo de carcinoma hepatocelular, y la diabetes puede amplificar el gradiente asociado a la fibrosis4,5. La agregación familiar y la predisposición genética añaden mayor heterogeneidad12. Estos factores modificadores son clínicamente relevantes, pero su contribución absoluta depende de la fibrosis basal, la ascendencia, la geografía, la mortalidad competitiva y la determinación de la enfermedad hepática metabólica asociada a la obesidad (MASLD).
Por consiguiente, las directrices difieren en los márgenes y no en los fundamentos. La cirrosis requiere vigilancia semestral; la Asociación Americana para el Estudio de las Enfermedades Hepáticas (AASLD) desaconseja la vigilancia de rutina en la DMHAG no cirrótica, la Asociación Europea para el Estudio del Hígado (EASL) permite la consideración individualizada en F3, y una revisión previa de expertos de la Asociación Americana de Gastroenterología permitió la consideración cuando dos pruebas no invasivas sugieren concordantemente fibrosis avanzada2,6,13. Estas posturas apoyan la evaluación caso por caso en la fibrosis avanzada, y no el cribado generalizado de la enfermedad F0–F2.
Jerarquía de evidencia y marco de organización
Utilizamos «longitudinal humano» para evidencia que precede al desarrollo del carcinoma hepatocelular, «transversal humano» para sangre o tejido medido en el momento del diagnóstico o después, «animal» para modelos mecanicistas in vivo y «in vitro» para células u organoides aislados. Una asociación en humanos no es automáticamente causal, y una vía causal demostrada experimentalmente no es automáticamente un biomarcador o diana terapéutica clínicamente útil.
El marco distingue cuatro preguntas. Primero, ¿es plausible que una vía conduzca a la carcinogénesis? Segundo, ¿modifica el riesgo futuro más allá de la fibrosis y de las variables clínicas habituales? Tercero, ¿un análisis predice el carcinoma hepatocelular futuro o detecta un tumor temprano ya presente? Cuarto, ¿una intervención mejora la histología de la MASH, reduce la incidencia observada de carcinoma hepatocelular o previene directamente el carcinoma hepatocelular en un ensayo aleatorizado? Mantener separadas estas preguntas reduce la sobreinterpretación que afectó a la versión anterior. Se resume en Figura 1 un marco clasificado por niveles de evidencia que integra estas vías mecanicistas, medidas de riesgo y aplicaciones clínicas.
Exceso de lípidos y daño metabólico
Estrés del retículo endoplásmico tras la lesión de hepatocitos
Cuando el aporte de nutrientes permanece elevado, los hepatocitos acumulan ácidos grasos libres, colesterol, ceramidas, diacilgliceroles y productos de peroxidación lipídica. Los ácidos grasos saturados y las especies lipídicas reactivas activan los componentes PERK, IRE1 y ATF6 de la respuesta a proteínas desplegadas. La señalización persistente altera la proteostasis, el manejo del calcio y la función mitocondrial, y puede favorecer procesos inflamatorios, apoptosis o programas de supervivencia tolerantes al estrés. Esta vía se basa principalmente en modelos celulares y animales; la evidencia longitudinal directa que vincule marcadores de estrés del retículo endoplásmico con la enfermedad hepática grasa metabólica asociada (MASLD) y el carcinoma hepatocelular (HCC) en humanos es limitada7,14.
El estrés del RE puede activar la transcripción inflamatoria, aumentar la presión oxidativa y intensificar los ciclos de pérdida y reemplazo de hepatocitos. En un hígado rico en citoquinas, mediadores lipídicos y señales de crecimiento relacionadas con la insulina, la regeneración repetida puede proporcionar oportunidades de selección para clones alterados. Los estudios en humanos muestran en gran parte firmas tisulares compatibles, más que una prueba temporal causal.
Daño oxidativo del ADN e inestabilidad genómica
La oxidación mitocondrial de ácidos grasos es inicialmente adaptativa, pero un exceso sostenido de sustrato puede aumentar la fuga de electrones y la producción de especies reactivas de oxígeno. Junto con los productos de la peroxidación lipídica, el estrés oxidativo daña el ADN, las proteínas y las membranas, y puede promover la mutagénesis y la inestabilidad genómica. Modelos experimentales respaldan esta secuencia; los datos en humanos son principalmente asociativos y podrían reflejar la gravedad de la enfermedad más que una causa independiente14,15.
Los hepatocitos dañados también liberan patrones moleculares asociados al peligro que activan las células de Kupffer y las células estrelladas, y reclutan poblaciones inmunitarias. El bucle resultante añade citoquinas y estrés oxidativo mientras impulsa la proliferación compensatoria. Esto proporciona una vía biológicamente plausible para la carcinogénesis antes de la cirrosis, pero no establece que el riesgo humano independiente de fibrosis sea lo suficientemente grande como para justificar la vigilancia.
Inflamasomas e inflamación crónica de bajo grado
La lesión por lipotoxicidad, el daño mitocondrial y los productos derivados del intestino activan vías inmunitarias innatas, incluida la vía de señalización del inflamasoma de la familia de receptores tipo NOD con dominio pirina 3 (NLRP3). La activación de la caspasa-1 y la liberación de interleucina-1β pueden agravar la lesión hepatocitaria, el reclutamiento inflamatorio y la remodelación del tejido. Estos eventos descendentes están bien respaldados por evidencia experimental, mientras que los estudios en humanos sobre MASLD-HCC son principalmente transversales16,17.
La inflamación temprana puede eliminar células dañadas, pero la inflamación persistente enriquece el hígado con citoquinas, quimioquinas, especies reactivas de oxígeno, factores de crecimiento y señales de remodelación de la matriz. Bajo estas condiciones, los clones que toleran el estrés oxidativo y resisten la apoptosis pueden obtener una ventaja selectiva.
Señalización lipotóxica con células estrelladas hepáticas
Los hepatocitos lipotóxicos se comunican con las células estrelladas hepáticas mediante mediadores solubles, vesículas extracelulares, metabolitos lipídicos y señales de peligro. Las células estrelladas depositan matriz extracelular, alterando la rigidez, la arquitectura sinusoidal y los gradientes de oxígeno y nutrientes. Esta vía vincula directamente la lesión metabólica con la fibrosis y explica por qué la fibrosis sigue siendo un marcador integrador del estrés carcinogénico acumulado8.
Este intercambio comienza antes de que sea visible la fibrosis avanzada. La remodelación temprana de la matriz ya podría alterar los lugares donde sobreviven los hepatocitos lesionados, por lo que la fibrogénesis y el daño metabólico no fibrotico son procesos superpuestos en lugar de mutuamente excluyentes.
Resistencia a la insulina y señales de crecimiento
Hiperinsulinemia con señalización de IGF
La resistencia a la insulina y la diabetes tipo 2 son modificadores del riesgo humano constantes para el HCC-MASLD18. La hiperinsulinemia compensatoria puede aumentar la bioactividad del factor de crecimiento similar a la insulina (IGF) y activar receptores de insulina o de IGF, estimulando las vías de la fosfoinositida 3-quinasa–proteína quinasa B (PI3K-AKT) y la vía del sarcoma de ratón–kinasa regulada por señal extracelular (RAS-ERK), que favorecen la supervivencia, la proliferación, la angiogénesis y la resistencia a la apoptosis. La asociación epidemiológica proviene de estudios en humanos; la cadena causal específica descendente se basa principalmente en tejido tumoral y modelos experimentales19.
La resistencia hepática a la insulina es selectiva: la insulina puede dejar de suprimir la gluconeogénesis mientras persisten las respuestas lipogénicas y mitogénicas. Por lo tanto, el hígado puede seguir expuesto simultáneamente a la acumulación de grasa y a señales de crecimiento. La hiperinsulinemia debe considerarse tanto como un marcador de disfunción metabólica sistémica como una posible entrada oncogénica, y no como un biomarcador validado de CPH por sí sola.
Señalización de IRS-1, PI3K, AKT y mTOR
La fosforilación anormal de los sustratos del receptor de insulina puede debilitar la acción metabólica de la insulina mientras se conserva la señalización mitogénica a través de PI3K, AKT y ERK. Estas vías regulan la utilización de glucosa, la síntesis de lípidos, la supervivencia y la proliferación20,21. Los tumores humanos comúnmente presentan activación de estas vías, pero la evidencia de que esta activación prediga independientemente el carcinoma hepatocelular en pacientes con EHGMS no cirrótica sigue siendo limitada.
mTOR integra las señales de factores de crecimiento, el aporte de aminoácidos y el estado energético celular. Una actividad excesiva de mTORC1 incrementa la síntesis de proteínas, la lipogénesis y la supervivencia celular. Se ha demostrado experimentalmente que los condensados de IRTKS localizados en los lisosomas están relacionados con la activación de mTORC1, la enfermedad hepática grasa metabólica (MASLD) y el carcinoma hepatocelular (HCC), lo que sitúa la detección de nutrientes dentro de esta vía; sin embargo, la preparación terapéutica aún se encuentra en fase preclínica22.
AKR1B1 en la reprogramación metabólica relacionada con la glucosa
La glucosa elevada, el exceso de lípidos y la resistencia a la insulina favorecen programas glucolíticos y lipogénicos que sustentan el crecimiento y el equilibrio redox. AKR1B1 se ha relacionado con la reprogramación metabólica inducida por hiperglucemia en el HCC asociado a MASLD mediante análisis de material humano, sistemas celulares y modelos murinos23. Esta evidencia multiescalar convierte a AKR1B1 en un blanco plausible, pero no existen datos clínicos de quimioprevención.
La vía es clínicamente relevante porque la diabetes tipo 2 aumenta el riesgo de HCC, aunque la enzima no debe considerarse un predictor validado. La traducción requiere especificidad farmacológica, datos de seguridad y evidencia prospectiva de que la inhibición de la vía modifica la incidencia de cáncer.
Señalización AGE-RAGE en la lesión hepática diabética
La hiperglucemia favorece la glicación no enzimática de proteínas y lípidos. Los productos finales de glicación avanzada y su receptor (AGE-RAGE) pueden activar señales inflamatorias y oxidativas relacionadas con NF-κB. Esta vía es mecanísticamente plausible, pero la evidencia humana específica respecto a MASLD-HCC es escasa; por lo tanto, debería clasificarse como un impulsor candidato en lugar de un objetivo terapéutico validado.
En el hígado hiperglucémico, la señalización de insulina y de IGF converge con el estrés oxidativo, la inflamación y la reconfiguración metabólica. Esta convergencia puede explicar en parte por qué la diabetes modifica el riesgo de HCC una vez que se tiene en cuenta la fibrosis, al tiempo que ilustra por qué es poco probable que un biomarcador de una sola vía sea suficiente.
Señales portales derivadas del intestino
Fuga de la barrera con activación inmunitaria hepática
El hígado muestrea continuamente la sangre portal. En la DHGMS, los defectos de barrera pueden permitir que productos bacterianos y metabolitos microbianos alcancen a los macrófagos de Kupffer, células estrelladas, células endoteliales y hepatocitos. Estudios del microbioma humano y de metabolitos muestran asociaciones, mientras que estudios de transferencia y perturbación en animales proporcionan un respaldo causal más sólido; sin embargo, la medicación, la dieta, la geografía y los métodos de secuenciación siguen siendo factores de confusión importantes16,17.
La disfunción de la barrera puede seguir a la alteración de las uniones estrechas, cambios en el moco, estrés dietético, desequilibrio de los ácidos biliares y disbiosis. Cuando los productos microbianos alcanzan un hígado dañado por lípidos, pueden mantener la activación del sistema inmunitario innato y promover la esteatohepatitis metabólica (MASH), la fibrogénesis y la remodelación permissiva para tumores.
Detección de endotoxinas por TLR4
El lipopolisacárido (LPS), un componente de la membrana de bacterias Gram-negativas, activa al receptor tipo Toll 4 (TLR4) en las células de Kupffer y otras células hepáticas. La señalización persistente LPS-TLR4 induce citocinas y quimioquinas, recluta células inflamatorias, daña los hepatocitos y activa las células estrelladas. La cadena descendente está establecida en sistemas experimentales; sin embargo, las mediciones de LPS circulante en humanos son variables16.
La señalización persistente de LPS-TLR4 puede favorecer el HCC al mantener la inflamación, la señalización de supervivencia y la proliferación regenerativa. Dado que esta vía puede actuar antes de la cirrosis, es mecanísticamente compatible con el HCC no cirrótico, pero hasta ahora ninguna intervención dirigida al microbiota ha demostrado prevención aleatorizada del HCC.
FXR y TGR5 en la señalización por ácidos biliares
Los microbios intestinales convierten los ácidos biliares primarios en secundarios, y la disbiosis puede alterar la señalización a través del receptor X de farnesilo (FXR) y el receptor 5 acoplado a proteína G de Takeda (TGR5). Estos receptores regulan el metabolismo de lípidos y glucosa, la inflamación y las respuestas inmunitarias. Estudios en humanos muestran perfiles alterados de ácidos biliares, mientras que los efectos mecanicistas sobre la carcinogénesis están respaldados principalmente por modelos animales y celulares17.
Los ácidos biliares secundarios pueden influir en la senescencia, las respuestas al daño del ADN y la inflamación. Restaurar el equilibrio de los ácidos biliares es biológicamente atractivo, pero la evidencia clínica aún no respalda un marcador de ácidos biliares ni una terapia dirigida a receptores para la prevención del carcinoma hepatocelular en la enfermedad hepática grasa metabólica asociada con disfunción del hígado (MASLD).
Metabolitos microbianos de la fibra y equilibrio inmunitario
Las bacterias intestinales convierten la fibra dietética en acetato, propionato y butirato. Estos ácidos grasos de cadena corta sostienen la integridad de la barrera epitelial y regulan el tono inmunitario. Se ha reportado una abundancia o distribución alterada en la EHGIC, pero la direccionalidad y la relevancia causal respecto al CHC humano permanecen inciertas17.
Podrían evaluarse las dietas, los prebióticos, los probióticos y otros enfoques dirigidos a la microbiota para analizar sus efectos sobre la función de barrera, la exposición a endotoxinas y la inflamación. Estos enfoques siguen siendo investigacionales para la prevención del carcinoma hepatocelular (HCC) y no deben presentarse como una terapia preventiva establecida.
Remodelación inmunitaria en hígado graso
Células de Kupffer: desde la lesión hasta la supresión
Las células de Kupffer detectan lesión de hepatocitos, productos microbianos, metabolitos lipídicos y citocinas. La etapa temprana de la enfermedad hepática grasa metabólica (MASLD) puede inducir programas inflamatorios, mientras que la progresión recluta macrófagos y conduce a estados heterogéneos supresores o promotores de tumores. El tejido humano respalda esta heterogeneidad, pero los roles causales específicos de linaje se definen principalmente en modelos experimentales24.
Los macrófagos inflamatorios aumentan la presión oxidativa y regenerativa; posteriormente, los estados supresores pueden restringir las células T antitumorales. Por lo tanto, la plasticidad de los macrófagos constituye un vínculo creíble entre la lesión metabólica y el escape inmunitario, aunque la inhibición generalizada de los macrófagos también podría comprometer la defensa y la reparación del huésped.
Pérdida de células MAIT en hígado rico en lípidos
Las células T asociadas a la mucosa (células MAIT) contribuyen a la defensa microbiana hepática y a la vigilancia tumoral. Estudios traslacionales vinculan la peroxidación de lípidos inducida por ácidos grasos poliinsaturados con el agotamiento metabólico y la ferroptosis de las células MAIT, respaldado por muestras humanas y experimentos mecanicistas15. Se desconoce si la preservación de las células MAIT previene el carcinoma hepatocelular humano.
Esta vía asocia la composición lipídica con el fracaso inmunitario y ofrece una explicación comprobable para la permisividad tumoral antes de la fibrosis avanzada. Sigue siendo un objetivo candidato para la inmunoprevención, más que una intervención clínicamente disponible.
Ferptosis de células dendríticas vinculada a Tim-3
Las células dendríticas presentan antígenos tumorales e inducen respuestas de linfocitos T citotóxicos. Tejido hepático humano con carcinoma hepatocelular, sistemas celulares y modelos murinos relacionados con esteatohepatitis vinculan la inmunoglobulina y mucina que contienen el dominio 3 (Tim-3) con la ferptosis de células dendríticas, la reducción en la presentación de antígenos y la inmunidad deficiente de linfocitos T CD8+25. Por lo tanto, el bloqueo de Tim-3 cuenta con respaldo preclínico, aunque no está establecido como una medida preventiva.
Esta vía también podría afectar la respuesta a la inmunoterapia porque el hígado graso presenta defectos inmunitarios distintos. La traducción requerirá evidencia de que la recuperación de la viabilidad de las células dendríticas mejora los resultados clínicos sin exacerbar la inflamación hepática.
Células T reguladoras e inhibición de células T CD8+
Las células T reguladoras preservan la tolerancia pero pueden suprimir la inmunidad antitumoral. Estudios en tejido humano y experimentales sugieren que la expansión del CHC asociado a MASH y a la DMAS puede restringir a las células T citotóxicas CD8+ mediante mecanismos mediados por citoquinas y dependientes del contacto26. La evidencia respalda una plausibilidad biológica, no un marcador circulante de riesgo validado.
El equilibrio terapéutico es difícil: la depleción indiscriminada podría intensificar la lesión hepática, mientras que la supresión excesiva puede debilitar la vigilancia tumoral. Cualquier intervención requeriría la selección de pacientes guiada por biomarcadores.
Células mieloides supresoras y respuesta a la inmunoterapia
Las células supresoras derivadas de la línea mieloide inhiben la activación de los linfocitos T, generan especies reactivas de oxígeno, alteran el metabolismo de los aminoácidos y favorecen la progresión tumoral. Se acumulan en el hígado graso e inflamado e interactúan con macrófagos, linfocitos T reguladores y células tumorales. La evidencia relacionada con el CHC asociado a la EHAM es principalmente tisular y experimental27.
Un nicho mioide supresor puede contribuir a respuestas desiguales a la inmunoterapia. Bloquear el reclutamiento o la función es experimentalmente atractivo, pero el riesgo de empeorar la inflamación hepática y la ausencia de ensayos preventivos mantienen baja la preparación terapéutica. Los mecanismos propuestos, la evidencia que los respalda, el grado de validación en humanos y la preparación terapéutica se resumen en la Tabla 1.
| Mecanismo candidato | Evidencia principal | Validación en humanos | Interpretación | Preparación terapéutica |
| Lipotoxicidad, estrés del retículo endoplásmico, daño oxidativo del ADN | Modelos celulares y animales; firmas en tejidos humanos | Validación transversal; validación longitudinal limitada | Impulsor plausible que se superpone con la fibrogénesis | Preclínico |
| Señalización insulina/IGF-PI3K-AKT-mTOR | Epidemiología metabólica humana más biología tumoral y experimental | La diabetes está validada como modificador de riesgo; la actividad de la vía no es un predictor independiente | Modificador de riesgo e impulsor plausible | Tratamiento cardiometabólico establecido; prevención del CHC no demostrada |
| AKR1B1 y reprogramación hiperglucémica | Muestras humanas, sistemas celulares y modelos murinos | Evidencia traslacional temprana | Impulsor plausible vinculado a la diabetes | Preclínico |
| Falla de la barrera intestinal y LPS-TLR4 | Asociaciones del microbioma/metabolitos humanos; estudios de perturbación en animales | Confundido por dieta, fármacos, geografía y métodos | Entrada inflamatoria portal plausible | Sin intervención validada para prevenir el CHC |
| Ácidos biliares, FXR/TGR5 y metabolitos microbianos | Perfilado humano más modelos animales/celulares | Asociativo y heterogéneo | Modificador candidato; causalidad incierta | En investigación |
| Remodelación de macrófagos | Tejido humano y modelos animales | Se confirma heterogeneidad fenotípica; valor predictivo poco claro | Los roles inflamatorios y supresores varían según la etapa | Preclínico; preocupación de seguridad |
| Ferriptosis de células MAIT y dendríticas | Especímenes humanos con estudios mecanicistas en células/murinos | Traslacional pero no prospectivo | Relaciona el estrés lipídico con el escape inmune | Preclínico |
| Células T reguladoras y células mieloides supresoras | Tejido humano y modelos experimentales | Sin umbral circulante validado para la toma de decisiones | Remodelación inmune permisiva para el tumor | Preclínico; toxicidad dependiente del contexto |
Tabla 1: Mecanismos candidatos, nivel de evidencia, validación en humanos y preparación terapéutica. Abreviaturas: AKR1B1, aldo-ceto reductasa familia 1 miembro B1; AKT, quinasa de proteína B; ER, retículo endoplasmático; FXR, receptor X farnesoide; HCC, carcinoma hepatocelular; IGF, factor de crecimiento similar a la insulina; LPS, lipopolisacárido; MAIT, linfocitos T invariantes asociados a la mucosa; mTOR, blanco mecanicista del rapamicina; PI3K, fosfoinositida 3-quinasa; TGR5, receptor acoplado a proteína G Takeda 5; TLR4, receptor tipo Toll 4.
Predicción de riesgo, detección temprana y prevención
Medidas de riesgo clínicas y centradas en la fibrosis establecidas
La evaluación del riesgo debe comenzar con la etapa de fibrosis y los factores clínicos habitualmente disponibles. El FIB-4 es económico y ampliamente utilizado para clasificar el riesgo de fibrosis; valores altos repetidos también pueden identificar un grupo con una mayor incidencia futura de carcinoma hepatocelular11. La prueba de fibrosis hepática mejorada (ELF), la elastografía transitoria controlada por vibración y la elastografía por resonancia magnética perfeccionan la evaluación de la fibrosis avanzada, pero principalmente miden el daño hepático acumulado en lugar de una vía específica de tumor2.
La edad, el sexo, la diabetes tipo 2, la obesidad, las enzimas hepáticas, el recuento de plaquetas y los antecedentes familiares pueden superponerse a la fibrosis. El puntaje age-male-ALBI-platelets (aMAP) tiene una validación amplia para el riesgo de carcinoma hepatocelular en diversas enfermedades hepáticas crónicas, pero incluyó relativamente pocos pacientes con enfermedad no viral.28. Un modelo coreano de EHGNA no cirrótica utilizando edad, sexo, diabetes, obesidad, alanina aminotransferasa y γla transferasa gamma-glutamil mostró un desempeño interno y externo aceptable, pero se requiere una validación adicional de la transportabilidad geográfica y de los umbrales de vigilancia costoefectivos29.
Enfoques genéticos y multiómicos para el riesgo futuro
Las variantes en la región que contiene la fosfolipasa tipo patatina 3 (PNPLA3), el miembro 6 de la superfamilia transmembrana (TM6SF2), el regulador de la glucocinasa (GCKR) y la región que contiene la transferasa O-acil ligada a membrana 7 (MBOAT7) aumentan el riesgo de acumulación de grasa hepática o de enfermedad, mientras que las variantes de HSD17B13 pueden ser protectoras. Un puntaje poligénico que combina estos loci se asoció con carcinoma hepatocelular (HCC) en cohortes con hígado graso, incluyendo algunos pacientes sin fibrosis grave, pero la sensibilidad fue limitada, y aún se requiere calibración específica según la ascendencia30. La genética puede precisar la susceptibilidad a lo largo de la vida; sin embargo, no detecta un tumor ya existente.
Las firmas proteómicas, transcriptómicas, metabolómicas, lipidómicas y del microbioma son áreas activas de investigación. Un panel pronóstico del secretoma hepático ha demostrado estratificación de riesgo a largo plazo en fibrosis avanzada, pero la heterogeneidad etiológica y la validación limitada específica para MASLD restringen su uso inmediato31. El factor de diferenciación del crecimiento 15, la proteína similar a angiopoyetina 8, las relaciones de apolipoproteínas, los perfiles de ácidos biliares y las firmas microbianas deben presentarse como exploratorios, ya que su valor incremental más allá de la fibrosis y las variables clínicas no ha sido establecido32,33,34.
La detección temprana del CHC es una tarea diferente
Los biomarcadores de riesgo futuro estiman quién podría desarrollar carcinoma hepatocelular a lo largo de varios años; las pruebas de detección temprana buscan un tumor existente, generalmente asintomático. En pacientes que ya cumplen con los criterios de vigilancia, la ecografía más α- la alfafetoproteína sigue siendo el enfoque estándar6La obesidad puede reducir la visualización por ultrasonido, y puede ser necesario utilizar imágenes alternativas cuando la visualización es inadecuada.
GALAD combina género, edad, αalfafetoproteína, α-fetoproteína-L3 y des-γ-carboxiprotrombina y ha demostrado un rendimiento en la detección temprana en cohortes de NASH35. Los algoritmos de cribado GALAD, para la detección temprana del CHC, y los paneles de ADN libre circulante siguen siendo herramientas de detección temprana en fase de validación; no deben confundirse con puntuaciones de riesgo a largo plazo ni utilizarse para justificar la vigilancia en una población con una incidencia basal demasiado baja.
Requisitos de validación para modelos estratificados
Un modelo útil debe demostrar calibración y capacidad de discriminación según el sexo, la edad, la diabetes, la obesidad, el origen ancestral y la geografía; aportar valor más allá de la fibrosis; definir un umbral de decisión vinculado a beneficios en vigilancia; y someterse a validación externa prospectiva. Los modelos desarrollados en muestras de casos y controles son vulnerables al sesgo de espectro, mientras que las señales del microbioma y las multiómicas requieren preanalíticos estandarizados y plataformas de ensayo normalizadas.
La oportunidad clínica inmediata es por tanto el enfoque conservador por capas: utilizar primero la fibrosis y las variables clínicas establecidas, reservar los marcadores experimentales para la investigación, y distinguir en cada etapa una puntuación de riesgo futuro de un ensayo de detección temprana. Los principales marcadores y modelos de riesgo, sus usos previstos, estado de validación y limitaciones clave se resumen en la Tabla 2.
| Marcador o modelo | Uso previsto | Estado de validación | Limitación principal |
| Estadio histológico de fibrosis | Riesgo futuro de HCC | Base mejor validada | Requiere biopsia; variabilidad por muestreo |
| FIB-4 y FIB-4 longitudinal | Triage de fibrosis y enriquecimiento del riesgo futuro | Ampliamente validado para fibrosis; se ha reportado gradiente de riesgo de HCC | Dependencia de la edad; bajo valor predictivo positivo |
| ELF, VCTE, MRE | Evaluación de fibrosis avanzada y enriquecimiento del riesgo futuro | Validado para estadificación de fibrosis y resultados | No es específico de tumores; acceso y puntos de corte variables |
| Edad, sexo, DMT2, obesidad, pruebas hepáticas | Modificadores clínicos del riesgo futuro | Evidencia consistente en cohortes | El riesgo absoluto sigue dependiendo de la fibrosis |
| aMAP | Riesgo futuro de HCC | Validación amplia en múltiples etiologías | Representación limitada específica para MASLD |
| Modelo clínico de HCC en NAFLD sin cirrosis | Riesgo futuro de HCC | Desarrollo a nivel nacional en Corea y validación hospitalaria | Necesita validación prospectiva internacional |
| PRS de PNPLA3/TM6SF2/GCKR/MBOAT7/HSD17B13 | Susceptibilidad heredada al riesgo futuro | Cohortes retrospectivas | Calibración según ascendencia y sensibilidad limitada |
| PLSec y otros paneles proteómicos/multiómicos | Riesgo futuro de HCC | Validación inicial en cohortes | Normalización del ensayo; datos limitados específicos para MASLD |
| GDF15, ANGPTL8, ApoB/A1, perfiles de lípidos/ácidos biliares/microbioma | Enriquecimiento exploratorio del riesgo futuro | Principalmente estudios transversales o cohortes pequeñas | Valor incremental y umbrales no demostrados |
| Ultrasonido más AFP | Detección temprana de HCC | Estándar en guías para pacientes elegibles para vigilancia | Visualización reducida en obesidad |
| GALAD y otros paneles sanguíneos | Detección temprana de HCC | Datos prometedores en estudios de casos y controles y cohortes | No sustituye a una estrategia de vigilancia validada |
Tabla 2: Marcadores de riesgo y modelos según uso previsto, estado de validación y limitaciones. Abreviaturas: AFP, alfafetoproteína; ANGPTL8, proteína similar a angiopoietina 8; ApoB/A1, relación entre apolipoproteína B y apolipoproteína A1; aMAP, edad-hombre-ALBI-plaquetas; ELF, fibrosis hepática mejorada; FIB-4, índice de fibrosis-4; GALAD, género, edad, AFP-L3, AFP y protrombina descarboxilada; GDF15, factor de crecimiento y diferenciación 15; HCC, carcinoma hepatocelular; MASLD, enfermedad hepática grasa asociada a disfunción metabólica; MRE, elastografía por resonancia magnética; NAFLD, enfermedad hepática grasa no alcohólica; PLSec, firma pronóstica del secretoma hepático; PRS, puntuación de riesgo poligénico; T2D, diabetes tipo 2; VCTE, elastografía transitoria controlada por vibración; GCKR, regulador de la glucocinasa; HSD17B13, hidroxiesteroide 17-beta deshidrogenasa 13; MBOAT7, dominio con transferasa O-acil dependiente de membrana 7; PNPLA3, dominio fosfolipasa tipo patatina 3; TM6SF2, miembro de la superfamilia transmembrana 6.
Prevención en la EHGDC con riesgo elevado de cáncer
Estilo de vida y reducción de peso
La calidad de la dieta, la actividad física, la reducción sostenida de peso, la moderación en el consumo de alcohol y el manejo óptimo de la diabetes, la dislipidemia y la hipertensión siguen siendo el tratamiento de primera línea para la EHGDC2. Estas intervenciones mejoran el peso, la sensibilidad a la insulina, la esteatosis y los resultados cardiometabólicos, y pueden ralentizar la fibrosis. No existe evidencia aleatorizada directa sobre la prevención del carcinoma hepatocelular.
La cirugía metabólica bariátrica puede producir una pérdida de peso sustancial y mejoras en la MASH. En cohortes observacionales de pacientes con MASH fibrosante, la cirugía se ha asociado con menos eventos hepáticos adversos importantes, pero los casos de carcinoma hepatocelular son raros, y la prevención del cáncer no puede aislarse de otros componentes del resultado compuesto36.
Terapias dirigidas a la esteatohepatitis asociada al metabolismo y basadas en incretinas
La esteatohepatitis asociada al metabolismo (MASH) es una etapa inflamatoria clínicamente tratable dentro de la enfermedad por hígado graso asociada al metabolismo (MASLD), especialmente cuando está presente fibrosis F2-F3. Ensayos aleatorizados de fase 3 mostraron que resmetirom, un agonista del receptor de la hormona tiroidea-β, y semaglutida, un agonista del receptor del péptido tipo glucagón-1, mejoran los puntos finales histológicos predeterminados en MASH no cirrótica con fibrosis F2-F337,38. Estos resultados respaldan el tratamiento modificador de la enfermedad en pacientes adecuados según la etiqueta, pero ninguno de los ensayos demostró prevención del carcinoma hepatocelular (HCC).
El tirzepatida mejoró la resolución de la esteatohepatitis y los puntos finales secundarios relacionados con la fibrosis en un ensayo aleatorizado de fase 239. El uso de inhibidores del cotransportador de sodio y glucosa de tipo 2 se ha asociado con una menor incidencia de carcinoma hepatocelular en una gran cohorte retrospectiva de pacientes con esteatosis hepática metabólica y diabetes tipo 2, aunque aún es posible la presencia de factores de confusión residuales40. Por lo tanto, la eficacia histológica, el beneficio metabólico y la asociación observacional con carcinoma hepatocelular deben reportarse como niveles independientes de evidencia.
Objetivos experimentales de la quimioprevención
Reducir la peroxidación lipídica, preservar la función de las células MAIT o dendríticas, inhibir AKR1B1 o modular mTORC1 son enfoques candidatos derivados de estudios mecanicistas15,22,23,25. Ninguno está listo para la quimioprevención rutinaria del CHC. Una interferencia amplia con vías metabólicas o inmunitarias podría comprometer la defensa del huésped o la reparación hepática, y los ensayos preventivos requerirían una selección de alto riesgo y un seguimiento prolongado.
Actualmente, ningún agente farmacológico debe recetarse únicamente para prevenir el HCC relacionado con la MASLD fuera de una indicación basada en evidencia o de un ensayo clínico. La investigación sobre quimioprevención debe definir la población diana, los riesgos competitivos, la tolerancia a la toxicidad y el punto final específico del cáncer41.
Vigilancia ajustada al riesgo
La cirrosis sigue siendo el umbral estándar para la vigilancia. En casos de enfermedad F3, la evaluación individualizada puede considerar la edad, el sexo, la diabetes, la obesidad, los antecedentes familiares, la concordancia de pruebas no invasivas y la sospecha de fibrosis infrastadiada. En la enfermedad hepática metabólica asociada con esteatosis (MASLD) F0-F2, la evidencia actual no respalda la vigilancia de rutina, incluso cuando están presentes factores de riesgo mecanicistas2,6.
Los estudios prospectivos deben evaluar si los modelos estratificados identifican un subgrupo cuya incidencia anual de carcinoma hepatocelular y el beneficio de la vigilancia superan los umbrales aceptados. Deben informar sobre la calibración, la relación costo-efectividad, los daños derivados de los resultados falsos positivos y el desempeño en distintos grupos geográficos y demográficos.
Conclusiones
La fibrosis sigue siendo la base validada del riesgo de HCC relacionado con la DMAS. Los tumores no cirróticos indican que la fibrosis no es un paso final necesario en todos los casos, pero la baja incidencia absoluta en pacientes con DMAS no cirrótica no seleccionada limita la viabilidad mecanicista de una recomendación generalizada de vigilancia.
La lesión lipotóxica y oxidativa, la señalización de insulina y del factor de crecimiento similar a la insulina (IGF), la inflamación de origen intestinal y la remodelación inmunitaria son factores contribuyentes verosímiles, cada uno con distintos niveles de evidencia. La evidencia longitudinal humana es más contundente para la fibrosis y los modificadores metabólicos clínicos; muchas vías moleculares siguen respaldadas por estudios en tejidos, modelos animales o experimentos in vitro. Los biomarcadores para el riesgo futuro deben mantenerse distintos de las pruebas para la detección temprana de tumores.
La práctica actual debe utilizar una evaluación escalonada centrada en la fibrosis y un tratamiento basado en evidencia para la MASH, al tiempo que se evitan afirmaciones no comprobadas sobre la prevención del CHC. Las prioridades son la validación prospectiva de modelos de riesgo multivariable, ensayos multiómicos estandarizados y ensayos de prevención con puntos finales específicos de cáncer en poblaciones claramente enriquecidas.
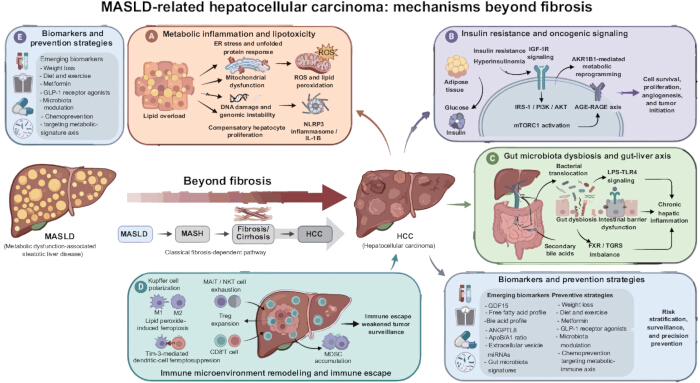
Figura 1: Marco clasificado por evidencia para el carcinoma hepatocelular relacionado con la enfermedad hepática grasa asociada al deterioro metabólico (MASLD) más allá de la fibrosis. La vía central muestra la progresión desde la enfermedad hepática grasa asociada al deterioro metabólico (MASLD) hasta la esteatohepatitis asociada al deterioro metabólico (MASH), fibrosis/cirrosis y carcinoma hepatocelular (HCC), reconociendo al mismo tiempo que el HCC puede ocurrir sin cirrosis. (A) La inflamación metabólica y la lipotoxicidad incluyen estrés del retículo endoplásmico (ER), especies reactivas de oxígeno (ROS), daño del ADN y señalización del inflamasoma NLRP3. (B) La resistencia a la insulina y la señalización oncogénica incluyen el receptor del factor de crecimiento similar a la insulina 1 (IGF-1R), sustrato 1 del receptor de insulina (IRS-1), fosfoinositida 3-quinasa (PI3K), proteína quinasa B (AKT), complejo 1 del blanco mecanicista de la rapamicina (mTORC1), aldo-ceto reductasa miembro B1 de la familia 1 (AKR1B1), producto final de glicación avanzada–receptor para productos finales de glicación avanzada (AGE-RAGE) y reprogramación metabólica. (C) La disbiosis intestinal y el eje intestino-hígado incluyen la señalización lipopolisacárido (LPS)–receptor tipo Toll 4 (TLR4), receptor X farnesoide (FXR) y receptor acoplado a proteína G Takeda 5 (TGR5). (D) La remodelación inmunitaria incluye estados de las células de Kupffer, células T invariantes asociadas a la mucosa (MAIT) y células T asesinas naturales (NKT), células T reguladoras (Treg), células T CD8+, ferroptosis de células dendríticas y células supresoras derivadas de mieloides (MDSCs). (E) La traducción clínica distingue las medidas de riesgo futuro de las pruebas de detección temprana y las intervenciones modificadoras de la enfermedad; la prevención directa del HCC aún no ha sido demostrada para las terapias metabólicas actuales. Abreviaturas: AGE, productos finales de glicación avanzada; AKR1B1, aldo-ceto reductasa miembro B1 de la familia 1; AKT, proteína quinasa B; AFP, alfafetoproteína; CD8+, positivas para el cluster de diferenciación 8; ELF, fibrosis hepática mejorada; ER, retículo endoplásmico; FIB-4, índice de fibrosis-4; FXR, receptor X farnesoide; GALAD, género, edad, AFP-L3, AFP y protrombina descarboxilada; HCC, carcinoma hepatocelular; IGF-1R, receptor del factor de crecimiento similar a la insulina 1; IRS-1, sustrato 1 del receptor de insulina; LPS, lipopolisacárido; MAIT, células T invariantes asociadas a la mucosa; MASLD, enfermedad hepática grasa asociada al deterioro metabólico; MASH, esteatohepatitis asociada al deterioro metabólico; MDSCs, células supresoras derivadas de mieloides; MRE, elastografía por resonancia magnética; mTORC1, complejo 1 del blanco mecanicista de la rapamicina; NKT, células T asesinas naturales; NLRP3, familia de receptores tipo NOD con dominio pirina 3; PI3K, fosfoinositida 3-quinasa; PRS, puntuación de riesgo poligénico; RAGE, receptor para productos finales de glicación avanzada; ROS, especies reactivas de oxígeno; TGR5, receptor acoplado a proteína G Takeda 5; TLR4, receptor tipo Toll 4; Treg, célula T reguladora; VCTE, elastografía transitoria controlada por vibración. Haga clic aquí para ver una versión más grande de esta figura.
Divulgaciones
Los autores declaran no tener conflictos de intereses. Durante la revisión, los autores utilizaron Figurelabs (https://chat.figurelabs.ai/) para ayudar en la creación de la Figura 1. Los autores verificaron de forma independiente las afirmaciones científicas y las referencias, y asumen toda la responsabilidad por el contenido final.
Agradecimientos
No se recibió financiamiento para este trabajo.
Referencias
- Rinella ME, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. Hepatology. 2023;78(6):1966-1986.
- European Association for the Study of the Liver (EASL), European Association for the Study of Diabetes (EASD), European Association for the Study of Obesity (EASO). EASL-EASD-EASO Clinical Practice Guidelines on the management of metabolic dysfunction-associated steatotic liver disease. J Hepatol. 2024;81(3):492-542.
- Huang DQ, El-Serag HB, Loomba R. Global epidemiology of NAFLD-related hepatocellular carcinoma: trends, predictions, risk factors and prevention. Nat Rev Gastroenterol Hepatol. 2021;18(4):223-238.
- Simon TG, et al. Cancer risk in patients with biopsy-confirmed nonalcoholic fatty liver disease: a population-based cohort study. Hepatology. 2021;74(5):2410-2423.
- Kanwal F, et al. Risk of hepatocellular cancer in patients with non-alcoholic fatty liver disease. Gastroenterology. 2018;155(6):1828-1837.e2.
- Singal AG, et al. AASLD Practice Guidance on prevention, diagnosis, and treatment of hepatocellular carcinoma. Hepatology. 2023;78(6):1922-1965.
- Li D, Zhang X. From mechanisms to management: early detection and improved treatment of MASLD and its related hepatocellular carcinoma. Hepatol Commun. 2025;9(12):e0846.
- Lekakis V, Papatheodoridis GV. Natural history of metabolic dysfunction-associated steatotic liver disease. Eur J Intern Med. 2024;122:3-10.
- Orci LA, et al. Incidence of hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: a systematic review, meta-analysis, and meta-regression. Clin Gastroenterol Hepatol. 2022;20(2):283-292.e10.
- Behari J, et al. Incidence of hepatocellular carcinoma in nonalcoholic fatty liver disease without cirrhosis or advanced liver fibrosis. Hepatol Commun. 2023;7(7):e00183.
- Cholankeril G, et al. Longitudinal changes in fibrosis markers and the risk of hepatocellular carcinoma in non-alcoholic fatty liver disease. J Hepatol. 2023;78(3):493-500.
- Ebrahimi F, et al. Familial coaggregation of MASLD with hepatocellular carcinoma and adverse liver outcomes: nationwide multigenerational cohort study. J Hepatol. 2023;79(6):1374-1384.
- Loomba R, et al. AGA Clinical Practice Update on screening and surveillance for hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: expert review. Gastroenterology. 2020;158(6):1822-1830.
- Saha S, et al. Proteomic analysis reveals USP7 as a novel regulator of palmitic acid-induced hepatocellular carcinoma cell death. Cell Death Dis. 2022;13(6):563.
- Deschler S, et al. Polyunsaturated fatty acid-induced metabolic exhaustion and ferroptosis impair the antitumour function of MAIT cells in MASLD. J Hepatol. 2025;83(6):1364-1378.
- Benedé-Ubieto R, Cubero FJ, Nevzorova YA. Breaking the barriers: the role of gut homeostasis in metabolic dysfunction-associated steatotic liver disease. Gut Microbes. 2024;16(1):2331460.
- Che Z, et al. Regulatory role and biomarker potential of gut microbiota metabolites in the progression of metabolic dysfunction-associated steatotic liver disease to hepatocellular carcinoma. Clin Transl Gastroenterol. 2025;16(12):e00914.
- Caturano A, et al. Metabolic dysfunction-associated steatotic liver disease, insulin resistance and hepatocellular carcinoma: a deadly triad. Eur J Clin Invest. 2026;56(1):e70132.
- Bisht S, Sharma U, Gupta S. Role of insulin-like growth factor/receptor signaling in hepatocellular carcinoma. Hepatol Forum. 2026;7(1):59-68.
- Pei J, Wang B, Wang D. Current studies on molecular mechanisms of insulin resistance. J Diabetes Res. 2022;2022:1863429.
- Jørgensen SH, et al. Multi-layered proteomics identifies insulin-induced upregulation of the EphA2 receptor via the ERK pathway which is dependent on low IGF1R level. Sci Rep. 2024;14(1):28856.
- Xie C, et al. Lysosome-localized IRTKS condensates promote mTORC1 activity leading to MASLD and HCC. Cell Rep. 2026;45(2):116893.
- Syamprasad NP, et al. AKR1B1 drives hyperglycemia-induced metabolic reprogramming in MASLD-associated hepatocellular carcinoma. JHEP Rep. 2024;6(2):100974.
- Huang G, Li D. The macrophage opera: from metabolic prolog to oncogenic crescendo in metabolic dysfunction-associated steatotic liver disease. Front Med (Lausanne). 2026;13:1751290.
- Li N, et al. Tim-3 facilitates dendritic cell ferroptosis and impairs antitumor immunity in steatohepatitis-related hepatocellular carcinoma. J Hepatol. 2026;85(2):331-344.
- Wang H, Tsung A, Mishra L, Huang H. Regulatory T cell: a double-edged sword from metabolic-dysfunction-associated steatohepatitis to hepatocellular carcinoma. EBioMedicine. 2024;101:105031.
- Jin J, et al. Immunotherapy resistance in MASLD-related hepatocellular carcinoma: special immune microenvironment and gut microbiota. Int J Biol Sci. 2025;21(13):5666-5690.
- Fan R, et al. aMAP risk score predicts hepatocellular carcinoma development in patients with chronic hepatitis. J Hepatol. 2020;73(6):1368-1378.
- Kim GA, et al. A risk prediction model for hepatocellular carcinoma in non-alcoholic fatty liver disease without cirrhosis. Liver Int. 2024;44(3):738-748.
- Bianco C, et al. Non-invasive stratification of hepatocellular carcinoma risk in non-alcoholic fatty liver using polygenic risk scores. J Hepatol. 2021;74(4):775-782.
- Fujiwara N, et al. A blood-based prognostic liver secretome signature and long-term hepatocellular carcinoma risk in advanced liver fibrosis. Med. 2021;2(7):836-850.e10.
- Myojin Y, Hikita H. Growth differentiation factor 15: from stress response to clinical utility in chronic liver diseases. J Gastroenterol. 2026;61(2):117-130.
- Abdelhameed F, et al. Circulating angiopoietin-like protein 8 and steatotic liver disease related to metabolic dysfunction: an updated systematic review and meta-analysis. Front Endocrinol (Lausanne). 2025;16:1574842.
- Park KJ. Associations between apolipoprotein B/A1 ratio, lipoprotein(a), and the risk of metabolic-associated fatty liver diseases in a Korean population. Lab Med. 2023;54(6):633-637.
- Best J, et al. GALAD score detects early hepatocellular carcinoma in an international cohort of patients with nonalcoholic steatohepatitis. Clin Gastroenterol Hepatol. 2020;18(3):728-735.e4.
- Aminian A, et al. Association of bariatric surgery with major adverse liver and cardiovascular outcomes in patients with biopsy-proven nonalcoholic steatohepatitis. JAMA. 2021;326(20):2031-2042.
- Harrison SA, et al. A phase 3, randomized, controlled trial of resmetirom in NASH with liver fibrosis. N Engl J Med. 2024;390(6):497-509.
- Sanyal AJ, et al. Phase 3 trial of semaglutide in metabolic dysfunction-associated steatohepatitis. N Engl J Med. 2025;392(21):2089-2099.
- Loomba R, et al. Tirzepatide for metabolic dysfunction-associated steatohepatitis with liver fibrosis. N Engl J Med. 2024;391(4):299-310.
- Soong RS, et al. SGLT2 inhibitors and the risk of hepatocellular carcinoma in patients with MASLD and type 2 diabetes. Diabetes Metab. 2025;51(6):101698.
- Schwenk S, Kaplan DE. Chemoprevention of hepatocellular carcinoma. Hepatol Commun. 2025;9(11):e0836.