Presentamos un protocolo detallado y reproducible para diseccionar, inmunotincionar y montar el sistema visual en desarrollo y adulto de Drosophila para imágenes de alta resolución. Estos métodos permiten la visualización del patrón de neuroblastos, la especificación neuronal, el direccionamiento de los axones de los fotorreceptores y la organización del neuropilo adulto, ofreciendo un marco versátil para estudiar el desarrollo del sistema visual.
Artículo de método
Un Protocolo para la Disección, Inmunomarcado y Montaje del Sistema Visual de Drosophila
En este artículo
Resumen
Resumen
El sistema visual de Drosophila es un modelo potente para explorar cómo se genera la diversidad neuronal y cómo se integra en circuitos neuronales funcionales, una pregunta central en la neurociencia del desarrollo. Comprende la retina y cuatro neuropilos distintos: la lámina, la medula, el lóbulo y la placa del lóbulo, que juntos forman una estructura altamente organizada que procesa la entrada visual procedente de la retina y la transmite a los centros superiores del cerebro. Durante el desarrollo, el sistema visual experimenta una remodelación significativa. En el desarrollo larval, las neuroblastos se generan progresivamente a partir del neuroepitelio y se dividen de forma asimétrica para producir diversos subtipos neuronales mediante la integración de programas de patrón espacial y temporal. Estas neuronas luego se diferencian y forman conexiones sinápticas precisas que construyen los circuitos funcionales del sistema visual adulto. Estos procesos dinámicos pueden estudiarse de forma fiable mediante inmunomarcado en las etapas larval, de pupa y adulta. Aquí se proporciona un protocolo detallado y reproducible para diseccionar e inmunomarcar el sistema visual en desarrollo y adulto de Drosophila. Principalmente, nos centramos en imágenes representativas de neuroblastos larvales para resaltar el patrón espaciotemporal y la especificación neuronal, así como para visualizar la morfología de los neuropilos adultos. Esto proporciona un marco robusto para visualizar el sistema visual en desarrollo de Drosophila.
Introducción
El sistema visual de Drosophila melanogaster sirve como un modelo de desarrollo importante para explorar los mecanismos celulares y moleculares que subyacen al desarrollo del sistema nervioso. Sus estructuras altamente estereotipadas, su extenso conjunto de herramientas genéticas y sus procesos de desarrollo conservados han avanzado nuestra comprensión del desarrollo de células madre neurales, la especificación neuronal, el ensamblaje de circuitos y la organización del cerebro. El sistema visual de la mosca consta de la retina del ojo compuesto y cuatro neuropilos ópticos —lámina, médula, lobula y placa lobular— dispuestos en un circuito jerárquico complejo1. Las células fotorreceptoras sensoriales en la retina detectan la luz y la convierten en señales neuronales2,3,4. Estas señales pasan a través de interneuronas locales y neuronas de proyección que interconectan los cuatro neuropilos ópticos, donde etapas sucesivas de procesamiento extraen características visuales como contraste, movimiento y color4,5. La información visual procesada se transmite luego a centros cerebrales superiores mediante neuronas de proyección visual para una mayor integración4,5,6.
El lóbulo óptico en desarrollo atraviesa una serie de eventos ontogenéticos rigurosamente cronometrados que transforman un neuroepitelio proliferativo (NE) en una compleja red de circuitos neuronales7,8. El NE se origina a partir de la placa óptica durante la embriogénesis7,8. Durante las etapas larvarias, las células neuroepiteliales inicialmente se proliferan mediante divisiones simétricas para ampliar el grupo de progenitores. Posteriormente, transicionan progresivamente a neuroblastos, que se dividen de forma asimétrica para generar neuronas y células gliales del sistema visual adulto9,10,11,12,13. Los mecanismos de patrón espacio-temporal diversifican las identidades neuronales, con las neuronas recién generadas formando capas concéntricas dentro de la medula en desarrollo y diferenciándose posteriormente en circuitos funcionales durante el desarrollo pupal14,15,16,17,18,19. La integración de señales espacio-temporales activa factores de transcripción neuronales específicos para cada tipo celular, cuya expresión mantenida determina los tipos celulares neuronales14,15,20,21,22. Mecanismos similares existen en la lámina y el lóbulo para determinar las identidades neuronales14,23,24,25,26.
La imagen de inmunofluorescencia del sistema visual en desarrollo se ha convertido en el método de elección para visualizar los eventos celulares y moleculares que subyacen a su desarrollo. La visualización exitosa depende no solo de la preparación de muestras de tejido de alta calidad y de reactivos de inmunomarcado confiables, sino también de una disección cuidadosa y una orientación precisa de la muestra durante el montaje27,28. Diferentes estructuras y procesos celulares en desarrollo requieren que las muestras se orienten de formas específicas para revelar las características anatómicas del cerebro. Varios artículos y protocolos han descrito en detalle la disección y la inmunotinción del cerebro de Drosophila28,29,30,31,32. Sin embargo, solo unos pocos han abordado esto en el contexto de un proceso de desarrollo ampliamente estudiado en el sistema visual27.
Aquí presentamos un protocolo integral para la disección, inmunomarcación y montaje de los sistemas visuales larvarios y adultos. Un método sencillo y económico para la disección del cerebro larvario utiliza agujas de jeringa ampliamente disponibles, lo que hace que el procedimiento sea fácilmente accesible para laboratorios y entornos educativos con herramientas especializadas de disección limitadas. Demostramos el protocolo mediante ejemplos representativos, incluyendo la visualización de la transición de epitelio neuroectodérmico a neuroblasto (NE a NB) en la larva, la organización neuronal concéntrica dentro de la médula en desarrollo y los neuropilos del lóbulo óptico adulto. También proporcionamos ejemplos que ilustran los análisis de los patrones espaciales y temporales, así como la proyección de los fotorreceptores en el sistema visual en desarrollo y adulto. En conjunto, estos procedimientos y las orientaciones definidas para el montaje ofrecen un marco práctico para obtener imágenes reproducibles y de alta calidad del sistema visual en desarrollo y maduro de Drosophila, útiles para estudios de neurodesarrollo.
Protocolo
1. Preparación de reactivos y equipo
El éxito en la disección y la inmunomarcación del sistema visual de Drosophila requiere preparar todos los reactivos y equipos antes de comenzar el experimento. Preparar todas las soluciones con anticipación minimiza el tiempo de manipulación del tejido y ayuda a preservar la morfología tisular durante todo el procedimiento. Deben prepararse los siguientes reactivos y mantenerse a mano:
- Solución salina tamponada con fosfato (PBS 1x): Prepare PBS 1x a partir de una solución stock 10x para la disección de tejidos, lavado y preparación de reactivos. El PBS proporciona un ambiente isotónico que mantiene la integridad del tejido durante su manipulación. Almacene el PBS 1x a 4 °C.
- Medio de disección: Para la disección, utilice medio para insectos Schneider frío. El medio Schneider está formulado para soportar los tejidos de Drosophila, ya que imita estrechamente la composición iónica de la hemolinfa de insectos, y se recomienda para disecciones prolongadas.
- Solución fijadora (formaldehído al 4% en solución salina tamponada con fosfato 1x con Triton X-100 (PBST)): Prepare una solución fresca de formaldehído al 4% a partir de un stock de formaldehído al 16% en PBST 1x para asegurar una fijación óptima y la preservación del tejido.
ADVERTENCIA: El formaldehído es altamente reactivo y tóxico si se inhala, ingiere o absorbe a través de la piel. Manipúlelo en una campana extractora de gases químicos utilizando el equipo de protección personal (EPP) adecuado, y deseche el residuo en el contenedor designado para desechos peligrosos de formaldehído. - Tampón de lavado (PBST 1x): Prepare PBST (PBS 1x que contiene 0,3 % de Triton X-100) para usarlo como tampón de lavado y permeabilización.
- Solución de bloqueo: Utilice ya sea albúmina sérica bovina al 5 % (preparada a partir de BSA al 30 % en PBST 1x) o suero normal de cabra al 5 % (5 % SNC en PBST 1x) como solución de bloqueo. Esto ayuda a reducir la unión inespecífica de anticuerpos. Almacénelo a 4 °C para uso prolongado.
- Preparación de placas recubiertas con Sylgard: Las placas de disección recubiertas con Sylgard ofrecen una superficie blanda que inmoviliza los tejidos y protege las puntas de las pinzas finas. Mezcle la base Sylgard 184 y el agente de curado en una proporción de 10:1 hasta que estén completamente combinados. Vierta la mezcla en placas de Petri para obtener una capa uniforme y luego cúrala a 37 °C durante 2–4 días hasta que esté seca. El tiempo útil de trabajo del Sylgard 184 catalizado a temperatura ambiente (22–25 °C) es de aproximadamente 2 h, por lo que debe usar la mezcla dentro de este periodo.
- Enfríe previamente todos los medios y tampones de disección y manténgalos sobre hielo durante la preparación de muestras, la disección y la inmunotinción para preservar la morfología del tejido y reducir su degradación. Antes de comenzar el protocolo, asegúrese de que todos los instrumentos de disección, portaobjetos, cubreobjetos, medio de montaje y pinzas o agujas de disección estén preparados y fácilmente accesibles. Recolecte moscas o larvas en la etapa de desarrollo adecuada y manténgalas listas para la disección.
No se requirió aprobación ética ni orientación para trabajar con Drosophila melanogaster.
2. Disección, inmunotinción y montaje del cerebro larvario
- Diseción:
- Recolecte las larvas de Drosophila de tercer estadio errante 8–10 desde el interior del frasco con un pincel húmedo, y lávenlas en una placa de vidrio para manchas con PBS 1X frío para eliminar los restos residuales de alimento.
- Utilizando pinzas o un pincel pequeño, transfiera una larva individual desde la placa de vidrio para manchas hasta la gota de PBS 1X frío o medio Schneider en el centro de la placa de Petri de 150 mm (sin Sylgard).
- Sujete la larva en la región media del cuerpo con una aguja de jeringa de 1 mL usando la mano no dominante. Con la mano dominante, realice un corte transversal con la aguja de jeringa en la misma posición, dividiendo la larva en dos mitades (Figura 1A–B).
PRECAUCIÓN: Las agujas de jeringa son afiladas y pueden causar lesiones. Deseche las puntas usadas en un contenedor designado para objetos punzantes. - Sujete la mitad anterior de la larva (identificable por los ganchos bucales negros) por el borde del corte con la mano no dominante. Con la aguja de jeringa en la mano dominante, empuje suavemente los ganchos bucales hacia el interior de la cavidad corporal, como si estuviera volteando un calcetín del revés. Esta acción invierte la cutícula larval, produciendo una preparación del revés. El método de disección invertida es más rápido y ayuda a preservar el cerebro y los discos oculares de daños (Figura 1C–D).
- Una vez que la cutícula esté invertida, se puede observar el cerebro adherido a los discos imaginales y a los ganchos bucales. Utilizando una aguja de jeringa, elimine los tejidos no deseados, incluyendo el intestino, las glándulas salivales y el cuerpo graso (Figura 1E).
- Transfiera el cerebro diseccionado a la placa de vidrio para manchas que contiene 300 µL de PBS 1X frío, que debe mantenerse sobre hielo (Figura 1F).
- Repita los pasos 2.1.2–2.1.6 hasta que se hayan diseccionado suficientes cerebros, o hasta que hayan pasado 20 min.
NOTA: El tiempo de disección no debe exceder los 20 min para preservar una alta calidad del tejido. - Utilice una pipeta de 200 μL para aspirar la mayor parte del tampón de los cerebros, dejando solo lo suficiente para mantenerlos sumergidos.
- Fijación: Añada 200 μL de solución fijadora fría (4% de formaldehído) a los cerebros en el recipiente de disección y cúbralo con una lámina de vidrio para microscopía, luego coloque el recipiente en un agitador horizontal a velocidad de 28 con un ángulo de oscilación de 8° durante 20 min.
NOTA: Evite velocidades altas de oscilación para prevenir la desintegración del tejido.
PRECAUCIÓN: El formaldehído es peligroso. Use equipo de protección personal adecuado, incluyendo guantes, bata de laboratorio, mascarilla facial y protección ocular, al manipular soluciones que contengan formaldehído. - Aspire la solución fijadora, luego añada 200 μL de tampón de lavado (PBS 1X con 0,3% de Triton X-100). Realice dos enjuagues rápidos con PBST, seguidos de dos lavados de 20 min.
NOTA: El Triton X-100 es un detergente crucial para permeabilizar muestras de tejido y facilitar la penetración de los anticuerpos. - Bloqueo: Aspire el PBST y añada solución de bloqueo (5% de suero normal de cabra o 5% de albúmina sérica bovina en PBST 1X) a los cerebros. Incube durante 40 min a temperatura ambiente.
NOTA: La incubación en solución de bloqueo satura los sitios de unión no específicos en el tejido, reduciendo así la tinción de fondo y aumentando la especificidad del anticuerpo. Este paso es recomendable, aunque puede omitirse si la tinción con anticuerpos es específica y muestra un fondo mínimo.
- Inmunomarcado
- Prepare la mezcla de anticuerpo primario a la dilución recomendada en aproximadamente 50 μL de PBST de lavado.
NOTA: Mantenga los alícuotas de anticuerpos sobre hielo durante la preparación para mantener la estabilidad y actividad del anticuerpo. - Transfiera los cerebros desde el pocillo de vidrio a tubos microcentrífugos de 1,5 mL. Elimine el exceso de solución de bloqueo de los cerebros, dejando suficiente para mantenerlos sumergidos.
- Prepare la solución de la mezcla de anticuerpos y añádala al tubo con los cerebros. Mezcle suavemente mediante pipeteo con una punta de pipeta de 20 µL para asegurar una distribución uniforme del anticuerpo.
NOTA: Incubar los cerebros en una solución de anticuerpo primario de 50 µL reduce el consumo de anticuerpo sin comprometer la calidad de la tinción. - Incube los tubos que contienen los cerebros en un soporte a 4 °C durante 16 h.
NOTA: La incubación con anticuerpo primario puede realizarse durante 48–72 h a 4 °C para mejorar la tinción en algunos casos. Los anticuerpos primarios pueden reutilizarse al menos 3 veces sin reducir la calidad de la tinción. - Añada 200 μL de PBST. Realice 2 lavados rápidos seguidos de 2 lavados largos de 20 min cada uno.
- Prepare la mezcla de anticuerpo secundario a las diluciones recomendadas en aproximadamente 250 μL de PBST de lavado.
NOTA: Realice todas las incubaciones después de añadir los anticuerpos secundarios en la oscuridad para evitar la exposición a la luz, que puede causar fotodegradación. - Elimine el exceso de PBST, luego añada la mezcla de anticuerpo secundario a los cerebros. Incube durante 2 h a temperatura ambiente (22–25 °C) o 16 h a 4 °C en un agitador, cubierto con una caja de cartón para mantener la oscuridad.
- Repita los pasos de lavado anteriores (2 enjuagues rápidos, seguidos de 2 lavados largos de 20 min cada uno) utilizando PBST.
PUNTO DE PAUSA: Los cerebros pueden almacenarse en PBST a 4 °C durante hasta 1 semana. Sin embargo, se recomienda observar las muestras lo antes posible después del montaje para minimizar la pérdida de señal por degradación del tejido o decaimiento del fluoróforo.
- Prepare la mezcla de anticuerpo primario a la dilución recomendada en aproximadamente 50 μL de PBST de lavado.
- Montaje de los lóbulos ópticos larvales
- Prepare un portaobjetos limpiándolo con etanol al 70% y déjelo secar durante 5 min (Figura 2E).
- Aplique dos tiras paralelas de cinta adhesiva doble cara en el centro del portaobjetos, dejando un espacio de 5–10 mm entre las tiras.
- Utilizando una pipeta de 200 µL con punta cortada, transfiera los cerebros a otro portaobjetos limpio y elimine los tejidos no deseados, como los discos imaginales de las patas, que puedan obstruir la región de interés durante la observación.
NOTA: Los tejidos pequeños que no obstruyan nuestra región de interés durante la observación pueden dejarse tal como están durante el montaje. - Transfiera los cerebros al portaobjetos que contiene la cinta adhesiva doble cara.
NOTA: Asegúrese de que los cerebros no se sequen y estén siempre sumergidos en el tampón PBST 1X. - Identifique la orientación anterior–posterior de cada cerebro larval bajo un estereomicroscopio utilizando la morfología característica abultada del cerebro y la posición de la cuerda nerviosa ventral (VNC) como referencias anatómicas (Figura 2A–D).
- Montaje anterior: Coloque el cerebro con el lado abultado hacia arriba, alejado del portaobjetos, y la VNC orientada hacia el portaobjetos (Figura 2A, Figura 3A).
- Montaje posterior: Coloque el cerebro con el lado abultado hacia el portaobjetos y la VNC orientada alejada del portaobjetos (Figura 2B, Figura 3F).
- Montaje lateral: Corte a lo largo de la línea media el cerebro montado anteriormente y la VNC utilizando una aguja de jeringa de 1 mL o una aguja fina de tungsteno para generar dos mitades de cerebro (Figura 2C). Gire cada hemisferio 90° y colóquelo con el lado lateral, correspondiente al tapón lobular, orientado hacia el cubreobjetos y la superficie de corte medial alejada del plano de observación (Figura 2D, Figura 3K).
NOTA: Ajuste la posición del cerebro bajo el estereomicroscopio según sea necesario para obtener la orientación deseada. Mantenga el cerebro sumergido durante el posicionamiento. - Aspire la mayor parte del tampón, dejando suficiente para mantener los cerebros sumergidos.
- Añada 20–40 μL de medio de montaje (SlowFade Gold Antifade) al área que contiene los cerebros y extiéndalo uniformemente con una pipeta de 20 μL.
- Coloque cuidadosamente un cubreobjetos de modo que descanse sobre ambas tiras de cinta y selle los bordes con esmalte de uñas.
NOTA: Si se forman burbujas grandes después de colocar el cubreobjetos, añada más medio de montaje en el espacio entre el cubreobjetos y el portaobjetos hasta que desaparezcan las burbujas.
3. Disección, inmunomarcado y montaje del cerebro adulto
- Diseción: La disección del cerebro adulto es más compleja técnicamente y requiere un manejo cuidadoso. Se recomienda encarecidamente usar un par de pinzas de acero inoxidable afiladas para la disección del cerebro adulto.
- Anestesiar un número suficiente de moscas adultas de la edad requerida en una almohadilla de CO2, luego transferirlas a una toalla de papel húmeda colocada sobre el recipiente con hielo para mantener la anestesia durante la disección.
NOTA: Después de la anestesia, las moscas pueden mantenerse húmedas con una toalla de papel sobre hielo durante la disección, eliminando la necesidad de mantener encendida la almohadilla de CO2, lo que facilita su manipulación. - Usando pinzas finas, tomar suavemente la mosca adulta por las patas y colocarla en la placa de Petri recubierta con Sylgard.
- Asegurar la mosca a la placa recubierta con Sylgard insertando un alfiler desde arriba a través de la mitad del tórax, lejos de la región cerebral. Sumergir la mosca en una gota de tampón 1X PBS frío/Schneider's Media y posicionar la cabeza de la mosca para la disección girando la mosca hacia uno mismo o moviendo la placa.
PRECAUCIÓN: Los alfileres de disección son afilados y pueden causar lesiones. Desecharlos en un contenedor designado para objetos punzantes. - Usando pinzas en la mano dominante, retirar cuidadosamente el probóscide y la cutícula frontal entre los ojos para exponer parcialmente el cerebro. Esto crea una abertura debajo de la cutícula retiniana para que las pinzas faciliten la disección posterior del cerebro.
- Usando pinzas finas, agarrar suavemente la retina por sus bordes más externos y separarla desde ambos lados. Tener cuidado de no pinchar los lóbulos ópticos al desprender la retina.
- Limpiar cuidadosamente los tejidos residuales, como la tráquea o el intestino anterior, que estén adheridos al cerebro.
- Transferir el cerebro limpio a una placa de vidrio con pocillos que contenga 200 µL de 1X PBS, mantenida sobre hielo.
- Repetir los pasos de disección 3.1.2 a 3.1.7 hasta que se hayan recolectado suficientes cerebros o hayan transcurrido 30 minutos.
- Usar una pipeta de 200 µL para aspirar el PBS de los cerebros, dejando solo lo suficiente para mantenerlos sumergidos.
- Fijación: Añadir 200 μL de solución fijadora fría (4% de formaldehído en 1X PBS) a la placa de vidrio con pocillos que contiene los cerebros disecados, luego colocar la placa, cubierta con una lámina de vidrio microscópica, sobre la plataforma rociadora a velocidad de 28 durante 30 minutos.
PRECAUCIÓN: El formaldehído es peligroso. Usar guantes adecuados, bata de laboratorio y protección ocular al manipular soluciones que contengan formaldehído. - Aspirar la solución de fijación, dejando suficiente para mantener sumergidos los cerebros, y añadir 200 µL de PBST. Repetir 3 lavados rápidos y 2 lavados largos, cada uno de 20 minutos.
- Bloqueo: Retirar el PBST e incubar los cerebros en una solución de bloqueo (5% de NGS o 5% de BSA) durante 45 minutos.
- Transferir los cerebros a un tubo de 1.5 mL y retirar la mayor parte de la solución de bloqueo, dejando solo lo suficiente para mantener los cerebros sumergidos.
- Anestesiar un número suficiente de moscas adultas de la edad requerida en una almohadilla de CO2, luego transferirlas a una toalla de papel húmeda colocada sobre el recipiente con hielo para mantener la anestesia durante la disección.
- Inmunomarcación
- Preparar la mezcla de anticuerpos primarios a la dilución adecuada en 50 µL de PBST.
- Añadir la mezcla de anticuerpos primarios al tubo con los cerebros e incubar de 12 a 16 horas a 4 °C.
- Aspirar la solución de anticuerpos, luego añadir PBST para 2 enjuagues rápidos y 2 lavados largos de 20 minutos cada uno.
- Preparar la mezcla de anticuerpos secundarios a las diluciones recomendadas en 250 µL de PBST.
- Retirar el PBST y luego añadir la mezcla de anticuerpos secundarios. Incubar en la plataforma rociadora a temperatura ambiente (22–25 °C) durante 2 horas o dejar de 12 a 16 horas a 4 °C en la oscuridad.
- Repetir los lavados (3 rápidos y 2 largos, cada uno de 20 minutos).
PUNTO DE PAUSA: Pausar en este paso y mantener los cerebros en PBST a 4 °C durante una semana.
- Montaje de los lóbulos ópticos adultos
- Preparar un portaobjetos limpiándolo con etanol al 70%.
- Preparar un puente con cubreobjetos colocando dos cubreobjetos de 18 x 18 mm sobre una pequeña gota de adhesivo universal para crear un espacio (menos de 1 mm) entre ellos para los cerebros (Figura 2F).
- Usando una punta cortada de 200 µL, transferir los cerebros limpios a un portaobjetos y retirar tejidos, como la tráquea o la cutícula de la cabeza, que puedan obstruir la vista durante la imagenología.
- Transferir los cerebros limpios al lado de montaje preparado en el paso 3.3.2.
NOTA: Mantener los cerebros sumergidos en 1x PBST durante todo el procedimiento de montaje y no permitir que se sequen. - Bajo un estereomicroscopio, identificar la orientación anterior–posterior de cada cerebro adulto usando su morfología general. La superficie convexa corresponde al lado anterior, mientras que la superficie cóncava corresponde al lado posterior.
- Montaje anterior: Posicionar el cerebro con la superficie anterior y los lóbulos antenales orientados hacia el cubreobjetos (Figura 4A).
- Montaje posterior: Posicionar el cerebro con la superficie posterior orientada hacia el cubreobjetos y los lóbulos antenales orientados lejos del cubreobjetos (Figura 4D).
- Montaje lateral: Posicionar el cerebro de modo que los neuropilos visuales estén orientados paralelos al plano de imagenología. Colocar el cerebro en posición anterior, girarlo 90° y apoyarlo contra el borde del cubreobjetos separador (Figura 4G).
- Aspirar la mayor parte del tampón 1x PBST, dejando suficiente para mantener los cerebros sumergidos.
- Añadir 40 μL de medio de montaje (preferiblemente VECTASHIELD Antifade Mounting Media) sobre la zona que contiene los cerebros, luego extenderlo uniformemente con una pipeta de 20 μL. Añadir más medio de montaje si es necesario.
NOTA: VECTASHIELD Antifade Mounting Media funciona bien con portaobjetos con puente de cubreobjetos porque su mayor viscosidad ayuda a que permanezca en el espacio entre los cubreobjetos. - Colocar cuidadosamente un cubreobjetos de 22 x 22 mm de modo que descanse sobre los dos cubreobjetos. Eliminar cualquier burbuja añadiendo más medio de montaje desde la abertura.
- Sellar los bordes con esmalte de uñas (Figura 2F).
4. Adquisición de imágenes y procesamiento de imágenes
- Adquiera imágenes utilizando un microscopio confocal Leica STELLARIS 8 con objetivos de 40x (NA = 1.3) y de inmersión en aceite de 63x (NA = 1.4), con una resolución de 1024 × 1024 píxeles.
- Recopile series Z con un paso z de 1 µm y una velocidad de escaneo de 200 Hz.
- Realice la imagen mediante escaneo bidireccional con un rango de zoom de 0,75–1,0x, dependiendo de la muestra.
- Realice la detección con un ajuste de ganancia de 100 utilizando el detector adecuado para cada fluoróforo.
NOTA: Utilice longitudes de onda de excitación de 405, 488, 555 y 647 nm, y ajuste la potencia del láser según el anticuerpo y el fluoróforo que se esté visualizando. - Adquiera imágenes utilizando el software de adquisición de Leica y procéselas con Fiji/ImageJ2 versión 2.16.0/1.54p.
Resultados
La disección exitosa, la inmunomarcación y las orientaciones correctas de montaje son esenciales para preservar la estructura general del lóbulo óptico en desarrollo y capturar con precisión sus características anatómicas, transiciones del desarrollo y tipos celulares. Diferentes orientaciones de montaje proporcionan vistas complementarias de los sistemas visuales larval y adulto de Drosophila y permiten visualizar distintas regiones anatómicas y características neuronales.
Orientaciones para el montaje de larvas:
Esta sección ilustra orientaciones representativas de montaje que facilitan la obtención de imágenes del lóbulo óptico larvario en desarrollo (Figura 3). El esquema del cerebro larvario resalta las principales estructuras del lóbulo óptico, incluyendo el COP, la médula y la lámina (Figura 3A). Un montaje anterior muestra el COP, la transición de neuroepitelio a neuroblasto (NE-a-NB), la banda de neuroblastos de la médula y la lámina en desarrollo. Un cerebro montado anteriormente y teñido con Deadpan (Dpn), E-Cadherina (ECad) y Dachshund (Dac) resalta estas estructuras (Figura 3B). Esta orientación también permite distinguir la cascada de factores de transcripción temporales en los neuroblastos de la médula, como se observa mediante la expresión secuencial de Hth, Opa, Erm y Ey (Figura 3C). Los axones de los fotorreceptores, marcados con anticuerpos anti-Chp, intercalados con neuronas de la lámina, también pueden visualizarse en la orientación anterior (Figura 3D, E). El montaje posterior expone el centro de proliferación interno (IPC) y las puntas del COP, proporcionando vistas complementarias del lóbulo óptico en desarrollo (Figura 3F, G-H). Los axones de los fotorreceptores (positivos para Chp) intercalados con neuronas de la lámina también pueden visualizarse en la orientación posterior (Figura 3I, J). Junto con el montaje anterior, esta orientación permite un acceso complementario a diferentes regiones del sistema visual larvario en desarrollo. El montaje lateral revela el patrón espacial del COP junto con la organización concéntrica de las neuronas (Figura 3K). El montaje lateral proporciona simultáneamente una vista de la organización concéntrica de las neuronas de la médula (Figura 3L). Las poblaciones neuronales representativas incluyen neuronas intrínsecas de la médula positivas para Bsh, independientes del dominio espacial (Mi1), y neuronas transmedulares positivas para TfAP-2 (Tm1, Tm2, Tm4 y Tm6), así como subtipos neuronales específicos de región, como Dm8, DRA-Dm8 y Dm11 (Figura 3L). Vsx y Optix (Optix-GAL4>GFP) están presentes en el neuroepitelio (NE), pero no en los neuroblastos (NB), mientras que Rx se encuentra tanto en el NE como en los NBs19. Además, Vsx y Rx se expresan en neuronas postmitóticas específicas que corresponden a sus dominios espaciales19 (Figura 3M). Los axones de los fotorreceptores que se dirigen a la lámina y a la médula pueden visualizarse en la orientación lateral (Figura 3N, O). Estas orientaciones de montaje permiten analizar cómo el patrón espacial y temporal de los neuroblastos de la médula da lugar a identidades neuronales distintas14,22.
Orientaciones para el Montaje de Adultos: Esta sección presenta un esquema y un ejemplo representativo de orientaciones de montaje para la obtención de imágenes del lóbulo óptico de Drosophila adulto. El montaje anterior proporciona una vista frontal del lóbulo óptico, revelando la lámina, la médula y las regiones anteriores del lóbulo y la placa del lóbulo (Figura 4A). El anticuerpo anti-Bruchpilot (Brp) marca los neuropilos ópticos, mientras que Bsh marca las neuronas Mi1 en la corteza de la médula (Figura 4B). En la misma orientación, el anticuerpo anti-Chaoptin (Chp) marca los axones de los fotorreceptores que se proyectan hacia la lámina y la médula (Figura 4C). La orientación de montaje posterior expone regiones más profundas del lóbulo óptico, permitiendo visualizar en profundidad el neuropilo de la médula (Figura 4D, E). En esta orientación, la tinción con Chp permite distinguir los terminales de los fotorreceptores dentro de la médula (Figura 4F). El montaje lateral proporciona una vista lateral del lóbulo óptico, permitiendo visualizar simultáneamente la lámina, la médula, el lóbulo y la placa del lóbulo (Figura 4G, H). Bsh marca las neuronas de la lámina (L4 y L5) junto con las neuronas intrínsecas de la médula (Mi1), mientras que Brp define los límites de los neuropilos. Las proyecciones de los fotorreceptores se dirigen hacia la lámina y la médula (Figura 4I), lo que ofrece una visión general de la organización del sistema visual adulto.
En conjunto, las orientaciones de montaje anterior, posterior y lateral ofrecen vistas complementarias de los sistemas visuales en desarrollo y maduros, permitiendo a los investigadores examinar diferentes regiones anatómicas, características del desarrollo y poblaciones neuronales según sus objetivos experimentales.
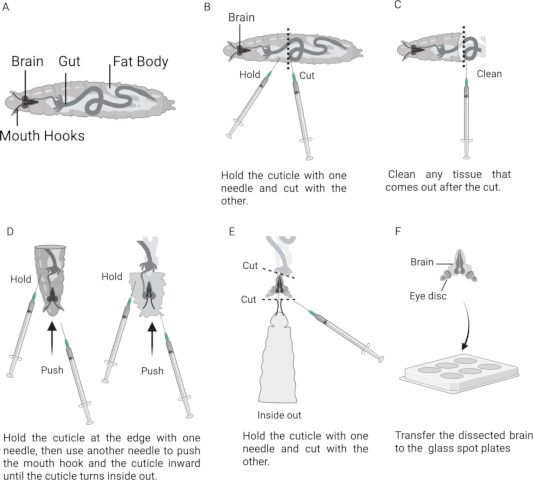
Figura 1: Disección del cerebro larval de Drosophila utilizando el método de la aguja de jeringa. (A) Esquema de una larva de tercer estadio tardío que muestra la ubicación del cerebro y las estructuras anatómicas asociadas. (B) Muestra la larva colocada entre dos agujas de jeringa, con una línea punteada que indica el sitio aproximado de separación transversal. (C) Mitad anterior de la larva tras la eliminación de los tejidos circundantes. (D) Pasos secuenciales que muestran la inversión de la cutícula larval con agujas de jeringa. (E) Preparación evertida que muestra el cerebro, los discos imaginales y los ganchos bucales. (F) Cerebro larval aislado en una placa de vidrio con pocillos. Haga clic aquí para ver una versión más grande de esta figura.
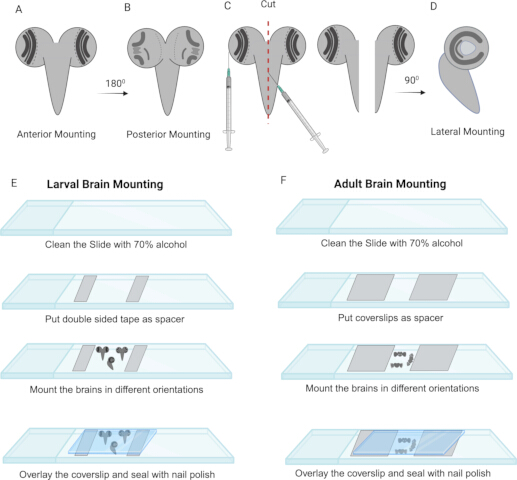
Figura 2: Pasos para el montaje de los lóbulos ópticos larvales y adultos de Drosophila. (A) Orientación de montaje anterior del cerebro larval. (B) Orientación de montaje posterior del cerebro larval. (C) Bisección bilateral del cerebro montado anteriormente utilizando una aguja de jeringa. (D) Orientación de montaje lateral del cerebro hemisectado. (E) Pasos representativos para el montaje del cerebro larval. (F) Pasos representativos para el montaje del cerebro adulto. Haga clic aquí para ver una versión más grande de esta figura.
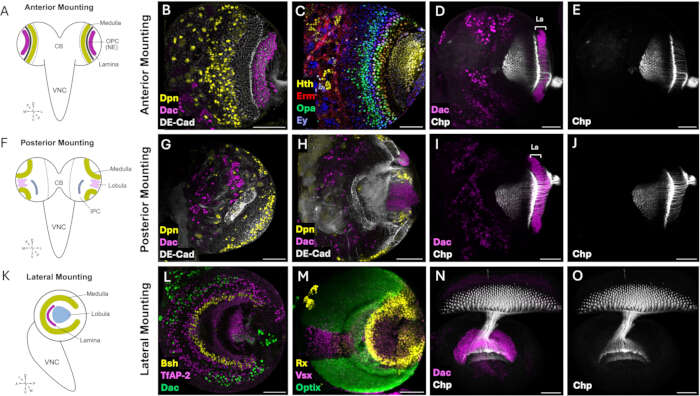
Figura 3: Orientaciones para el montaje en la obtención de imágenes del sistema visual larval de Drosophila. (A) Esquema que ilustra la orientación anterior para el montaje del cerebro larval de tercer estadio, con la superficie anterior enfrentada al cubreobjetos. (B) Imagen confocal representativa de un cerebro larval montado en orientación anterior, que muestra el centro de proliferación externo (CPE) marcado con anticuerpo anti-DE-Cadherina (DE-CAD, gris), neuroblastos de la médula marcados con anticuerpo anti-Deadpan (Dpn, amarillo) y la lámina en desarrollo marcada con anticuerpo anti-Dachshund (Dac, magenta). (C) Imagen de los neuroblastos de la médula que expresan secuencialmente los factores de transcripción temporales Homothorax (Hth), Odd-paired (Opa), Earmuff (Erm) y Eyeless (Ey) durante el desarrollo de los neuroblastos. (D-E) Imagen representativa de los axones de los fotorreceptores que se proyectan desde el disco imaginal del ojo hacia la lámina y la médula en desarrollo. (F) Esquema que ilustra la orientación posterior para el montaje del cerebro larval, con la superficie posterior enfrentada al cubreobjetos. (G) Imagen confocal de la superficie posterior superficial del lóbulo óptico, que muestra el centro de proliferación interno (CPI) y los neuroblastos de la médula posicionados en las puntas del CPE (pCPE). (H) Sección óptica obtenida más profundamente dentro del lóbulo óptico posterior, destacando el CPI y la lobula en desarrollo. (I-J) Vista posterior de los axones de los fotorreceptores que se proyectan hacia el lóbulo óptico en desarrollo. (K) Esquema que ilustra la orientación lateral para el montaje de un cerebro larval hemisecado, con la superficie medial cortada enfrentada al cubreobjetos para visualizar la organización concéntrica de la médula en desarrollo junto con la lámina y el tapón de la lobula. (L) Imagen confocal representativa que muestra la disposición concéntrica de poblaciones neuronales de la médula, incluyendo neuronas Mi1 marcadas por Brain-specific homeobox (Bsh), neuronas Tm1, Tm2, Tm4 y Tm6 marcadas por TfAP-2, neuronas Dm8 positivas para Dachshund (Dac) en la médula ventral, y neuronas DRA-Dm8 y Dm11 en el área del borde dorsal, lo que ilustra la organización espacial de los subtipos neuronales de la médula. (M) Proyección de intensidad máxima del centro de proliferación externo, que muestra los dominios de patrón espacial definidos por los factores de transcripción Vsx, Optix (Optix-GAL4>GFP) y Rx en el lóbulo óptico en desarrollo. (N-O) Imagen representativa de los axones de los fotorreceptores en la orientación lateral de montaje, mostrando sus proyecciones y destino dentro de la lámina y la médula en desarrollo. Barra de escala = 50 µm. Abreviaturas: La = Lámina. Haga clic aquí para ver una versión más grande de esta figura.
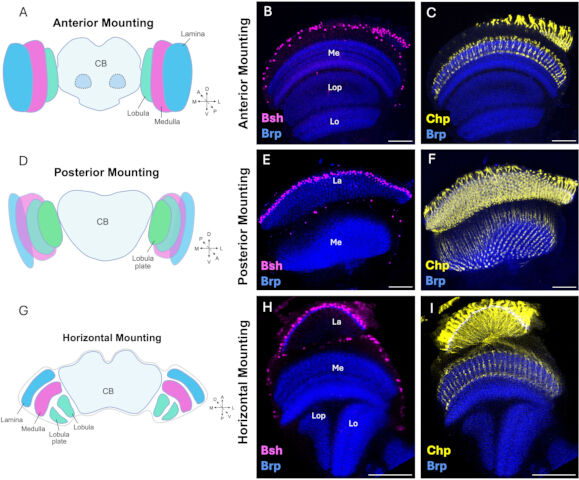
Figura 4: Orientaciones para el montaje en la imagen del sistema visual de Drosophila adulta. (A) Esquema que ilustra la orientación de montaje anterior del cerebro adulto, con la superficie anterior enfrentada al cubreobjetos. (B) Imagen confocal representativa de un cerebro adulto montado en orientación anterior, que muestra neuronas Mi1 positivas para el homeobox específico del cerebro (Bsh) (magenta) dentro de la corteza y neuropilos de la médula, marcados con anticuerpo anti-Bruchpilot (Brp, azul). Esta orientación proporciona una vista anterior de la lámina periférica, médula, lobula y placa de la lobula. (C) Imagen representativa de axones de fotorreceptores marcados con anti-Chaoptin (Chp, amarillo) que proyectan hacia los neuropilos de la lámina y la médula. (D) Esquema que ilustra la orientación de montaje posterior del cerebro adulto, con la superficie posterior enfrentada al cubreobjetos. (E) Imagen confocal representativa del sistema visual adulto montado en orientación posterior, destacando las capas más profundas del neuropilo de la médula marcadas con anti-Brp. (F) Vista posterior de axones de fotorreceptores marcados con anti-Chaoptin (Chp, amarillo), que muestran su proyección dentro del neuropilo de la médula. (G) Esquema que ilustra la orientación de montaje lateral del cerebro adulto, con un lóbulo óptico colocado paralelo al cubreobjetos para visualizar la organización general del sistema visual. (H) Vista lateral representativa del lóbulo óptico adulto que muestra neuronas de la lámina positivas para Bsh (L4 y L5) y neuronas Mi1 de la médula (magenta), junto con neuropilos marcados con anti-Brp (azul), revelando la organización espacial de la lámina, médula, lobula y placa de la lobula. (I) Imagen representativa de axones de fotorreceptores marcados con anti-Chaoptin (Chp, amarillo) que se proyectan hacia los neuropilos de la lámina y la médula marcados con anti-Brp (azul). Barra de escala = 50 µm. Abreviaturas: Me = Médula; La = Lámina; Lo = Lobula; Lop = Placa de la lobula. Haga clic aquí para ver una versión más grande de esta figura.
Discusión
Este protocolo proporciona un método confiable para diseccionar, inmunotincionar y montar sistemas visuales de Drosophila larvarios y adultos para imágenes confocales de alta resolución. El procedimiento conserva la integridad estructural y la morfología de los lóbulos ópticos en desarrollo y maduros, a la vez que proporciona orientaciones de montaje que permiten una visualización óptima de procesos clave del desarrollo, poblaciones neuronales y estructuras de neuropilo. Los ejemplos representativos descritos incluyen la transición de epitelio neural a neuroblasto (NE-a-NB), el patrón espacio-temporal dentro de la médula, el direccionamiento de los axones de los fotorreceptores en el lóbulo óptico y la organización de los neuropilos del sistema visual adulto9,10,13,14,23. Por lo tanto, este protocolo ofrece un marco flexible que puede adaptarse fácilmente para visualizar otros procesos o tipos celulares en cualquier etapa del desarrollo.
En comparación con los métodos publicados previamente, este protocolo combina procedimientos optimizados tanto para el sistema visual de larvas como de adultos de Drosophila y ofrece múltiples orientaciones de montaje adaptadas a diferentes preguntas experimentales. Aunque varios protocolos publicados describen la disección e inmunomarcado del cerebro de Drosophila28,29,30,31,32, relativamente pocos se centran específicamente en el sistema visual en el contexto de procesos de desarrollo27. El protocolo describe un método alternativo de disección larval que utiliza jeringas de 1 mL de fácil acceso en lugar de pinzas finas especializadas. Aunque este enfoque requiere una curva de aprendizaje más pronunciada, ofrece una alternativa limpia, económica y rápida que puede ser particularmente útil para laboratorios docentes y grupos de investigación con acceso limitado a equipos especializados para disección. Según nuestra comprensión, este método de disección es menos traumático para el cerebro que el método con pinzas, el cual tira del cerebro durante la disección y frecuentemente provoca lesiones. Además, nuestro protocolo de inmunomarcado utiliza de forma cuidadosa cócteles de anticuerpos en volúmenes reducidos sin comprometer la calidad de la tinción, conservando así anticuerpos comerciales que suelen ser costosos. En conjunto, estas características ofrecen ventajas prácticas en términos de accesibilidad, disección y montaje, permitiendo al mismo tiempo que el protocolo se adapte fácilmente a diferentes requisitos experimentales.
La implementación exitosa del protocolo depende de prestar atención cuidadosa a varios pasos clave. Los problemas comunes generalmente pueden resolverse ajustando los procedimientos de disección, fijación, tinción o montaje. El estrés mecánico excesivo durante la disección, el agitado o la pipetación puede provocar daño o fragmentación del tejido. Por lo tanto, realice las disecciones rápidamente en PBS frío con hielo, utilizando movimientos suaves al retirar los tejidos circundantes y durante el agitado y la pipetación posteriores. Una fijación deficiente, indicada por distorsión del tejido, pérdida de morfología o tinción inconsistente, puede deberse a un tiempo insuficiente de fijación o a una solución fijadora inadecuada. El uso de una solución recién preparada de formaldehído y la inmersión completa del tejido durante la fijación ayudan a mantener la morfología tisular y la consistencia de la tinción. Una tinción débil o irregular puede deberse a una permeabilización insuficiente, una penetración inadecuada del anticuerpo o una incubación subóptima del anticuerpo. Aumentar el tiempo de permeabilización o de incubación del anticuerpo, y cuando corresponda, prolongar la incubación del anticuerpo primario a 4 °C, puede mejorar la penetración del anticuerpo y la tinción. Una tinción de fondo elevada puede deberse a un bloqueo o lavado inadecuado, o a una concentración excesiva de anticuerpo. Un bloqueo y lavado adecuados, junto con un ajuste apropiado de la concentración del anticuerpo, pueden ayudar a reducir la tinción inespecífica. Una orientación incorrecta durante el montaje puede ocultar la región de interés o colocarla demasiado lejos del cubreobjetos. Reorientar el cerebro según los puntos de referencia anatómicos descritos en el Protocolo y posicionar la región de interés cerca del cubreobjetos facilita la obtención de imágenes de la característica anatómica correcta.
A pesar de su versatilidad, el protocolo puede requerir ajustes para tejidos específicos, etapas de desarrollo, anticuerpos y requisitos de imagen. Por ejemplo, algunos tejidos podrían beneficiarse de una fijación más corta en hielo, mientras que ciertos anticuerpos podrían necesitar una incubación prolongada a 4 °C durante hasta una semana, o, por el contrario, una incubación más breve a 22–25 °C. La calidad de la fijación puede evaluarse mediante la preservación de la morfología general del cerebro y los lóbulos ópticos, límites tisulares definidos y mínima distorsión, fragmentación o desprendimiento. De manera similar, una permeabilización adecuada puede evaluarse mediante una tinción relativamente uniforme con el anticuerpo en todo el tejido, lo que indica una penetración suficiente del anticuerpo. Estas consideraciones permiten flexibilidad para ajustar las condiciones de fijación, permeabilización, tinción y montaje según la aplicación experimental específica, preservando al mismo tiempo el sistema visual de Drosophila.
Divulgaciones
Los autores declaran que no tienen conflictos de interés. Los autores revisaron y aprobaron todas las ediciones finales.
Se utilizó la herramienta de edición de lenguaje (Grammarly) para corregir la ortografía y reestructurar las oraciones.
Agradecimientos
Los anticuerpos monoclonales Brp, Dac, DE-Cad y Chp se obtuvieron del Banco de Hibridomas para Estudios del Desarrollo, creado por el NICHD de los NIH y mantenido en el Departamento de Biología de la Universidad de Iowa, Iowa City, IA 52242. A.B., A.R. y C.S. recibieron apoyo de Tamkeen mediante la concesión del Instituto de Investigación de la Universidad de Nueva York Abu Dhabi al Centro de Genómica y Biología de Sistemas de la Universidad de Nueva York Abu Dhabi (ADHPG-CGSB) y por el NIH RO1 EY017916 otorgado a C.D.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Pines de estabilización para insectos Austerlitz, 0,15 mm | Fine Science Tools | 26002-15 | |
| Anticuerpo: ratón anti-Brp | Banco de Hibridomas para Estudios del Desarrollo | nc82 | Dilución 1:50 |
| Anticuerpo: ratón anti-Chp | Banco de Hibridomas para Estudios del Desarrollo | 24B10 | Dilución 1:50 |
| Anticuerpo: Rat anti-DE-CAD | Banco de Hibridomas para Estudios del Desarrollo | DCAD2 | Dilución 1:20 |
| Anticuerpo: ratón anti-Dac | Banco de Hibridomas para Estudios del Desarrollo | mAbdac1-1 | Dilución 1:100 |
| Anticuerpo: oveja anti-GFP | BioRad | 4745-1051 | Dilución 1:200 |
| Anticuerpo: Rabiit anti-Bsh | laboratorio Desplan | - | Dilución 1:1000 |
| Anticuerpo: anti-Hth de hámster de Guinea | laboratorio Desplan | - | Dilución 1:100 |
| Anticuerpo: anti-TfAP-2 de hámster de Guinea | laboratorio Desplan | - | Dilución 1:500 |
| Anticuerpo: conejo anti-Ey | laboratorio Desplan | - | Dilución 1:200 |
| Anticuerpo: Ratón anti-Erm | laboratorio Desplan | - | Dilución 1:100 |
| Anticuerpo: anti-Rx de hámster de Guinea | laboratorio Desplan | - | Dilución 1:300 |
| Anticuerpo: conejo anti-Vsx | laboratorio Desplan | - | Dilución 1:100 |
| Anticuerpo: IgG de burro anti-ratón conjugada con Alexa Fluor 405 | Abcam | ab175658 | Dilución 1:250 |
| Anticuerpo: IgG de burro anti-ratón conjugada con Alexa Fluor 488 | Jackson ImmunoResearch | 715-547-003 | Dilución 1:400 |
| Anticuerpo: IgG de asno anti-ratón conjugada con Alexa Fluor 555 | ThermoFisher Scientific | A31570 | Dilución 1:500 |
| Anticuerpo: IgG de asno anti-ratón conjugada con Alexa Fluor 647 | Jackson ImmunoResearch | 715-605-151 | Dilución 1:250 |
| Anticuerpo: IgG de asno anti-cobaya conjugada con Alexa Fluor 405 | Jackson ImmunoResearch | 706-475-148 | Dilución 1:250 |
| Anticuerpo: IgG de asno anti-suero de conejillo de indias conjugada con Alexa Fluor 555 | Sigma-Aldrich | SAB4600297-5OUL | Dilución 1:500 |
| Anticuerpo: IgG de asno anti cerdo de Guinea conjugada con Alexa Fluor 647 | Jackson ImmunoResearch | 706-605-148 | Dilución 1:250 |
| Anticuerpo: IgG de burro anti-conejillo conjugada con Alexa Fluor 405 | Abcam | ab175651 | Dilución 1:250 |
| Anticuerpo: IgG de asno anti-conejillo conjugada con Alexa Fluor 555 | Invitrogen | A31572 | Dilución 1:500 |
| Anticuerpo: IgG de asno anti-rata conjugada con Alexa Fluor 555 | Abcam | Ab150154 | Dilución 1:500 |
| Anticuerpo: IgG de asno anti-IgG de oveja conjugada con Alexa Fluor 488 | Jackson ImmunoResearch | 713-545-147 | Dilución 1:400 |
| Jeringa BD de 1 ml completa con aguja de 25 g x 16 mm x 120 | BD | 303175 | |
| Bovino Albúmina sérica bovina (BSA), 30% | Sigma-Aldrich | A7284-50ML | |
| Cubrebocillos de vidrio 18 x 18 mm | VWR | 631-0120 | |
| Cubreboceto de vidrio 24 x 24 mm | VWR | 631-0126 | |
| Cinta adhesiva doble cara 19 mm x 33 m | Scotch | AMS12354 | |
| Mosca: Canton S | BDSC | 64349 | |
| Mosca: Optix-GAL4 | Kioto | 104266 | |
| Mosca: nls-GFP/CyO-YFP | BDSC/laboratorio Desplan | 4775 | |
| Flystuff Drosophila Flypads Últimas | Corporación Genesee Scientific | 59-172B | |
| Cubeta de hielo con tapa, redonda, 4 L, azul | Corning | 432123 | |
| Imagen (FIJI) | (Institutos Nacionales de Salud, Bethesda, MD, EE. UU.) | Fiji/ImageJ2 versión 2.16.0/1.54p | |
| Kimtech Science Precision Wipes | Kimberly-Clark Professional | 05511 | |
| Película de sellado de laboratorio | Parafilm M | PM-996 | |
| Láminas para microscopio | VWR | 8037/1 | |
| Mini centrifugadora | VWR | 521-2848 | |
| Esmalte de uñas | Mumuso | 2023/11/05 | |
| Suero de cabra normal | Sigma-Aldrich | G9023 | |
| Pincel | Camlin | S-66 | |
| Paraformaldehído (PFA) | Sigma | P6148 | |
| Placas de Petri 100 mm x 15 mm | Falcon | 351029 | |
| Solución salina tamponada con fosfato (PBS) | Sigma | P5493 | |
| PYREX® 9 placas de depresión de vidrio con 9 pozos | Corning | 7220-85 | |
| Rocker (de banco) | Fisherbrand | 8861025 | |
| Tubos Safelock de 1,5 mL | Eppendorf | O219706H | |
| Medio para insectos Schneider | Sigma | S0146 | |
| Slowfade Gold antifadente | Invitrogen | S36936 | |
| Elastómero de silicona Sylgard 184 | Dow | 4019862 | |
| TritonX-100 | Sigma | 93426 | |
| Agujas de tungsteno 0,25 mm | Fine Science Tools | 10130-10 | |
| Agujas de tungsteno 0,5 mm | Fine Science Tools | 10130-20 | |
| Adhesivo UHU de uso múltiple | UHU | 40815 | |
| Pinzas ultrafinas | WPI | 500235 | |
| Medio de montaje antifotodegradación Vectashield | Vector | H-1000 | |
| Mezclador de vórtice | VWR | VM-3000 |
Referencias
- Nériec N, Desplan C. From the Eye to the Brain: Development of the Drosophila Visual System. Curr Top Dev Biol. 2016;116:247–71.
- Montell C. Drosophila visual transduction. Trends Neurosci. 2012;35(6):356–63.
- Currier TA, Pang MM, Clandinin TR. Visual processing in the fly, from photoreceptors to behavior. Genetics. 2023;224(2),1–28.
- Fischbach KF, Dittrich APM. The optic lobe of Drosophila melanogaster. I. A Golgi analysis of wild-type structure. Cell Tissue Res. 1989;258(3):441–75.
- Dorkenwald S, et al. Neuronal wiring diagram of an adult brain. Nature. 2024;634(8032):124–38.
- Matsliah A, et al. Neuronal “parts list” and wiring diagram for a visual system. bioRxiv: The Preprint Server for Biology. Preprint posted online April 2024.
- Younossi-Hartenstein A, Nassif C, Green P, Hartenstein V. Early neurogenesis of the Drosophila brain. J Comp Neurol. 1996;370(3):313–29.
- Zhang Y, Li X. Development of the Drosophila Optic Lobe. Cold Spring Harb Protoc. 2024;2024(3):108156.
- Apitz H, Salecker I. A Challenge of Numbers and Diversity: Neurogenesis in the Drosophila Optic Lobe. J Neurogenet. 2014;28(3-4):233–49.
- Egger B, Gold KS, Brand AH. Notch regulates the switch from symmetric to asymmetric neural stem cell division in the Drosophila optic lobe. Development. 2010;137(18):2981–7.
- Sato M, Yasugi T, Minami Y, Miura T, Nagayama M. Notch-mediated lateral inhibition regulates proneural wave propagation when combined with EGF-mediated reaction diffusion. Proc Natl Acad Sci U S A. 2016;113(35):E5153–62.
- Wang W, et al. Notch signaling regulates neuroepithelial stem cell maintenance and neuroblast formation in Drosophila optic lobe development. Dev Biol. 2011;350(2):414–28.
- Yasugi T, Sugie A, Umetsu D, Tabata T. Coordinated sequential action of EGFR and Notch signaling pathways regulates proneural wave progression in the Drosophila optic lobe. Development. 2010;137(19):3193–203.
- Bakshi A, Ben El Kadhi K, Desplan C. Decoding neuronal diversity: Mechanisms governing neural cell fate in Drosophila. Curr Opin Neurobiol. 2025;93.
- Holguera I, Desplan C. Neuronal specification in space and time. Science (1979). 2018;362(6411):176–80.
- Konstantinides N, et al. A complete temporal transcription factor series in the fly visual system. Nature. 2022;604(7905):316–22.
- Li X, et al. Temporal patterning of Drosophila medulla neuroblasts controls neural fates. Nature. 2013;498(7455):456–62.
- Suzuki T, Kaido M, Takayama R, Sato M. A temporal mechanism that produces neuronal diversity in the Drosophila visual center. Dev Biol. 2013;380(1):12–24.
- Chen YC, et al. Single-locus chromatin memory enables flexible spatial fate specification in the Drosophila visual system. bioRxiv. Published online August 21, 2026:2026.08.09.743789.
- Erclik T, et al. Integration of temporal and spatial patterning generates neural diversity. Nature. 2017;541(7637):365–70.
- Simon F, et al. Spatial, temporal and Notch determination of terminal selector expression controls neuronal cell fate in the Drosophila optic lobe. Nat Neurosci. 2026;29(5):1068–78.
- Bhattacharya A, Rao H, Sen SQ. Chromatin priming and Hunchback recruitment integrate spatial and temporal cues in Drosophila neuroblasts. eLife15:RP110150.
- Bostock MP, Prasad AR, Donoghue A, Fernandes VM. Photoreceptors generate neuronal diversity in their target field through a Hedgehog morphogen gradient in Drosophila. Elife. 2022;11:e78093.
- El-Danaf RN, et al. Morphological and functional convergence of visual projection neurons from diverse neurogenic origins in Drosophila. Nat Commun. 2025;16(1):1–15.
- Pinto-Teixeira F, et al. Development of Concurrent Retinotopic Maps in the Fly Motion Detection Circuit. Cell. 2018;173(2):485–98.
- Xu C, Ramos TB, Rogers EM, Reiser MB, Doe CQ. Homeodomain proteins hierarchically specify neuronal diversity and synaptic connectivity. Elife. 2023;12:RP90133.
- Arain U, Valentino P, Islam IM, Erclik T. Dissection, Immunohistochemistry and Mounting of Larval and Adult Drosophila Brains for Optic Lobe Visualization. J Vis Exp. 2021;(170):e61273.
- Zhang Y, Li X. Immunostaining of Drosophila Brains to Study Optic Lobe Development. Cold Spring Harb Protoc. 2024;2024(3):108157.
- Daul AL, Komori H, Lee CY. Immunofluorescent staining of Drosophila larval brain tissue. Cold Spring Harb Protoc. 2010;2010(7):pdb.prot5460.
- Sweeney ST, Hidalgo A, de Belle JS, Keshishian H. Dissection of adult Drosophila brains. Cold Spring Harb Protoc. 2011;2011(12):1472–4.
- Tito AJ, Cheema S, Jiang M, Zhang S. A Simple One-step Dissection Protocol for Whole-mount Preparation of Adult Drosophila Brains. J Vis Exp. 2016;(118):55128.
- Wu JS, Luo L. A protocol for dissecting Drosophila melanogaster brains for live imaging or immunostaining. Nat Protoc. 2006;1(4):2110–5.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente