Se describe un método detallado para evaluar los fenotipos mutantes de genes de interés y determinar sus funciones en la fusión de mioblastos utilizando embriones de Drosophila. Este enfoque permite la caracterización sistemática de la función génica durante el desarrollo muscular embrionario.
Artículo de método
Análisis genético, fenotípico y cuantitativo de la fusión de mioblastos en embriones de Drosophila
En este artículo
Resumen
Resumen
La fusión de mioblastos mononucleados en sincitios multinucleados es un proceso fundamental en el desarrollo del músculo esquelético. Drosophila melanogaster es un modelo genéticamente manejable y potente para evaluar de forma rápida y eficiente la función de genes candidatos implicados en este proceso. Aquí, describimos un protocolo integral con instrucciones paso a paso para analizar el fenotipo de fusión de mioblastos en Drosophila embriones. Este método incluye la selección de líneas mutantes para el gen candidato, recolección y fijación de embriones, inmunomarcado en preparaciones completas (whole-mount), estadios de desarrollo, obtención de imágenes confocales y análisis fenotípico. La tinción de la cadena pesada de miosina (MHC) se utiliza para visualizar la morfología muscular general y para identificar mioblastos mononucleados no fusionados. Paralelamente, la tinción de Even-skipped (Eve) marca los núcleos dentro de una fibra muscular específica, permitiendo un análisis cuantitativo del grado de fusión mediante el conteo de los núcleos incorporados en dicha fibra. En conjunto, este protocolo permite a los lectores evaluar los fenotipos mutantes de cualquier gen de interés y determinar su papel en la fusión de mioblastos. Este enfoque proporciona un marco sólido para identificar y caracterizar nuevos reguladores de la fusión de mioblastos.
Introducción
El músculo esquelético es el tejido más abundante en el cuerpo humano, representando más del 30 % del peso corporal total. Durante el desarrollo embrionario, las fibras musculares esqueléticas se generan mediante la fusión de células musculares mononucleadas, conocidas como mioblastos, en miofibras sincitiales multinucleadas1,2. Este proceso es esencial para la formación, el crecimiento y la función adecuados del músculo, y su alteración se asocia con muchas enfermedades musculares3,4. De manera similar al músculo esquelético de los vertebrados, las miofibras multinucleadas que constituyen la musculatura de la pared corporal en embriones y larvas de Drosophila melanogaster también se forman mediante la fusión de mioblastos mononucleados5,6,7,8. En Drosophila, la fusión ocurre entre dos tipos de células musculares: las células fundadoras musculares y los mioblastos con capacidad de fusión (FCM), en la sinapsis fusogénica asimétrica9,10,11,12,13. Es importante destacar que los eventos celulares y los mecanismos moleculares que regulan la fusión de mioblastos están altamente conservados entre Drosophila y los vertebrados14,15,16, lo que convierte a Drosophila en un organismo modelo poderoso para investigar la base genética y celular de la fusión de mioblastos.
El modelo Drosophila también ofrece varias ventajas experimentales. En primer lugar, el ciclo vital corto de Drosophila (~10 días a 25 °C) permite cruces genéticos rápidos y la generación eficiente de líneas mutantes. En segundo lugar, los embriones de Drosophila son pequeños y fácilmente permeables a los anticuerpos tras la fijación, lo que permite la inmunomarcación en preparación completa y la obtención de imágenes de alta resolución del desarrollo muscular sin necesidad de disección del tejido. En tercer lugar, el desarrollo muscular embrionario de Drosophila sigue un patrón altamente estereotipado, con 30 fibras musculares presentes en la mayoría de los hemisegmentos abdominales. Cada fibra muscular se especifica a partir de una única célula fundadora que se fusiona con un número definido de células mioblásticas de fusión (FCM), que varía entre 3 y 3017, lo que permite un análisis reproducible y cuantitativo de la fusión de mioblastos. Por último, las colecciones públicamente disponibles de mutantes genéticos y líneas de deficiencia que portan deleciones cromosómicas permiten análisis rápidos de pérdida de función de casi todos los genes, sin necesidad de generar mutantes de novo, un proceso que requiere mucho tiempo.
Se presenta un protocolo detallado para evaluar los fenotipos de fusión de mioblastos en embriones de Drosophila (Figura 1). El protocolo incluye estrategias para seleccionar alelos mutantes apropiados, recolección y fijación de embriones, inmunotinción en preparaciones completas, obtención de imágenes de embriones y análisis cuantitativo de los fenotipos de fusión. En conjunto, estos procedimientos proporcionan un flujo de trabajo rápido y eficiente para el análisis genético de genes candidatos implicados en la fusión de mioblastos.
Protocolo
1. Seleccionar cepas mutantes para el análisis genético de la fusión de mioblastos
- Busque líneas mutantes del gen de interés en FlyBase. Abra la página del informe del gen correspondiente y revise los alelos mutantes enumerados bajo “Alelos, inserciones, construcciones y aberraciones”.
- Seleccione alelos nulos o con pérdida fuerte de función examinando las lesiones moleculares reportadas para cada alelo. Priorice los alelos que contengan mutaciones sin sentido, mutaciones por corrimiento del marco de lectura, deleciones o inserciones que interrumpan la función del gen.
- Coloque el alelo mutante seleccionado sobre un cromosoma equilibrador que lleve un marcador fluorescente para distinguir embriones mutantes homocigotos de sus hermanos que portan el equilibrador. Seleccione un equilibrador fluorescente adecuado según el cromosoma que lleve el alelo mutante (Tabla 1).
2. Recoger y fijar embriones de Drosophila
- Preparar vasos para la recolección de embriones creando múltiples orificios de ventilación en los lados y fondos de vasos de plástico de 100 mL utilizando una aguja de 25 G (Figura 1).
- Preparar agar jugo de uva combinando 15 g de agar con 400 mL de agua destilada (dH₂O).₂O) y autoclavado a 121 °C durante 21 min. Enfríe el agar fundido hasta que esté tibio al tacto.
- Caliente 100 mL de jugo de uva al 100 % hasta que esté tibio al tacto y mezcle bien con el agar fundido. Dispense aproximadamente 10 mL en cada placa de cultivo de 60 mm, deje que las placas solidifiquen a temperatura ambiente y almacénelas a 4 °C.
- Preparar una pasta fresca de levadura mezclando 10 g de levadura seca en 15 ml de H₂O d₂O hasta que esté suave y cremoso. Aplique la pasta al centro de una placa de agar de jugo de uva y caliente previamente la placa a 25 °C (Figura 1).
NOTA: Almacene la pasta de levadura preparada a 4 °C hasta 2 semanas. - Transfiera moscas adultas de 3 a 7 días de edad, heterocigotas para el alelo mutante y con un marcador equilibrador fluorescente adecuado, a los vasos de recolección.
NOTA: Utilice moscas de tipo silvestre, como w1118, como controles. Aproximadamente 50−80 hembras y 40−50 machos son suficientes para un vaso de recolección. - Coloque una placa de agar de jugo de uva precalentada sobre el vaso de recolección y fíjela con bandas de goma (Figura 1). Incubar el vaso de recolección a 25 °C durante 12 h.
- Golpee suavemente el vaso de recolección para desprender las moscas y sustituya la placa por una nueva precalentada. Repita el reemplazo de la placa cada 12 h durante 2 días para aclimatar a las moscas.
NOTA: Precalentar cada placa a 25 °C antes del uso porque la puesta de huevos se reduce en placas frías. - Reemplace la placa con una placa fresca y precalentada después del período de aclimatación de 2 días. Permita que las moscas depositen huevos durante la noche durante 14−15 h.
- Llene un tubo de microcentrifugado de 1,5 mL con Triton X-100 al 0,1 % (v/v) en agua destilada. Recolecte los embriones de la placa utilizando un pincel previamente sumergido en Triton X-100 al 0,1 %, luego transfiéralos al tubo.
- Agite el tubo vigorosamente para resuspender los embriones y eliminar la pasta de levadura residual. Deje asentar los embriones y luego lávelos con Triton X-100 al 0,1 % al menos tres veces, o hasta que la solución se vuelva transparente (Figura 1).
- Añada 1,5 mL de lejía doméstica al ~50% para obtener una concentración final de hipoclorito de sodio del 2,85 %. Incube en agitación suave durante 3 min para descorionar los embriones.
NOTA: Evite la exposición prolongada al lejía, ya que una descorionación excesiva puede dañar los embriones y comprometer la inmunotinción posterior. - Deje que los embriones sedimenten, retire la lejía y lave 3 veces con Triton X-100 al 0,1 %.
- Retire la solución de lavado restante y agregue 700 µL de formaldehído al 3,7 % en solución salina tamponada con fosfato (PBS) y 700 µL de heptano.
PRECAUCIÓN: Manipule el formaldehído y el heptano en una campana extractora y deseche según los procedimientos adecuados de seguridad química. - Cierre herméticamente el tubo y agite vigorosamente durante 30 s. Incube los embriones con agitación suave durante 30 min para completar la fijación.
- Deje que los embriones se acumulen en la interfase entre la fase superior de heptano y la fase acuosa inferior (Figura 1). Retire cuidadosamente la fase acuosa sin perturbar los embriones.
- Añada aproximadamente 700 µL de metanol y agitar vigorosamente durante 30 s para desvittelinar los embriones.
NOTA: Los embriones desvitelinizados con éxito se depositan en el fondo del tubo, mientras que las membranas vitelinas separadas permanecen en la interfaseFigura 1).
PRECAUCIÓN: Manipule el metanol en una campana extractora y deseche de acuerdo con los procedimientos adecuados de seguridad química. - Retire el heptano y el metanol manteniendo los embriones cubiertos con un pequeño volumen de metanol. Lave los embriones dos veces con metanol.
- Rehidrate los embriones lavándolos tres veces con PBST (0,1 % de Triton X-100 en PBS), durante 5 minutos por lavado, en un agitador rotatorio. Proteja los embriones de la luz durante este y todos los pasos posteriores.
NOTA: Mantenga los embriones cubiertos con solución tras la desviteclinización para evitar la deshidratación y preservar la morfología embrionaria. Minimice la exposición a la luz ambiental para conservar las proteínas fluorescentes y los anticuerpos conjugados con fluorocromos.
3. Realizar la inmunotinción en montaje completo
- Elimine el PBST e incube los embriones en 1,5 mL de PBSBT (0,5 % de BSA (p/v) y 5 mM NaN3 en PBST) durante al menos 1 h a temperatura ambiente en un agitador rotatorio.
- Corte el extremo de una punta de pipeta para crear una abertura más amplia y minimizar el daño mecánico durante la transferencia de embriones.
- Transfiera los embriones bloqueados a un tubo microcentrífugo de 0,5 mL y elimine la solución de bloqueo. Añada 200−300 µL de PBSBT fresco que contenga anticuerpo anti-MHC (1:500)18 y/o anticuerpo anti-Eve (0,5 µg/mL).
- Incube los embriones con los anticuerpos primarios durante toda la noche a 4 °C en un agitador rotatorio.
NOTA: Realice la tinción doble con anti-Eve para el análisis cuantitativo tras identificar un fenotipo de fusión de mioblastos. Puede utilizarse un anticuerpo anti-MHC de conejo o de rata para visualizar la musculatura embrionaria de Drosophila. - Elimine la solución de anticuerpos primarios y lave los embriones tres veces con PBST durante 10 min por lavado en un agitador rotatorio.
NOTA: Almacene la solución de anticuerpos primarios a 4 °C para su reutilización cuando sea apropiado. La solución normalmente puede reutilizarse hasta tres veces dentro de un mes. - Incube los embriones en 300 µL de PBSBT que contenga los anticuerpos secundarios fluorescentes adecuados a una dilución de 1:500 durante 2 h a temperatura ambiente en un agitador rotatorio.
- Elimine la solución de anticuerpos secundarios y lave los embriones tres veces con PBST durante 10 min por lavado.
- Elimine el último lavado con PBST y añada aproximadamente 80 µL de medio de montaje. Transfiera los embriones a una placa de microscopía, coloque suavemente una cubeta sobre la muestra y selle los bordes (Figura 1).
NOTA: Almacene las placas preparadas a 4 °C, protegidas de la luz, e imágeneselas lo antes posible para obtener una señal de fluorescencia óptima.
4. Etapar e imaginar embriones
- Identifique embriones en estadio tardío 15 mediante la morfología característica en forma de corazón del intestino medio19 bajo iluminación de campo claro.
NOTA: La expresión de la proteína MHC es indetectable en embriones del estadio 14 o anteriores. En embriones del estadio 16, el intestino medio con forma de corazón experimenta una constricción y se subdivide en cuatro cámaras19. - Identifique embriones mutantes homocigotos por la ausencia del marcador fluorescente.
NOTA: Los embriones mutantes homocigotos no portan el marcador equilibrador fluorescente; por lo tanto, no expresan la proteína fluorescente. Omita este paso para los embriones control de tipo silvestre. - Seleccione embriones orientados lateralmente para visualizar toda la musculatura somática marcada con el anticuerpo anti-MHC.
NOTA: Los embriones orientados dorsal o ventralmente revelan principalmente la porción correspondiente de la musculatura. Utilice embriones orientados lateralmente para evaluar de forma integral los defectos de fusión de mioblastos. - Ajuste la potencia del láser y la ganancia del detector para obtener una fluorescencia clara de MHC sin saturación de la señal, y mantenga estos ajustes para todas las muestras dentro de cada experimento. Defina los límites superior e inferior del z-stack para abarcar toda la profundidad de la musculatura somática.
- Establezca la resolución de la imagen en 1024 × 1024 píxeles, la abertura en 1 unidad Airy, el promedio de línea/marco en 1 y el factor de zoom en 1, y mantenga estos ajustes para todas las muestras dentro de cada experimento. Adquiera imágenes z-stack confocales a intervalos de 1,0 µm utilizando un objetivo de inmersión en aceite de 40×.
- Imague aproximadamente 6−10 embriones por genotipo para evaluar la reproducibilidad del fenotipo.
NOTA: Adquiera simultáneamente el canal del marcador equilibrador fluorescente junto con el canal de MHC cuando sea necesario confirmar el genotipo de mutante homocigoto.
5. Imagen del músculo DA1 para la cuantificación de la fusión
- Realice tinción doble para MHC y Eve tras identificar un defecto en la fusión de mioblastos en embriones orientados lateralmente.
- Seleccione embriones mutantes y controles en la etapa 15 orientados dorsalmente para su imagenología.
NOTA: Even-skipped (Eve) se expresa específicamente en los núcleos del músculo agudo dorsal 1 (DA1)20. Cuantifique la fusión de mioblastos determinando el número de núcleos positivos para Eve incorporados en el músculo DA1. - Ajuste los parámetros de imagen para obtener una fluorescencia clara de MHC y Eve sin saturación de la señal. Defina un z-stack que abarque toda la profundidad del músculo DA1 basándose en la señal de Eve.
- Adquiera imágenes de z-stacks confocales utilizando los parámetros de adquisición descritos anteriormente. Capture aproximadamente de 6 a 10 embriones por genotipo para la cuantificación de la fusión.
6. Cuantificar núcleos y realizar análisis estadístico
- Identifique los hemisegmentos abdominales A1−A7 según sus patrones musculares estereotipados y repetitivos.
- Identifique núcleos positivos para Eve dentro del músculo DA1 marcado con MHC. Examine todo el conjunto z y cuente todos los núcleos positivos para Eve ubicados en diferentes planos focales dentro de cada músculo DA1.
NOTA: Cada hemisegmento abdominal contiene un único músculo DA1. Por lo tanto, todos los núcleos positivos para Eve dentro de un hemisegmento determinado se cuentan para su músculo DA1 correspondiente. - Cuantifique los núcleos del DA1 en el mismo conjunto de hemissegmentos abdominales, como A2−A5, para cada embrión.
NOTA: Aunque los músculos DA1 de los hemissegmentos abdominales A1−A7 son adecuados para la cuantificación, analizar los siete hemisegmentos no es necesario. En cambio, cuantifique varios hemisegmentos por embrión, como A2−A5, y analice el mismo conjunto de hemisegmentos en todos los embriones para mantener la consistencia. - Calcule el número medio de núcleos por músculo DA1 para cada embrión y utilice el valor medio como un punto de datos independiente. Ingrese los puntos de datos individuales de cada embrión en un software de análisis estadístico para su análisis y representación gráfica.
- Utilice una prueba t de Student de dos colas para comparar dos condiciones. Utilice un ANOVA de un solo factor seguido de la prueba de Dunnett para comparar tres o más condiciones, y considere que un valor de p < 0,05 es estadísticamente significativo.
Resultados
La página del informe génico de FlyBase para spook (spo) se presenta como ejemplo para ilustrar la selección de un alelo mutante adecuado. spo es uno de los genes «Halloween» que codifican enzimas implicadas en la biosíntesis de hormonas esteroides21,22 y se ha demostrado que promueve la fusión de mioblastos23. La sección «Alelos» de la página del informe génico spo en FlyBase enumera 12 alelos mutantes de spo descritos en la literatura, de los cuales cuatro han sido depositados en el BDSC (Figura 2A) y están fácilmente disponibles. Si un alelo deseado no está disponible a través del BDSC, puede solicitarse directamente al grupo de investigación que originalmente reportó la línea mutante.
Entre los cuatro alelos mutantes disponibles en BDSC, spo1 lleva una mutación de sentido equivocado (G481E), mientras que spoMI06810 contiene una inserción MiMIC dentro de la secuencia codificante que provoca un corrimiento del marco de lectura en el aminoácido Y341 (Figura 2B,C). Dado que la proteína Spo consta de 543 aminoácidos, se predice que spoMI06810 (Y341fs) producirá una proteína truncada que carece de aproximadamente el 40 % de su longitud total y, por lo tanto, probablemente represente un alelo con pérdida fuerte de función. Por consiguiente, spoMI06810 es preferible frente a spo1 para el análisis fenotípico de la fusión de mioblastos.
La fusión de mioblastos comienza durante la etapa embrionaria 12 (7,3−9,3 h después de la puesta de huevos [AEL]) y se completa en gran medida al final de la etapa 15 (11,3−13,3 h AEL)24. Por lo tanto, los fenotipos de fusión se evalúan típicamente en embriones de etapa tardía 15, cuando ya se ha formado el patrón de músculo somático y la mayoría de los eventos de fusión han concluido.
Los embriones de la etapa 15 pueden identificarse por dos características morfológicas prominentes: la finalización del cierre dorsal y la adquisición de la morfología característica en forma de corazón del intestino medio (Figura 3A–C)19. Los embriones de la etapa 14 se distinguen por la invaginación cefálica en curso (Figura 3A), mientras que los embriones de la etapa 15 muestran el intestino medio característico en forma de corazón (Figura 3B). Los embriones de la etapa 16 pueden identificarse por la constricción del intestino medio y la formación de cuatro cámaras (ciegos gástricos; Figura 3C)19. Además, la expresión de la proteína MHC es indetectable en etapas anteriores, incluida la etapa 14, pero se vuelve robusta a partir de la etapa 15 y en etapas posteriores (Figura 3A–C).
En la etapa embrionaria tardía 15, la musculatura de la pared corporal está completamente organizada en embriones de tipo silvestre (w1118), y la mayoría de los hemisegmentos abdominales muestran un patrón muscular idéntico y estereotipado en la vista lateral (Figura 3B). Este patrón muscular estereotipado puede visualizarse utilizando anticuerpos anti-MHC de conejo o de rata (Figura 3B,D). En contraste, se observan menos fibras musculares cuando los embriones se visualizan en orientación dorsal o ventral (Figura 3E,F). Por lo tanto, la observación de embriones en orientación lateral permite visualizar toda la musculatura de la pared corporal y facilita la evaluación de defectos en la fusión de mioblastos.
Para examinar los defectos de fusión de mioblastos, se obtienen imágenes de la musculatura de la pared corporal de embriones mutantes homocigotos en orientación lateral. Los mutantes homocigotos se identifican por la ausencia de un marcador fluorescente equilibrador, como GFP o YFP. Por ejemplo, los embriones mutantes homocigotos de spo derivados de padres spoMI06810/TM3, twi>UAS-GFP son negativos para GFP, mientras que los embriones hermanos que portan el equilibrador expresan GFP en el mesodermo (Figura 4B,C). En comparación con embriones de tipo salvaje y embriones hermanos positivos para GFP, los embriones mutantes de spo presentan un defecto de fusión de mioblastos caracterizado por la presencia de numerosos mioblastos competentes para la fusión no fusionados (FCMs; Figura 4A–C).
Cabe destacar que se observan más mioblastos de células fusión-migración (FCM) sin fusionar en secciones ópticas más profundas (Z3 y Z4) que en la sección superficial (Z1) de embriones mutantes de spo (Figura 4B). Esta distribución refleja la organización espacial de las células fundadoras y los FCM durante la fusión de mioblastos embrionarios. Las células fundadoras y los miotubos en crecimiento se localizan principalmente en la capa superficial del mesodermo, mientras que los FCM residen en capas más profundas antes de migrar hacia los miotubos en crecimiento y fusionarse con ellos25. En consecuencia, los mioblastos sin fusionar son más abundantes en secciones confocales más profundas, particularmente en embriones con defectos parciales de fusión. Por lo tanto, es necesario adquirir pilas en z que abarquen toda la profundidad de la musculatura de la pared corporal para evitar subestimar la gravedad del fenotipo de fusión.
Aunque la visualización de la musculatura de la pared corporal en general en orientación lateral permite la evaluación fenotípica de defectos en la fusión de mioblastos, el análisis cuantitativo puede realizarse visualizando el músculo DA1 en orientación dorsal. En embriones de tipo silvestre, el músculo DA1 está completamente formado y contiene 13,03 ± 0,60 núcleos positivos para Eve (Figura 5A,C). En embriones mutantes spo, el número de núcleos positivos para Eve en el músculo DA1 se reduce a 8,16 ± 0,54 (Figura 5B,C), lo que indica un defecto de fusión en el que menos mioblastos de fusión (FCM) se fusionan con la célula fundadora del DA1. Para una cuantificación consistente y reproducible, se cuentan y promedian los núcleos positivos para Eve en los músculos DA1 de los mismos hemisegmentos abdominales (A2−A5), utilizando el promedio de cada embrión como un único punto de datos para el análisis estadístico (Figura 5C).
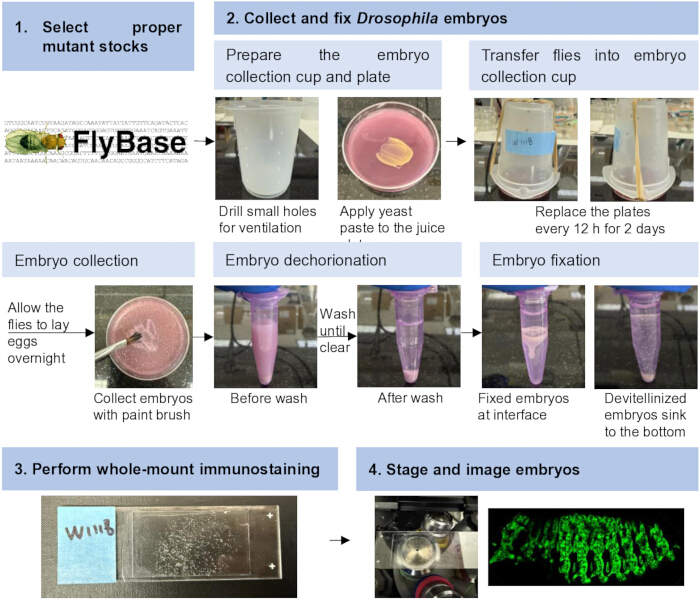
Figura 1: Flujo de trabajo para el análisis genético, fenotípico y cuantitativo de la fusión de mioblastos en embriones de Drosophila. El flujo de trabajo incluye la selección de cepas mutantes adecuadas, recolección y fijación de embriones, inmunotinción en preparaciones completas y montaje, así como la determinación de la etapa embrionaria y el análisis por imagen. Haga clic aquí para ver una versión ampliada de esta figura.
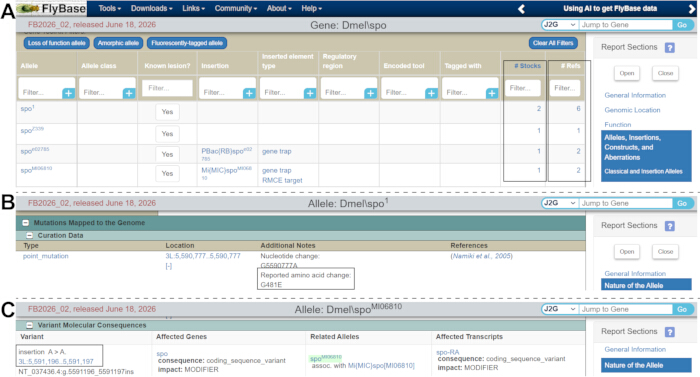
Figura 2: Selección de alelos mutantes utilizando FlyBase. (A) Captura de pantalla de la página del informe génico de FlyBase para spo. Los alelos mutantes se enumeran en la sección «Alelos». La columna Stocks (resaltada) indica el número de cepas disponibles, mientras que la columna Refs (resaltada) indica el número de referencias asociadas. (B,C) Lesiones moleculares de dos alelos mutantes representativos de spo, spo1 (B) y spoMI06810 (C). Haga clic aquí para ver una versión más grande de esta figura.
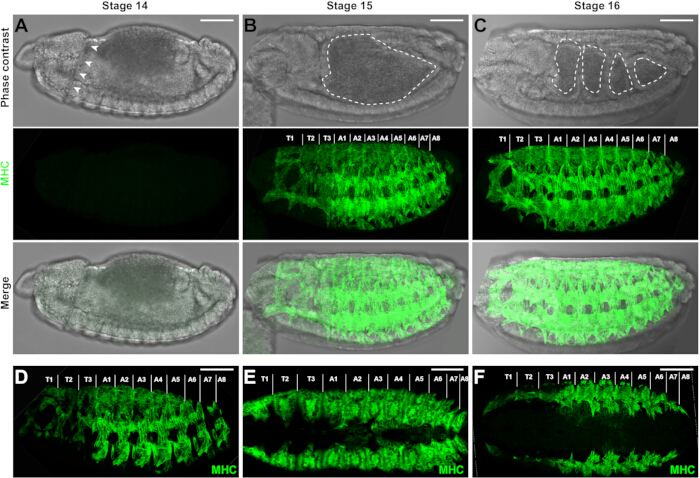
Figura 3: Musculatura embrionaria de Drosophila. (A–C) Imágenes de contraste de fase, proyecciones en z confocales teñidas con MHC e imágenes fusionadas de embriones de tipo silvestre (WT) en las etapas 14, 15 y 16. La invaginación cefálica es evidente (flechas) en el embrión de la etapa 14 (A). Una región media del intestino con forma característica de corazón (línea discontinua) se observa en el embrión de la etapa 15 (B), mientras que el intestino medio está subdividido en cuatro cámaras distintas (líneas discontinuas) en el embrión de la etapa 16 (C). La expresión de la proteína MHC no es detectable en la etapa 14 (A), pero se vuelve robusta en las etapas 15 (B) y 16 (C). Los embriones se muestran en vista lateral, con la parte anterior a la izquierda, la posterior a la derecha, el lado dorsal arriba y el ventral abajo. Se indican los hemisegmentos torácicos (T1–T3) y abdominales (A1–A8). (D) Imagen confocal de la vista lateral de la musculatura en un embrión WT de la etapa 15 visualizada mediante un anticuerpo de rata anti-MHC. Para las imágenes de los otros paneles se utilizó un anticuerpo de conejo anti-MHC. (E,F) Imágenes confocales de proyección en z de las vistas dorsal (E) y ventral (F) de la musculatura en embriones WT de la etapa 15. Se observan menos fibras musculares en las orientaciones dorsal y ventral que en la orientación lateral. Barra de escala = 50 µm. Haga clic aquí para ver una versión más grande de esta figura.
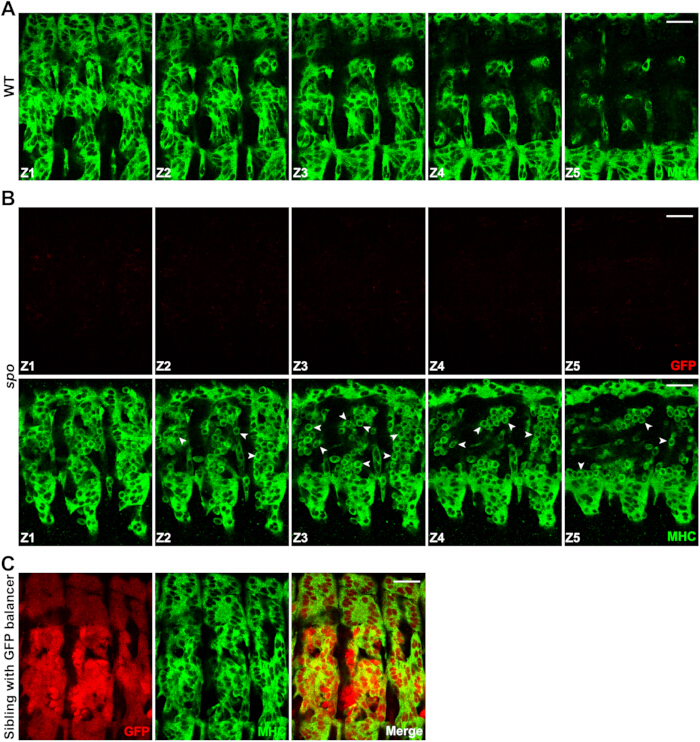
Figura 4: Comparación de la musculatura entre embriones de tipo salvaje y mutantes spo. (A) Imágenes representativas de z-stacks confocales de la musculatura de la pared corporal en vista lateral de un embrión WT de etapa tardía 15. La fusión de mioblastos está completa y no se observan mioblastos sin fusionar. La MHC se muestra en verde. (B) Imágenes representativas de z-stacks confocales de la musculatura de la pared corporal en vista lateral de un embrión mutante spo negativo para GFP obtenido de padres spoMI06810/TM3, twi>UAS-GFP. La ausencia de fluorescencia GFP (rojo) indica que el embrión es homocigoto para spoMI06810. Las flechas indican mioblastos sin fusionar representativos. Se observan más mioblastos sin fusionar en las secciones ópticas más profundas (Z3 y Z4) que cerca de la superficie del embrión (Z1). La MHC se muestra en verde. (C) Imágenes confocales de la vista lateral de un embrión hermano positivo para GFP obtenido de los mismos padres spoMI06810/TM3, twi>UAS-GFP. La expresión mesodérmica de GFP (rojo) inducida por el transgén twi>UAS-GFP en el balancer TM3 permite distinguir los embriones hermanos positivos para GFP de los embriones mutantes spo homocigotos negativos para GFP. La MHC se muestra en verde. Barra de escala = 20 µm. Haga clic aquí para ver una versión ampliada de esta figura.
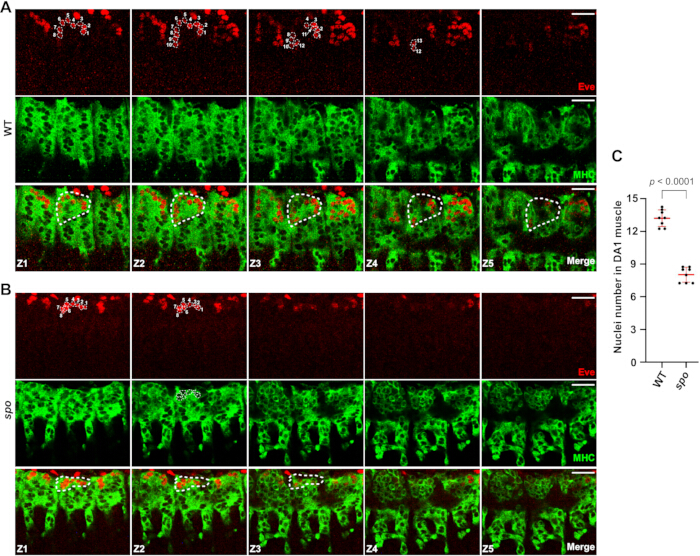
Figura 5: Imágenes representativas de cortes z confocales y cuantificación de los músculos DA1. (A,B) Imágenes de z-stacks confocales de vistas dorsales de embriones silvestres (WT) en estadio avanzado 15 (A) y esporas mutante (B) embriones marcados con anti-MHC (verde) y anti-Eve (rojo). Se adquirieron series z confocales a través de toda la profundidad del músculo DA1 positivo para Eve para capturar todos los núcleos dentro del músculo. Los núcleos positivos para Eve aparecen como regiones no teñidas dentro de la señal de MHC. Un músculo DA1 representativo está delimitado con una línea punteada, y los núcleos positivos para Eve dentro del músculo DA1 están numerados. (C) Cuantificación de núcleos positivos para Eve en los músculos DA1 de WT y esporas embriones mutantes. Se cuantificaron ocho embriones para cada genotipo. Cada punto de datos representa el número promedio de núcleos en los músculos DA1 de los hemisegmentos A2–A5 de un embrión. Los datos se presentan como media ± DE (barras rojas). La significancia estadística se determinó utilizando una prueba t de Student de dos colas t-prueba; p < 0.0001. Barra de escala = 20 µm. Haga clic aquí para ver una versión más grande de esta figura.
| Número de cepa BDSC | Genotipo | Propósito |
| 6873 | N1/FM7c, twi>UAS-GFP | La expresión de GFP en el mesodermo permite la identificación de embriones mutantes homocigotos negativos para GFP. |
| 6662 | wgGla-1/CyO, twi>UAS-GFP | |
| 6663 | DrMio/TM3, twi>UAS-GFP | |
| 23229 | baz4/FM7c, Dfd-YFP | La expresión específica de YFP en la cabeza permite la identificación de embriones mutantes homocigotos negativos para YFP. |
| 23230 | snaSco/ CyO, Dfd-YFP | |
| 23232 | Dr1/TM6B, Dfd-YFP |
Tabla 1: Líneas de Drosophila que portan un gen marcador fluorescente en cromosomas equilibradores.
Discusión
El protocolo descrito aquí proporciona un flujo de trabajo integral para el análisis genético, fenotípico y cuantitativo de la fusión de mioblastos en embriones de Drosophila. Es importante destacar que la observación de un defecto de fusión en una línea mutante requiere análisis genéticos adicionales para validar que el gen de interés es responsable del fenotipo observado. Durante el mantenimiento de las cepas, pueden acumularse mutaciones espontáneas en el fondo genético que contribuyan a los fenotipos mutantes26. Un enfoque consiste en examinar embriones transheterocigotos generados mediante el cruce del alelo mutante con una deficiencia cromosómica que elimine el gen de interés. La observación del mismo defecto de fusión en estos embriones respaldaría la conclusión de que el fenotipo resulta de la alteración del gen candidato y no de mutaciones de fondo no relacionadas. Experimentos de rescate genético, como los que utilizan el sistema GAL4/UAS27, pueden proporcionar una validación adicional al determinar si la expresión del gen de interés restaura la fusión normal de mioblastos en embriones mutantes.
Aunque el Proyecto de Disrupción Genética de Drosophila ha generado una colección disponible públicamente de líneas mutantes que cubren aproximadamente el 75 % de los genes de Drosophila28, es posible que no existan alelos mutantes adecuados, particularmente alelos con pérdida fuerte de función, para cada gen de interés. En tales casos, las líneas con deficiencias cromosómicas pueden servir como un recurso alternativo para evaluar si un gen candidato está involucrado en la fusión de mioblastos. Las colecciones actualmente disponibles de líneas con deficiencias cubren más del 98 % del genoma euchromático de Drosophila29, lo que permite el análisis de pérdida de función de casi todos los genes. Las deficiencias cromosómicas pueden identificarse en la sección «Aberraciones» del informe genético en FlyBase. Sin embargo, dado que cada línea con deficiencia elimina múltiples genes, un defecto en la fusión de mioblastos observado en embriones homocigotos para la deficiencia no puede atribuirse a un gen específico dentro de la región cromosómica eliminada sin una validación adicional. Por lo tanto, cuando se identifica un defecto de fusión mediante una línea con deficiencia, debe generarse y analizarse un mutante con eliminación de un solo gen para determinar el papel específico del gen candidato en la fusión de mioblastos.
Aunque este protocolo se centra en el análisis fenotípico de mutantes para genes individuales de interés, el flujo de trabajo también puede aplicarse a cribados a gran escala con deficiencias para identificar nuevos reguladores de la fusión de mioblastos, utilizando colecciones disponibles de deficiencias29. Además, sustituir el anticuerpo contra MHC por anticuerpos dirigidos contra reguladores específicos de la fusión de mioblastos permite adaptar el flujo de trabajo general, incluyendo la recolección de embriones, fijación e inmunomarcado, para examinar la localización proteica en relación con la sinapsis fusogénica. Por último, los métodos descritos aquí pueden adaptarse para el análisis fenotípico de otros procesos del desarrollo embrionario más allá de la fusión de mioblastos, ampliando así la utilidad del protocolo a un rango más amplio de estudios del desarrollo.
Divulgaciones
Los autores declaran que no tienen intereses competitivos. ChatGPT 5 (OpenAI) se utilizó únicamente para la corrección gramatical y del lenguaje. No se utilizó para generar contenido científico, datos, análisis ni figuras.
Agradecimientos
Agradecemos al centro de cepas Bloomington por las cepas de moscas. Este trabajo fue financiado por las subvenciones del NIH R01AR085116 y R35GM136316 otorgadas a E.H.C.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Agar | Fisher | BP1423-500 | Polvo de agar; utilizado para preparar medio de cultivo sólido. |
| Albúmina sérica bovina (BSA) | Sigma | A7906 | Albúmina sérica bovina; utilizada para la preparación de soluciones bloqueantes durante la inmunotinción. |
| Microscopio confocal | Leica | SP8 | Microscopio confocal de barrido láser utilizado para imágenes de fluorescencia de muestras teñidas. |
| Microscopio confocal | Nikon | A1R | Microscopio confocal de barrido láser utilizado para imágenes de fluorescencia de muestras teñidas. |
| Cubreobjetos | Fisher | 12-545-CP | Cubreobjetos de vidrio, 40 mm × 22 mm; utilizado para montar muestras para microscopía. |
| Placa de cultivo | Corning | 430166 | Placa de cultivo de 60 mm; utilizada para manipular, cultivar o procesar muestras biológicas. |
| Levadura seca | Sigma | YSC2 | Levadura seca utilizada como fuente nutricional para el cultivo de organismos. |
| Formaldehído, 37% | Fisher | BP531-500 | Solución concentrada de formaldehído utilizada para la preparación de fijadores. PRECAUCIÓN: Tóxico y volátil; manipular con equipo de protección personal adecuado y en cabina de gases. |
| Anticuerpo secundario de cabra anti-IgG de ratón 647 | ThermoFisher | A-21236 | Anticuerpo secundario de cabra anti-IgG de ratón conjugado con fluoróforo para detección de fluorescencia de anticuerpos primarios de ratón. |
| Anticuerpo secundario de cabra anti-IgG de conejo 568 | ThermoFisher | A-11036 | Anticuerpo secundario de cabra anti-IgG de conejo conjugado con fluoróforo para detección de fluorescencia de anticuerpos primarios de conejo. |
| Heptano | Fisher | H350 | Disolvente orgánico utilizado durante la fijación y permeabilización de muestras. PRECAUCIÓN: Inflamable y nocivo; manipular en cabina de gases con equipo de protección personal adecuado. |
| Incubadora | Percival | I36LL | Incubadora con control de temperatura utilizada para mantener cultivos u organismos experimentales bajo condiciones ambientales definidas. |
| Metanol | Pharmco | 339000ACSBK01 | Metanol utilizado durante la fijación, deshidratación o permeabilización de muestras. PRECAUCIÓN: Inflamable y tóxico; manipular en cabina de gases con equipo de protección personal adecuado. |
| Portaobjetos de microscopio | Fisher | 12-550-15 | Portaobjetos de vidrio utilizados para montar muestras para su observación. |
| Medio de montaje | ThermoFisher | P36980 | Medio de montaje antifade utilizado para preservar la fluorescencia y montar muestras teñidas para microscopía. |
| Anticuerpo primario monoclonal de ratón anti-Even skipped (Eve) | DSHB | 2B8 | Anticuerpo primario monoclonal de ratón que reconoce la proteína Even skipped; utilizado para tinción por inmunofluorescencia. |
| Nutador | Corning | 6720 | Mezclador nutatorio de banco utilizado para agitación suave y continua de muestras durante los pasos de lavado, bloqueo o incubación con anticuerpos. |
| Vaso de precipitados de plástico | Sigma | Z245380 | El vaso de precipitados de plástico de 100 mL se utiliza para crear un recipiente de recolección de moscas. |
| Anticuerpo primario de conejo anti-cadena pesada de miosina (MHC) | — | — | Anticuerpo primario de conejo que reconoce la cadena pesada de miosina de Drosophila; la fuente del anticuerpo se describe en Kiehart y Feghali (1986), Journal of Cell Biology 103, 1517–1525. |
| Anticuerpo primario monoclonal de rata anti-cadena pesada de miosina (MHC) | DSHB | BB7/21.14 | Anticuerpo primario monoclonal de rata que reconoce la cadena pesada de miosina; utilizado para tinción por inmunofluorescencia. |
| Azida sódica (NaN3) | Sigma | S8032 | Azida sódica utilizada como conservante en soluciones de anticuerpos o tampones. PRECAUCIÓN: Altamente tóxica; evitar ingestión, inhalación, contacto con la piel y contacto con metales. |
| Tritón X-100 | Fisher | AAA16046AP | Detergente no iónico utilizado para permeabilización de membranas y preparación de tampones de lavado o bloqueo. |
| Solución salina tamponada con fosfato 10× (PBS) | Fisher | BP3994 | Solución concentrada de PBS utilizada para preparar PBS 1× para lavado, dilución y preparación de tampones. |
Referencias
- Abmayr SM, Pavlath GK. Myoblast fusion: Lessons from flies and mice. Development. 2012;139(4):641-656.
- Petrany MJ, Millay DP. Cell fusion: Merging membranes and making muscle. Trends Cell Biol. 2019;29(12):964-973.
- Wherley TJ et al. Current topics in developmental biology. Vol. 158. Academic Press; 2024:53-82.
- Millay DP. Regulation of the myoblast fusion reaction for muscle development, regeneration, and adaptations. Exp Cell Res. 2022;415(2):113134.
- Dworak HA, Sink H. Myoblast fusion in Drosophila. Bioessays. 2002;24(7):591-601.
- Schejter ED. Myoblast fusion: Experimental systems and cellular mechanisms. Semin Cell Dev Biol. 2016;60:112-120.
- Deng S, Azevedo M, Baylies M. Acting on identity: Myoblast fusion and the formation of the syncytial muscle fiber. Semin Cell Dev Biol. 2017;72:45-55.
- Lee DM, Chen EH. Drosophila myoblast fusion: Invasion and resistance for the ultimate union. Annu Rev Genet. 2019;53:67-91.
- Bate M. The development of Drosophila melanogaster. CSH Laboratory Press; New York; 1993:1013-1090.
- Baylies MK, Bate M, Ruiz Gomez M. Myogenesis: A view from Drosophila. Cell. 1998;93(6):921-927.
- Chen EH, Olson EN. Towards a molecular pathway for myoblast fusion in Drosophila. Trends Cell Biol. 2004;14(8):452-460.
- Sens KL et al. An invasive podosome-like structure promotes fusion pore formation during myoblast fusion. J Cell Biol. 2010;191(5):1013-1027.
- Kim JH et al. Mechanical tension drives cell membrane fusion. Dev Cell. 2015;32(5):561-573.
- Chen EH. Invasive podosomes and myoblast fusion. Curr Top Membr. 2011;68:235-258.
- Kim JH, Jin P, Duan R, Chen EH. Mechanisms of myoblast fusion during muscle development. Curr Opin Genet Dev. 2015;32:162-170.
- Kim JH, Chen EH. The fusogenic synapse at a glance. J Cell Sci. 2019;132(18).
- Haralalka S, Abmayr SM. Myoblast fusion in Drosophila. Exp Cell Res. 2010;316(18):3007-3013.
- Kiehart DP, Feghali R. Cytoplasmic myosin from Drosophila melanogaster. J Cell Biol. 1986;103(4):1517-1525.
- Campos-Ortega JA, Hartenstein V. The embryonic development of Drosophila melanogaster. 2nd ed. Springer Berlin Heidelberg; Berlin, Heidelberg; 1997:9-102.
- De Joussineau C, Bataille L, Jagla T, Jagla K. Diversification of muscle types in Drosophila: Upstream and downstream of identity genes. Curr Top Dev Biol. 2012;98:277-301.
- Namiki T et al. Cytochrome P450 CYP307A1/Spook: A regulator for ecdysone synthesis in insects. Biochem Biophys Res Commun. 2005;337(1):367-374.
- Niwa R, Niwa YS. Enzymes for ecdysteroid biosynthesis: Their biological functions in insects and beyond. Biosci Biotechnol Biochem. 2014;78(8):1283-1292.
- Ruan ZR, Yu Z, Xing C, Chen EH. Inter-organ steroid hormone signaling promotes myoblast fusion via direct transcriptional regulation of a single key effector gene. Curr Biol. 2024;34(7):1438-1452.e6.
- Beckett K, Baylies MK. 3D analysis of founder cell and fusion competent myoblast arrangements outlines a new model of myoblast fusion. Dev Biol. 2007;309(1):113-125.
- Richardson B, Beckett K, Baylies M. Visualizing new dimensions in Drosophila myoblast fusion. BioEssays. 2008;30(5):423-431.
- Huang W et al. Spontaneous mutations and the origin and maintenance of quantitative genetic variation. eLife. 2016;5.
- McGuire SE, Roman G, Davis RL. Gene expression systems in Drosophila: A synthesis of time and space. Trends Genet. 2004;20(8):384-391.
- Bellen HJ et al. The Drosophila Gene Disruption Project: Progress using transposons with distinctive site specificities. Genetics. 2011;188(3):731-743.
- Cook RK et al. The generation of chromosomal deletions to provide extensive coverage and subdivision of the Drosophila melanogaster genome. Genome Biol. 2012;13(3).
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente