Este protocolo describe un sistema de celda de flujo asimétrico ácido-álcali que combina la electroreducción catódica de CO2 con la electrooxidación anódica de glicerol, lo que permite la coproducción energéticamente eficiente de formiato con un consumo de energía significativamente reducido en comparación con el uso de la reacción convencional de evolución de oxígeno.
Artículo de método
Electrólisis apareada asimétrica de dióxido de carbono y glicerol en medio ácido-alcalino para la electrosíntesis de formiato
* These authors contributed equally
En este artículo
Resumen
Resumen
Este protocolo describe una configuración de celda de flujo que acopla la reacción de electroreducción del dióxido de carbono (CO2RR) en el cátodo en medio ácido con la reacción de electrooxidación del glicerol (GOR) en el ánodo en medio alcalino para la producción eficiente de formiato. Un sistema de electro-síntesis dual, basado en un diseño de electrolito asimétrico ácido-alcalino, mejora la utilización de electrones al convertir la energía de neutralización ácido-base en una fuerza impulsora electroquímica útil, promoviendo así la electro-síntesis de formiato. Se sintetizaron nanoláminas de bismuto derivadas de óxido (OD-Bi NSs) mediante precipitación química seguida de electroreducción, y se emplearon como catalizador catódico para la conversión de CO2RR a formiato. Mientras tanto, el catalizador de nanobarras de Co3O4, preparado mediante precipitación química seguida de calcinación, actuó como catalizador anódico para la GOR asistida por Cu2+ hacia formiato, donde una cantidad traza de Cu2+ introducida en el ánolito potencia la actividad de la GOR. Los rendimientos, incluyendo sobrepotencial, selectividad hacia formiato y actividad de los catalizadores OD-Bi NSs y Co3O4, se evaluaron posteriormente en una electrolizador híbrido. En comparación con el CO2RR convencional acoplado a la reacción de evolución de oxígeno, el sistema de electrólisis emparejado CO2RR-GOR presenta un consumo de energía significativamente menor y una producción mejorada de formiato.
Introducción
La reacción electroquímica de reducción del dióxido de carbono (CO2RR) a productos químicos con valor añadido ha surgido como una estrategia prometedora para la utilización del carbono y el almacenamiento de energía renovable1,2,3,4,5. Entre los diversos productos de reducción del CO2, el ácido fórmico (HCOOH) es particularmente atractivo debido a su alta densidad energética volumétrica, facilidad de almacenamiento y transporte, y sus amplias aplicaciones en la síntesis química y en celdas de combustible6,7,8. Los catalizadores basados en bismuto (Bi) han demostrado una excelente selectividad hacia la producción de formiato debido a su afinidad de unión adecuada para el intermediario *OCHO7,9 y a la supresión de la reacción de evolución de hidrógeno10.
A pesar de estas ventajas, la implementación práctica de la reducción del CO2 sigue obstaculizada por su alto consumo de energía cuando se acopla con la reacción anódica de evolución de oxígeno (OER)11,12. La OER es un proceso termodinámicamente exigente de cuatro electrones con cinética lenta, lo que resulta en altos voltajes de celda y baja eficiencia energética de la celda completa13,14. Para abordar este desafío, reemplazar la OER por reacciones de oxidación orgánica termodinámicamente favorables se ha convertido en una estrategia efectiva para reducir el consumo de electricidad mientras se producen simultáneamente productos químicos de valor añadido11,15,16.
La reacción de oxidación del glicerol (GOR) ha atraído una atención considerable como reacción anódica alternativa, ya que el glicerol es económico y puede transformarse en productos altamente funcionalizados.17,18. Además, la GOR presenta un potencial de oxidación más bajo (0,69 V frente al electrodo de hidrógeno reversible (RHE)) en comparación con la OER (>1.23 V frente a. RHE) y puede generar formiato valioso, lo que permite un sistema de electro-síntesis de doble formiato con CO catódico2Formiato derivado de RR18,19,20,21. Se han explorado óxidos basados en metales no nobles, especialmente los basados en Co, debido a su bajo costo, resistencia a la corrosión y estructura espinela regulada22,23. Estudios recientes han demostrado la viabilidad de acoplar CO₂RR utilizando catalizador de Bi/C con GOR utilizando metales de transición no nobles24,25, catalizador basado en Pt26,27 y un catalizador basado en Au28 para la coproducción de formiato. Estos sistemas emplean predominantemente ensamblajes de electrodo de membrana con electrolito neutro o sin católito, lo que induciría la precipitación de (bi)carbonato y disminuiría la actividad de la reacción. Uso de católito ácido para CO2RR puede inhibir la formación de (bi)carbonato y, por lo tanto, aumentar la eficiencia del carbono, mientras que el uso de un ánolito alcalino para la GOR puede facilitar la electrooxidación del glicerol y la ruptura de enlaces C–C para producir formiato utilizando electrocatalizadores de metales no nobles.29,30Además, dicha configuración de electrolito asimétrico ofrece energía eléctrica adicional mediante la energía de neutralización ácido-base generada por la recombinación de protones e iones hidroxilo.11,31Por lo tanto, esta estrategia no solo reduce el voltaje celular total, sino que también mejora el consumo energético de la electro síntesis de formiato.
En este trabajo, se presenta un protocolo de celda de flujo para la coproducción eficiente de formiato mediante el acoplamiento de la reducción ácida de CO2 con la oxidación alcalina del glicerol (GOR) en un electrolizador asimétrico ácido-álcali. Se emplean nanoláminas de Bi derivadas de óxido (OD-Bi NSs) como catalizador catódico para la conversión selectiva de CO2 a formiato, mientras que nanobarras de Co3O4 actúan como catalizador anódico para la oxidación del glicerol asistida por Cu2+ hacia formiato. La introducción de trazas de Cu2+ en el ánolito mejora significativamente la cinética de GOR mediante un ciclo de reacción con productos intermedios, su transformación en Cu+ y su posterior reoxidación, lo que reduce aún más el sobrepotencial anódico. Este sistema integrado demuestra un consumo de energía sustancialmente menor y una producción mejorada de formiato en comparación con la electrólisis convencional de CO2RR-OER. En comparación con estudios previos sobre el acoplamiento de CO₂RR-GOR, el sistema diseñado integra de forma única una configuración asimétrica ácido-álcali que aprovecha la energía de neutralización entre la recombinación de protones e iones hidroxilo para reducir aún más el voltaje total de la celda y evitar la generación de (bi)carbonatos. Por consiguiente, el avance principal del presente protocolo radica en el uso de una configuración asimétrica ácido-álcali para disminuir el voltaje de operación de la celda manteniendo al mismo tiempo una producción selectiva de formiato en ambos electrodos, en lugar de enfocarse en la optimización individual de los catalizadores de CO₂RR o GOR respecto a sistemas previamente reportados. Este protocolo es aplicable a una amplia variedad de entornos de investigación, incluyendo la electroreducción de CO2, la oxidación del glicerol y sistemas de electrólisis acoplada para la producción de productos químicos con ahorro energético.
Protocolo
Este protocolo no involucra participantes humanos ni sujetos animales; por lo tanto, no se requirió aprobación ética institucional.
1. Preparación del catalizador OD-Bi
- Preparación del precursor de BiOCl
- Disuelva 4.85 g de Bi(NO3)3·5H2O en 10 mL de agua desionizada (DI) para producir la solución A, y añada 0.745 g de KCl y 1.9 mL de HCl concentrado en 10 mL de agua DI para producir la solución B.
PRECAUCIÓN: El HCl concentrado es altamente corrosivo y volátil. Manipúlelo en una campana extractora utilizando guantes resistentes a ácidos y gafas de seguridad. - Combine la solución A y la solución B, seguido de agitación a 25 °C durante 12 h para producir un precipitado blanco.
- Recoja el precipitado blanco generado, lávelo repetidamente con 50 mL de etanol y 50 mL de agua DI, respectivamente, y luego séquelo al vacío a 60 °C durante 12 h para obtener el precursor de BiOCl.
- Disuelva 4.85 g de Bi(NO3)3·5H2O en 10 mL de agua desionizada (DI) para producir la solución A, y añada 0.745 g de KCl y 1.9 mL de HCl concentrado en 10 mL de agua DI para producir la solución B.
- Preparación del electrodo de BiOCl
- Añada 3 mg del precursor de BiOCl y 30 µL de dispersión de Nafion D–520 en 1 mL de etanol para producir una suspensión de electrodo, seguido de sonicación durante 30 min para formar una suspensión de electrodo uniformemente dispersa.
- Deposite uniformemente la suspensión de electrodo preparada sobre un sustrato de papel de carbono de 1 cm × 3 cm (SGL Carbon, 28BC) como electrodo de difusión de gas, obteniendo una carga de precursor de aproximadamente 1 mg cm−2 (solo catalizador).
NOTA: El área efectiva es de 1 cm2, con 0.5 cm × 2 cm destinados a la reacción. - Séque el papel de carbono con el catalizador recubierto bajo una lámpara de infrarrojos en atmósfera de aire para obtener el electrodo de BiOCl.
- Electrorreducción de BiOCl para producir el catalizador OD–Bi
- Monte el electrodo de BiOCl en una celda de flujo casera.
NOTA: Tanto la cámara anódica como la catódica tienen dimensiones internas de 0.5 cm (ancho) × 2 cm (largo) × 0.5 cm (profundidad). - Añada 8.71 g de K2SO4 y 27 µL de H2SO4 concentrado (98 %) en 50 mL de agua DI, y diluya con agua DI hasta un volumen total de 100 mL como electrolito ácido (0.5 M K2SO4 con pH = 2) y utilice una malla de Pt como ánodo.
CAUCIÓN: El H2SO4 concentrado es altamente corrosivo y genera calor al diluirse. Añada siempre el ácido al agua lentamente, nunca al revés, y manipúlelo en una campana extractora. - Electrorreduzca el electrodo de BiOCl a una densidad de corriente constante de −300 mA cm−2 durante 5 min para producir el catalizador OD-Bi.
- Monte el electrodo de BiOCl en una celda de flujo casera.
2. Preparación del catalizador Co3O4
- Disuelva 291,0 mg de Co(NO3)2·6H2O en 50 mL de agua DI para producir la solución A, y disuelva 134,0 mg de Na2C2O4 en 50 mL de agua DI para producir la solución B.
- Agregue gota a gota la solución A a la solución B, seguido de agitación a 25 °C durante 2 h, luego recopile mediante centrifugación a 12.840 × g durante aproximadamente 15 min, lave tres veces con 50 mL de agua DI y seque a 60 °C durante 12 h.
- Calcine el polvo obtenido a 350 °C durante 4 h en atmósfera de aire con una velocidad de calentamiento de 5 °C min−1 para preparar el catalizador de Co3O4.
3. Electrosíntesis de HCOOH mediante CO2RR
- Utilice un CG equipado con tamiz molecular 5A y TDX–01 en serie para el análisis de productos gaseosos durante el CO2RR.
- Utilice gases estándar para las curvas de calibración de H2 y concentración de CO (H2: 1000 ppm; CO: 1001 ppm; C2H4: 1007 ppm; CH4: 1000 ppm; CO2: 1001 ppm; equilibrado con Ar).
- Para el pretratamiento de la membrana de intercambio protónico (Nafion 117), sumerja el Nafion 117 en una solución de H₂O₂ al 3 % en peso2O2 solución acuosa a 80 °C durante 1 h para eliminar impurezas orgánicas y lavar abundantemente con agua desionizada para eliminar el H residual₂O₂. Sumerja la membrana en H 0,5 M2SO4 en 80 °C durante 1 h para protonar los grupos ácido sulfónico y lavar con agua desionizada repetidamente hasta que el pH del efluente sea cercano a 7.
PRECAUCIÓN: H2O2 es un oxidante y puede causar irritación. Manipúlese con precaución y utilícese el EPP adecuado. - Coloque el electrodo OD-Bi y el electrodo de referencia Ag/AgCl en un compartimento de la celda de flujo, y el electrodo de malla de Pt en la otra cámara, separados por una Nafion 117. Inyecte 20 mL de electrolito (K 0,5 M)2SO4 con pH = 2) en cada compartimento de la celda de flujo y burbujear el electrolito catódico con CO2 a 40,0 sccm (monitoreado por controlador de flujo de masa) durante 1 h para formar un CO2-electrolito saturado.
NOTA: Alimentar CO₂ al interior de la cámara de aire en el cátodo a 30,0 sccm y monitorear continuamente el gas de salida mediante cromatografía de gases en línea. Alimentar el electrolito a los canales de flujo a 10 mL min⁻1. - Aumente secuencialmente el potencial aplicado de −1,65 a −2,05 V frente a. RHE. Mantenga cada potencial durante 15 min, registre la respuesta cronopotenciométrica correspondiente y recoja el producto líquido para su análisis al final de cada paso de mantenimiento.
- Cuantifique las concentraciones de H2 y CO en el efluente utilizando un detector de conductividad térmica (TCD) y un detector de ionización de llama (FID) con metanizador, respectivamente.
- Determinar las concentraciones de HCOOH en los católitos después de la reacción mediante 1Resonancia magnética nuclear de ¹H1H-RMN) utilizando el método del estándar interno. Prepare una solución estándar añadiendo 0.7 µL dimetilsulfóxido (DMSO) hasta 10 mL D₂O. Transfiera 0,7 mL del electrolito catódico utilizando una micropipeta de 1 mL, añada 0,3 mL de la disolución patrón y analice mediante RMN de ^1H.
4. Electrosíntesis de HCOOH mediante GOR
- Añada 3 mg de Co3O4 y 30 µL de dispersión de Nafion D–520 en 1 mL de etanol para producir una suspensión de electrodo, seguido de sonicación durante 30 min para formar una suspensión de electrodo uniformemente dispersa.
- Deposite uniformemente la suspensión de electrodo preparada sobre un sustrato de papel de carbono de 1 cm × 3 cm (SGL Carbon, 28BC) como electrodo de difusión de gas, obteniendo una carga de precursor de ~ 1 mg cm−2 (solo catalizador).
NOTA: El área efectiva es de 1 cm2, con 0,5 cm × 2 cm para la reacción. - Seque el papel de carbono con el catalizador recubierto bajo una lámpara de infrarrojos en atmósfera de aire para obtener el electrodo de Co3O4.
- Para el pretratamiento de la membrana de intercambio aniónico (FAB-PK-130), sumérjala en solución de NaCl 0,5 M a 25 °C durante 24 h y enjuáguela con agua desionizada. Sumerja la FAB-PK-130 en solución de KOH 1 M a 25 °C durante 36 h y enjuáguela con agua desionizada antes de su uso.
ADVERTENCIA: El KOH es fuertemente corrosivo. Use guantes y gafas de protección al manipularlo. Disuelva lentamente el KOH en agua con agitación para evitar la generación excesiva de calor. - Coloque el electrodo de Co3O4 y el electrodo de referencia Ag/AgCl en un compartimento de la celda de flujo como ánodo, y una malla de Pt en la otra cámara como cátodo, separados por una FAB-PK-130.
- Añada 5,61 g de KOH, 0,74 mL de glicerol y 25 mg de CuSO4·5H2O en 100 mL de agua desionizada para producir un electrolito alcalino (KOH 1 M, glicerol 0,1 M y CuSO4 1 mM con pH = 14).
- Inyecte 20 mL de electrolito en cada compartimento de la celda de flujo con un caudal de 10 mL min−1 y burbujee el electrolito con N2 a 40,0 sccm (monitoreado por un controlador de flujo másico) durante 1 h para formar un electrolito saturado con N2.
NOTA: Detenga la burbujeo de N₂ antes de la medición de electrólisis. - Incremente secuencialmente el potencial aplicado desde 1,65 hasta 2,05 V frente a RHE. Mantenga cada potencial durante 15 min, registre la respuesta cronopotenciométrica correspondiente y recoja el producto líquido para su análisis al final de cada intervalo.
- Determine la concentración de HCOOH en el ánolito después de la reacción mediante 1H-RMN utilizando el método del estándar interno. Prepare una solución estándar añadiendo 0,7 µL de dimetilsulfóxido (DMSO) a 10 mL de D₂O. Transfiera 0,7 mL de ánolito usando una micropipeta de 1 mL, añada 0,3 mL de la solución estándar y analice mediante ^1H-RMN.
5. Electrosíntesis de HCOOH mediante electrólisis acoplada de CO2RR-GOR
- Coloque el electrodo OD-Bi como cátodo y el electrodo Co3O4 como ánodo, separados por una membrana Nafion 117 sin electrodo de referencia.
- Utilice K₂SO₄ 0,5 M ajustado a pH 2 con H₂SO₄ como catolito, y KOH 1 M que contenga glicerol 0,1 M y CuSO₄ 1 mM como anolito.
- Incremente secuencialmente el voltaje aplicado a la celda desde 1,6 hasta 2,6 V. Mantenga cada voltaje durante 15 minutos, registre la respuesta cronopotenciométrica correspondiente y recoja el producto líquido para su análisis al final de cada intervalo.
- Cuante las concentraciones de H2 y CO en el efluente utilizando un detector de conductividad térmica (TCD) y un detector de ionización de llama (FID) con metanizador, respectivamente.
- Determine la concentración de HCOOH en el catolito y el anolito después de la reacción mediante espectroscopía de resonancia magnética nuclear de protón (1H-RMN), empleando el método del estándar interno. Prepare una solución estándar añadiendo 0,7 µL de dimetilsulfóxido (DMSO) a 10 mL de D₂O. Transfiera 0,7 mL del electrolito utilizando una micropipeta de 1 mL, añada 0,3 mL de la solución estándar y analice mediante ^1H-RMN.
6. Cálculo del rendimiento
- Convierta los potenciales aplicados a la escala RHE según la ecuación de Nernst:
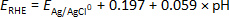 (1)
- Calcule la eficiencia faradaica (FE) correspondiente del producto gaseoso como se indica a continuación:
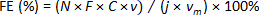 (2)
donde N es el número de transferencias de carga (H2: 2; CO: 2); C (ppm) es la concentración del producto gaseoso; v es el caudal de CO2 de 0.5 sccs (equivalente a 30.0 sccm); j (A) es la corriente en tiempo real durante la CO2RR; F es la constante de Faraday (96485 C mol−1); vm es el volumen molar estándar del gas a 1 bar y 298.15 K (24.8 L mol−1). - Calcule la FE del HCOOH como se indica a continuación:
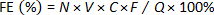 (3)
donde N es el número de transferencias de carga (HCOOH producido por CO2RR: 2; HCOOH producido por GOR: 8/3); V es el volumen del electrolito (20 mL); C es la concentración de los productos; Q es la carga de reacción. - Calcule la tasa de producción de HCOOH de la siguiente manera:
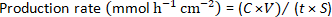 (4)
donde t es el tiempo de reacción; S es el área geométrica del electrodo de trabajo. - Calcule el consumo energético del HCOOH de la siguiente manera:
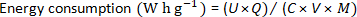 (5)
donde U es el voltaje aplicado a la celda; M es la masa molar relativa del HCOOH.
Resultados
El catalizador OD-Bi para la CO2RR y el catalizador Co3O4 para la GOR se obtienen de las secciones de protocolo 1 y 2, respectivamente. La preparación exitosa del catalizador OD-Bi se indica mediante un patrón limpio de DRX que muestra únicamente picos de Bi metálico y una morfología uniforme de nanoláminas sin agregación notable (Figura 1). El catalizador debe protegerse de la oxidación tras su preparación. El Co3O4 preparado debe poseer una estructura espinela con nanobarras homogéneas (Figura 2); la presencia de fases de impureza o agregación de nanobarras sugiere la necesidad de revisar las condiciones de precipitación o calcinación. En la Figura 3 se muestran resultados representativos de la medición de RMN de 1H para la determinación de HCOOH. Los resultados electroquímicos demuestran que cada electrodo exhibe una alta FEHCOOH y actividad en su respectiva semirreacción. En la Figura 4 se muestran las curvas de voltametría de barrido lineal (LSV), la FEHCOOH, la tasa de producción y el consumo energético de HCOOH a diferentes voltajes de celda durante la electrólisis acoplada CO2RR-GOR. Se observa que el acoplamiento de la GOR con la CO2RR reduce el voltaje de inicio, logrando altas FEHCOOH y tasas de producción a voltajes de celda más elevados, aunque el consumo energético aumenta en consecuencia; voltajes anormalmente altos o corrientes inestables sugieren degradación de la membrana, cruce del electrolito o suministro insuficiente de CO2.
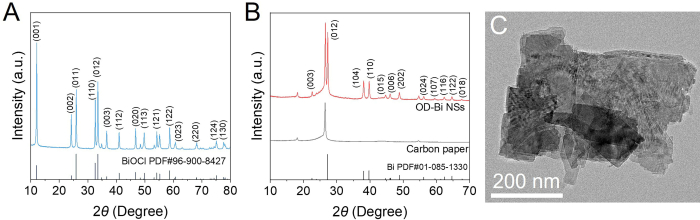
Figura 1. Caracterización del catalizador OD–Bi. Patrón de DRX de (A) el precursor BiOCl y (B) las NS de OD-Bi. (C) Imagen de MET de las NS de OD-Bi. El OD-Bi se obtuvo mediante la electroreducción del precursor BiOCl con la faceta predominante (012), y su morfología de nanohojas puede mantenerse. DRX = difracción de rayos X; MET = microscopía electrónica de transmisión; NS de OD-Bi = nanohojas de bismuto derivadas de óxido. Haga clic aquí para ver una versión más grande de esta figura.
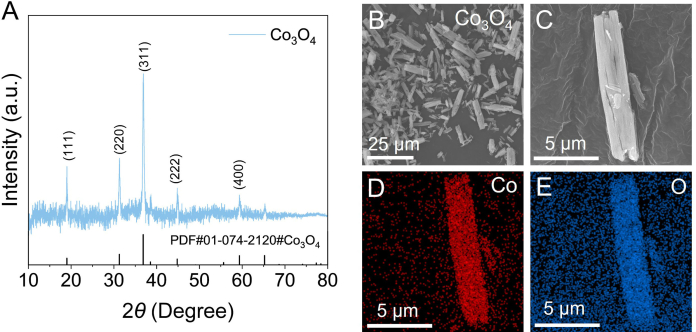
Figura 2. Caracterización del catalizador Co3O4. (A) Patrón de DRX, (B–C) imágenes de MEB y (D–E) mapas de EDX del catalizador Co3O4. El catalizador Co3O4 mostró principalmente los planos cristalinos (311), (220) y (111), y presentó una morfología de nanobarras. DRX = difracción de rayos X; MEB = microscopía electrónica de barrido; EDX = espectroscopía de rayos X dispersiva en energía. Haga clic aquí para ver una versión más grande de esta figura.
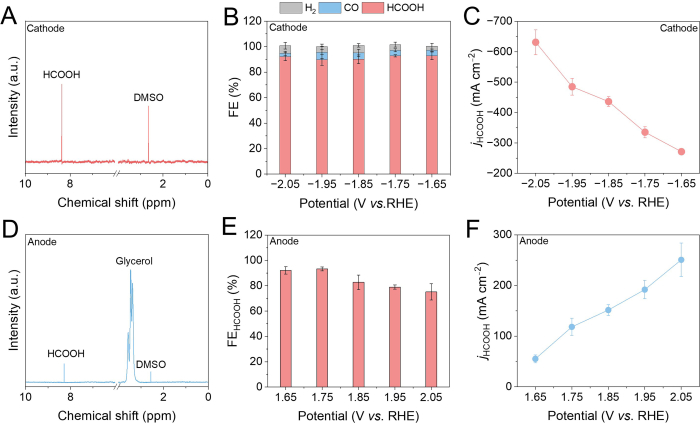
Figura 3. Rendimiento electroquímico independiente del catalizador OD-Bi para la RR-CO2 ácida y del catalizador Co3O4 para la ROG alcalina dentro de un sistema de tres electrodos. (A) Espectro de RMN de 1H del catolito tras la RR-CO2 a –1,75 V frente a RHE. (B) Eficiencia faradaica (FE) de los productos y (C) jHCOOH del catalizador OD-Bi a diferentes potenciales tras la RR-CO2. (D) Espectro de RMN de 1H del anolito tras la ROG a 1,75 V frente a RHE. (E) FEHCOOH y (F) jHCOOH del catalizador Co3O4 a diferentes potenciales tras la ROG. Los datos se presentan como media ± desviación estándar (DE) (n = 3), donde las barras de error representan la desviación estándar (DE). RMN de 1H = resonancia magnética nuclear de protones; FE = eficiencia faradaica; jHCOOH = densidad de corriente parcial para HCOOH; RHE = electrodo reversible de hidrógeno; RR-CO₂ = reacción de reducción de dióxido de carbono; ROG = reacción de oxidación de glicerol. Haga clic aquí para ver una versión más grande de esta figura.
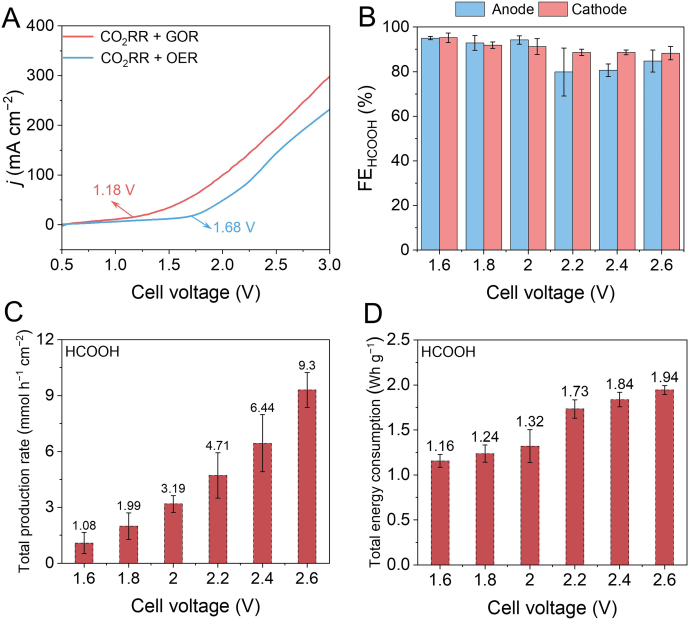
Figura 4. Rendimiento electroquímico de la electrólisis acoplada CO2RR-GOR en un sistema de dos electrodos. (A) Curvas LSV sobre OD-Bi || Co3O4 con y sin 0,1 M de glicerol y 1 mM de CuSO4 a una velocidad de barrido de 50 mV s–1. (B) FEHCOOH a diferentes voltajes de celda para la CO2RR en el cátodo y la GOR en el ánodo. (C) La velocidad total de producción y (D) el consumo energético total de formiato a diferentes voltajes de celda. Los datos se presentan como media ± DE (n = 3), con las barras de error que representan la desviación estándar (DE). LSV = voltametría de barrido lineal; FE = eficiencia faradaica para HCOOH; CO₂RR = reacción de reducción del dióxido de carbono; GOR = reacción de oxidación del glicerol; OER = reacción de evolución de oxígeno. Haga clic aquí para ver una versión ampliada de esta figura.
Discusión
Los resultados representativos presentados en las Figuras 1–4 muestran la implementación exitosa del protocolo propuesto de electrólisis acoplada CO2RR-GOR para la electro-síntesis dual de formiato. El primer paso crítico es la preparación del catalizador OD-Bi. El precursor sintetizado mediante precipitación química exhibió picos de difracción característicos correspondientes al BiOCl cristalino (Figura 1A). Después de la reducción electroquímica, estos picos desaparecieron y fueron reemplazados por el pico del Bi metálico (Figura 1B), lo que indica la reconstrucción completa del BiOCl en OD-Bi. Mientras tanto, la imagen de TEM (Figura 1C) mostró que la morfología de nanolámina del OD-Bi se conservó adecuadamente tras la electroreducción. Estas características estructurales son esenciales porque la superficie metálica de Bi reconstruida proporciona abundantes sitios activos para la conversión selectiva de CO2 a formiato. La preparación del catalizador anódico de Co3O4 es igualmente importante para lograr una oxidación eficiente del glicerol. El patrón de XRD mostró que los picos de difracción pueden asignarse al Co3O4 de estructura espinela (Figura 2A), confirmando la síntesis exitosa del catalizador. Las imágenes de SEM (Figura 2B,C) revelaron además una morfología uniforme de nanobarras, mientras que los mapas de EDS (Figura 2D,E) demostraron una distribución homogénea de los elementos a través del catalizador. Si aparecen picos adicionales de impurezas en el patrón de XRD o se observa una agregación severa de las nanobarras, deben examinarse cuidadosamente las condiciones de precipitación o calcinación.
Luego se exploró la evaluación electroquímica independiente del rendimiento de los catalizadores catódico y anódico. Se empleó el método del estándar interno y la RMN de 1H para detectar la concentración de HCOOH durante la reducción catódica de CO2 con el catalizador OD-Bi (Figura 3A). Además, el TCD y el FID con metanizador mostraron una pequeña cantidad de productos secundarios, incluyendo CO y H2. El catalizador OD-Bi mostró una alta FEHCOOH superior al 90 % en un amplio rango de potencial desde -1,65 V hasta -2,05 V frente a RHE, con un rendimiento pobre en la evolución de hidrógeno (Figura 3B). La jHCOOH máxima alcanzó -631 mA cm–2 a -2,05 V frente a RHE (Figura 3C). La RMN de 1H también se utilizó para cuantificar la concentración de HCOOH en la oxidación anódica de glicerol (GOR) con el catalizador Co3O4 (Figura 3D), lo cual indicó que el HCOOH fue el producto predominante, sin observarse otros subproductos. Los iones Cu2+ se reducen a Cu+ por medio del intermediario del glicerol, y el Cu+ adsorbido promueve la desprotonación del grupo OH en Co3O4, evitando su reconstrucción en CoOOH activo para la reacción de evolución de oxígeno (OER)17. Este ciclo redox reversible Cu2+/Cu+ suprime eficazmente la reacción competitiva de evolución de oxígeno, aumentando así la eficiencia faradaica (FE) para el ácido fórmico17. La FEHCOOH pudo alcanzar un valor máximo del 93 % a 1,75 V frente a RHE, con una jHCOOH máxima de 251 mA cm–2 a 2,05 V frente a RHE (Figura 3E y 3F). La dependencia del potencial respecto a la FE y a la jHCOOH demuestra que ambos catalizadores presentan una alta actividad dentro del intervalo de potencial estudiado.
El funcionamiento del CO2El sistema de electrólisis por pares RR-GOR representa la parte más crítica del protocolo. Las curvas de LSV mostraron que reemplazar la OER por la GOR redujo sustancialmente el voltaje de inicio de 1,68 V a 1,18 V, con una densidad de corriente más alta (Figura 4A), demostrando la ventaja energética de la estrategia de electrólisis acoplada11. El sistema acoplado logró un FE incremental y una alta tasa de producción de HCOOH al aumentar el voltaje celular (Figura 4B y 4C). Por el contrario, el consumo de energía de HCOOH aumentó al incrementarse el rango de voltaje de la celda (Figura 4D), lo que se atribuiría a la reacción secundaria. Por lo tanto, se debe evaluar el voltaje celular adecuado para lograr un equilibrio entre la eficiencia faradaica (FE), la velocidad de producción y el consumo energético. Estos resultados confirman que la configuración de electrolito asimétrico ácido-álcali combina eficazmente la ventaja termodinámica de la oxidación del glicerol con la fuerza impulsora adicional proporcionada por la energía de neutralización ácido-base.31. Si durante la electrólisis apareada se observan voltajes inusuales altos en las celdas o baja selectividad hacia HCOOH (es decir, estabilidad insatisfactoria), las posibles causas incluyen degradación de la membrana, paso cruzado del electrolito, cantidad insuficiente de CO2 suministro, o deterioro de cualquiera de los catalizadores de los electrodos. Una limitación clave es la neutralización ácido-base a través de la membrana con el tiempo, lo que requiere el reemplazo periódico del electrolito.
En resumen, una estrategia reproducible y eficiente en energía para la electro-síntesis acoplada de formiato mediante la combinación de CO ácido2Se ofrece una RR con GOR alcalina en una celda de flujo asimétrica ácido-alcalina. Al integrar NSs de Bi-OD para la reducción selectiva de CO₂-conversión a formiato con Cu2+-asistido Co3O4 catalizadores para la GOR, el sistema de electrólisis acoplado logra simultáneamente una alta productividad de formiato y un menor consumo de electricidad en comparación con la CO convencional2Configuraciones RR-OER. Este protocolo proporciona un método detallado y estandarizado para el control cuidadoso de la síntesis del catalizador, la fabricación uniforme del electrodo, la preparación del electrolito y la cuantificación precisa de los productos. Además, las caracterizaciones estructurales representativas y el rendimiento electroquímico presentado ofrecen referencias prácticas para evaluar la calidad del catalizador y solucionar desviaciones experimentales. Más allá de la combinación específica de catalizadores descrita, el diseño modular de la celda de flujo y la estrategia de electrolito asimétrico ácido-alcalino ofrecen una plataforma versátil ampliable a otros CO2Catalizadores RR y reacciones de oxidación anódica, allanando el camino hacia tecnologías escalables de electrólisis acoplada para la utilización sostenible del carbono. Por lo tanto, este protocolo proporciona una plataforma versátil para el desarrollo de tecnologías escalables de electrólisis acoplada orientadas a la utilización sostenible del carbono y a la fabricación electroquímica eficiente en energía.
Divulgaciones
Los autores declaran que no tienen intereses financieros competidores. No se utilizaron herramientas de inteligencia artificial en la elaboración de este manuscrito ni en la creación de sus figuras.
Agradecimientos
Este trabajo fue financiado por la Fundación Nacional de Ciencias Naturales de China (n.º 22409031, 22509185) y la Fundación de Ciencias Naturales de la Provincia de Zhejiang (n.º LQN26B030010).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Electrodo de referencia Ag/AgCl | GaossUnion | R1038 | |
| Gas Ar | Minxing Special Gas | mx007 | 99.99% |
| Bi(NO3)3·5H2O | Reactivos Químicos Sinopharm | 80018318 | |
| Co(NO3)2·6H2O | Reactivos Químicos Sinopharm | 10007316 | |
| Gas CO2 | Minxing Special Gas | mx010 | 99.99% |
| CuSO4·5H2O | Reactivos Químicos Sinopharm | 10008218 | |
| D2O | Aladdin | D113906 | ≥99% de átomos D |
| Dispersión D-520 | Alfa Aesar | 11265338 | utilizada como ionómero en la preparación de la tinta catalizadora |
| Agua desionizada | Wahaha | GB 17323 | |
| Dimetilsulfóxido | Aladdin | D274279 | grado extra puro |
| Estación electroquímica de trabajo | Kester | CS310H | |
| Etileno | Reactivos Químicos Sinopharm | 10009218 | |
| Membrana FAB-PK-130 | Fumatech | 130 | utilizada como membrana de intercambio aniónico |
| Cromatografía de gases | Ruimin Instrument | GC2060 | |
| Glicerol | Macklin | G810575 | |
| Gas H2 | Minxing Special Gas | mx018 | 99.99% |
| H2SO4 | Reactivos Químicos Sinopharm | 100216289 | 95,0 98,0% |
| HCl | Reactivos Químicos Sinopharm | 100110186 | 36,038,0% |
| K2SO4 | Reactivos Químicos Sinopharm | 10017918 | |
| KCl | Reactivos Químicos Sinopharm | 10016318 | |
| KOH | Reactivos Químicos Sinopharm | 10017008 | |
| Membrana Nafion 117 | Fuel Cell Store | 117 | utilizada como membrana de intercambio de protones |
| Medidor de pH | SANXIN APERA Instruments | SX-620 | calibración de 2 puntos antes del uso |
| Malla de Pt | GaossUnion | Pt1030-1 | |
| SGL Carbon | Fuel Cell Store | 28BC | 1 cm × 3 cm |
| Oxalato de sodio | Bide Pharmatech | BD151560 | |
| Gas estándar | Maotu Runda Gas | personalizado | H2: 1000 ppm; CO: 1001 ppm; C2H4: 1007 ppm; CH4: 1000 ppm; CO2: 1001 ppm; equilibrado con Ar |
| Desecador al vacío | UAVI | UBS-24DZ-A |
Referencias
- Wang H, Kang X, Han B. Optimizing CO2 electroreduction: theoretical insights for enhancing efficiency across elementary steps. Chem Soc Rev. 2025;54(21):10156-10244.
- Liu Z, et al. Engineering d-orbital of copper single-atom sites toward industrial-level electrocatalytic methanation. Nat Commun. 2026;17:2723.
- Kong S, Lv X, Wang J. Effects of the delocalization state on electrocatalytic CO2 reduction: a mini-review. EES Catal. 2024;2(2):556-563.
- Wang M, et al. f-p-d coupling-induced bonding covalency boosts C–C coupling in electrocatalytic CO2 reduction over Er–O–Cu sites. J Energy Chem. 2025;108:239-245.
- Li P, et al. Ampere-Level Syngas Synthesis by Controllable Active Hydrogen Supply to Regulate CO2 Reduction Depth on High-Entropy (CuZnAlZrCe)O2 Oxide Nanosheets. Angew Chem Int Ed. 2026;65(29):e3290876.
- Wang J, et al. Stabilizing Lattice Oxygen of Bi2O3 by Interstitial Insertion of Indium for Efficient Formic Acid Electrosynthesis. Angew Chem Int Ed. 2025;64(13):e202423658.
- Liu K, et al. Synergistic Acceleration of CO2 Electroreduction Kinetics by Oxygen Vacancy and Heterogeneous Interface for Efficient HCOOH Production. Adv Funct Mater. 2025;35(34):2424357.
- Lv X, et al. Switching CO2 Electroreduction Selectivity on Silver Nanoparticles from CO to Formate by Polyamidoamine Encapsulation. Small. 2025;21(52):e09724.
- Chen J, et al. The Reconstruction of Bi2Te4O11 Nanorods for Efficient and pH-universal Electrochemical CO2 Reduction. Angew Chem Int Ed. 2024;63(41):e202408849.
- Wang JJ, et al. Selective Electrosynthesis of Ammonia via Sequential Electron-Proton Transfer. J Am Chem Soc. 2026;148(20):20570-20581.
- Li X, Chen Q, Sun W, He C, Wen Z. Electron-Efficient Co-Electrosynthesis of Formates from CO2 and Methanol Feedstocks. Angew Chem Int Ed. 2024;63(45):e202412410.
- Wang M, et al. From Pollution to Value: Electrochemical Systems for Transforming Flue Gas into Chemicals and Fuels. Adv Mater. 2025;37(50):e09581.
- Gao L, Cui X, Sewell CD, Li J, Lin Z. Recent advances in activating surface reconstruction for the high-efficiency oxygen evolution reaction. Chem Soc Rev. 2021;50(15):8428-8469.
- Chen M, et al. Electrocatalytic methane oxidation to formate on magnesium based metal-organic frameworks. J Colloid Interface Sci. 2022;623:348-353.
- Zhang Q, et al. Coupling of electrocatalytic CO2 reduction and CH4 oxidation for efficient methyl formate electrosynthesis. Energy Environ Sci. 2024;17(6):2309-2314.
- Hou B, et al. Efficient Polyethylene Furanoate Synthesis From CO2 and 5-(Hydroxymethyl)furfural. ChemSusChem. 2026;19(13):e70845.
- Li Y, et al. Efficient glycerol electro-oxidation at an industrial-level current density. Nat Sustain. 2025;8(12):1524-1532.
- Chen Y, et al. Boric Acid-Coordinated Electrooxidation of Glycerol to Hydroxypyruvic Acid and Coupling With Hydroxylamine Reduction to Serine. Small. 2026;22(34):e73570.
- Zhang Y, et al. Built-in electric field engineering in CO2N0.67/CoP heterostructures for glycerol electrooxidation-assisted hydrogen production. Nat Commun. 2026;17:4087.
- Lyu N, et al. Electrocatalytic Glycerol Upgrading into Glyceric Acid on Ni3Sn Intermetallic Compound. Small. 2024;20(35):e2401872.
- Ding J, et al. Various energy-driven high-value-added oxidation reactions in CO2 reduction systems. Chem Soc Rev. 2026;55(9):4939-4959.
- Ma J, et al. Spin-State Engineering of Co3+ for Optimized Interfacial Microenvironment and Enhanced Glycerol Electrooxidation. Adv Funct Mater. 2026;36(23):e22517.
- Binyamin S, et al. Bimetallic 2D Metal−Organic Framework Precatalysts That Enable Electrochemical Glycerol Oxidation. ACS Catal. 2026;16(15):14967-14978.
- Fernández-Caso K, et al. Low nickel loading carbon microfibers fabricated by electrospinning for the glycerol electrooxidation coupled with the continuous gas-phase CO2 reduction reaction towards formate. J Power Sources. 2025;631:236260.
- Fernández-Caso K, et al. Coupling glycerol oxidation reaction using Ni-Co foam anodes to CO2 electroreduction in gas-phase for continuous co-valorization. Chem Eng J. 2024;480:147908.
- Peña-Rodríguez A, et al. Single-Pass Electrooxidation of Glycerol on Bismuth-Modified Platinum Electrodes as an Anodic Process Coupled to the Continuous CO2 Electroreduction toward Formate. ACS Sustain Chem Eng. 2024;12(9):3671-3679.
- Fernández-Caso K, et al. Continuous carbon dioxide electroreduction to formate coupled with the single-pass glycerol oxidation to high value-added products. J CO2 Util. 2023;70:102431.
- Molera M, et al. Gold-Indium Electrocatalysts for the Selective Oxidation of Glycerol Coupled with CO2 Reduction. ChemSusChem. 2025;18(12):e202402378.
- Zou X, et al. Covalently Anchored Cationic Groups Tailor Electric Double Layer for Supporting-Electrolyte-Free CO2 Reduction in Acidic Media. Angew Chem Int Ed. 2026;65(2):e18465.
- Ma M, et al. Spatial Ion Redistribution Enables Stable Ethylene Synthesis in Acidic CO2 Electrolysis. J Am Chem Soc. 2026;148(7):7159-7170.
- Ding Y, Cai P, Wen Z. Electrochemical neutralization energy: from concept to devices. Chem Soc Rev. 2021;50(3):1495-1511.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente