Este protocolo describe el análisis de la longevidad basado en microfluídica mediante microscopía de intervalos de gametos de Saccharomyces cerevisiae obtenidos de células precursoras jóvenes o envejecidas.
Artículo de método
Un ensayo basado en microfluídica para el descubrimiento de factores de rejuvenecimiento gametogénicos en Saccharomyces cerevisiae
En este artículo
Resumen
Resumen
Saccharomyces cerevisiae envejece progresivamente mediante divisiones celulares asimétricas, reteniendo el daño asociado con la edad en la célula madre mientras produce células hijas jóvenes. La gametogénesis restablece completamente la longevidad replicativa de las células envejecidas, reiniciando así el reloj del envejecimiento para la siguiente generación. Aunque la rejuvenecimiento gametogénico en levaduras ha sido descrito anteriormente, han faltado técnicas para cuantificar el restablecimiento de la longevidad replicativa con alto rendimiento. Los métodos anteriores para cuantificar el rejuvenecimiento tras la gametogénesis se limitaban a enfoques de bajo rendimiento y altamente laboriosos que dependían de micromanipulaciones manuales repetidas de células individuales. Aquí describimos detalladamente un ensayo de microscopía basado en microfluídica de alto rendimiento que permite la caracterización sistemática de los factores necesarios para el rejuvenecimiento gametogénico en S. cerevisiae. Este método aprovecha dos modificaciones genéticas inertes que permiten la evaluación de la longevidad replicativa de los gametos mediante microfluídica. Tras la clasificación por edad y la disociación de tétradas, los gametos condicionalmente estériles se cargan en dispositivos de imagen basados en microfluídica y se identifican utilizando un marcador específico de gametos. La adquisición de imágenes de lapso de tiempo prolongado permite un seguimiento y comparación robustos de las longitudes de vida replicativas de gametos derivados de células precursoras jóvenes y envejecidas. Aquí proporcionamos un protocolo paso a paso que permite la cuantificación sistemática de la longevidad de los gametos y la identificación de alto rendimiento de los factores moleculares que median el rejuvenecimiento celular gametogénico en S. cerevisiae.
Introducción
Las células de Saccharomyces cerevisiae envejecen replicativamente durante la mitosis al dividirse de manera asimétrica, reteniendo el daño asociado al envejecimiento en la célula madre mientras producen células hijas jóvenes1,2,3,4. Por lo tanto, la longevidad replicativa de la levadura es limitada, y se define como el número de células hijas que una célula madre determinada produce antes de su división terminal, seguida de senescencia y, finalmente, muerte. Sorprendentemente, si una célula envejecida de S. cerevisiae completa la gametogénesis, la longevidad replicativa de todos los gametos resultantes se restablece por completo, haciéndolos indistinguibles de los gametos derivados de células precursoras jóvenes5,6,7,8,9 (Figura 1A). Desde el descubrimiento inicial de la rejuvenecimiento gametogénico en la levadura, se han identificado múltiples factores importantes que eliminan el daño asociado al envejecimiento durante la gametogénesis, pero la ausencia de técnicas de alto rendimiento ha dificultado investigar el impacto que estas vías tienen sobre la longevidad de los gametos6. Históricamente, la cuantificación de la longevidad replicativa de los gametos ha dependido del conteo manual de divisiones celulares mediante un microscopio fluorescente de microdisección, en el cual la longevidad replicativa de los gametos se evalúa durante varios días mediante el conteo continuo y la eliminación manual de las células hijas generadas7. Aunque la longevidad replicativa de los gametos puede analizarse con esta técnica, su naturaleza laboriosa y que consume mucho tiempo ha provocado una implementación marginal en el campo durante la última década10,11. El hecho de que ninguna vía molecular específica se haya demostrado que contribuya directamente al rejuvenecimiento gametogénico desde su descubrimiento inicial7 subraya las limitaciones de la técnica actual y la necesidad de un ensayo automatizado y de alto rendimiento.
En los últimos años, nuevos enfoques basados en microfluídica han reemplazado la cuantificación del tiempo de vida replicativo mediante micromanipulación, eliminando así la necesidad de separar manualmente las células hijas12. Se han diseñado diferentes trampas para capturar y retener células madres en cámaras de imagen, con un flujo constante de medio fresco durante todo su tiempo de vida replicativo, eliminando las células hijas recién formadas. La paralelización de varias cámaras de imagen permite además adquirir el tiempo de vida replicativo de cientos de células con diferentes fondos genéticos durante varios días en un solo experimento13,14,15,16,17,18,19. Aunque actualmente se prefiere estos enfoques basados en microfluídica para células haploides de levadura que crecen vegetativamente, hasta la fecha no se ha reportado la aplicación de esta técnica para medir el tiempo de vida replicativo de los gametos de levadura.
Tres obstáculos técnicos y biológicos principales dificultan la evaluación de la longevidad replicativa de los gametos de S. cerevisiae mediante dispositivos microfluídicos. Primero, durante la gametogénesis, una célula diploide de levadura experimenta dos divisiones meióticas y forma un tétrada estrechamente empaquetado que contiene cuatro gametos haploides con una segregación 2:2 de los dos tipos de apareamiento, MATa y MATα (Figura 1A). Por lo tanto, al cargar gametos MATa y MATα en dispositivos microfluídicos, las feromonas de apareamiento secretadas inducirán una respuesta de apareamiento en células cercanas, provocando la detención del crecimiento, morfologías celulares anormales y obstrucción de los dispositivos microfluídicos. Segundo, los cuatro gametos dentro de un asco tetrad no se separan naturalmente durante la germinación. Por lo tanto, sin separación manual, solo se pueden atrapar tétradas completas en cámaras microfluídicas. La menor retención de las tétradas no separadas y la imposibilidad de analizar por separado las divisiones individuales de los cuatro gametos aún conectados hacen imposible evaluar la longevidad replicativa de cada gameto individual. Tercero, si las tétradas se separan en gametos individuales antes de cargarlos en dispositivos microfluídicos, estos son significativamente más pequeños que las células en crecimiento vegetativo y no son capturados por trampas estándar (Figura 2A–C).
Para superar estas limitaciones, Spiri et al. 20269 combinaron modificaciones genéticas inertes, separación de tétradas y desarrollo de gametos, y un marcador específico de gametos para permitir la cuantificación de alto rendimiento basada en microfluídica de la longevidad replicativa de los gametos y la caracterización de los factores necesarios para la rejuvenecimiento gametogénico en S. cerevisiae (Figura 1B–F). Primero, para evitar el apareamiento posterior a la germinación sin interferir con los cruces genéticos estándar, se diseñó un alelo estéril condicional (Figura 3A). Segundo, para separar las tétradas en gametos individuales, se combinó el tratamiento con zimolisasa, que debilita la pared externa del esporo, con manipulación mecánica. Tercero, para permitir la identificación eficiente de los gametos, incluso después de la separación y el breve crecimiento inicial necesario para el uso de trampas microfluídicas estándar, se introdujo un reportero fluorescente específico de gametos de larga duración y retenido. Mediante este enfoque, se pueden aislar y cargar en dispositivos microfluídicos gametos individuales derivados de células precursoras jóvenes y envejecidas previamente clasificadas para realizar imágenes de lapso de tiempo continuas durante 72 h, lo que permite el análisis cuantitativo y la comparación de la longevidad replicativa de los gametos procedentes de células precursoras jóvenes y envejecidas9. El protocolo detallado descrito aquí mejora sustancialmente la viabilidad y el rendimiento del análisis de la longevidad de los gametos en células precursoras tanto jóvenes como envejecidas, permitiendo la identificación directa de las vías moleculares que median el rejuvenecimiento celular durante la gametogénesis.
Protocolo
Una lista detallada de los reactivos y equipos utilizados en este protocolo se encuentra en la Tabla de Materiales.
1. Envejecimiento replicativo de las células fundadoras
NOTA: Todos los experimentos que utilizan el protocolo siguiente se realizan en células diploides de S. cerevisiae con el fondo genético de la cepa SK1 que contiene el siguiente fondo genético mínimo: pPMA2-PMA2-eGFP, ste5::NATR-pTet07.1-STE5, pRNR2-TetR-TUP1, pTetO7.1-TetR, flo8Δ, amn1D368V. Para todos los cultivos incubados en matraces de vidrio, el volumen del cultivo no debe exceder 1/5 del volumen del matraz para garantizar una adecuada aireación.
- Descongele células diploides en placas de glicerol con extracto de levadura y peptona (YP), incube a 30 °C durante la noche. Transfiera las células diploides a placas de dextrosa en extracto de levadura y peptona (YPD), incube a 30 °C (>8 h).
- Inocule diploides recién descongelados en 5 mL de YPD líquido (2% de dextrosa). Agite los cultivos (300 rpm) a temperatura ambiente durante la noche (>12 h).
- Re-diluya el cultivo inicial a una densidad óptica a 600 nm (OD600) = 0,2 en 30 mL de YPD (2% de dextrosa). Agite los cultivos (300 rpm) a 30 °C durante 3–4 h hasta que alcancen una densidad de OD600 = 0,6–1.
- Asegúrese de comenzar con suficiente cultivo para tener 16 unidades de OD600 de células a marcar por genotipo. Transfiera 2 x 8 unidades de OD600 de células para cada genotipo a un tubo cónico de 50 mL.
- Se recomienda: divida las 16 unidades de OD600 en dos muestras (8 unidades de OD600 cada una) para establecer dos cultivos independientes de células fundadoras por cada genotipo. Después de la clasificación por edad (paso 2.16), combine las células envejecidas de los dos cultivos de células fundadoras para aumentar el rendimiento total de células envejecidas.
- Centrifugue el tubo cónico de 50 mL durante 2 min a 1.900 x g y deseche el sobrenadante. Re-suspenda el sedimento con 20 mL de solución salina tamponada con fosfato (PBS) (pH 8).
- Repita el paso 1.6 otras dos veces, para un total de tres lavados en PBS (pH 8). Prepare una solución de biotina a 8 mg/mL (se necesitan 500 μL por cada 8 unidades de OD600 de células).
- Pese biotina (4 mg/muestra) y suspenda completamente el polvo en PBS (pH 8) para alcanzar una concentración final de 8 mg/mL (se necesitan 500 μL por muestra). Después del tercer lavado, re-suspenda las células en 1 mL de PBS (pH 8).
- Reparta 500 μL de suspensión celular en dos tubos centrífugos de baja adhesión, dividiendo así las 2 x 8 unidades iniciales de OD600. Añada 500 μL de solución de biotina (8 mg/mL) a cada tubo centrífugo, para un volumen total de 1 mL (Figura 1B).
- Selle la tapa con parafina y vortexee durante 1 minuto. Las células envejecidas son sensibles al estrés mecánico; esta será la última vez que se vortexeen las células. A partir de ahora, re-suspenda los sedimentos celulares pipeteando suavemente hacia arriba y hacia abajo.
- Transfiera los tubos centrífugos a una plataforma rotatoria e incube durante 30 min a 4 °C. Centrifugue durante 2 min a 1.900 x g, luego retire el sobrenadante con pipeta. Re-suspenda el sedimento en 1 mL de PBS (pH 8 + 100 mM de glicina) para neutralizar químicamente el exceso de biotina.
- Repita el paso 1.11 otras tres veces, para un total de 3 lavados con PBS (pH 8 + 100 mM de glicina). Re-suspenda las células en 1 mL de YPD (2% de dextrosa).
- Centrifugue durante 2 min a 1.900 x g y retire el sobrenadante con pipeta. Prepare cultivos de 50 mL de YPD (2% de dextrosa) + ampicilina (100 µg/mL) en matraces de 500 mL para cada muestra marcada con biotina.
- Re-suspenda las células marcadas con biotina en 1 mL de YPD (2% de dextrosa) y añádalas al matraz de 500 mL. Mida la densidad óptica (OD600) del cultivo fundador para estimar el número de generaciones al día siguiente.
- Agite los cultivos fundadores (300 rpm) a 30 °C durante la noche (16–18 h) para lograr el envejecimiento replicativo (Figura 1B). Esto dará como resultado aproximadamente 6–7 divisiones de cada célula fundadora marcada con biotina.
2. Aislamiento de células fundadoras envejecidas
NOTA: Almacene PBS (pH 7,4) + BSA (5 g/L) a 4 °C y manténgalo en hielo durante el experimento.
Al re-diluir los pellet celulares, asegúrese de que estén completamente resuspendidos y mezclados para evitar la obstrucción de la columna y maximizar la eficiencia de clasificación. Para mejorar la pureza de la población de células envejecidas, se realizan dos clasificaciones consecutivas aplicando nuevamente el eluato de la primera columna de clasificación a una segunda columna fresca. Este procedimiento produce poblaciones de células envejecidas con mínima contaminación por células jóvenes (pureza del 90–98%). Las células envejecidas son sensibles al estrés mecánico; resuspenda los pellet celulares pipeteando suavemente hacia arriba y hacia abajo con una pipeta serológica.
- Después de 16–18 h de incubación, registre la densidad óptica (OD600) de cada cultivo fundador. Calcule el número estimado de generaciones (edad media = log2(OD600Final / OD600Inicial)).
- Centrifugue cada cultivo durante 2 min a 1.900 x g en tubos cónicos de 50 mL y deseche el sobrenadante. Reuspenda el sedimento con 20 mL de PBS (pH 7,4 + BSA (5 g/L)) pipeteando hacia arriba y hacia abajo con una pipeta serológica de 25 mL.
- Repita una vez el paso 2.2. Mezcle el vial de suspensión de MicroBeads anti-biotina invirtiéndolo. Usando una punta cortada, añada 100 μL de MicroBeads anti-biotina a la suspensión celular.
- Mezcle invirtiendo el tubo. Incube a 4 °C durante 15 min. Incube en una plataforma rotatoria o invierta el tubo al menos 3–4 veces cada 5 min (Figura 1C).
- Prepare el soporte magnético QuadroMACS, las columnas y los filtros de pre-separación (30 µm). Coloque un recipiente debajo de la columna para recoger todos los residuos que pasen a través.
- Primee cada filtro/columna con 3 mL de PBS (pH 7,4 + BSA (5 g/L)). Etiquete dos tubos cónicos de 15 mL para cada columna y condición (uno para “eluido de células envejecidas” y otro para “flujo de células jóvenes”).
- Centrifugue las suspensiones celulares durante 2 min a 1.900 x g y deseche el sobrenadante. Reuspenda el sedimento con 20 mL de PBS (pH 7,4 + BSA (5 g/L)) y centrifugue nuevamente.
NOTA: Este paso es importante para eliminar los MicroBeads anti-biotina libres en exceso, que de lo contrario saturarían la columna. - Reuspenda completamente el sedimento celular en 5 mL de PBS (pH 7,4 + BSA (5 g/L)) y aplíquelo a la primera columna de clasificación (Figura 1C). Etiquete las columnas con el genotipo aplicado para llevar un control.
- Recoja el primer flujo en los tubos cónicos de 15 mL etiquetados como “flujo de células jóvenes”. Cambie los tubos cónicos de 15 mL por un recipiente para residuos una vez que la suspensión celular haya pasado a través de la columna.
- Combine las dos suspensiones de flujo de células jóvenes del mismo genotipo en un solo tubo cónico de 15 mL. Diluya 250 μL de la suspensión combinada de flujo de células jóvenes con 9,75 mL de PBS (pH 7,4 + BSA (5 g/L)) en un nuevo tubo cónico de 15 mL. Resérvelo etiquetado como “células jóvenes diluidas” para pasos posteriores.
- Lave cada columna 4 veces con 3 mL de PBS (pH 7,4 + BSA (5 g/L)). Para el primer lavado, transfiera 3 mL de PBS (pH 7,4 + BSA (5 g/L)) de nuevo al tubo cónico de 50 mL que contenía la suspensión celular. Transfiera a la columna correspondiente para aplicar las células restantes a la columna. Lave la columna 3 veces con 3 mL frescos de PBS (pH 7,4) + BSA (5 g/L).
- Prepare columnas nuevas y filtros de pre-separación (30 µm) para la segunda clasificación. Primee cada filtro/columna con 3 mL de PBS (pH 7,4 + BSA (5 g/L)).
- Retire la primera columna del imán y colóquela sobre la segunda columna para la segunda clasificación. Añada 5 mL de PBS (pH 7,4 + BSA (5 g/L)) a la primera columna y empuje de forma constante (suave pero firmemente) con el émbolo proporcionado para eluir las células envejecidas.
- Aplique las células envejecidas eluidas a la segunda columna. Etiquete las columnas con el genotipo aplicado para llevar un control.
- Lave cada columna 3 veces con 3 mL de PBS (pH 7,4) + BSA (5 g/L). Retire la columna del imán y colóquela en un tubo cónico de 15 mL etiquetado como eluido de células envejecidas. Añada 5 mL de PBS (pH 7,4) + BSA (5 g/L) a las columnas y empuje de forma constante (suave pero firmemente) con el émbolo proporcionado para eluir las células envejecidas.
- Combine los dos eluidos de los dos cultivos fundadores independientes del mismo genotipo para aumentar el rendimiento total de células envejecidas (véase el paso 1.5).
3. Marcado fluorescente de las cicatrices de brotación y biotina
NOTA: Cuando las células estén marcadas con colorantes fluorescentes, deben protegerse de la luz durante la incubación. El medio condicionado inductor de gametogénesis se obtiene filtrando y esterilizando un cultivo inductor de gametogénesis en medio estándar inductor de gametogénesis, 5 h después de la inducción de la gametogénesis. Almacene el medio condicionado inductor de gametogénesis sellado con parafilm a 4 °C.
- Centrifugar la suspensión celular combinada, envejecida y diluida, durante 2 min a 1,900 x g y desechar el sobrenadante. Suspender nuevamente las células en 12 mL de PBS (pH 7).
- Repetir el paso 3.1 dos veces y, en la segunda ocasión, suspender las células en 4 mL de PBS (pH 7). Añadir 4 μL de aglutinina de germen de trigo marcada con fluoróforo (1 µg/mL) y 4 μL de estreptavidina marcada con fluoróforo (1 µg/mL) a cada tubo (Figura 1C).
- Incubar durante 15 min a temperatura ambiente y en oscuridad. Invertir el tubo 3–4 veces cada 5 min. Centrifugar las células durante 2 min a 1,900 x g y luego desechar el sobrenadante.
- Suspender nuevamente en 12 mL de medio inductor de gametogénesis. Repetir la centrifugación y la suspensión en lavado tres veces; tras el lavado final, suspender las células en 2 mL de medio inductor de gametogénesis condicionado que contenga ampicilina (100 µg/mL).
4. Inducción de la gametogénesis y análisis de la clasificación por edad
ADVERTENCIA: El formaldehído es tóxico e irritante; manipúlelo en una campana extractora de gases químicos utilizando el equipo de protección personal (EPP) adecuado.
- Mida la densidad (OD600) de la suspensión celular re-suspendida (del paso 3.4). Diluya los cultivos hasta un OD600 de 0.8 con medio condicionado inductor de gametogénesis que contenga ampicilina (100 µg/mL), luego transfiera a un matraz de vidrio.
NOTA: El volumen depende del rendimiento total de células envejecidas; un volumen final de cultivo de 10 mL es suficiente para aplicaciones posteriores. - Aliquote 135 μl del cultivo pre-gametogénico diluido en tubos centrífugos de 1,5 mL que contengan 15 μl de formaldehído (37%). Incube rotando a temperatura ambiente durante 15 min. Almacene a 4 °C.
- Agite los cultivos (300 rpm) a 30 °C durante 24 h para completar la gametogénesis (Figura 1C).
PUNTO DE PAUSA: La adquisición de imágenes de células fijadas con formaldehído puede realizarse en cualquier momento conveniente. Sin embargo, se recomienda verificar la eficiencia del ordenamiento de células envejecidas antes de continuar con el resto del protocolo. Las células pueden almacenarse hasta por 48 h en medio de fijación con formaldehído a 4 °C. Para almacenamiento a largo plazo, sustituya la solución que contiene formaldehído por sorbitol (1,2 M) y almacene a -20 °C. - Antes de la adquisición de imágenes, centrifugue las células fijadas con formaldehído durante 2 min a 1.900 x g. Retire el sobrenadante con pipeta y deseche en un recipiente específico para residuos de formaldehído.
- Re-suspenda en 20 μL de sorbitol (1,2 M). Añada 3,3 μL de la suspensión celular a un portaobjetos estándar y coloque un cubreobjetos de 22 x 22 mm.
- Adquiera un z-stack que incluya el volumen completo de las células en los canales DAPI, mCherry, FITC y contraste de interferencia diferencial (DIC) para evaluar el número de cicatrices de brotación, la etiqueta de biotina y Pma2-GFP (Figura 1C y Figura 4A; mostrados en magenta, amarillo y cian, respectivamente).
- Continúe adquiriendo al menos 50 células por condición.
5. Análisis de imágenes para evaluar la eficiencia de la marcación con biotina y el número de cicatrices de brotación
PUNTO DE PAUSA: El análisis de imágenes para verificar la separación por edad puede realizarse en cualquier momento que resulte más conveniente. Sin embargo, se recomienda verificar la eficiencia de la clasificación antes de continuar con el resto del protocolo.
NOTA: Las imágenes se cuantifican utilizando macros personalizados semiautomatizados de Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Las notas específicas sobre las entradas de los macros se indican en la cabecera de cada macro y deben adaptarse a los datos de entrada individuales.
- Abra Fiji/ImageJ. Arrastre y suelte el macro Manual ROI Selection and TIFF Export (Supplementary File 1) en Fiji/ImageJ para abrirlo.
- Haga clic en Run en la ventana del macro. Seleccione las carpetas de entrada y salida según se indique y haga clic en OK.
- Dibuje un rectángulo alrededor de las células de interés y agregue cada rectángulo al administrador de regiones de interés (ROI), ya sea manualmente o usando el atajo t. Incluya toda la célula dentro del rectángulo y deje un margen de aproximadamente un diámetro celular en cada lado.
- Una vez que todos los ROI se hayan agregado al administrador de ROI desde la primera imagen, haga clic en OK en la ventana emergente: Action Required (¿todos los ROI seleccionados y guardados en el administrador de ROI (t)?) (Supplementary Figure 1). Todos los ROI seleccionados se recortarán y guardarán automáticamente. La siguiente imagen en la carpeta de entrada se abrirá automáticamente.
- Repita los pasos 5.3–5.4 para todas las imágenes en la carpeta de entrada. El macro se detendrá una vez que haya procesado todas las imágenes en la carpeta de entrada. Arrastre y suelte el macro Single-Cell 3D and Z Projection (Supplementary File 2) en Fiji/ImageJ para abrirlo.
- Adapte el espaciado de cortes en el comando 3D Project… si es necesario. Haga clic en Run en la ventana del macro. Seleccione las carpetas de entrada y salida según se indique y haga clic en OK.
NOTA: El macro se ejecutará automáticamente; no se requiere intervención del usuario. El macro se detendrá una vez que haya procesado todas las imágenes en la carpeta. - Mueva todas las imágenes denominadas Y_projection… a una nueva carpeta de entrada para el conteo. Arrastre y suelte el macro Manual Budscar and Biotin Annotation (Supplementary File 3) en Fiji/ImageJ para abrirlo.
- Haga clic en Run en la ventana del macro. Seleccione las carpetas de entrada y salida según se indique y haga clic en OK. Cuente las cicatrices de brotación rotando la célula en 3D.
NOTA: Cada estructura anular positiva para DAPI y mCherry se cuenta como una cicatriz de brotación, a menos que se superpongan y representen el mismo evento de cicatriz. La marca circular grande y llena positiva para biotina (mCherry) en cada célula desde su nacimiento no se incluye en el número total de cicatrices de brotación (Figure 4A). - Haga clic en OK en la ventana emergente: Action Required (¿Número de cicatrices de brotación?). Seleccione el número contado de cicatrices de brotación en la ventana emergente y luego haga clic en OK (Supplementary Figure 2).
- Determine si la célula está marcada con biotina examinando la señal mCherry. Si una célula estuvo presente durante la marcación con biotina, toda la célula será positiva para mCherry (Figure 4A).
- Haga clic en OK en la ventana emergente: Action Required (¿Etiqueta de biotina: No = 0 / Sí = 1?). Elija 0 si la célula no tiene etiqueta de biotina y 1 si la célula tiene etiqueta de biotina. En la otra ventana emergente, haga clic en OK (Supplementary Figure 3).
- Los resultados se registrarán automáticamente en la ventana Log y se guardarán como un archivo .txt en la carpeta de salida. No cierre la ventana Log durante el conteo.
- La siguiente imagen se abrirá automáticamente. Repita los pasos 5.9–5.13 para todas las imágenes en la carpeta de entrada. El macro se detendrá una vez que haya procesado todas las imágenes en la carpeta de entrada.
6. Evaluar la eficiencia de la gametogénesis y analizar la edad de las tétradas
NOTA: Es importante volver a verificar la separación por edad de las tétradas para excluir el empobrecimiento específico de la gametogénesis en células envejecidas. Utilice la misma canalización de análisis que para las células pre-gametogénicas descritas en el paso 5 (análisis de imágenes para evaluar la eficiencia de marcado con biotina y el número de cicatrices de brotación), con la diferencia de que solo se recortan y utilizan las tétradas para el análisis en condiciones post-gametogénicas, ya que solo los gametos dentro de las tétradas sobrevivirán al tratamiento con zimolisasa y, por lo tanto, contribuirán a la población de gametos. Las imágenes se cuantifican utilizando macros personalizados semiautomatizados de Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Las notas específicas sobre las entradas de los macros se indican en la cabecera de cada macro y deben adaptarse a los datos de entrada individuales.
PUNTO DE PAUSA: El recuento de la eficiencia de esporulación puede realizarse después de preparar la separación de esporas, reservando una alícuota (100 μl) del cultivo inicial en un tubo de centrífuga para el recuento.
- Contar la eficiencia de esporulación determinando el número de mónadas, diádicas y tétradas en 300 células de cada cultivo utilizando un microscopio de luz.
- Después de 24 h en medio inductor de gametogénesis, alícuota de 135 μL de cultivo diluido post-gametogénesis (del paso 4.3) en tubos que contienen 15 μL de formaldehído (37 %).
- Rotar e incubar a temperatura ambiente durante 15 min. Almacenar a 4 °C.
PUNTO DE PAUSA: Si se ha evaluado la clasificación por edad en células pre-gametogénicas, la obtención de imágenes de tétradas fijadas con formaldehído puede realizarse en cualquier momento más conveniente. Las células pueden almacenarse hasta 48 h en medio de fijación con formaldehído a 4 °C. Para almacenamiento a largo plazo, intercambiar la solución que contiene formaldehído por sorbitol (1,2 M) y almacenar a -20 °C. - Antes de la obtención de imágenes, centrifugar las células fijadas con formaldehído durante 2 min a 1.900 x g. Aspirar el sobrenadante hacia un recipiente dedicado para residuos de formaldehído.
- Resuspender en 20 μL de sorbitol (1,2 M). Añadir 3,3 μL de la suspensión celular a un portaobjetos estándar y colocar una cubeta de 22 x 22 mm.
- Adquirir un z-stack que incluya el volumen completo de las células en los canales DAPI, mCherry, FITC y DIC para evaluar el número de cicatrices de brotación, marcaje con biotina y PMA2-GFP (Figura 1D y Figura 4A; mostrados en magenta, amarillo y cian, respectivamente).
- Continuar adquiriendo al menos 50 tétradas por condición.
PUNTO DE PAUSA: Si se ha evaluado la clasificación por edad en células pre-gametogénicas, el análisis de la eficiencia del marcaje con biotina y del número de cicatrices de brotación en las tétradas puede realizarse en cualquier momento más conveniente. - Analizar la eficiencia del marcaje con biotina y el número de cicatrices de brotación de las tétradas post-gametogénicas según se describe en el paso 5.
7. Separación de tétradas en gametos individuales
NOTA: Después del tratamiento con Zymolyase, las células son muy adhesivas; tenga cuidado al resuspender los pellet celulares para evitar aspirarlas o perderlas. Prepare YPD (2% dextrosa) + ampicilina (100 µg/mL) fresco y estéril por filtración el día del experimento para eliminar cualquier residuo o precipitado no deseado.
ADVERTENCIA: El β-mercaptoetanol es tóxico y volátil; manipúlelo en una campana extractora utilizando el EPP adecuado.
- Después de 24 h en medio inductor de gametogénesis, transfiera los cultivos (del paso 4.3) a tubos cónicos de 15 mL. Centrifugue durante 2 min a 1.900 x g y deseche el sobrenadante.
- Resuspenda en 900 μl de H2O estéril desionizada y transfiera a tubos de baja adhesión de 1,5 mL. Añada 100 μL de Zimoliasa (1 mg/mL).
- En una campana extractora, añada 2 μL de β-mercaptoetanol. Selle los tubos con parafilm, transfiera a una plataforma rotatoria e incube durante 3 h a 30 °C (Figura 1D).
- Después de 3 h de incubación, transfiera la suspensión a un tubo cónico de 15 mL. Pipete con cuidado: las células son muy adhesivas. Centrifugue las muestras durante 2 min a 1.900 x g. Retire completamente y con cuidado el sobrenadante, evitando el precipitado pegajoso, y luego resuspenda en 1 mL de H2O estéril desionizada.
- Repita una vez el paso 7.4. Somete las muestras a sonicación con un sonicador manual (Figura 1D). Aplique sonicación durante 20 segundos a 1 pulso/segundo y 50 % de ciclo de trabajo. Enfrié las muestras en hielo durante 1 minuto entre cada ciclo de sonicación.
- Lave el sonicador con etanol al 70 % entre muestras. Repita el procedimiento de sonicación descrito en el paso 7.5 otras cinco veces, para un total de seis ciclos de sonicación.
- Verifique la separación de tétradas mediante microscopía de luz (Figura 3B). Añada 1 mL de YPD (2 % de dextrosa) + ampicilina (100 µg/mL) (esterilizado por filtración el día del experimento) a cada muestra.
- Re-diluya hasta OD600 = 0,8 con YPD (2 % de dextrosa) + ampicilina (100 µg/mL). El volumen depende del rendimiento total de células separadas.
NOTA: El volumen máximo es de 12 mL si se utilizan tubos cónicos de 15 mL. - Filtre los cultivos a través de un filtro previo a la separación hacia un tubo cónico de 15 mL limpio. Transfiera a una plataforma rotatoria e incube a 30 °C durante 3 h antes de cargarlos en dispositivos microfluídicos (Figura 1D).
8. Preparación del dispositivo microfluídico
NOTA: Esta sección describe la configuración de dispositivos microfluídicos (Figura 2A–C) según las recomendaciones del fabricante, utilizando un microscopio de fluorescencia invertido con una cámara de control ambiental. Utilice etanol al 70 % para esterilizar el área de trabajo, las tijeras, los tubos y los guantes durante toda la configuración, con el fin de reducir el riesgo de introducir contaminación. Para disminuir el riesgo de agregación celular y obstrucción durante el experimento, se añade Pluronic F-127 al medio de cultivo. Disuelva 5 g de polvo de Pluronic F-127 (10 g/L) en 500 mL de medio YPD (2 % de dextrosa) un día antes del experimento, añada ampicilina (100 µg/mL) y esterilice por filtración 1–2 h antes del uso. Asegúrese de que no queden burbujas de aire en las jeringas ni en los tubos durante la configuración del dispositivo microfluídico.
- Disuelva 5 g de polvo de Pluronic F-127 (10 g/L) en 500 mL de YPD (2% dextrosa). Prepárelo un día antes del experimento y déjelo disolver durante la noche. El día del experimento, añada ampicilina (100 µg/mL) al YPD (2% dextrosa), Pluronic F-127 (10 g/L).
- Filtre y esterilice el YPD (2% dextrosa) + ampicilina (100 µg/mL) + Pluronic F-127 (10 g/L). Déjelo reposar durante 1–2 h antes de cargar las bombas de medio para eliminar las burbujas de aire introducidas durante la filtración.
- Inspeccione el dispositivo microfluídico en busca de daños, como vidrio de cubierta agrietado. Tape los puertos de entrada para carga celular con pasadores de acero inoxidable sólidos (Figura 2A,D,E).
NOTA: Se debe tener cuidado de no insertar los pasadores de acero inoxidable demasiado profundamente en los puertos de carga celular, ya que esto puede dificultar su extracción durante la carga de células. - Corte el tubo para la salida de medio a la longitud necesaria para conectar el puerto de salida de medio al recipiente de recolección de desechos, dejando holgura para el movimiento del escenario durante la adquisición de imágenes (Figura 2A,G).
- Conecte pasadores huecos de acero inoxidable al tubo de salida de medio. Inserte los pasadores huecos de acero inoxidable y el tubo en los puertos de salida de medio (Figura 2D–F). Añada aceite al objetivo del microscopio y al vidrio de cubierta del dispositivo microfluídico.
- Monte el dispositivo microfluídico en el microscopio (Figura 2G). Localice el plano focal de las unidades de imagen y verifique la integridad de las estructuras en U de polidimetilsiloxano (PDMS) (Figura 2C).
- Dirija el tubo del puerto de salida de medio hacia un recipiente de desechos (Figura 2G). Sujete el tubo de salida de medio al escenario del microscopio con cinta (Figura 2G, cinta verde).
- Asegúrese de que el tubo de salida de medio esté bien por encima del fondo del recipiente de desechos para evitar que quede sumergido en el medio de desecho que se acumulará durante el experimento, lo cual generaría presión inversa.
- Acorte el tubo de salida de medio si es necesario. Corte el tubo de entrada de medio a la longitud necesaria para conectar el puerto de entrada de medio a las jeringas de medio colocadas en las microbombas. Deje holgura para el movimiento del escenario durante la adquisición de imágenes.
- Conecte pasadores huecos de acero inoxidable al tubo de entrada de medio. Abra el envase de la jeringa de 20 mL y expulse completamente el aire.
- Aspire 20 mL de YPD (2% dextrosa) + ampicilina (100 µg/mL) + Pluronic F-127 (10 g/L) en jeringas de 20 mL. Conecte un adaptador de jeringa a la boquilla de la jeringa de medio.
- Asegúrese de que el adaptador de jeringa esté bien atornillado. Conecte el tubo de entrada de medio al adaptador de la jeringa de medio. Sujete el otro extremo del tubo de entrada de medio a un recipiente de recolección de desechos de modo que el pasador hueco de acero inoxidable quede orientado hacia el recipiente.
- Exprese cuidadosamente las burbujas de aire restantes de la jeringa de medio. Sostenga la jeringa verticalmente, permitiendo que las burbujas de aire suban hacia la boquilla. Aplique presión para expulsar las burbujas de aire y el medio a través del tubo hacia el recipiente de desechos.
- Toque suavemente el costado de la jeringa contra una mesa mientras la sostiene en posición vertical para liberar cualquier burbuja de aire restante, luego vuelva a aplicar presión hasta que todas las burbujas de aire hayan sido expulsadas. Revise cuidadosamente el tubo y la jeringa en busca de burbujas de aire residuales.
- Monte la jeringa de medio en la microbomba. Si utiliza una microbomba con múltiples ranuras, repita la preparación de la jeringa descrita en los pasos 8.10–8.14 para cada jeringa adicional y monte cada jeringa preparada en la microbomba hasta que todas las ranuras deseadas estén ocupadas. Avance el émbolo de la microbomba hasta que encaje con los émbolos de las jeringas y comience a expulsarse medio a través de los tubos de todas las jeringas.
- Inserte los pasadores huecos de acero inoxidable, conectados al tubo y a una jeringa de medio, en el puerto de entrada de medio del dispositivo microfluídico montado (Figura 2A,H,I).
- Inicie la bomba con un caudal de 2,4 µL/min una vez que todas las jeringas montadas en la microbomba estén conectadas al dispositivo microfluídico. Sujete con cinta el tubo conectado al puerto de entrada de medio al escenario del microscopio (Figura 2I, cinta verde en el fondo).
- Asegúrese de dejar holgura en las líneas de tubo para permitir el movimiento del escenario durante la adquisición de imágenes. Encienda la cámara ambiental y ajústela a 30 °C. Haga funcionar las bombas de medio durante al menos 2 h antes de cargar las células, para cebado de las unidades de imagen con medio.
- Adquiera imágenes de prueba de la región de interés (ROI) después de aproximadamente 1 h de flujo de medio para evaluar las diferencias de plano focal en una sola unidad de imagen.
- Dependiendo del microscopio y del aumento, adquiera para cada cámara 2 x 27 imágenes y tres cortes en z por posición con un espaciado de 3–8 µm, para compensar las diferencias de plano focal en una sola unidad de imagen.
- Detenga las bombas 1 h antes de la carga celular para reducir la presión y facilitar la carga.
9. Carga de gametos en dispositivos de microfluídica
NOTA: La carga de células para todas las condiciones debe completarse en menos de 1 h para evitar divisiones celulares prematuras de los gametos. El incumplimiento provocará una dilución de los gametos por células hijas recién generadas y una evaluación imprecisa de la vida útil replicativa total. Para cada condición y genotipo, se cargan dos unidades de imagen para obtener dos réplicas técnicas para el análisis.
- Corte el tubo para la carga de células a la longitud necesaria para conectar la entrada de carga de células con la jeringa. Conecte pasadores huecos de acero inoxidable al tubo de carga de células. Conecte un adaptador de jeringa a la cabeza de una jeringa de 5 mL.
- Conecte el tubo de carga de células al adaptador de jeringa en la jeringa de 5 mL. Después de 3 h de re-crecimiento (paso 7.9), verifique si la mayoría de los gametos han iniciado el crecimiento. Busque gametos agrandados y brotes emergentes utilizando un microscopio de luz.
- Aliquote 2 mL de la primera condición que se cargará en un tubo cónico de 2 mL. Para cada condición, realice los pasos 9.3–9.15 uno por uno. Retire el pasador sólido de acero inoxidable de las dos unidades de imagen que se cargarán con células de una condición específica para liberar la presión.
- Someta las alícuotas de células a sonicación con un sonificador manual (cinco pulsos a 1 pulso/segundo y 50 % de ciclo de trabajo) justo antes de aspirarlas en una jeringa. Pase la suspensión celular sonificada a través de un filtro de pre-separación (30 µm) hacia un tubo cónico nuevo de 2 mL.
- Cargue la suspensión celular en la jeringa de 5 mL preparada a través del pasador hueco de acero inoxidable y el tubo conectado. Exprela el aire de la jeringa que contiene la suspensión celular, asegurándose de que no quede aire en la jeringa ni en el tubo.
- Empuje el émbolo de la jeringa hasta que aparezca una pequeña gota de líquido en el pasador hueco de acero inoxidable. Inserte un pasador hueco de acero inoxidable en la entrada de carga de células del dispositivo microfluídico.
- Asegúrese de no introducir aire conectando directamente una gota de líquido de un pasador de acero inoxidable a la entrada de carga de células. Use una toalla de laboratorio sin pelusa enrollada para absorber el exceso de líquido del dispositivo microfluídico.
- Cargue las células manualmente aplicando presión cuidadosamente sobre el émbolo de la jeringa mientras observa directamente la unidad de imagen en el microscopio con vista en vivo. Aplique presión sobre el émbolo hasta que las estructuras de trampa en U de PDMS comiencen a deformarse ligeramente.
- Mantenga la presión de forma continua y espere hasta que las células comiencen a fluir hacia el área de imagen. No aplique presión excesiva, ya que esto puede provocar sobrecarga y/o desprendimiento de las estructuras de PDMS del vidrio cubreobjetos, lo que inutilizaría la unidad de imagen.
- Libere la presión una vez que las células comiencen a cargarse en las trampas y supervise la eficiencia de carga en toda la unidad de imagen. Vuelva a aplicar presión para repetir el ciclo de carga hasta que se capturen suficientes células.
- Repita el ciclo de carga si menos de 200 trampas están ocupadas. Las unidades cargadas de forma óptima tendrán células ocupando 2/3 de las trampas, equilibrando una carga suficiente con el riesgo de sobrecarga, lo cual aumenta la probabilidad de obstrucción durante el experimento.
- Si se utilizan bombas compartidas para diferentes unidades de imagen y una unidad de imagen se sobrecarga, se desconecta el tubo de la unidad afectada de la bomba de medio para evitar que la bomba se detenga debido a una obstrucción y para evitar la pérdida de condiciones experimentales adicionales (Figura 2J).
- Retire los pasadores huecos de acero inoxidable de la entrada de carga de células una vez que se haya cargado un número suficiente de células. Vuelva a insertar cuidadosamente y de forma lenta el pasador sólido de acero inoxidable en el puerto de entrada de carga de células.
- Evite insertar el pasador sólido de acero inoxidable demasiado profundo o demasiado rápido en el puerto de carga, ya que esto puede causar un aumento repentino de presión en la unidad de imagen, lo que conlleva a la pérdida de células atrapadas. Cargue el segundo canal para la misma condición, comenzando nuevamente en el paso 9.6.
- Retire el pasador sólido de acero inoxidable de las unidades de imagen que se cargarán a continuación, luego comience de nuevo en el paso 9.3 para cargar la siguiente condición. Repita hasta que todas las condiciones hayan sido cargadas.
- Utilizando la vista en vivo en el microscopio, inspeccione todas las unidades de imagen cargadas, asegurándose de una carga suficiente y estable y confirmando que la unidad no esté sobrecargada. Una vez que todas las unidades de imagen conectadas a la microbomba hayan sido cargadas y se haya confirmado una carga adecuada de células, inicie la microbomba a un flujo constante de 2,4 µL/min.
- Inspeccione cuidadosamente el dispositivo microfluídico en busca de cualquier fuga en los puertos de carga nuevamente conectados una vez que se reanude el flujo del medio. Si se observa fuga: desenchufe y vuelva a enchufar cuidadosamente el pasador sólido de acero inoxidable.
- Si no se puede detener la fuga, desconecte la unidad de imagen afectada de la bomba de medio retirando el tubo del adaptador de la jeringa de medio de 20 mL (Figura 2J). Si la unidad de imagen está sobrecargada, desconéctela de la bomba de medio desenchufando el tubo del adaptador de jeringa en la cabeza de la jeringa de medio de 20 mL.
10. Adquisición de imágenes
NOTA: Una vez que las bombas están funcionando y se ha completado el control de calidad, se identifican los gametos mediante la obtención de imágenes de todo el campo de visión (áreas que contienen células atrapadas) para cada cámara en los canales FITC y de campo claro en el punto temporal t0 (Figura 1E y Figura 3D,E). Las condiciones de obtención de imágenes dependen del sistema específico y de las necesidades experimentales, y pueden adaptarse en consecuencia. Por ejemplo, utilizando un objetivo de 40x, se adquieren 2 x 27 imágenes y tres z-slices por posición con un espaciado de 3–8 µm, para compensar las diferencias variables en el plano focal a lo largo de una unidad individual, en los canales FITC y de campo claro. Tras la adquisición de t0, se realiza una imagen de lapso de tiempo del mismo campo de visión a intervalos de 15–20 minutos durante 72 h para cubrir toda la vida útil replicativa de los gametos (Figura 3D,E). La imagen de lapso de tiempo se realiza únicamente en el canal DIC para evitar la fototoxicidad acumulativa derivada de la obtención repetida de imágenes en el canal FITC.
- Una vez que las microbombas estén funcionando, verifique nuevamente todas las ROI y los planos focales para todas las unidades de imagen cargadas. Adquiera el primer punto temporal (t0) en los canales FITC y DIC para todas las ROI con el fin de identificar los gametos (positivos para GFP) (Figura 1D y Figura 3C).
- Después de adquirir t0, inicie la adquisición de imágenes con intervalos de 15–20 min durante un total de 72 h, adquiriendo únicamente en el canal DIC (Figura 1E y Figura 3D,E). Monitoree el dispositivo de forma esporádica durante el experimento para detectar posibles fugas espontáneas. Si se observan fugas, desconecte la jeringa correspondiente para evitar fallos graves en las bombas o derrames de medio dentro del microscopio.
- Una vez finalizada la serie temporal, transfiera los datos y proceda con la limpieza.
11. Limpieza
- Detenga las bombas 30 min antes de limpiar, tras completar la adquisición de imágenes de lapso de tiempo. Retire las jeringas de medio de las bombas de microinfusión y apague las bombas. Desconecte los pasadores huecos de acero inoxidable conectados a la tubería y a la jeringa de medio.
- Retire el dispositivo microfluídico del microscopio y desconecte todos los pasadores de acero inoxidable. Limpie el aceite del objetivo del microscopio.
- Deseche el dispositivo microfluídico y los pasadores de acero inoxidable en contenedores de desecho designados. Transfiera los datos y apague el microscopio.
12. Análisis del tiempo de vida replicativo de los gametos
NOTA: Para cuantificar la longevidad replicativa de los gametos tras la finalización de un experimento de lapso de tiempo, se procesan las imágenes y se cuenta la longevidad replicativa de los gametos (Figura 1F). El procesamiento depende del equipo del microscopio y de las necesidades específicas. En resumen, las imágenes de lapso de tiempo en campo claro de cada condición (misma unidad de imagen) se unen para formar un hiperapilamiento. Si es necesario, el hiperapilamiento de imágenes de lapso de tiempo en campo claro y las imágenes de FITC en t0 se recortan y redimensionan para que las coordenadas X-Y de un punto específico sean iguales en todas las imágenes. Las imágenes se cuantifican utilizando macros personalizados semiautomatizados de Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Las notas específicas sobre las entradas de los macros se indican en la cabecera de cada uno y deben adaptarse a los datos de entrada individuales. Se mide la longevidad replicativa de 200 células por réplica técnica para cada genotipo y condición. Los conteos de dos réplicas técnicas se concatenan para obtener mediciones robustas de longevidad replicativa. El experimento se repite para obtener una réplica biológica independiente.
PUNTO DE PAUSA: El análisis de imágenes para evaluar la longevidad replicativa de los gametos puede realizarse en cualquier momento conveniente una vez finalizada la parte experimental del protocolo.
- Abierto t0 Imagen de FITC para una unidad específica de microfluídica. Elija las carpetas de entrada y salida según se indique y haga clic Vale.
- Dibuje un rectángulo alrededor del gameto positivo para FITC cargado en la trampa microfluídica y agregue el rectángulo al administrador de regiones de interés (ROI) (atajo t). No recorte demasiado ajustado alrededor de la célula; deje un margen de aproximadamente un ancho de trampa por cada lado. (Figura 1D, Figura 3C, y Figura suplementaria 4).
- Continúe hasta que todos los gametos positivos para FITC se añadan al administrador de ROI (Figura suplementaria 5. Vaya al administrador de ROI y seleccione todos los puntos. Haga clic en Más y Guardar.
- Guardar la lista de ROI en la carpeta de salida. Arrastre y suelte la macro Recorte manual de ROI y exportación a TIFF: abrir imágenes (Archivo Suplementario 4) en FIJI/ImageJ para abrirlo.
- Seleccione la última ROI de la lista y haga clic Ejecutar en la ventana macro: Recorte manual de ROI y exportación a TIFF: abrir imágenes (Archivo Suplementario 4). Elija la carpeta de salida siguiendo las indicaciones para iniciar la macro.
- La macro comienza a duplicar y guardar todas las ROI seleccionadas en la carpeta de salida especificada. La macro se detiene una vez que ha duplicado y guardado todas las ROI.
- Cerrar t0 Imagen de FITC. Abra la serie temporal de campo brillante en hiperstack para la misma unidad de microfluídica. Si aún no está abierta, arrastre y suelte la macro Recorte manual de ROI y exportación a TIFF: abrir imágenes (Archivo Suplementario 4) en Fiji/ImageJ para abrirlo.
- Si aún no está abierta, arrastre y suelte la lista de ROI guardada desde la t0 Abrir la imagen FITC en Fiji/ImageJ. Seleccionar la última ROI de la lista y hacer clic Ejecutar en macro: Recorte manual de ROI y exportación a TIFF: abrir imágenes (Archivo Suplementario 4).
- Elija la carpeta de salida siguiendo las indicaciones para iniciar la macro y haga clic Vale. La macro comienza a duplicar y guardar todas las ROI seleccionadas en la carpeta de salida especificada.
- La macro se detiene una vez que duplica y guarda todas las ROI seleccionadas. Cierre la hipercola de imágenes de contraste de fase en lapso de tiempo.
- Arrastre y suelte la macro Anotación manual de GFP, RLS y fenotipo terminal (Archivo Suplementario 5) en Fiji/ImageJ para abrirlo. Haga clic Ejecutar en la ventana macro.
- Elija las carpetas de entrada y salida según se indica, luego haga clic en Vale. Inspeccione t0 FITC para asegurarse de que un gameto (célula GFP-positiva) está cargado. Comparar t0 Imagen FITC y t0 campo claro con lapso de tiempo para asegurarse de que la misma célula aún está cargada en t0 microscopía de campo claro con lapso de tiempoFigura 3C).
- Haga clic Vale en la ventana emergente: Acción requerida (¿Célula GFP atrapada Sí/No?)Figura suplementaria 6. Si la t0 La célula FITC no es positiva para GFP, elija 0 en la ventana emergente.
- Si la célula cargada en la imagen de contraste de fase en el tiempo t0 no es la misma célula cargada en la imagen de FITC en el tiempo t0, elija 0 en la ventana emergente. Si la t0 La célula FITC es positiva para GFP y la célula cargada en el campo claro del registro temporal en t0 es la misma célula cargada en t0 imagen FITC, elegir 1 en la ventana emergente (Figura suplementaria 7). Haga clic Vale en la ventana emergente una vez que se tome la decisión sobre la célula GFP.
- Cuente la longevidad replicativa evaluando cuántas células hijas emergen del gameto cargado antes de que alcance un fenotipo terminal (cese de dividirse) o sea expulsado del trampa (se pierda del área de interés, ROI).
- Una vez que se haya contado la longevidad replicativa, haga clic Vale en la ventana emergente: Acción requerida (¿RLS de la célula?)Figura suplementaria 8). En la ventana emergente, elija cuántas divisiones se han observado (RLS) (Figura 3D, E; Figura suplementaria 9).
- Una vez que se haya informado la RLS, haga clic Vale en la ventana emergente. Determine si la célula ha alcanzado el fenotipo terminal o ha sido expulsada del trampa antes de dejar de dividirse.
- Haga clic Vale en la ventana emergente: Acción requerida (Terminal?)Figura suplementaria 10). En la ventana emergente, elija 0 si la célula es expulsada mientras aún se está dividiendo, antes de que se haya observado el fenotipo terminal.
- En la ventana emergente, elija 1 si se ha observado un fenotipo terminal (Figura suplementaria 11). En la ventana emergente, elija “?” si no está claro.
- Haga clic en Aceptar en la ventana de aviso una vez que se haya tomado la decisión de destino terminal. Haga clic Vale en la ventana emergente: Acción requerida (Razón?) (Figura suplementaria 12).
- Si la célula es expulsada antes de alcanzar el fenotipo terminal, elija el destino celular de la expulsión: «expulsada» = célula expulsada mientras aún se divide; si la célula alcanzó el fenotipo terminal, elija los destinos celulares terminales: (a) expulsada/terminada = la célula adquirió la morfología terminal pero fue expulsada dentro de las 3 h posteriores a la última división; (b) agrandada = la célula aumentó de tamaño y dejó de dividirse; (c) división fallida y agrandada = la célula no logró separarse durante la última división y dejó de dividirse; (d) marchita = la célula ya no se divide y presenta una morfología encogida y arrugadaFigura suplementaria 13); (e) otro = cualquier otra clase que no encaje en las descripciones anteriores.
- Haga clic Vale en la ventana de indicaciones una vez que se haya tomado la decisión final sobre el destino celular. Los resultados de todas las indicaciones se registrarán automáticamente en la ventana de registro y se guardarán como un archivo .txt en la carpeta de salida.
- No cierre la ventana de registro durante el conteo. La siguiente imagen en la carpeta de entrada se abrirá automáticamente. Repita los pasos 12.12 a 12.22 hasta que el script haya recorrido todas las imágenes en las carpetas de entrada.
Resultados
Evaluación de la separación por edad replicativa y eficiencia de la gametogénesis
Para comparar la longevidad replicativa de gametos procedentes de células precursoras de diferentes edades, debe garantizarse una separación y pureza adecuadas de las poblaciones celulares. Para aumentar la pureza de las poblaciones celulares envejecidas obtenidas hasta un 90–100 %, se realizó una adaptación fundamental al protocolo estándar de separación por edad, en la que el eluido celular envejecido de un primer ordenamiento se vuelve a aplicar en una columna nueva para un segundo ordenamiento9. Para evaluar la pureza y la edad de las poblaciones celulares envejecidas y jóvenes doblemente ordenadas, se realiza tinción contra cicatrices de brotación y biotina, y se obtienen imágenes de aproximadamente 50 células para cada condición. La aglutinina de germen de trigo se une específicamente a las cicatrices de brotación, que son estructuras anulares ricas en quitina en la pared celular de levadura, una de las cuales queda tras cada evento de brotación, revelando así la edad replicativa precisa de una célula (Figura 1C y Figura 4A)22. Las imágenes de células pre-gametogénicas se analizan siguiendo la secuencia de análisis de imágenes descrita en el paso 5 del protocolo.
El protocolo de clasificación consecutiva descrito aquí produce de forma constante poblaciones celulares jóvenes con solo aproximadamente 3,63 % de células biotiniladas y una edad replicativa media de 1,16, y poblaciones celulares envejecidas que contienen aproximadamente 96,74 % de células biotiniladas con una edad replicativa media de 8,55 (Figura 4B,C)9. Si la pureza de cualquiera de las poblaciones celulares, joven o envejecida, evaluada mediante tinción con biotina, es inferior al 80 %, se interrumpe el experimento. En un experimento óptimo, la diferencia de edad media entre las poblaciones celulares jóvenes y envejecidas es de al menos 6 divisiones; si la separación es inferior a 4 divisiones, se interrumpe el experimento.
La eficiencia de la gametogénesis se analiza tras 24 h en medio inductor de gametogénesis. En las condiciones descritas, el 79,8 % de las células jóvenes y el 78,89 % de las células envejecidas forman tétradas visiblemente distintas en el genotipo control (Figura 4D)9. Una baja eficiencia de gametogénesis no es un cuello de botella estricto para este protocolo, pero reducirá el rendimiento de gametos, haciendo que los pasos posteriores sean más difíciles y menos reproducibles. Por lo tanto, si la eficiencia de gametogénesis es inferior al 30 %, se duplica la cantidad de células empleadas en el ordenamiento (4 x 8 OD600) para asegurar un rendimiento suficientemente alto de gametos a partir de células precursoras envejecidas.
Las poblaciones de tétradas posgametogénicas procedentes de células precursoras jóvenes reproduciblemente tienen una pureza del 13,38 % de células biotiniladas y una edad replicativa media de 1,31, mientras que las procedentes de células envejecidas presentan una pureza del 97,34 % de células biotiniladas y una edad replicativa media de 8,17 (Figura 4E,F)9. Deben realizarse evaluaciones adicionales si, en un genotipo específico, la pureza de las poblaciones de tétradas ordenadas cambia más del 20 % o la edad media de las tétradas envejecidas disminuye más de 3 divisiones en comparación con las poblaciones de células envejecidas pre-gametogénicas (Figura 4E,F).
En resumen, la clasificación consecutiva mediante perlas magnéticas permite una separación eficiente por edad de células premeióticas, con eficiencias comparables de gametogénesis tanto en células jóvenes (79,8 %) como envejecidas (78,89 %). La edad replicativa y la pureza de las poblaciones celulares se analizan dos veces: antes y después de la gametogénesis. Es importante volver a verificar la separación por edad de las tétradas para descartar la posibilidad de que una mutación determinada interfiera con la gametogénesis de manera dependiente de la edad, lo que provocaría un empobrecimiento específico de la gametogénesis en células envejecidas.
Evaluación de la rejuvenecimiento gametogénico
Las células silvestres pre-gametogénicas se clasificaron en poblaciones de células jóvenes y envejecidas, y se indujo la gametogénesis como se describe aquí. Se cuantificaron las cicatrices de brotación por tétrada para determinar la edad replicativa de las poblaciones antes de la separación de los gametos y la adquisición de la longevidad replicativa de los gametos (Figura 5A)9. Tras el análisis mediante imágenes de lapso de tiempo, la cuantificación y comparación de la longevidad replicativa de los gametos derivados de células precursoras jóvenes y envejecidas mostró longitudes medias de vida replicativa similares para los gametos derivados de células precursoras jóvenes y envejecidas (21 y 22 divisiones, respectivamente; p = 0,982; Figura 5B), lo que confirma que el protocolo descrito aquí capta la rejuvenecimiento gametogénico.
Mediante este enfoque, identificamos que la degradación de componentes celulares dañados mediante autofagia selectiva es necesaria para la rejuvenecimiento gametogénico9. Las vías de autofagia, que median la degradación de componentes dañados a través del vacuolo, disminuyen con la edad, lo que conduce a un aumento de componentes celulares dañados23,24. Atg11, la principal proteína estructural de autofagia selectiva necesaria para el reclutamiento del maquinaria esencial de autofagia a receptores de autofagia selectiva que marcan cargas específicas, se sobreexpresa dinámicamente durante la gametogénesis9. Para comprobar si la eliminación del daño mediante autofagia selectiva es importante para el rejuvenecimiento gametogénico, se separaron células pre-gametogénicas atg11Δ en poblaciones de células jóvenes y envejecidas, y se indujo la gametogénesis siguiendo el protocolo descrito aquí. Tras confirmar la edad replicativa de la población de tétradas mediante la cuantificación de cicatrices de brotación por tétrada (Figura 5C)9, se separaron las tétradas y se determinó la longevidad replicativa de los gametos. La cuantificación de la longevidad replicativa mediana de gametos atg11Δ procedentes de precursores jóvenes y envejecidos reveló que los gametos derivados de células precursoras envejecidas tenían una longevidad replicativa significativamente y reproduciblemente más corta que los gametos procedentes de células precursoras atg11Δ jóvenes (Figura 5D, Rep.1, p = 2 x 10⁻⁶, Rep.2, p = 3 x 10⁻⁶ en comparación con la Figura 5B)9. Este resultado sugiere que la autofagia selectiva mediada por Atg11 desempeña un papel crucial en el rejuvenecimiento completo de los gametos derivados de células precursoras envejecidas y demuestra que el flujo de trabajo descrito aquí puede revelar componentes necesarios para producir gametos completamente rejuvenecidos.
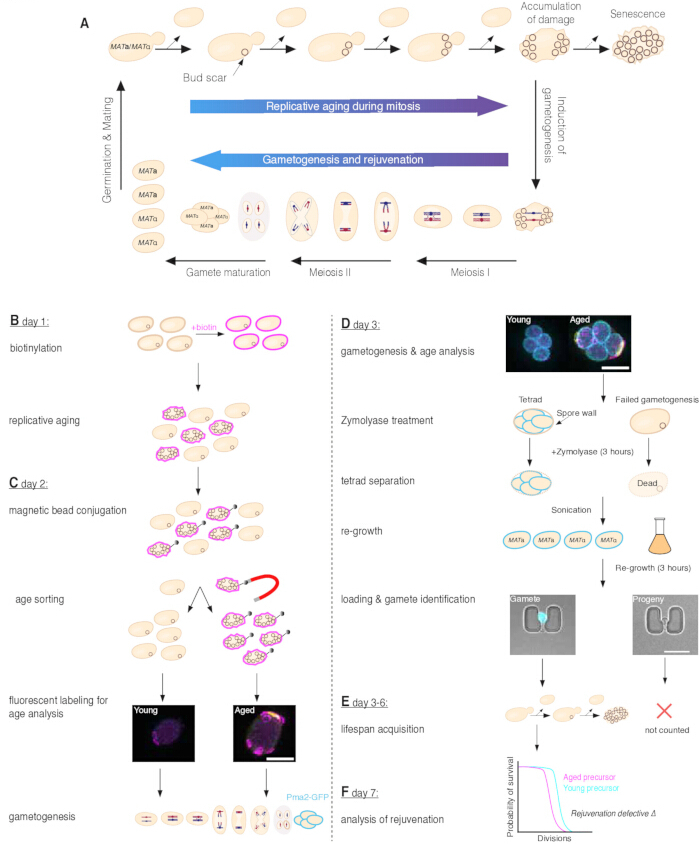
Figura 1. Rejuvenecimiento gametogénico y un protocolo para evaluar la longevidad replicativa de los gametos. (A) Durante el crecimiento vegetativo, la levadura por gemación se divide de manera asimétrica. Las células hijas recién formadas nacen jóvenes, mientras que las células madres acumulan progresivamente daños asociados con la edad y finalmente se vuelven senescentes. La edad replicativa de una célula de levadura individual se indica por el número de cicatrices de gemación, que se forman tras cada división y permanecen en la pared de la célula madre (panel superior). La gametogénesis se induce mediante el agotamiento de nutrientes (flecha hacia abajo, derecha). Durante este proceso, la levadura diploide se divide de manera simétrica, produciendo tétradas que contienen cuatro gametos haploides igualmente jóvenes de dos tipos de apareamiento. La longevidad replicativa de los gametos se restablece completamente, incluso en gametos derivados de células precursoras replicativamente envejecidas (panel inferior). Tras la adición de nutrientes, los gametos germinan, reanudan el crecimiento mitótico y forman células diploides al aparearse los dos tipos de apareamiento (flecha hacia arriba, izquierda). (B) Las células fundadoras se marcan con biotina el día 1 y se cultivan durante la noche en medio rico a la temperatura óptima de crecimiento para generar células fundadoras envejecidas replicativamente y células hijas jóvenes. (C) El día 2, las células fundadoras marcadas con biotina se conjugan con perlas magnéticas, seguido de un ordenamiento magnético por edad para separar las células fundadoras envejecidas de las células hijas jóvenes. Posteriormente, se evalúa la fluorescencia de biotina y de las cicatrices de gemación para determinar la eficiencia del ordenamiento y verificar las edades replicativas de las poblaciones separadas. Luego, las células se incuban durante la noche en medio que induce la gametogénesis para generar tétradas que expresan Pma2-GFP. (D) El día 3, se evalúa la eficiencia de la gametogénesis, el marcado con biotina y las cicatrices de gemación para verificar la gametogénesis y las distribuciones de edad de las poblaciones. Las tétradas se tratan con zimolisasa durante 3 h para digerir la pared del esporo y lisar las células que no progresaron a través de la gametogénesis, seguido de separación mecánica mediante sonicación. A los gametos separados se les permite regenerarse para facilitar su retención en las trampas microfluídicas en forma de U, y posteriormente se cargan en el dispositivo microfluídico. Las imágenes representativas muestran un gameto positivo para Pma2-GFP (izquierda) y la progenie de un gameto negativo para Pma2-GFP (derecha) atrapados en la trampa en U, visualizados mediante campo claro y fluorescencia de Pma2-GFP (cian). (E) La longevidad replicativa de los gametos se mide mediante imágenes de lapso de tiempo a largo plazo basadas en microfluídica durante los días 3 a 6 del protocolo. (F) Resultado hipotético tras el análisis de la longevidad replicativa de los gametos en un fondo deficiente en rejuvenecimiento el día 7 del protocolo. Barras de escala = 5 µm. Esta figura se adaptó de Spiri et al.9. Haga clic aquí para ver una versión más grande de esta figura.
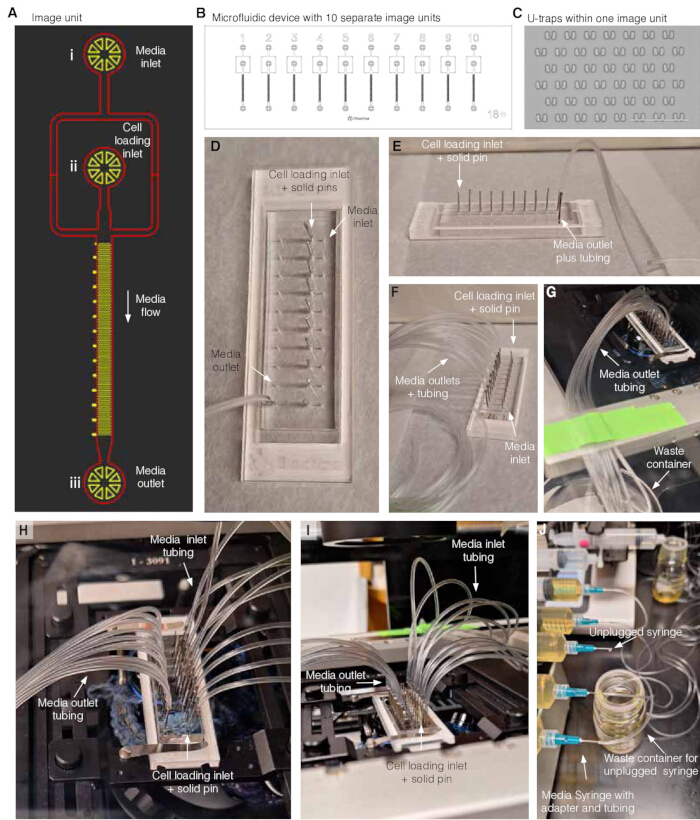
Figura 2. Preparación del dispositivo microfluídico. (A) Esquema general de una unidad de imagen. (i) Entrada de medio; (ii) entrada de carga celular, y (iii) salida de medio. Durante el experimento, el medio fresco fluye desde la entrada de medio (i) hacia la salida de medio (iii), mientras que la entrada de carga celular (ii) se tapona con un pin de acero inoxidable sólido. (B) Esquema general de un dispositivo microfluídico que contiene 10 unidades de imagen independientes. (C) Imagen de las trampas en U de PDMS y el espaciado en una unidad de imagen; la barra de escala es de 100 µm. (D) Vista superior del dispositivo microfluídico con pines de acero inoxidable sólidos insertados en todas las entradas de carga celular y un pin de acero inoxidable hueco más tubo conectado a una salida de medio para la recogida del flujo continuo de medio. (E) Vista lateral del dispositivo microfluídico con pines de acero inoxidable sólidos insertados en todas las entradas de carga celular y un pin de acero inoxidable hueco más tubo conectado a una salida de medio para la recogida del flujo continuo de medio. (F) Dispositivo microfluídico con pines de acero inoxidable sólidos insertados en todas las entradas de carga celular y pines de acero inoxidable huecos más tubos conectados a todas las salidas de medio para la recogida del flujo continuo de medio. (G) Dispositivo microfluídico con pines de acero inoxidable sólidos insertados en todas las entradas de carga celular y pines de acero inoxidable huecos más tubos conectados a todas las salidas de medio para la recogida del flujo continuo de medio, montado sobre un microscopio. Los tubos para la recogida del flujo continuo de medio están sujetos con cinta (cinta verde) a la platina del microscopio y dirigidos hacia el recipiente de desecho. (H) Dispositivo microfluídico con pines de acero inoxidable sólidos insertados en todas las entradas de carga celular, pines de acero inoxidable huecos más tubos conectados a todas las salidas de medio, y pines de acero inoxidable huecos más tubos conectados a jeringas de medio insertadas en todas las entradas de medio, montado sobre un microscopio. (I) Dispositivo microfluídico con pines de acero inoxidable sólidos insertados en todas las entradas de carga celular, pin de acero inoxidable hueco más tubo conectado a todas las salidas de medio, y pin de acero inoxidable hueco más tubo conectado a jeringas de medio insertadas en todas las entradas de medio, montado sobre un microscopio. Los tubos procedentes de las jeringas de medio están sujetos con cinta a la platina del microscopio (cinta verde en el fondo). (J) Ejemplo de cómo desenchufar la jeringa de medio del dispositivo microfluídico en caso de una fuga o una unidad de imagen sobrecargada. Las Figuras 2A–C se adaptaron de Jo et al.15. Las Figuras D–J se adaptaron de Spiri et al.9. Haga clic aquí para ver una versión más grande de esta figura.
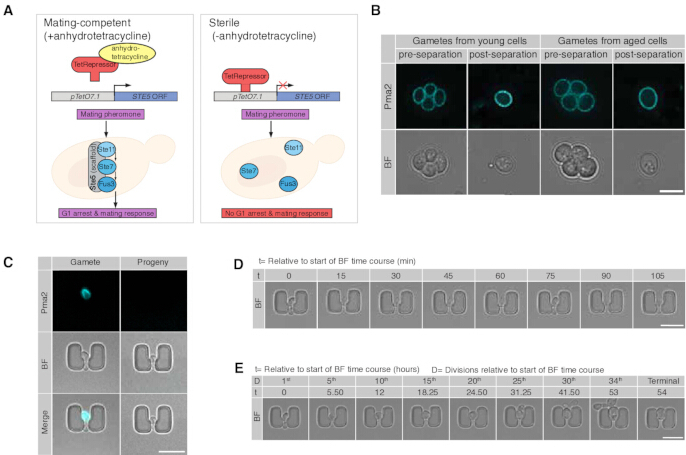
Figura 3. Preparación de gametos para la adquisición basada en microfluídica del tiempo de vida replicativo de gametos. (A) Representación esquemática del sistema genético para lograr esterilidad condicional. El promotor endógeno de STE5, una proteína de andamiaje necesaria para la transducción de señales tras la detección del feromona de apareamiento, se sustituye por pTetO7.1 fragmento del promotor. En el estado basal, la proteína represora de Tet (TetR), expresada bajo un promotor constitutivo, se une pTetO7.1 y reprime la transcripción desde este promotor. La adición y unión de anhidrotetraciclina inducen un cambio conformacional en el represor Tet, reduciendo su afinidad por pTet07.1 y, por lo tanto, desrepresionando la transcripción de STE5 (B) Cortes z individuales representativos de tétradas y gametos jóvenes (panel izquierdo) y envejecidos (panel derecho), antes y después de la separación, respectivamente, mostrando campo claro y Pma2-GFP (cian). (C) Gametos representativos positivos para Pma2-GFP (panel izquierdo) y progenie de gametos negativos para Pma2-GFP (panel derecho) atrapados en dispositivos basados en microfluidos, visualizando campo brillante y Pma2-GFP (cian).D) Gameto atrapado representativo que se divide dos veces durante un período de 2 h.E) Gameto representativo atrapado en una unidad de imagen de microfluidos, visualizado cada 5th división hasta el terminal 34th división durante un período de 54 h. Barras de escala = 5 µm. Esta figura se ha adaptado de Spiri et al.9. Haga clic aquí para ver una versión más grande de esta figura.
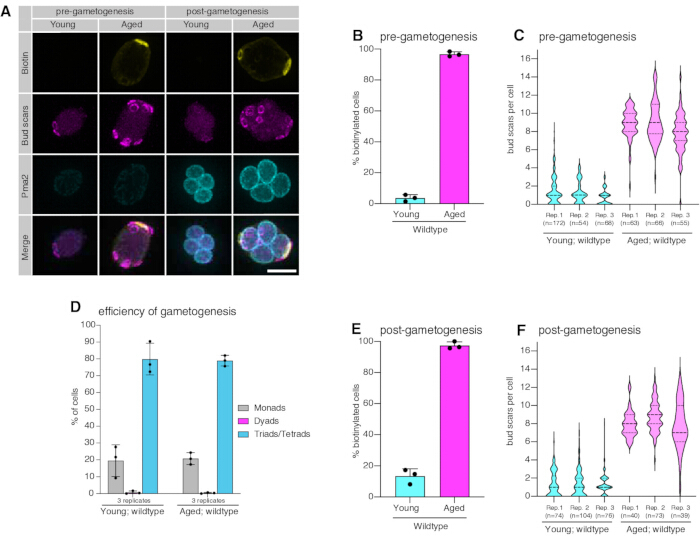
Figura 4. Cuantificación de la edad replicativa y la eficiencia de la gametogénesis. (A) Células representativas ordenadas por edad, pre-gametogénesis (panel izquierdo) y tétradas post-gametogénesis (panel derecho), con proyección de intensidad máxima, visualizando biotina mediante estreptavidina marcada con fluoróforo (amarillo), cicatrices de brotación ricas en quitina visualizadas con aglutinina de germen de trigo marcada con fluoróforo (magenta) y Pma2-GFP (cian). (B) Cuantificación de la fracción de células biotiniladas en poblaciones de células silvestres jóvenes (3,63 ± 2,12 %, media ± desviación estándar [DE], 3 réplicas, n = 172, 54 y 68, respectivamente) y envejecidas (96,74 ± 1,58 %, media ± DE, 3 réplicas, n = 63, 66 y 55, respectivamente); las barras de error representan la DE. (C) Cuantificación de la edad replicativa mediante la evaluación del número de cicatrices de brotación en poblaciones de células silvestres jóvenes (1,16 ± 0,41, media ± DE, n = 3 réplicas, n = 172, 54 y 68, respectivamente) y envejecidas (8,55 ± 0,66, media ± DE, 3 réplicas, n = 63, 66 y 55, respectivamente). (D) Cuantificación de la fracción de tétradas en poblaciones de células silvestres post-gametogénesis jóvenes (79,8 ± 9,43 %; media ± DE, 3 réplicas, Rép.1 y 3 n = 300, Rép.2 n = 281) y envejecidas (78,89 ± 3,17 %, media ± DE, 3 réplicas, n = 300 cada una); las barras de error representan la DE. (E) Cuantificación de la fracción de tétradas biotiniladas en poblaciones silvestres jóvenes (13,38 ± 4,74 %, media ± DE, n = 3 réplicas, n = 74, 104 y 76, respectivamente) y envejecidas (97,34 ± 2,33 %, media ± DE, 3 réplicas, n = 40, 73 y 39, respectivamente) tras la finalización de la gametogénesis; las barras de error representan la DE. (F) Cuantificación de la edad replicativa mediante la evaluación del número de cicatrices de brotación en poblaciones de tétradas silvestres jóvenes (1,31 ± 0,04, media ± DE, 3 réplicas, n = 74, 104 y 76 respectivamente) y envejecidas (8,17 ± 0,54, media ± DE, 3 réplicas, n = 40, 73 y 39 respectivamente). Barras de escala = 5 µm. Los intervalos de confianza se calcularon utilizando el método de puntuación de Wilson. Los gráficos de violín indican la mediana (líneas continuas), percentiles 25º y 75º (líneas punteadas). Esta figura se adapta de Spiri et al.9. Haga clic aquí para ver una versión más grande de esta figura.
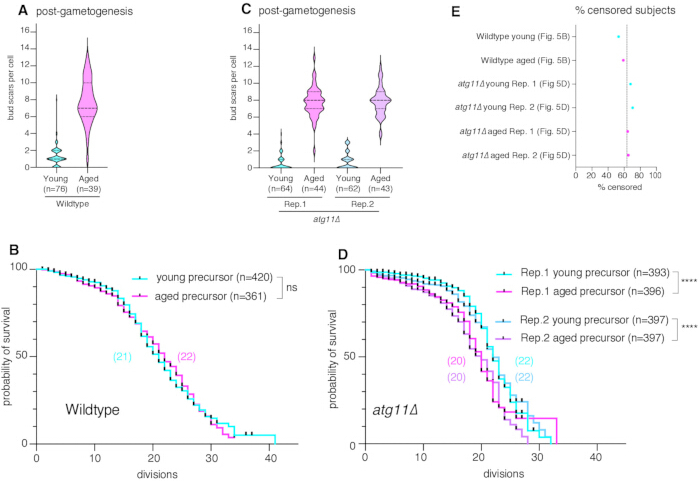
Figura 5. Cuantificación de la longevidad replicativa. (A) Cuantificación de la edad replicativa mediante la evaluación del número de cicatrices de brotación en poblaciones de gametos jóvenes (1,3 ± 1,2, media ± DE, n = 76) y envejecidos (7,8 ± 2,6, media ± DE, n = 39) de tipo silvestre, mismos datos mostrados en la Figura 4F para Rep. 3. (B) Cuantificación de la longevidad replicativa de gametos jóvenes (longevidad mediana = 21, n = 420, 223 sujetos censurados) y envejecidos (longevidad mediana = 22, n = 361, 213 sujetos censurados, p = 0,982 comparado con jóvenes) de tipo silvestre. Los conteos de dos réplicas técnicas se concatenaron. (C) Cuantificación de la edad replicativa mediante la evaluación del número de cicatrices de brotación en poblaciones de tétradas atg11Δ: Rep. 1 jóvenes (0,53 ± 0,91, media ± DE, n = 64) y envejecidas (7,8 ± 1,8, media ± DE, n = 44); Rep. 2 jóvenes (0,82 ± 1, media ± DE, n = 62) y envejecidas (7,9 ± 1,7, media ± DE, n = 43). (D) Cuantificación de la longevidad replicativa de gametos atg11Δ para dos réplicas biológicas independientes: Rep. 1 jóvenes (longevidad mediana = 22, n = 393, 267 sujetos censurados) y envejecidos (longevidad mediana = 20, n = 396, 255 sujetos censurados, p = 2 x 10⁻⁶); Rep. 2 jóvenes (longevidad mediana = 22, n = 397, 280 sujetos censurados) y envejecidos (longevidad mediana = 20, n = 397, 259 sujetos censurados, p = 3 x 10⁻⁶ comparado con jóvenes). Para cada réplica biológica independiente, los conteos de dos réplicas técnicas se concatenaron. (E) Porcentaje de eventos censurados en todos los experimentos de longevidad. La línea punteada indica la media (63,4 % ± 6,2, media ± DE) de sujetos censurados de n = 6 experimentos. La significancia estadística de las diferencias en longevidad replicativa se evaluó mediante la prueba Log-rank (Mantel-Cox); las marcas en las curvas de supervivencia representan eventos censurados. Los gráficos de violín indican la mediana (líneas continuas), percentiles 25º y 75º (líneas punteadas). Los valores de p se indican (ns = p > 0,05, * = p ≤ 0,05, ** = p ≤ 0,01, *** = p ≤ 0,001, **** = p ≤ 0,0001). Esta figura se adaptó de Spiri et al.9. Haga clic aquí para ver una versión más grande de esta figura.
Figura suplementaria 1: Selección de regiones de interés para el análisis de cicatrices de brotación. Captura de pantalla representativa de ImageJ que muestra células individuales seleccionadas mediante regiones rectangulares de interés (ROIs) y agregadas al Administrador de ROIs para su posterior análisis. Las ROIs seleccionadas se muestran como cuadros amarillos. Haga clic aquí para descargar este archivo.
Figura suplementaria 2: Entrada manual del número de cicatrices de brotación. Captura de pantalla representativa de ImageJ que muestra el cuadro de diálogo utilizado para ingresar manualmente el número de cicatrices de brotación identificadas para cada célula seleccionada. Las cicatrices de brotación se cuentan rotando la proyección en el eje Y y examinando la señal de la aglutinina de germen de trigo. Haga clic aquí para descargar este archivo.
Figura suplementaria 3: Clasificación manual de la marcación con biotina. Captura de pantalla representativa de ImageJ que muestra el cuadro de diálogo utilizado para registrar si una célula seleccionada es positiva o negativa para la marcación con biotina. Un valor de 1 indica una célula positiva para biotina, y un valor de 0 indica una célula negativa para biotina. Haga clic aquí para descargar este archivo.
Figura suplementaria 4: Selección de regiones de interés en un dispositivo microfluídico. Captura de pantalla representativa de ImageJ que muestra trampas en forma de U microfluídicas individuales seleccionadas mediante ROIs rectangulares y agregadas al Administrador de ROIs. Cada ROI abarca una sola trampa en forma de U para su posterior análisis. Haga clic aquí para descargar este archivo.
Figura suplementaria 5: Visualización de regiones de interés (ROI) seleccionadas del microtrampa en U microfluídico. Captura de pantalla representativa de ImageJ que muestra múltiples ROI rectangulares superpuestos sobre el dispositivo microfluídico tras la selección de microtrampas en U individuales. Los ROI se muestran simultáneamente utilizando la función «Mostrar todo» en el Administrador de ROI. Haga clic aquí para descargar este archivo.
Figura suplementaria 6: Identificación de células GFP-positivas en trampas microfluídicas en forma de U. Captura de pantalla representativa de ImageJ que muestra el aviso utilizado para determinar si una célula GFP-positiva está atrapada dentro de la trampa en forma de U seleccionada. Se muestra una imagen de fluorescencia junto con la imagen de campo claro para facilitar la identificación. Haga clic aquí para descargar este archivo.
Figura suplementaria 7: Clasificación manual de células GFP-positivas. Captura de pantalla representativa de ImageJ que muestra el cuadro de diálogo utilizado para registrar el estado de GFP en una célula dentro de una trampa en U seleccionada. Un valor de 1 indica una célula GFP-positiva, mientras que un valor de 0 indica una célula GFP-negativa. Haga clic aquí para descargar este archivo.
Figura suplementaria 8: Entrada manual de la longevidad replicativa. Captura de pantalla representativa de ImageJ que muestra el cuadro de diálogo utilizado para ingresar la longevidad replicativa (RLS) de una célula individual tras revisar la serie de imágenes de lapso de tiempo. La RLS se determina como el número total de divisiones celulares observadas. Haga clic aquí para descargar este archivo.
Figura suplementaria 9: Entrada manual de la longevidad replicativa. Captura de pantalla representativa de Fiji/ImageJ que muestra el cuadro de diálogo utilizado para ingresar la longevidad replicativa (RLS) de una célula individual tras revisar la pila de imágenes de contraste de fase en intervalos de tiempo. La RLS se registra como el número total de divisiones celulares observadas. Haga clic aquí para descargar este archivo.
Figura suplementaria 10: Evaluación del estado terminal durante el análisis de la longevidad replicativa. Captura de pantalla representativa de Fiji/ImageJ que muestra el aviso «¿Terminal?» utilizado para determinar si la célula analizada alcanzó un fenotipo terminal o fue expulsada del trampa antes del arresto terminal. Haga clic aquí para descargar este archivo.
Figura suplementaria 11: Grabación del estado terminal durante el análisis de la longevidad replicativa. Captura de pantalla representativa de Fiji que muestra la selección del valor de estado terminal tras determinar si se observó un fenotipo terminal. Haga clic aquí para descargar este archivo.
Figura suplementaria 12: Selección del destino celular terminal. Captura de pantalla representativa de Fiji que muestra el aviso utilizado para asignar la razón de la censura o el destino terminal de una célula analizada. Haga clic aquí para descargar este archivo.
Figura suplementaria 13: Clasificación de la morfología celular terminal. Captura de pantalla representativa de Fiji que muestra la selección del fenotipo terminal, incluida la clasificación «arrugada» para una célula que dejó de dividirse y presentó una morfología encogida. Haga clic aquí para descargar este archivo.
Archivo suplementario 1. Macro de Fiji para selección manual de ROIs y exportación a TIFF. Macro personalizado de Fiji/ImageJ utilizado para seleccionar manualmente células individuales como regiones de interés (ROIs), recortar los ROIs seleccionados y exportar las imágenes recortadas como archivos TIFF para su posterior análisis. Haga clic aquí para descargar este archivo.
Archivo Suplementario 2. Macro de Fiji para proyecciones 3D y en Z a nivel de célula individual. Macro personalizado de Fiji/ImageJ utilizado para generar proyecciones tridimensionales e imágenes de proyección en Z de células recortadas individualmente, para su posterior análisis de cicatrices de brotación y marcado con biotina. Haga clic aquí para descargar este archivo.
Archivo suplementario 3. Macro de Fiji para anotación manual de cicatrices de brotación y biotinilación. Macro personalizado de Fiji/ImageJ utilizado para registrar manualmente el número de cicatrices de brotación y clasificar células individuales según su estado de marcado con biotina. Haga clic aquí para descargar este archivo.
Archivo suplementario 4. Recorte manual de ROI y exportación a TIFF: macro para Open Images Fiji. Macro personalizado de Fiji/ImageJ utilizado para recortar y exportar regiones de interés correspondientes de las imágenes FITC en t0 y de las hiper-series de imágenes de contraste de fase en función del tiempo, para el análisis posterior de la longevidad replicativa de los gametos. Haga clic aquí para descargar este archivo.
Archivo complementario 5. Macro de Fiji para anotación manual de GFP, vida útil replicativa y fenotipo terminal. Macro personalizado de Fiji/ImageJ utilizado para identificar gametos GFP-positivos, registrar manualmente la vida útil replicativa (RLS), determinar el estado terminal y clasificar los fenotipos terminales o de expulsión durante el análisis de la vida útil replicativa de los gametos. Haga clic aquí para descargar este archivo.
Discusión
Aquí se proporciona un protocolo detallado para medir la longevidad replicativa de gametos de levadura derivados de células precursoras con diferentes edades, utilizando un flujo de trabajo basado en microfluídica de alto rendimiento introducido por Spiri et al9. Esta técnica acelera la investigación de la eficiencia de la rejuvenecimiento gametogénico en diversos contextos genéticos y puede aprovecharse para obtener conocimientos mecanicistas sobre el proceso conservado de rejuvenecimiento gametogénico. El descubrimiento de que la gametogénesis restablece la longevidad replicativa en la levadura se realizó inicialmente en los fondos de cepas W303 y A364, utilizando ensayos de microdisección como lecturas7. No se pudo evaluar el restablecimiento de la longevidad replicativa tras la gametogénesis en la cepa SK1, a pesar de su uso destacado en el estudio de la gametogénesis, debido a las dificultades para separar las primeras hijas celulares del gameto7. Durante el desarrollo de este protocolo, se superó esta limitación mediante la ingeniería del fondo de cepa SK1, introduciendo la mutación puntual D368V en el locus AMN1 para modular la separación celular y eliminando FLO8 para suprimir la floculación25,26. Además, la expresión de STE5, una proteína andamio de señalización esencial para activar la respuesta de apareamiento, se restringió condicionalmente mediante la implementación de un sistema Tet-OFF inducible por anhidrotetraciclina en el locus endógeno (Figura 3A)27,28,29. Esto provoca una deficiencia completa y condicional en el apareamiento entre células MATa y MATα, permitiendo así cruces genéticos mientras se evita la activación de respuestas de apareamiento entre gametos MATa y MATα durante los experimentos. Finalmente, para identificar los gametos y distinguirlos de las células vegetativas tras un breve crecimiento, se introdujo un reportero transgénico que porta una proteína de fusión Pma2-GFP bajo su promotor endógeno. Pma2-GFP se expresa específicamente al final de la gametogénesis, se localiza en la membrana plasmática del gameto y se conserva durante varias rondas de división celular tras la germinación (Figura 1D, Figura 3B,C, y Figura 4A)9. El ensayo basado en microfluídica descrito aquí aumenta significativamente el rendimiento y la viabilidad de las investigaciones sobre el programa de rejuvenecimiento gametogénico en comparación con los ensayos de microdisección laboriosos y de varios días, que eran el único método previamente disponible para cuantificar el rejuvenecimiento gametogénico. En concordancia con los resultados obtenidos en W303 y A364 mediante microdisección7, demostramos que la longevidad replicativa se restablece completamente tras la gametogénesis en el fondo de cepa SK1. Además, aplicando este método, revelamos que la autofagia selectiva dependiente de Atg11 es esencial para el rejuvenecimiento completo de los gametos (Figura 5B,D) (datos derivados de Spiri et al)9.
Los dispositivos microfluídicos (Figura 2A–D) se preparan y montan según el protocolo descrito (paso 8). Antes de montar el dispositivo microfluídico en el microscopio, se inspecciona cuidadosamente el cubreobjetos en busca de grietas. Es necesario tener cuidado para no dañar el cubreobjetos al manipular el dispositivo microfluídico. Si se detectan grietas, no se utilizará la unidad de imagen afectada, con el fin de prevenir derrames de medio en el microscopio e inconsistencias de presión durante el experimento. Aunque en teoría aún se podrían utilizar las unidades de imagen no afectadas del mismo dispositivo microfluídico, se recomienda cambiar a un dispositivo microfluídico nuevo, ya que el cubreobjetos estructuralmente comprometido tiene un alto riesgo de propagación adicional de grietas durante el experimento. A continuación, cada unidad de imagen debe inspeccionarse bajo el microscopio para verificar la integridad de las estructuras de PDMS y su correcta unión al cubreobjetos. Para reducir el riesgo de agregación celular y obstrucciones durante el experimento, se añade Pluronic F-127 al medio de crecimiento, y el medio se filtra y esteriliza para eliminar partículas antes del experimento. El medio se hace circular a través de las unidades de imagen microfluídicas durante al menos 2 h antes de cargar las células, para asegurar que las unidades estén adecuadamente cebadas con medio. Si se acumula una cantidad considerable de partículas en la parte superior de la región de la trampa en U en una unidad de imagen específica, dificultando la carga celular y el flujo de medio, se recomienda retirar esta unidad del experimento desconectándola de la bomba de medio (Figura 2J). Una vez que el medio se ha distribuido completamente en todas las unidades de imagen, se adquiere una imagen de prueba de las regiones de interés (ROI) para controlar las diferencias en el plano focal dentro de una misma unidad de imagen y en todo el dispositivo microfluídico. Si el dispositivo microfluídico presenta una inclinación interna, microajustes en la inclinación de la platina pueden mitigar este problema. Alternativamente, se pueden capturar tres cortes en z por posición y punto temporal con un espaciado z de 3–8 µm para compensar las diferencias en el plano focal a través de una misma unidad de imagen.
Para separar las tétradas en gametos individuales, los cultivos clasificados por edad post-gametogénesis se incuban con Zymolyase durante 3 h (Figura 1D). Esta enzima digiere específicamente la pared celular de la levadura, debilitando el asco de la tétrada que protege a los gametos y lisando los no gametos (Figura 1D). Los gametos separados quedan protegidos por sus propias paredes celulares, que son más resistentes a la digestión y por tanto evitan la lisis. Tras la separación de las tétradas, inspeccione los gametos separados para confirmar una disociación suficiente de las tétradas y la preservación de la integridad de los gametos. Si más del 30 % de las células permanecen como tétradas intactas, ciclos adicionales de sonicación pueden ayudar a separarlas aún más (Figura 3B). Se recomienda interrumpir el experimento y comenzar de nuevo con un lote fresco de Zymolyase si más del 30 % de las tétradas permanecen intactas, ya que podrían formar agregados celulares durante el crecimiento posterior, lo cual puede causar problemas durante la carga y el funcionamiento del sistema microfluídico. Tras la separación, los cultivos de gametos se cultivan durante 3 h a 30 °C en medio rico, un tiempo suficiente para permitir que los gametos aumenten de tamaño y puedan ser atrapados fácilmente en dispositivos microfluídicos, pero lo suficientemente breve como para que la mayoría de las células no hayan completado su primera división (Figura 1D). Tras el crecimiento posterior, las células se examinan bajo un microscopio de luz para verificar el aumento de tamaño y la aparición del primer brote. Si un genotipo específico requiere un tiempo significativamente mayor para que los gametos aumenten de tamaño y comiencen a dividirse, el tiempo debe ajustarse en consecuencia para garantizar un atrapamiento eficiente de los gametos.
Las células sobrepobladas se cargan manualmente en unidades de imagen microfluídicas aplicando cuidadosamente presión a la jeringa mientras se observa la unidad mediante la vista en vivo del microscopio. Es fundamental tener cuidado de no aplicar presión excesiva, ya que podría provocar que las estructuras de PDMS se desprendan del cubreobjetos, dañando así la unidad de imagen. Se aplica presión de forma continua hasta que las estructuras de PDMS comiencen a deformarse ligeramente y las células empiecen a fluir hacia el área de imagen. Una vez que las células comienzan a fluir dentro del dispositivo de imagen, se reduce la presión a medida que pasan por la unidad, ocupando individualmente las trampas. Si menos de 200 células quedan atrapadas en la primera ronda, se vuelve a aplicar presión para repetir el ciclo de carga. Las unidades cargadas de forma óptima tendrán células ocupando al menos el 66 % de las trampas, equilibrando una carga suficiente con el riesgo de sobrecarga, que aumenta la probabilidad de obstrucciones durante el experimento. Las unidades de imagen sobrecargadas presentan excesivas cantidades de células y restos celulares por encima y dentro del área de la trampa en U, lo cual puede obstruir el flujo del medio a través de la unidad de imagen. Si se utilizan bombas compartidas para diferentes unidades de imagen y una unidad se sobrecarga accidentalmente, se desconecta la unidad afectada de la bomba de medio para evitar que la bomba se detenga debido a una obstrucción, evitando así la interrupción de otros grupos experimentales (Figura 2J). La carga de todas las condiciones debe completarse dentro de la primera hora para evitar divisiones celulares prematuras de los gametos, lo que provocaría una dilución de los gametos por las células hijas generadas y una evaluación imprecisa de la longevidad replicativa. Una vez finalizada la carga de todas las condiciones y restablecido el flujo del medio, se inspecciona cuidadosamente el dispositivo microfluídico en busca de posibles fugas de medio desde los puertos de carga recolocados. Si se observa alguna fuga, se retira cuidadosamente el pasador sólido de acero inoxidable y se vuelve a insertar en los puertos de carga para resolver el problema. Alternativamente, si no se puede detener la fuga, se desconecta la unidad de imagen de la bomba de medio para prevenir derrames de líquido en el microscopio durante el experimento (Figura 2J). Si la unidad de imagen está sobrecargada, como lo indican el número de células y los restos celulares alrededor de las primeras trampas, también se desconecta de la bomba de medio para evitar que la bomba se detenga durante el experimento debido al aumento de la presión inversa provocada por un flujo reducido del medio (Figura 2J).
Los dispositivos microfluídicos personalizados en forma de U abierta utilizados aquí, adaptados para su uso con SK1, pueden capturar un amplio rango dinámico de longevidad replicativa con menor confinamiento espacial de las células en comparación con otros diseños de trampas, minimizando así la probabilidad de efectos previamente reportados sobre la longevidad30. Sin embargo, este diseño abierto presenta el inconveniente de que las células pueden expulsarse prematuramente antes de que se observe la senescencia, principalmente debido al aumento significativo del tamaño celular durante las últimas divisiones de la vida replicativa (específicamente observado en SK1 e inevitable) o a pequeñas anomalías de presión en el sistema microfluídico a lo largo del tiempo. Por ello, debe tenerse especial cuidado para evitar la introducción de aire en el sistema microfluídico durante la preparación del dispositivo y la carga celular. Para evitar sesgos al evaluar la longevidad replicativa de los gametos, se cuenta cada gameto cargado al inicio de nuestro registro por lapsos de tiempo hasta que se han analizado 200 gametos. Las células que se expulsan antes de la senescencia se clasifican estrictamente como sujetos censurados con fines de análisis. Hemos encontrado que las tasas de censura son comparables entre genotipos (Figura 5E, sujetos censurados = 63,4% ± 6,2, media ± DE), sin relación sistemática entre la frecuencia de expulsión y los fenotipos de longevidad observados. Aunque hasta ahora no se ha observado este fenómeno, recomendamos repetir el experimento si las tasas de expulsión superan el 80% entre las células analizadas. Por tanto, aunque la expulsión celular representa una fuente considerable de censura inherente al ensayo, en parte porque contamos cada gameto cargado incluso si se expulsa durante las primeras divisiones, no hay evidencia de que la diferencia en la expulsión entre genotipos explique las diferencias de longevidad reportadas. Siguiendo este enfoque, la longevidad replicativa puede medirse de manera consistente y robusta. Para reducir los eventos de expulsión en futuros experimentos, actualmente se están desarrollando y probando dispositivos con nuevos diseños de trampas.
Aunque el rendimiento para cuantificar el restablecimiento gametogénico de la longevidad es significativamente mayor que el del método previamente existente, las divisiones celulares en cada gameto deben contarse manualmente por un científico capacitado, lo que convierte al análisis de datos en una limitación actual del método presentado. Avances recientes en enfoques de aprendizaje automático para automatizar el análisis del tiempo de vida replicativo de levaduras ofrecen una estrategia prometedora para superar la limitación mencionada31. Particularmente prometedor es un enfoque publicado recientemente denominado BudFinder, que emplea un codificador automático enmascarado preentrenado de manera auto-supervisada con datos de imágenes a gran escala de levaduras, y luego utiliza este modelo para perfeccionar una red transformadora que detecta directamente los eventos de división celular32. Este enfoque reduce significativamente la cantidad de eventos de división anotados manualmente necesarios para el perfeccionamiento del modelo en comparación con métodos anteriores. Es especialmente alentador que la gran cantidad de datos ya generados y anotados utilizando el protocolo descrito aquí sea adecuada para un enfoque similar que podría automatizar en el futuro el análisis del tiempo de vida replicativo de los gametos y superar así la limitación actual. Además, para aplicaciones futuras, este protocolo puede combinarse fácilmente con biomarcadores establecidos y sistemas de expresión sofisticados para identificar los mecanismos moleculares y los factores que median la rejuvenecimiento celular durante la gametogénesis en S. cerevisiae, permitiendo así nuevas perspectivas sobre este proceso conservado.
Divulgaciones
Los autores declaran que no tienen intereses competitivos.
Agradecimientos
Agradecemos a los miembros actuales y anteriores de los laboratorios de Brar y Ünal por sus discusiones críticas y comentarios sobre el manuscrito. Este trabajo está financiado por la beca de movilidad de la Fundación Nacional Suiza para la Ciencia P500PB_214421 otorgada a S.S., G.A.B. cuenta con financiamiento de los Institutos Nacionales de Salud (R01AG071869), T.L.S. recibió apoyo de una beca Longevity Impetus del Norn Group, la Hevolution Foundation y la Rosenkranz Foundation. E.Ü. cuenta con financiamiento de los Institutos Nacionales de Salud (R01AG071801) y del Astera Institute.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Sistema de filtro al vacío/frasco de almacenamiento de 1000 mL | Corning | 431098 | Membrana PES estéril con poros de 0,22 µm y área de 54,5 cm2. Almacenar a temperatura ambiente. |
| Jeringa de 20 mL | Becton, Dickinson and Company (BD) | 302830 | Jeringa Luer-Lok de 20 mL. Almacenar a temperatura ambiente. |
| Jeringa de 5 mL | Becton, Dickinson and Company (BD) | 14-829-45 | Jeringa Luer-Lok de 5 mL, almacenar a temperatura ambiente. |
| Ampicilina | Alpha Teknova | A9510 | Almacenar a -20 °C después de la reconstitución en agua. |
| Perlas magnéticas anti-biotina | Miltenyi Biotechnology | 130-097-046 | Almacenar a 4 °C. |
| β-mercaptoetanol | MilliPORE SIGMA | M625-250mL | Almacenar a 4 °C. |
| BSA | MilliPORE SIGMA | A4503-100G | Almacenar a 4 °C. |
| Adaptador Luer-Stub Intramedic Clay Adams | Becton, Dickinson and Company (BD) | 427565 | Calibre 23, almacenar a temperatura ambiente. |
| Cubetas | Bio Rad | 2239955 | Cubetas desechables de poliestireno de volumen semimicro. Almacenar a temperatura ambiente. |
| Ethanol | NA | varios | |
| EZ-Link Sulfo-NHS-LC-biotina | ThermoFisher Scientific | 21335 | Biotina para etiquetar células fundadoras en el envejecimiento replicativo |
| Software Fiji | https://fiji.sc/ | NA | versión: Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m) |
| Estreptavidina marcada con fluorescencia | ThermoFisher Scientific | S11225 | Conjugado Alexa Fluor 546, almacenar a -20 °C en alícuotas. |
| Aglutinina de germen de trigo marcada con fluorescencia | ThermoFisher Scientific | W11263 | Conjugado Alexa Fluor 350, almacenar a -20 °C en alícuotas. |
| Formaldehído | ThermoFisher Scientific | F79-1 | 37%, almacenar a 4 °C. |
| Medio inductor de gametogénesis | NA | Preparado en el laboratorio siguiendo la receta estándar | Acetato de potasio al 2%, suplementos de aminoácidos y ampicilina (40 mg/L de adenina, 40 mg/L de uracilo, 10 mg/L de histidina, 10 mg/L de leucina y 10 mg/L de triptófano, 100 μg/mL de ampicilina) |
| Glicina | ThermoFisher Scientific | BP381-1 | 100%, 200 grados. Almacenar a temperatura ambiente. |
| Pin de acero inoxidable hueco | iBiochips | HSP-100 | Ref.: 0,28” de diámetro externo, 0,016” de diámetro interno, 0,500” de largo, almacenar a temperatura ambiente. |
| Microscopio invertido con fluorescencia | NA | NA | |
| Bombas de jeringa Legato 200 | kdScientific | 788200 | Almacenar a temperatura ambiente. |
| Soporte múltiple de plástico o vidrio Legato 200/210 para 6/10 jeringas | kdScientific | 788300 | Almacenar a temperatura ambiente. |
| Microscopio óptico | NA | NA | |
| Tubos de baja adhesión | USA Scientific | 1415-2600 | Almacenar a temperatura ambiente. |
| Columnas LS | Miltenyi Biotechnology | 130-042-401 | Almacenar a temperatura ambiente. |
| Dispositivos microfluídicos | iBiochips | ADU-10, (AD-Chips del #18++) | Almacenar a temperatura ambiente. |
| Tubo médico sin DEHP de grado médico | iBiochips | MTB-100 | Diámetro interno = 0,202”, diámetro externo = 0,060”, pared = 0,20”, almacenar a temperatura ambiente. |
| PBS | NA | Preparado en el laboratorio siguiendo la receta estándar | Preparar 1 L de: PBS pH 7; PBS pH 8, PBS pH 8 + 100 mM glicina, PBS pH 7,4 + 0,5% BSA |
| Plurónico F-127 | MilliPORE SIGMA | P2443 | Almacenar a temperatura ambiente. |
| Filtro previo a la separación | Miltenyi Biotechnology | 130-041-407 | Tamaño de poro 30 µm |
| Separador QuadroMACS y kits de inicio | Miltenyi Biotechnology | 130-091-051 | Almacenar a temperatura ambiente. |
| Pin de acero inoxidable sólido | iBiochips | SSP-200 | Diámetro externo, 0,027”, diámetro interno, 0,500”, almacenar a temperatura ambiente. |
| Sonicador | Branson | 100-132-1623R & 101-135-066R | |
| Espectrofotómetro | NA | NA | |
| Rotador de tubos | NA | NA | |
| Y+A8+2:29+2:31+A8+2+2:33 | Base de datos de cepas de levadura Brar-Ünal | pÜB42275 | trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| Cepa de levadura 2 | Base de datos de cepas de levadura Brar-Ünal | pÜB48561 | atg11Δ::KanMX, trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| YPD (YEP + 2% glucosa, suplementado con Trp y Ura) | NA | Preparado en el laboratorio siguiendo la receta estándar | YPD (1% extracto de levadura, 2% peptona, 2% glucosa, 22,4 mg/L de uracilo y 80 mg/L de triptófano). |
| Zimoliasa 100T | MP Biomedicals | 8320932 | Almacenar a -20 °C en alícuotas después de la reconstitución en agua. |
Referencias
- Denoth Lippuner A, Julou T, Barral Y. Budding yeast as a model organism to study the effects of age. FEMS Microbiol Rev. 2014;38(2):300-25.
- Higuchi-Sanabria R et al. Role of asymmetric cell division in lifespan control in Saccharomyces cerevisiae. FEMS Yeast Res. 2014;14(8):1133-46.
- Hughes AL, Gottschling DE. An early age increase in vacuolar pH limits mitochondrial function and lifespan in yeast. Nature. 2012;492(7428):261-5.
- Nyström T, Liu B. Protein quality control in time and space—links to cellular aging. FEMS Yeast Res. 2014;14(1):40-8.
- Neiman AM. Sporulation in the budding yeast Saccharomyces cerevisiae. Genetics. 2011;189(3):737-65.
- Sing TL, Brar GA, Ünal E. Gametogenesis: exploring an endogenous rejuvenation program to understand cellular aging and quality control. Annu Rev Genet. 2022;56(1):89-112.
- Ünal E, Kinde B, Amon A. Gametogenesis eliminates age-induced cellular damage and resets life span in yeast. Science. 2011;332(6037):1554-7.
- Ünal E, Amon A. Gamete formation resets the aging clock in yeast. Cold Spring Harb Symp Quant Biol. 2011;76:73-80.
- Spiri S et al. A role for selective ER autophagy in gametogenic rejuvenation revealed by high-throughput lifespan profiling. Nat Commun. 2026. doi:10.1038/s41467-026-77993-0.
- Koch BA, Staley E, Jin H, Yu HG. The ESCRT-III complex is required for nuclear pore complex sequestration and regulates gamete replicative lifespan in budding yeast meiosis. Nucleus. 2020;11(1):219-36.
- Lee MB et al. Defining the impact of mutation accumulation on replicative lifespan in yeast using cancer-associated mutator phenotypes. Proc Natl Acad Sci U S A. 2019;116(8):3062-71.
- Mortimer RK, Johnston JR. Life span of individual yeast cells. Nature. 1959;183(4677):1751-2.
- Chen KL, Crane MM, Kaeberlein M. Microfluidic technologies for yeast replicative lifespan studies. Mech Ageing Dev. 2017;161(Pt B):262-9.
- Jin M et al. Divergent aging of isogenic yeast cells revealed through single-cell phenotypic dynamics. Cell Syst. 2019;8(3):242-53.e3.
- Jo MC et al. High-throughput analysis of yeast replicative aging using a microfluidic system. Proc Natl Acad Sci U S A. 2015;112(30):9364-9.
- Li Y et al. A programmable fate decision landscape underlies single-cell aging in yeast. Science. 2020;369(6501):325-9.
- Li Y et al. Multigenerational silencing dynamics control cell aging. Proc Natl Acad Sci U S A. 2017;114(42):11253-8.
- Liu P, Young TZ, Acar M. Yeast Replicator: a high-throughput multiplexed microfluidics platform for automated measurements of single-cell aging. Cell Rep. 2015;13(3):634-44.
- Thayer NH et al. The Yeast Lifespan Machine: a microfluidic platform for automated replicative lifespan measurements. bioRxiv. 2022;2022.02.14.480146.
- Schindelin J et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Spiri S. Fiji macros for microscopy analysis of gametogenic rejuvenation [Internet]. Zenodo; 2026. Available from: [https://doi.org/10.5281/zenodo.22004193](https://doi.org/10.5281/zenodo.22004193)
- Cabib E, Bowers B. Chitin and yeast budding: localization of chitin in yeast bud scars. J Biol Chem. 1971;246(1):152-9.
- Mizushima N, Levine B, Cuervo AM, Klionsky DJ. Autophagy fights disease through cellular self-digestion. Nature. 2008;451(7182):1069-75.
- Rubinsztein DC, Mariño G, Kroemer G. Autophagy and aging. Cell. 2011;146(5):682-95.
- Kobayashi O, Suda H, Ohtani T, Sone H. Molecular cloning and analysis of the dominant flocculation gene FLO8 from Saccharomyces cerevisiae. Mol Gen Genet. 1996;251(6):707-15.
- Fang O et al. Amn1 governs post-mitotic cell separation in Saccharomyces cerevisiae. PLoS Genet. 2018;14(10):e1007691.
- Azizoglu A, Brent R, Rudolf F. A precisely adjustable, variation-suppressed eukaryotic transcriptional controller to enable genetic discovery. eLife. 2021;10:e69549.
- Choi KY, Satterberg B, Lyons DM, Elion EA. Ste5 tethers multiple protein kinases in the MAP kinase cascade required for mating in S. cerevisiae. Cell. 1994;78(3):499-512.
- Bellí G et al. An activator/repressor dual system allows tight tetracycline-regulated gene expression in budding yeast. Nucleic Acids Res. 1998;26(4):942-7.
- Gao Z et al. Comparative analysis of yeast replicative lifespan in different trapping structures using an integrated microfluidic system. Adv Mater Technol. 2020;5(12):2000655.
- Aspert T, Hentsch D, Charvin G. DetecDiv, a generalist deep-learning platform for automated cell division tracking and survival analysis. eLife. 2022;11:e79519.
- Nguyen P et al. BudFinder: a masked auto-encoder vision transformer framework for yeast budding detection and lifespan quantification. PLoS Comput Biol. 2026;22(5):e1013700.
Reimpresiones y permisos
Este artículo ha sido publicado
Video próximamente