Cette vidéo démontre l’amplification dépendante de l’initiateur d’un plasmide suicide chez E. coli. Le plasmide, qui porte un gène de résistance aux antibiotiques, ne se réplique qu’en présence d’une protéine initiatrice codée par l’hôte. Après électroporation et incubation dans un milieu de récupération, le mélange est plaqué sur de la gélose contenant des antibiotiques. Les bactéries avec un plasmide survivent, car sa protéine initiatrice permet l’expression du gène de résistance aux antibiotiques du plasmide.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Amplification d’un plasmide suicide chez un hôte bactérien
756 vues
⸱
26 septembre 2025
Dans cet article
Résumé
Protocole
1. Génération de mutants nuls dans les gènes de l’îlot de glycosylation des flagelles
REMARQUE : Cette méthode de mutagénèse est basée sur l’échange allélique de produits de délétion in-frame de réaction en chaîne par polymérase (PCR) à l’aide du vecteur suicide pDM428 (GenBank : KC795686.1). La réplication du vecteur pDM4 dépend de lambda pir , et l’échange allélique complet est forcé par l’utilisation du gène sacB situé sur le vecteur.
- Construction de produits de suppression PCR dans le cadre.
- Concevez deux paires d’amorces qui amplifient les régions de l’ADN en amont (amorces A et B) et en aval (amorces C et D) du gène ou de la région sélectionné à supprimer (Figure 1B).
- Assurez-vous que les amorces A et D ont plus de 600 pb en amont du début et en aval de l’arrêt, respectivement, du ou des gènes à supprimer. Ces deux amorces doivent inclure un site de restriction à l’extrémité 5' pour une endonucléase qui permet le clonage dans pDM4.
REMARQUE : Le site de restriction inclus à l’extrémité 5' des amorces A et D ne doit pas être le même que les sites à l’intérieur des amplicons AB ou CD. - Assurez-vous que les amorces B et C se trouvent à l’intérieur du gène à supprimer ou à l’intérieur du premier et du dernier gène, respectivement, de la région à supprimer. Assurez-vous que les deux amorces (B et C) sont dans le cadre et situées entre 5 et 6 codons à l’intérieur du gène. De plus, assurez-vous que les deux amorces incluent à l’extrémité 5' une séquence complémentaire de 21 pb (Tableau 1) qui permet de joindre les amplicons d’ADN AB et CD.
- Cultivez la souche Aeromonas sélectionnée dans 5 mL de bouillon de soja tryptique (BST) pendant la nuit (H/N) à 30 °C. Utilisez une trousse disponible dans le commerce pour la purification de l’ADN génomique et suivez les instructions du fabricant (Tableau des matériaux). Quantifiez 2 μL de l’ADN purifié à l’aide d’un spectrophotomètre.
REMARQUE : Utilisez de l’eau doublement distillée à blanc, avec l’instrument réglé pour enregistrer l’absorbance à 260 nm. Enregistrez l’absorbance avec 2 μL d’ADN purifié 3 à 5 fois et calculez une lecture d’absorbance moyenne. Utilisez la loi de Beer-Lambert pour calculer la concentration d’ADN, où A = Ɛ.c.l. Où « A » est l’absorbance, « Ɛ » est le coefficient d’extinction moyen molaire de l’ADN, « c » est la concentration d’ADN et « l » est la longueur du trajet (reportez-vous aux instructions du fabricant pour la longueur du trajet de chaque instrument). - Utilisez 100 ng d’ADN chromosomique purifié comme matrice dans deux séries de PCR asymétriques avec des amorces A-B et C-D (Table des matériaux). Utilisez un rapport molaire de 10:1 de paires d’amorces A :B et D :C.
REMARQUE : Les PCR asymétriques permettent l’amplification préférentielle d’un brin de la matrice par rapport à l’autre. - Analyser les produits de PCR par électrophorèse dans un gel d’agarose à 1 %. Utilisez TAE (40 mM de tris-acétate, 1 mM d’acide éthylènediaminetétraacétique (EDTA)) comme tampon de gel et un réglage de puissance de 8 V/cm. Pour visualiser l’ADN, ajoutez du bromure d’éthidium (0,5 μg/mL) au gel et visualisez les produits de PCR à l’aide d’une station de bio-imagerie (Table des matériaux).
- Excisez les amplicons du gel à l’aide d’un scalpel, purifiez-les en suivant le protocole du fabricant (Table des matériaux), et quantifiez-les.
- Joignez les amplicons AB et CD par leurs séquences de chevauchement de 21 pb à l’extrémité 3' des produits de PCR (Figure 2). Mélangez 100 ng de chaque amplicon (AB et CD) dans un tube PCR avec des réactifs PCR (PCR pré-AD), mais sans amorces, et étendez à l’aide du programme de thermocycleur. Ensuite, ajoutez 100 μM d’amorces A et D à la réaction (PCR AD) et amplifiez en un seul fragment.
- Analyser le produit de PCR (amplicon AD) par électrophorèse dans un gel d’agarose à 1 % en utilisant les conditions décrites à l’étape 1.1.6, exciser l’amplicon du gel, le purifier selon le protocole du fabricant et quantifier l’amplicon (Table des matériaux).
- Construction du plasmide recombinant pDM4 avec la délétion dans le cadre.
- Cultiver une culture O/N d’Escherichia coli cc18λ pir contenant pDM4 dans du bouillon Miller Luria-Bertani (LB) (10 mL) avec du chloramphénicol (25 μg/mL) à 30 °C.
- Faites tourner la culture à 5 000 x g à 4 °C et suspendez la pastille dans 600 μL d’eau distillée stérile. Effectuer l’extraction et la purification du plasmide pDM4 à l’aide d’un kit de purification de plasmide disponible dans le commerce, en suivant les instructions du fournisseur (Table des matériaux).
- Digérer 1 μg de pDM4 et 400 ng d’amplicon de DA pendant 2 h avec une endonucléase capable de digérer les deux extrémités de l’amplicon de DA et le site de clonage de pMS4 (Figure 2). Suivez le protocole du fabricant de l’enzyme pour les conditions de réaction (Table des matériaux).
- Nettoyez le plasmide et l’amplicon digérés à l’aide d’un kit de purification de l’ADN et quantifiez-les en suivant les instructions du fabricant (Table des matériaux).
- Pour éviter la ligature du pDM4 linéarisé, retirez le groupe phosphate des deux extrémités 5' à l’aide de l’enzyme phosphatase alcaline en suivant les instructions du fabricant (tableau des matériaux). Ensuite, nettoyez le plasmide traité et quantifiez-le à l’aide d’un spectrophotomètre comme décrit à l’étape 1.1.4 (Tableau des matériaux).
- Combinez 150 ng de pDM4 digéré et traité à la phosphatase alcaline avec 95 à 100 ng d’amplicon AD digéré à un rapport vecteur/insertion molaire de 1:4. Préparez la réaction de ligature dans un volume de 15 μL, en suivant les instructions du fabricant (Table des matériaux).
- Incuber O/N à 20 °C ou pendant le week-end à 4 °C. Après l’incubation, inactiver la T4 ligase à 70 °C pendant 20 min.
- Utilisez la ligature pour introduire le plasmide dans la soucheλpir d’Escherichia coli MC1061 par électroporation. Utilisez des bactéries électrocompétentes et des cuvettes d’électroporation de 2 mm d’espace.
- Préparation d’E. coli électrocompétent et électroporation du plasmide recombinant pDM4
- Inculquer une seule colonie de la soucheλpir d’E. coli MC1061 dans le bouillon Luria-Bertani (LB) Miller et faire croître O/N à 30 °C en agitant à 200 tr/min.
- Diluer 2 mL de la culture bactérienne dans 18 mL de bouillon LB et incuber à 30 °C en agitant (200 tr/min) jusqu’à ce qu’une densité optique (OD600) comprise entre 0,4 et 0,6 soit atteinte.
- Granuler la culture bactérienne par centrifugation à 5 000 x g et 4 °C pendant 15 min. Jeter le surnageant et suspendre la pastille dans 40 mL de H2O distillé réfrigéré.
- Répétez cette étape de nettoyage deux fois de plus pour éliminer tous les sels de culture. Enfin, suspendez la pastille dans 4 mL de H2O distillé réfrigéré et transférez 1 mL de la suspension dans chacun des quatre tubes microfuges coniques de 1,5 mL.
- Granuler la culture bactérienne par centrifugation à 14 000 x g et 4 °C pendant 5 min. Retirer le surnageant sans déranger la pastille et suspendre chaque pastille dans 100 μL de H2O distillé réfrigéré.
- Ajouter 3 à 3,5 μL du mélange de ligature dans chaque tube et incuber sur de la glace pendant 5 min. Ensuite, transférez le contenu de chaque tube dans une cuvette d’électroporation réfrigérée à 2 mm d’intervalle et appliquez 2 kV, 129 Ω et une constante de temps d’environ 5 ms.
REMARQUE : Pré-refroidissez les cuvettes d’électroporation sur de la glace. Maintenez les bactéries sur la glace pendant toute la procédure. - Après électroporation, ajouter 250 μL de milieu SOC (Super Optimal broth with Catabolite repression) dans chacune des quatre cuvettes pour récupérer leur contenu, les transférer dans un tube de culture (environ 1 mL), et incuber pendant 1 h à 30 °C en agitant (200 tr/min).
- Placez les cellules transformées sur des plaques de gélose Luria-Bertani (LB) complétées par du chloramphénicol (25 μg/mL) pour vous assurer que toutes les colonies qui poussent sur la plaque ont le squelette plasmidique.
Tableau 1 : Amorces utilisées pour la construction des mutants nuls. Les zones qui se chevauchent dans les amorces B et C sont soulignées. Le site BamHI est en gras dans les amorces A et D.
| Nom de base | Séquence dans la direction 5' à 3' | Utilisé pour |
| A. piscicola AH-3 | ||
| A-FLGI1 | CGCGGATCCGACTGTACCCGTTTCAATCA | Mutation FGI |
| B-FLGI1 | CCCATCCACTAAACTTAAACAGATCACCTCGAACTCGAAA | |
| C-FLGI12 | TGTTTAAGTTTAGTGGATGGGGGAACCTTAAATGCCATGA | |
| D-FLGI12 | CGCGGATCCCAGTCTTCAGCTTCCATCC | |
| E-FLGI1 | ACCCGCTTCATTCGCTAT | |
| F-FLGI12 | TCCGATTTTTTGACTCAGGG | |
| A-FGI4 | CGCGGATCCGATGCGTACGCTAATATGAA | Fgi-4 Mutant |
| B-FGI4 | CCCATCCACTAAACTTAAACACATATTATCTTGCCCCTGAT | |
| C-FGI4 | TGTTTAAGTTTAGTGGATGGGATGGAGCTAATCACTCGTTT | |
| D-FGI4 | CGCGGATCCACATATCAACCCCCAAC | |
| E-FGI4 | ATTTCCCTGCCAAATACG | |
| F-FGI4 | CCTGCCAACAGGATGTAAG | |
| Vecteur pDM4 | ||
| pDM4pour | AGTGATCTTCCGTCACAGG | Insertions dans le vecteur pDM4 |
| pDM4rev | AAGGTTTAACGG TTGTGGA | |
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
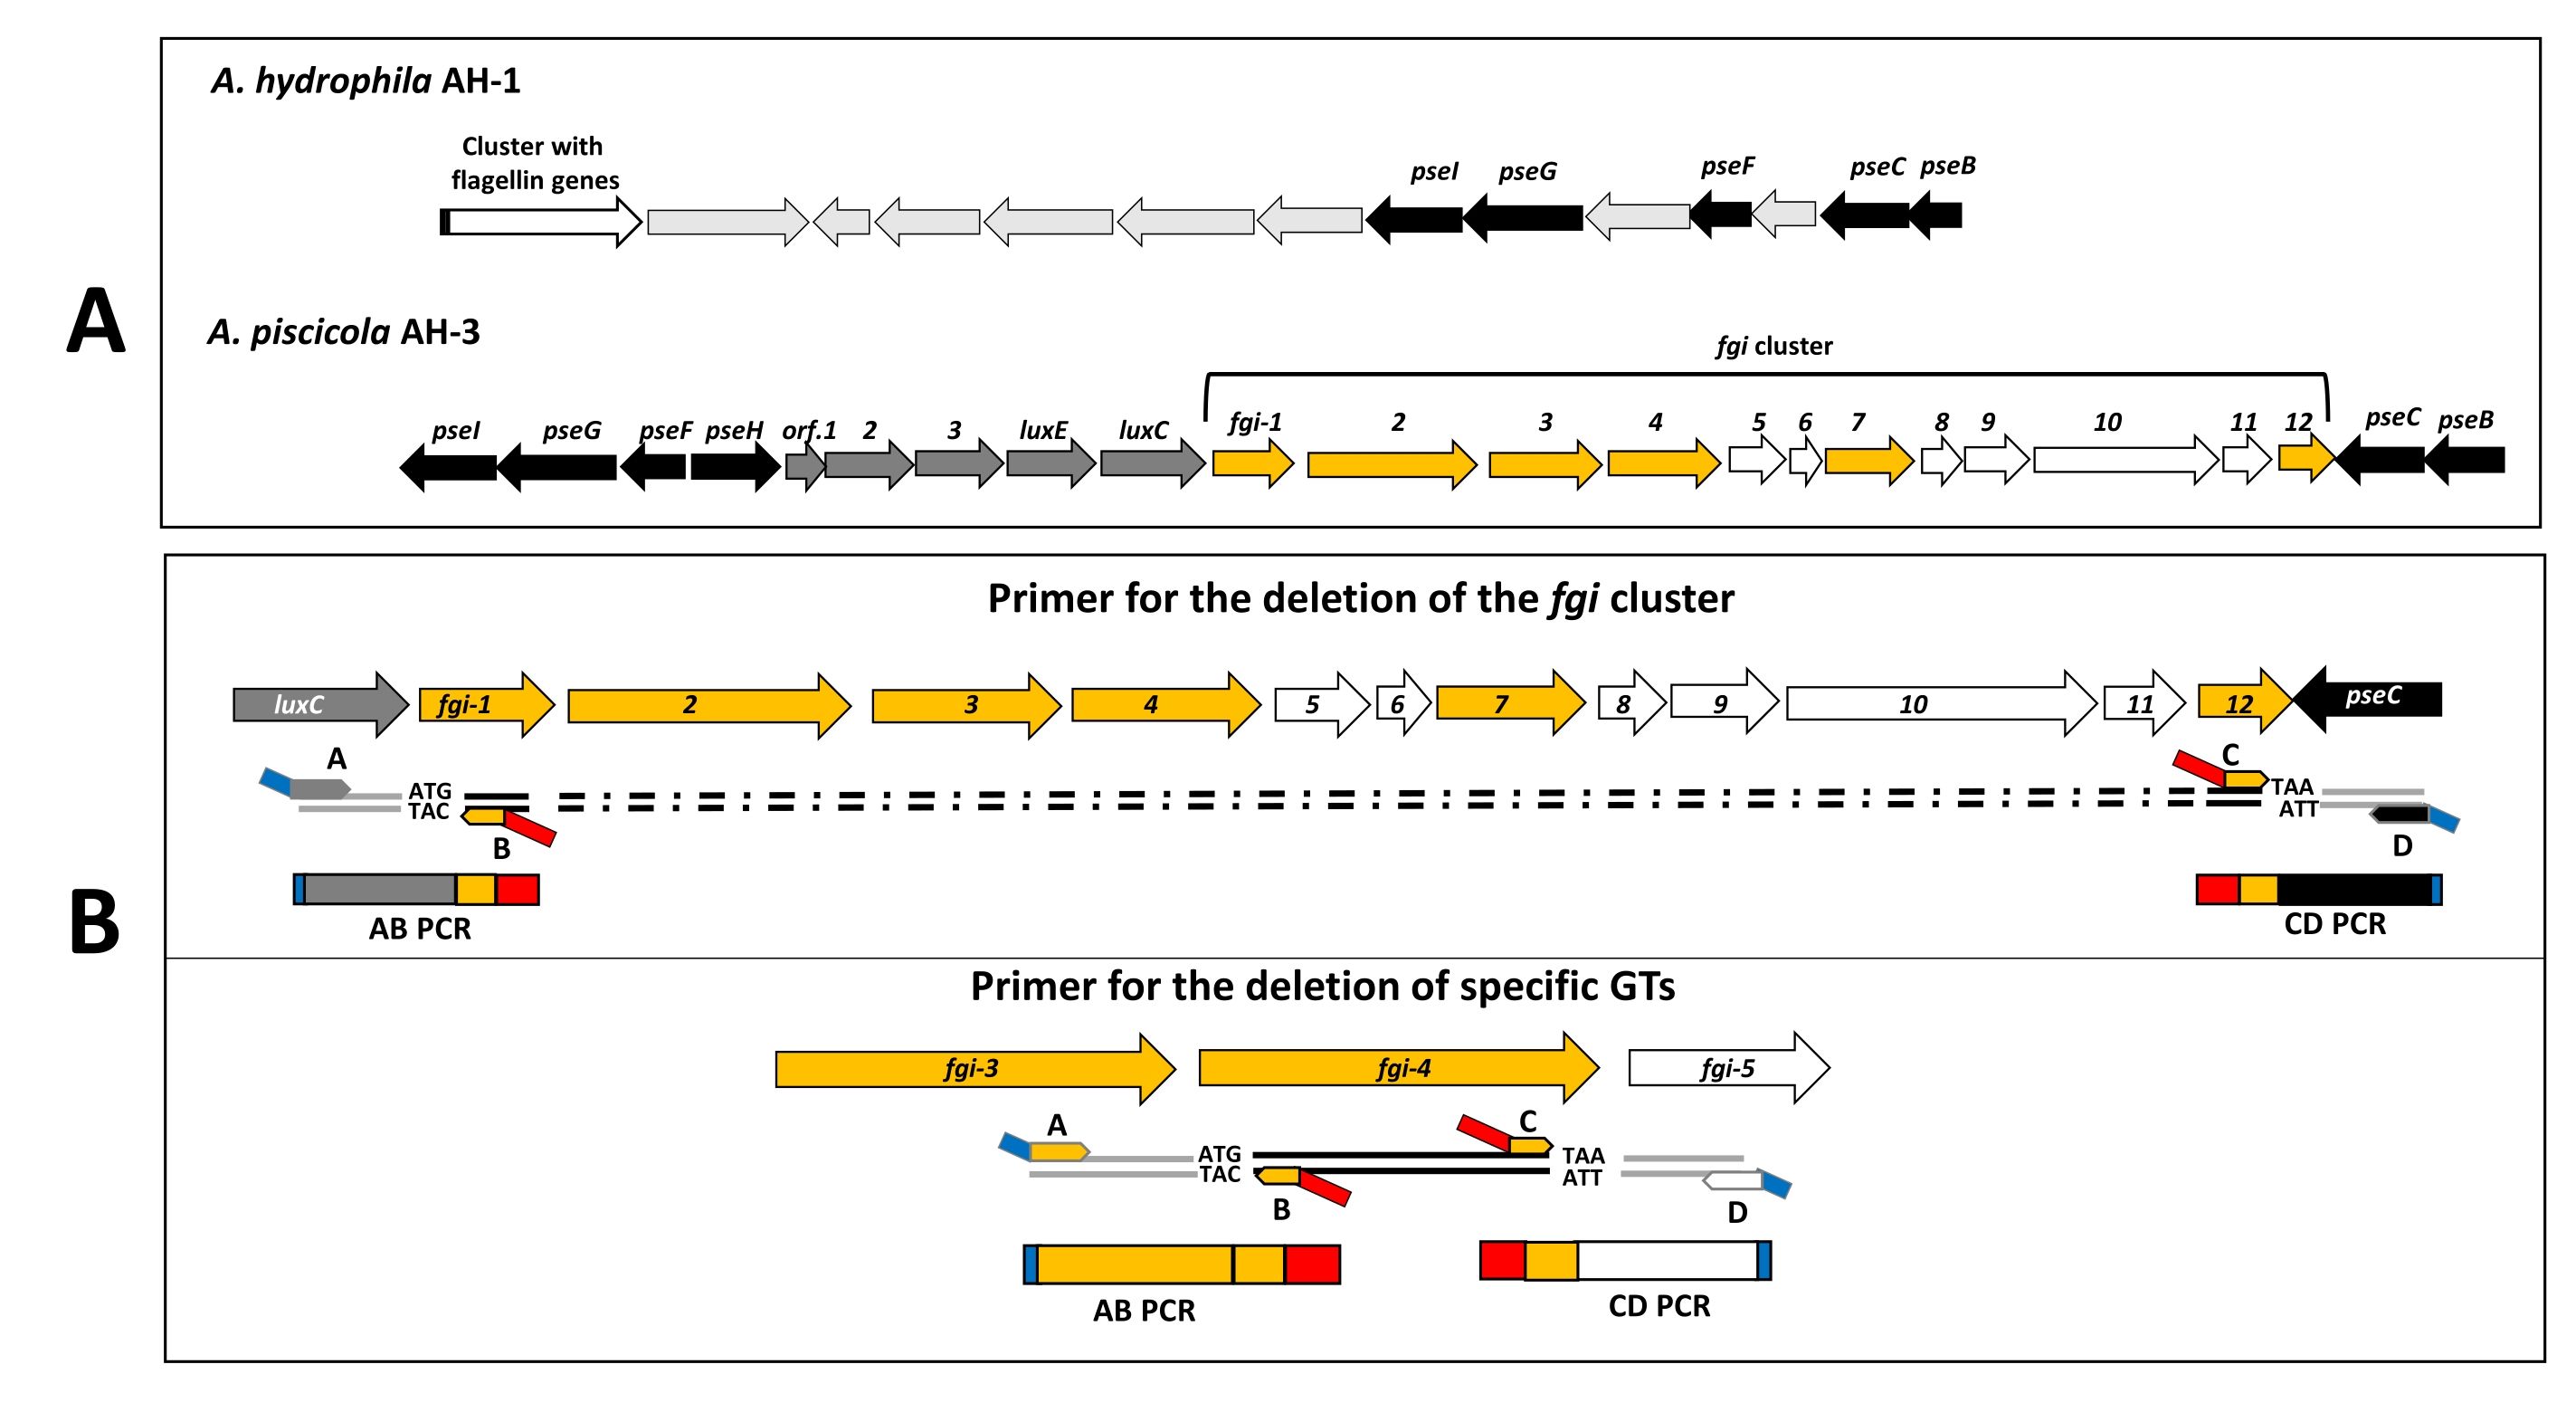
Figure 1 : Détection bioinformatique de régions chromosomiques et conception d’amorces. (A) Schéma des régions chromosomiques identifiées chez A. hydrophila AH-1 et A. piscicola AH-3. L’îlot de glycosylation des flagelles A. hydrophila AH-1 ...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| ABI PRISM Big Dye Terminator v. 3.1 Kit de réaction prêt pour le séquençage de cycle | Biosystèmes appliqués | 4337455 | Utilisé pour le séquençage |
| ADN polymérase AccuPrime Taq, haute fidélité | Invitrogen | 12346-086 | Utilisé pour l’amplification de fragments AB, CD et AD |
| Agarose | Conda-Pronadise | 8008 | Utilisé pour l’électrophorèse de l’ADN |
| Phosphatase alcaline intestinale de veau (CIAP) | Promega | Référence M1821 | Utilisé pour enlever le phosphate à l’extrémité 5' |
| Bacto agar | Becton Dickinson | 214010 | Utilisation pour l’analyse de motilité |
| BamHI | Promega | Réf. R6021 | Utilisé pour la restriction des endonucléases |
| BglII | Promega | Réf. R6081 | Utilisé pour la restriction des endonucléases |
| Système BioDoc-It Imagin | UVP | Station de bio-imagerie utilisée pour la visualisation de l’ADN | |
| Biotaq polymérase | Bioline | BIO-21040 | Utilisé pour le criblage des colonies |
| Cytiva illustra GFX PCR DNA et Kit de Purification par Bande Gel | Chypre | 28-9034-71 | Utilisé pour la purification d’amplicons PCR et de fragments d’ADN. |
| EDTA | Applichem | 131026.1211 | Utilisé pour l’électrophorèse de l’ADN |
| Cuvettes d’électroporation à 2 mm d’écart | VWR | 732-1133 | Utilisé pour la transformation |
| Luria-Bertani (LB) Gélose Miller | Condalab | 996 | Utilisé pour la culture d’Escherichia coli |
| Luria-Bertani (LB) Bouillon meunier | Condalab | 1551 | Utilisé pour la culture d’Escherichia coli |
| Nanodrop ND-1000 | NanoDrop Technologies Inc | Spectrophotomètre utilisé pour la quantification de l’ADN | |
| Rifampicin | Applichem | A2220,0005 | Utilisé pour l’accouplement triparental |
| SOC Moyen | Invitrogen | 15544034 | Utilisé pour la récupération par électroporation |
| T4 ADN ligase | Invitrogen | 15224017 | Utilisé pour la réaction de ligature |
| Thermocycleur Veriti 96 puits | Biosystèmes appliqués | Utilisé pour les réactions PCR |
