La vidéo montre une méthode pour générer des mutants marqués par des antibiotiques chez les cyanobactéries. Le protocole commence par la culture de cyanobactéries, suivie d’étapes de centrifugation et de lavage qui préservent les piles de surface. Un plasmide porteur d’un gène de résistance aux antibiotiques flanqué de séquences homologues est ensuite introduit. Au cours de l’incubation, le plasmide est internalisé via les pili et remplace le gène cible par recombinaison homologue. La sélection et le rétablissement des antibiotiques sont utilisés pour isoler et purifier la souche mutante.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Génération de mutants marqués aux antibiotiques chez les cyanobactéries par recombinaison homologue
664 vues
⸱
30 octobre 2025
Dans cet article
Résumé
Protocole
- Préparation des milieux de culture
- Préparer le milieu bleu-vert 11 (milieu BG11) selon Castenholz (1988).
- Préparez des solutions mères de 100x BG11, d’oligo-éléments et de fer (Tableau 1).
- Préparez des solutions séparées de phosphate, de carbonate de sodium (Na₂CO₃), de tampon d’acide N-[Tris(hydroxyméthyl)méthyl]-2-aminoéthanesulfonique (TES) et de bicarbonate de sodium (NaHCO₃) (tableau 1).
- Autoclave les stocks de phosphate et de Na₂CO₃. Stérilisez par filtre le tampon TES et le NaHCO₃ avec des filtres de 0,2 μm.
- Préparez BG11 en combinant 976 ml d’eau, 10 ml de 100x BG11, 1 ml d’oligo-éléments et 1 ml de stock de fer, et autoclavez la solution. Une fois que cette solution a refroidi à température ambiante, ajoutez 1 ml de stock de phosphate, 1 ml de stock de Na₂CO₃ et 10 ml de NaHCO₃.
- Pour le milieu solide BG11, ajouter 15 g de gélose et 700 ml d’eau dans une fiole. Dans le deuxième flacon, ajoutez 3 g de thiosulfate de sodium (Na₂S₂O₃), 226 ml d’eau, 10 ml de 100x BG11, 1 ml d’oligo-éléments et 1 ml de bouillon de fer. Autoclave les deux solutions. Une fois que ces solutions ont refroidi à température ambiante, combinez-les et ajoutez 1 ml de stock de phosphate, 1 ml de stock de Na₂CO₃, 10 ml de tampon TES et 10 ml de NaHCO₃.
NOTE: Les solutions sont préparées séparément pour éviter la précipitation de certains sels.
- Préparer le milieu bleu-vert 11 (milieu BG11) selon Castenholz (1988).
- Pour la sélection sur le saccharose, préparer une solution de saccharose à 50 % (p/v). Filtrez, stérilisez la solution avec des filtres de 0,2 μm et ajoutez-la à BG11 (100 ml de saccharose à 50 % pour 900 ml de BG11) pour produire des plaques de BC11/saccharose à 5 %.
NOTE: Ne pas ajouter de NaHCO₃ dans des plaques de gélose au saccharose BG11/5 %. Ajoutez du Na₂CO₃ comme d’habitude. - Pour l’élevage de Synechococcus, ajouter 10 ml d’acide 1 M 4-(2-hydroxyéthyl)pipérazine-1-éthanesulfonique, d’acide N-(2-hydroxyéthyl)pipérazine-N′-(2-éthanesulfonique) (HEPES) et 1 ml de vitamine B12 (tableau 1) à 1 L de milieu BG11.
NOTE: La transformation des souches cultivées dans des milieux BG11 disponibles dans le commerce est nettement moins efficace que dans les recettes de milieux BG11 décrites ici, et elle n’est donc pas recommandée.
Tableau 1 : Solutions utilisées dans cette étude.
| Recettes de solution mère | |
| Chimique | Montant (g) |
| 100x BG11 (par L) | |
| NaNO₃ | 149.6 |
| MgSO₄·7H₂O | 7.49 |
| CaCl₂·2H₂O | 3.6 |
| Acide citrique | 0.6 |
| Ajouter 1,12 ml 0,25 M de Na₂EDTA, pH 8,0 | |
| 0,25 M Na₂EDTA, pH 8,0 (pour 100 ml) | |
| Na₂EDTA | 9.3 |
| Oligo-éléments (pour 100 ml) | |
| H₃BO₃ | 0.286 |
| MnCl₂·4H₂O | 0.181 |
| ZnSO₄·7H₂O | 0.022 |
| Na₂MoO₄·2H₂O | 0.039 |
| CuSO₄·5H₂O | 0.008 |
| Co(NO₃)₂·6H₂O | 0.005 |
| Stock de fer (par 100 ml) | |
| Citrate d’ammonium ferrique | 1.11 |
| Stock de phosphate (par 100 ml) | |
| K₂HPO₄ | 3.05 |
| Stock Na2CO3 (par 100 ml) | |
| Na₂CO₃ | 2 |
| Tampon TES, pH 8,2 (par 100 ml) | |
| TES | 22.9 |
| Stock NaHCO3 (par 100 ml) | |
| NaHCO₃ | 8.4 |
| HEPES, pH 8,2 (par 500 ml) | |
| HEPES | 119.15 |
| Vitamine B₁₂ (Pour 50 ml) | |
| Cyanocobalamine | 0.02 |
| Milieux Luria Bertani (Par 500 ml) | |
| Bouillon Luria Bertani | 12.5 |
| 1 M MgCl₂ (pour 100 ml) | |
| MgCl₂·6H₂O | 20.33 |
| Solution A (par 200 ml) | |
| MnCl₂·4H₂O | 0.395 |
| CaCl₂·2H₂O | 1.47 |
| Acide 2-(N-morpholino)éthanesulfonique hydraté, acide 4-morpholinéthanesulfonique (MES) | 0.4265 |
| Solution A + glycérol | |
| 10 ml de solution A | |
| 1,5 ml de glycérol |
2. Croissance des souches cyanobactériennes
- Cultiver les souches dans des flacons coniques de 100 ml d’un volume maximal de 50 ml et agiter à 120 tours par minute (tr/min). Scellez les plaques BG11 avec du Parafilm et percez trois petits trous sur le côté de la plaque pour permettre l’échange de gaz. Incuber toutes les souches à 30 °C sous des ampoules fluorescentes dans un photobioréacteur à une intensité lumineuse comprise entre 20 et 40 μmol photons m-2 sec-1.
- Utilisez les meilleures techniques stériles. Manipulez toutes les souches de cyanobactéries dans une hotte à flux laminaire.
NOTE: Ceci est particulièrement important lorsque les souches sont cultivées avec des milieux contenant du saccharose, qui peut être facilement contaminé.
3. Génération de constructions plasmidiques
- Concevez des ensembles d’amorces, y compris les sites d’enzymes de restriction requis, à l’aide d’un logiciel de conception d’amorces tel que Primer3 (http://frodo.wi.mit.edu/primer3/), pour amplifier deux régions 5' et 3' ~1 kb du gène d’intérêt. Consulter la séquence génomique de l’espèce cyanobactérienne via Cyanobase (http://genome.kazusa.or.jp/cyanobase). Voir le tableau 2 pour toutes les amorces utilisées ici. Lors de la conception des apprêts, tenez compte des facteurs suivants :
- Assurez-vous que les régions amplifiées comprennent les régions 5' et 3' du gène qui seront mutées, par exemple, Figure 1.
- Ne pas muter les régions intergéniques pour éviter la mutation involontaire des ARN antisens et non codants.
- Lorsque vous choisissez des régions flanquantes, n’incluez pas tout le cadre de lecture ouvert des gènes adjacents, car l’expression de ces gènes chez Escherichia coli peut interférer avec le clonage.
- Amplifiez les produits par réaction en chaîne par polymérase (PCR) à l’aide de l’ADN polymérase haute fidélité selon les instructions du fabricant.
NOTE: D’après notre expérience, cette enzyme produit peu d’erreurs.- Mettez en place des réactions PCR de 50 μl contenant un tampon haute fidélité (tampon HF) et 0, 1,5 ou 3 μl de diméthylsulfoxyde (DMSO). Utilisez 100 ng d’ADN génomique par réaction. Utilisez un programme composé d’une étape initiale de dénaturation de 98 °C pendant 30 sec, de 35 tours de 98 °C pendant 10 sec, de 67 °C pendant 30 sec, de 72 °C pendant 30 sec, suivie d’une étape d’extension finale de 72 °C pendant 5 min. Cela donne généralement des produits cohérents.
- Vérifiez la taille correcte des produits PCR et des échantillons digérés avec des enzymes endonucléases par électrophorèse sur gel. Exécutez des gels d’agarose à 1 % (p/v) contenant 0,02 % (v/v) de bromure d’éthidium pendant 45 min à 100 V.ATTENTION : Le bromure d’éthidium est un mutagène potentiel et doit être manipulé avec une protection appropriée.
- Purifiez les produits PCR à l’aide d’un kit de purification d’ADN selon les instructions du fabricant. Utilisez également ce kit pour la purification de fragments de plasmides, y compris les morceaux découpés dans des gels d’agarose. Elutation de l’ADN purifié dans 14 μl d’eau.
- Pour les étapes de clonage, incuber les mélanges réactionnels d’endonucléases de restriction à 37 °C pendant >1 heure dans un volume total de 30 μl selon les instructions du fabricant.
- Pour les étapes de ligature, ligaturez des fragments d’ADN à température ambiante pendant >1 heure dans un volume total de 20 μl, contenant 5 μl de plasmide digéré purifié, 12 μl d’insert digéré purifié, 2 μl de tampon et 1 μl de ligase.
- Préparez les cellules transformantes DH5α d’Escherichia coli selon la méthode suivante.
- Cultivez une culture d’E. coli pendant la nuit dans un milieu Luria Bertani (LB) de 10 ml.
- Inculer 400 ml LB dans une fiole conique de 1 L contenant 6 ml de 1 M MgCl2 (tableau 1) avec 1 ml de culture de nuit.
- Cultivez la culture à 37 °C à 220 tr/min pendant environ 4 heures ou jusqu’à ce que OD₆₀₀nm atteigne 0,4-0,6.
- Placez les cellules sur de la glace pendant 1 heure.
- Centrifuger à 2 800 × g pendant 10 min pour granuler les cellules à 4 °C.
- Retirer le surnageant et le remettre en suspension dans 160 ml de solution A (tableau 1) et incuber sur glace pendant 20 min.
- Centrifuger à 2 800 × g pendant 10 min pour granuler les cellules à 4 °C.
- Retirer le surnageant et remettre en suspension dans 4 ml de solution A + glycérol (tableau 1).
- Préparer des aliquotes de 50 μl, congeler dans du N2 liquide, conserver à -80 °C.
- Mélangez 5 μl de mélange de ligature avec 50 μl de cellules compétentes et incubez pendant 1 heure sur de la glace.
- Électrocuter les cellules à 42 °C pendant 90 secondes, puis les faire incuber sur glace pendant 2 minutes.
- Ajouter 950 μl de milieu LB (tableau 1) et incuber à 37 °C pendant 1 h.
- Aliquote 50 et 200 μl sur des plaques avec l’antibiotique approprié, soit de l’ampicilline (100 μg/ml) et/ou de la kanamycine (30 μg/ml).
PRUDENCE: La kanamycine et l’ampicilline sont toutes deux toxiques et doivent être manipulées avec une protection appropriée. - Cueillir et incuber des colonies individuelles dans un milieu de 2 ml LB inoculé avec l’antibiotique approprié.
- Purifiez tous les plasmides à l’aide d’un kit de purification de plasmide miniprep selon les instructions du fabricant.
- Générez des plasmides, dans cet exemple spécifique pour éliminer les gènes cpcC1C2 , selon les étapes suivantes.
- Amplifiez les 1 012 paires de bases (pb) de la région flanquante 5' (fragment gauche) à l’aide des amorces cpcC1C2leftfor et cpcC1C2leftrev (voir l’étape 3.2, tableau 2). Prélever une petite quantité de la réaction PCR et confirmer si la bonne taille du produit a été amplifiée par électrophorèse sur gel (étape 3.3). Digérer ce fragment et pUC19 avec XbaI et BamHI (étape 3.5).
- Purifier les deux préparations (étape 3.4), ligaturer (étape 3.6), transformer (étape 3.7) et mettre en place quatre cultures liquides de 2 ml LB avec de l’ampicilline (100 μg/ml) à partir de colonies séparées pour la purification du plasmide via minipreps (étape 3.8).
- Vérifiez l’insertion du fragment dans pUC19 par digestion XbaI/BamHI et électrophorèse sur gel (étape 3.3). Des bandes de 2 660 pb et 1 012 pb indiquent l’introduction correcte de l’insert dans le plasmide.
- Amplifiez la région flanquante de 1 016 pb 3' (fragment droit) à l’aide des amorces cpcC1C2rightfor et cpcC1C2rightrev (voir l’étape 3.2, tableau 2). Prélever une petite quantité de la réaction PCR et confirmer si la bonne taille du produit a été amplifiée par électrophorèse sur gel (étape 3.3). Digérer ce fragment et pUC19 avec SacI et EcoRI (étape 3.5).
- Purifier les deux préparations (étape 3.4), ligaturer (étape 3.6), transformer (étape 3.7) et mettre en place quatre cultures liquides de 2 ml LB avec de l’ampicilline (100 μg/ml) à partir de colonies séparées pour la purification du plasmide via minipreps (étape 3.8).
- Vérifiez l’insertion du fragment dans le pUC19 via la digestion SacI/EcoRI (étape 3.5) et l’électrophorèse sur gel (étape 3.3). Des bandes de 2 660 pb et 1 016 pb indiquent l’introduction correcte de l’insert dans le plasmide. REMARQUE : Les sites XbaI/BamHI pour le clonage de la région 5' et SacI/EcoRI pour le clonage de la région 3' dans pUC19 sont utilisés dans la mesure du possible. Si possible, incluez toujours un site BamHI sur l’amorce inverse pour la région 5' ou l’amorce avant pour la région 3' afin de vous assurer que les étapes ultérieures du clonage sont plus faciles à effectuer.
- Séquencez les deux inserts pour déterminer si la séquence est correcte à l’aide d’amorces couvrant le site d’insertion, par exemple, M13 avant et M13 arrière (tableau 2). La séquence doit être correcte pour s’assurer qu’aucune erreur n’est introduite dans les zones flanquantes.
- Exciser le fragment gauche de pUC19 par digestion XbaI/BamHI. Digestion du fragment pUC19 + droit avec XbaI/BamHI (étape 3.5).
- Purifier le fragment gauche de 1 012 pb et le fragment pUC19 + droit de 3 676 pb à partir d’un gel d’agarose (étape 3.3) par excision de l’ADN à l’aide d’une lame de scalpel.
- Purifier les deux préparations (étape 3.4), ligaturer (étape 3.6), transformer (étape 3.7) et mettre en place quatre cultures liquides de 2 ml LB avec de l’ampicilline (100 μg/ml) à partir de colonies séparées pour la purification du plasmide via minipreps (étape 3.8).
- Vérifiez l’insertion du fragment dans le fragment pUC19 + droit via la digestion XbaI/BamHI (étape 3.5) et l’électrophorèse sur gel (étape 3.3). Les bandes de 3 676 pb et 1 012 pb indiquent l’insertion correcte de l’insert dans le plasmide (appelez-le plasmide B).
- Exciser la cassette du gène néomycine phosphotransférase/lévansucrase (npt1/sacB) de pUM24cm19 via la digestion BamHI. Digestion du plasmide B avec BamHI (étape 3.5).
NOTE: La cassette npt1/sacB n’a pas besoin d’être purifiée à partir de gels d’agarose puisque pUM24cm code pour une protéine conférant une résistance au chloramphénicol. Par conséquent, si les colonies sont cultivées sur des plaques de gélose LB/ampicilline/kanamycine, la seule combinaison possible qui conduira à des colonies résistantes est l’incorporation de la cassette npt1/sacB dans le plasmide B. - Purifier les deux préparations (étape 3.4), ligaturer (étape 3.6), transformer (étape 3.7) et mettre en place quatre cultures liquides de 2 ml LB avec de l’ampicilline (100 μg/ml) et de la kanamycine (30 μg/ml) à partir de colonies séparées pour la purification du plasmide via minipreps (étape 3.8).
- Vérifiez l’insertion de la cassette npt1/sacB dans le plasmide B par digestion BamHI (étape 3.5) et électrophorèse sur gel (étape 3.3). Les bandes de 4 688 pb et 3 894 pb indiquent l’insertion correcte de l’insert dans le plasmide (appelez-le plasmide A).
Tableau 2 : Abécédaires utilisés dans cette étude. Les sites d’endonucléase de restriction sont soulignés.
| Amorce | Séquence |
| cpcC1C2leftpour | GTACTCTAGAGCGGCTAAATGCTACGAC |
| cpcC1C2leftrev | GATCGGATCCGCGGTAATTGTTCCCTTTGA |
| cpcC1C2droitpour | GATCGAGCTCTGCACTGGTCAGTCGTTC |
| cpcC1C2rightrev | GACTGAATTCATCGTTGCTTGAACGGTCTC |
| M13 à l’avant | TGTAAAACGACGGCCAGT |
| M13 marche arrière | CAGGAAACAGCTATGAC |
| cpcC1C2pour | GTTTTCATTGGCATCGGTCT |
| cpcC1C2rev | ATGTCCCAGGAACGACTGAC |
| A1173pour | AGCAAACCGTTTTTGTGACC |
| A1173rev | TGCAAGGTGGCGAACTGTAT |
4. Génération de mutants marqués de Synechocystis et de Synechococcus
- Mettez en place une culture fraîche en inoculant une boucle pleine de cellules dans 30 à 50 ml de milieu BG11. Cultivez la culture pendant 2-3 jours jusqu’à une densité optique de 750 nanomètres, ou OD₇₅₀nm = 0,2 à 0,6.
NOTE: En règle générale, les colonies individuelles sont trop petites pour être utilisées pour l’inoculation, et l’exposition des cellules individuelles à des niveaux de lumière, même faibles, entraînera une photoinhibition et une sélection pour les mutants résistants à la lumière. - Centrifuger 1 à 2 ml de la culture à 2 300 × g pendant 5 min et jeter le surnageant. Ne centrifugez pas de cultures cyanobactériennes à >2 300 × g, car cela pourrait endommager les cellules. Lavez le granulé une fois avec le milieu BG11.
NOTE: Ne remettez pas les cellules en suspension par vortex, car cela pourrait entraîner une perte de pili, qui sont essentiels à l’absorption de l’ADN. Remettez les cellules en suspension par pipetage doux. - Ajouter le milieu BG11 à un volume final de 100 μl. Transférez les cellules dans un tube à fond rond de 14 ml.
- Ajouter 1 μg de plasmide A dans les cellules et mélanger en tapotant doucement. Ajouter <10 μl de plasmide.
NOTE: De préférence, le plasmide doit être à une concentration de >100 ng/μl, mais des concentrations inférieures à cette concentration sont suffisantes pour une transformation réussie. - Posez les tubes horizontalement dans l’incubateur. Incuber les cultures pendant 4 à 6 heures.
NOTE: Les cellules peuvent être brièvement mélangées en tapotant toutes les 1 à 2 heures, mais ce n’est pas essentiel. Les échantillons peuvent être placés dans un incubateur à agitation, bien que cela n’améliore pas significativement l’efficacité. - Étaler des aliquotes du mélange culture cellulaire/ADN plasmidique sur des plaques de gélose BG11 sans antibiotiques. En règle générale, des aliquotes de 20 μl et 80 μl sont étalées sur des plaques séparées.
- ~24 heures plus tard, ajouter 2,5 à 3 ml d’une solution de gélose à 0,6 % dans de l’eau contenant de la kanamycine (par 20 ml : 0,12 g de gélose, 100 μl de 100 mg/ml de kanamycine) à la plaque de gélose. Refroidissez cette solution à ~42 °C et ajoutez-la sur le bord de la plaque de gélose. Inclinez la plaque de sorte que la solution forme une couche uniforme de gélose supérieure à la surface.
- Incuber les plaques de gélose pendant une période supplémentaire. Les colonies devraient être visibles après environ 7 jours.
NOTE: Les plaques de gélose peuvent être empilées par 3 dans un incubateur. En règle générale, des centaines de colonies sont obtenues par transformation. - Striez les colonies individuelles sur des plaques de gélose BG11 + kanamycine (30 μg/ml). Divisez la plaque de gélose en 6 secteurs et utilisez un cure-dent à bout émoussé pour faire ressortir les colonies sur chaque secteur. L’obtention de colonies uniques n’est pas importante ; Seule la croissance des transformants l’est.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
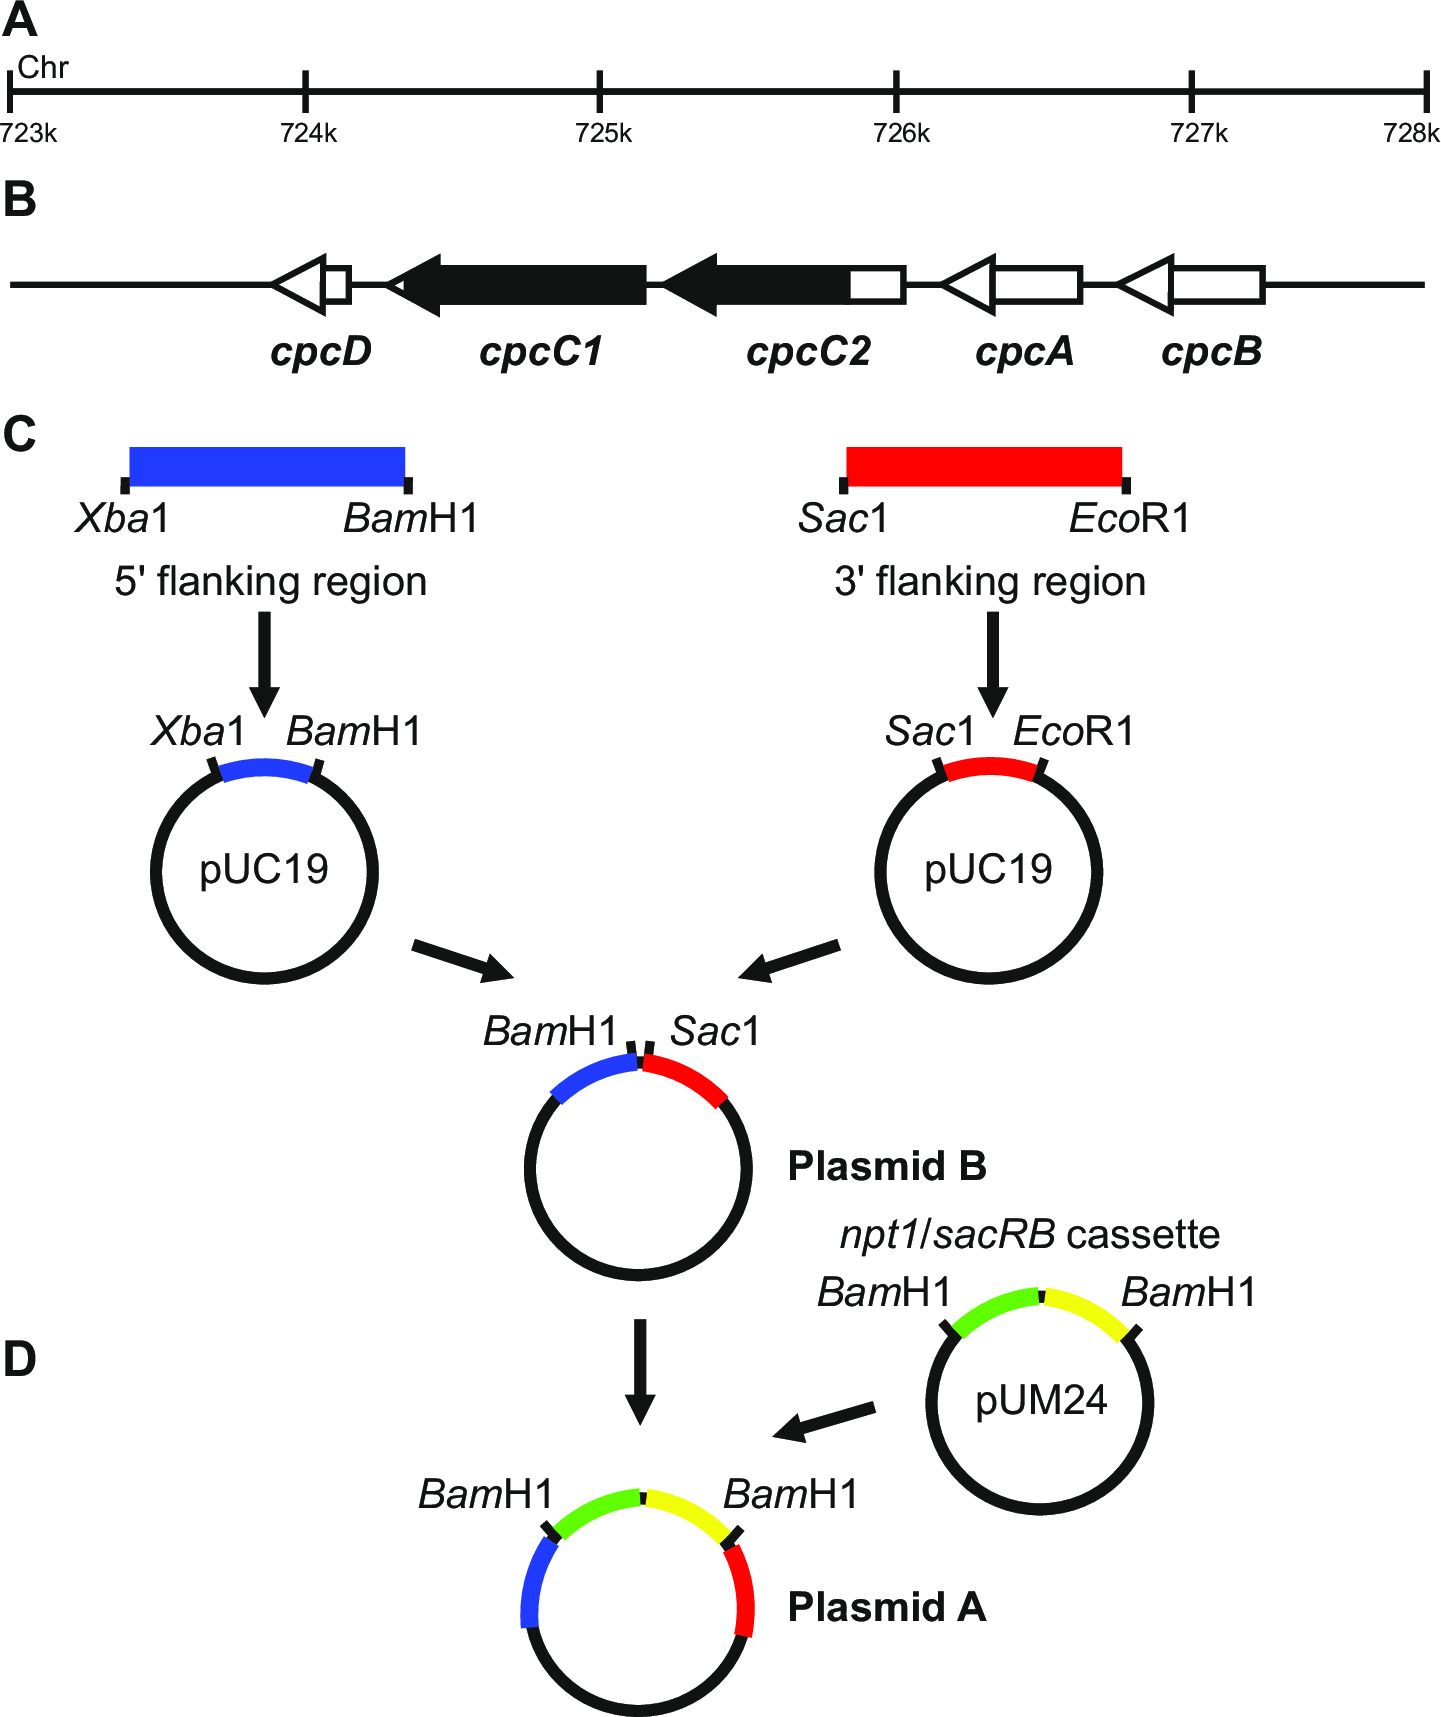
Figure 1 : Construction plasmidique pour la génération d’inknockouts marqués et non marqués, par exemple, cpcC1 et cpcC2 chez <...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| NaNO₃ | Sigma | S5506 | |
| MgSO₄·7H₂O | Sigma | 230391 | |
| CaCl₂ | Sigma | Réf. C1016 | |
| Acide citrique | Sigma | C0759 | |
| Na₂EDTA | Pêcheur | EDT002 | |
| H₃BO₃ | Sigma | 339067 | |
| MnCl₂·4H₂O | Sigma | Référence M3634 | |
| ZnSO₄·7H₂O | Sigma | Réf. Z4750 | |
| Na₂MoO₄·2H₂O | Sigma | 331058 | |
| CuSO₄·5H₂O | Sigma | 209198 | |
| Co(NO₃)₂·6H₂O | Sigma | 239267 | |
| Citrate d’ammonium ferrique | Sigma | Réf. F5879 | |
| K₂HPO₄ | Sigma | Réf. P3786 | |
| Na₂CO₃ | Pêcheur | SODC001 | |
| TES | Sigma | Réf. T1375 | |
| NaHCO₃ | Pêcheur | SODH001 | |
| HEPES | Sigma | N° H3375 | |
| Cyanocobalamine | Sigma | 47869 | |
| Na₂S₂O₃ | Sigma | 72049 | |
| Bacto agar | BD | 214010 | |
| Saccharose | Pêcheur | SUC001 | |
| Boîte de Pétri 90 mm triple ventilée | Greiner | 633185 | |
| Filtres de 0,2 μm | Sartorius | 16534 | |
| Fioles coniques de 100 ml | Pyrex | CON004 | |
| Parafilm M 100 mm x 38 m | Bemis | FIL003 | |
| ADN polymérase haute fidélité Phusion | Phusion | F-530 | |
| Agarose | Melford | MB1200 | |
| Kit de purification de l’ADN | MoBio | 12100-300 | |
| Endendonucléases de restriction | ONÉ | ||
| T4 ligase | Thermo Scientific | EL0011 | |
| Bouillon Luria Bertani | Invitrogen | 12795-027 | |
| MES | Sigma | Référence M8250 | |
| Sulfate de kanamycine | Sigma | 60615 | |
| Ampicilline | Sigma | A9518 | |
| Kit de minipréparation de plasmide GeneJET | Thermo Scientific | K0503 | |
| Tube à fond rond de 14 ml | Faucon BD | 352059 | |
| Glycérol | Sigma | Référence G5516 | |
| DMSO | Sigma | D8418 |
