Ce vidéo montre l'isolement de complexes ADN viral–protéines à partir de noyaux cellulaires à l'aide de la chimie click et de la purification par billes magnétiques. Le protocole consiste à marquer les génomes viraux avec des nucléotides modifiés par un alcyne, à les biotinylater par une réaction click, puis à les lier à des billes magnétiques revêtues de streptavidine. Après lavage et élution thermique, les complexes purifiés sont récupérés, congelés rapidement et stockés en vue d'analyses ultérieures.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Isolement de protéines à partir de complexes ADN viral-protéine
95 vues
⸱
31 août 2026
Dans cet article
Résumé
Protocole
1. Purification de l'ADNv et des protéines associées
REMARQUE : Tous les tampons et réactifs doivent être refroidis sur de la glace avant utilisation, et toutes les étapes doivent être effectuées sur de la glice, sauf indication contraire.
- Récupérer les noyaux. REMARQUE : Avant l'isolement des noyaux, du formaldéhyde peut être utilisé pour réticuler les protéines à l'ADN. Des conditions de lavage plus strictes peuvent ensuite être appliquées lors de la purification de l'ADN sur des billes revêtues de streptavidine.
- Remplacer le milieu de croissance par 20 mL de tampon d'extraction des noyaux (NEB) et incuber 20 min à 4 °C avec un léger basculement occasionnel. Les noyaux deviendront visibles au microscope.
- Gratter les noyaux depuis la plaque à l’aide d’un grattoir à cellules et les transférer dans un tube conique de 50 mL. Centrifuger 10 min à 2 500 x g à 4 °C pour former un culot de noyaux, puis jeter le surnageant.
REMARQUE : Une coloration au bleu de trypan peut être utilisée pour vérifier l’isolement des noyaux à partir des cellules. - Redisperser délicatement le culot nucléaire dans 10 mL de solution saline tamponnée au phosphate (PBS), transférer dans un tube conique de 15 mL, puis centrifuger 10 min à 2 500 x g à 4 °C pour former un culot. Éliminer complètement le PBS.
REMARQUE : Les noyaux peuvent être congelés, et le protocole peut être interrompu à ce stade. Pour cela, redisperser délicatement le culot nucléaire dans 500 µL de tampon de congélation et placer le tube dans un bain d’éthanol/glace sèche. Conserver les noyaux congelés à -80 °C. Avant utilisation, décongeler les noyaux à température ambiante, les transférer rapidement sur de la glace, ajouter 10 mL de PBS, agiter doucement pour homogénéiser, centrifuger 10 min à 2 500 x g à 4 °C, puis éliminer complètement le PBS. La congélation des noyaux peut entraîner une réduction du rendement.
- Conjuguer covalemment la biotine-azide à l’ADN viral marqué par l’5-éthynyl-2′-désoxycytidine (EdC) ou vADN.
- Redisperser le culot nucléaire dans 10 mL de mélange de réaction « click » [voir Tableau des matériaux] en pipetant doucement 5 fois avec une pipette de 10 mL.
REMARQUE : Il est important que les réactifs inclus dans le mélange de réaction « click » soient ajoutés dans l’ordre indiqué. - Agiter rotativement pendant 1 h à 4 °C. Pendant l’agitation, préparer et refroidir les tampons B1, B2 et B3 [voir Tableau des matériaux].
- Centrifuger pour former un culot de noyaux pendant 10 min à 2 500 x g à 4 °C. Éliminer complètement le mélange de réaction « click » et laver le culot en redispersant doucement dans 10 mL de PBS, puis centrifuger 10 min à 2 500 x g à 4 °C.
- Redisperser délicatement le culot nucléaire dans 1 mL de PBS et le transférer dans un tube microcentrifuge de 1,5 mL à l’aide d’une pipette à embout large. Centrifuger pour former un culot de noyaux pendant 10 min à 2 500 x g à 4 °C. Éliminer complètement le PBS et congeler instantanément dans de l’azote liquide.
REMARQUE : Le protocole peut être interrompu à ce stade, et les noyaux congelés peuvent être conservés à -80 °C. Le cycle de congélation-décongélation facilite la lyse ultérieure, il est donc recommandé de congeler rapidement les noyaux même si l’on passe directement à l’étape 1.3 le même jour.
- Redisperser le culot nucléaire dans 10 mL de mélange de réaction « click » [voir Tableau des matériaux] en pipetant doucement 5 fois avec une pipette de 10 mL.
- Lysér les noyaux et fragmenter l’ADN.
- Décongeler les noyaux sur de la glace et les redisperser dans 500 µL de tampon B1 par pipetage. Incuber sur de la glace pendant 45 min.
- Soniquer les échantillons 6 fois, 30 s chacun, à 40 % d’amplitude, en utilisant une sonde microtip de 3 mm. Placer les échantillons sur de la glace pendant 30 s entre chaque impulsion. Après la sonication, les échantillons doivent apparaître clairs, non troubles.
REMARQUE : Les conditions de sonication doivent être optimisées pour chaque sonicateur. - Centrifuger les débris cellulaires à 14 000 x g pendant 10 min à 4 °C. La taille du culot devrait diminuer considérablement. Filtrer le surnageant à travers un tamis cellulaire de 100 µm et conserver l’écoulement.
- Ajouter 500 µL de tampon B2 au surnageant filtré. 900 µL de cet échantillon seront utilisés à l’étape 1.4.2.
- Prélever un aliquot de chaque condition pour l’isolement de l’ADN (50 µL ou 1/20e du volume) et ajouter 50 µL de solution bicarbonate de sodium dodécylsulfate (SDS) 2x [voir Tableau des matériaux]. Passer au protocole d’isolement de l’ADN.
- Prélever un aliquot de chaque condition pour la protéine témoin (50 µL ou 1/20e du volume) et ajouter 50 µL de tampon d’échantillonnage Laemmli 2x, congeler dans de l’azote liquide, puis conserver à -80 °C.
- Lier l’ADN biotinylé aux billes revêtues de streptavidine.
- Préparer les billes magnétiques Streptavidin T1 en transférant 300 µL de suspension de billes dans un tube microcentrifuge de 1,5 mL. Préparer un tube de billes par échantillon. Laver les billes 3 fois avec 1 mL de tampon B2 en vortexant pour les redisperser, en appliquant un aimant pour séparer les billes, puis en aspirant le tampon de lavage.
REMARQUE : Des conditions de liaison optimisées permettent un rendement maximal et une liaison non spécifique minimale. Il a été déterminé expérimentalement que les billes magnétiques Streptavidin T1 ont une capacité de liaison significativement supérieure à celle des billes d’agarose, ainsi qu’à d’autres billes de streptavidine, et une liaison de fond plus faible que les billes Streptavidin C1 (Figure 1A). - Ajouter 900 µL de l’échantillon de l’étape 1.3.4. aux billes lavées et agiter rotativement toute la nuit à 4 °C.
REMARQUE : Ne pas vortexer les billes une fois l’échantillon ajouté.
REMARQUE : Si des quantités importantes d’ADN ou de protéine sont isolées dans le contrôle négatif non marqué, cette étape peut être réduite de toute la nuit à 4 h afin de diminuer la liaison de fond.
- Préparer les billes magnétiques Streptavidin T1 en transférant 300 µL de suspension de billes dans un tube microcentrifuge de 1,5 mL. Préparer un tube de billes par échantillon. Laver les billes 3 fois avec 1 mL de tampon B2 en vortexant pour les redisperser, en appliquant un aimant pour séparer les billes, puis en aspirant le tampon de lavage.
- Laver les billes et éluer l’ADN viral et les protéines associées.
REMARQUE : Il est recommandé d’utiliser des pointes filtrantes pour les étapes restantes.- Placer les échantillons dans un support magnétique pour tubes microcentrifuge, éliminer le surnageant, redisperser délicatement dans 1 mL de tampon B2, puis agiter rotativement à 4 °C pendant 5 min.
- Répéter l’étape 1.5.1 trois fois.
- Placer les échantillons dans un support magnétique pour tubes microcentrifuge, éliminer le surnageant, redisperser délicatement dans 1 mL de tampon B3, puis agiter rotativement à 4 °C pendant 5 min.
- Transférer 100 µL du mélange de billes (1/10e du volume) dans un nouveau tube pour l’isolement de l’ADN lié. Appliquer l’aimant, éliminer le surnageant, redisperser les billes dans 100 µL de solution SDS ou solution bicarbonate de sodium 1x, puis passer au protocole d’isolement de l’ADN.
- Appliquer l’aimant au tube contenant les 900 µL restants du mélange de billes de l’étape 1.5.3., éliminer le surnageant, puis redisperser les billes dans 50 µL de tampon d’échantillonnage Laemmli 2x pour éluer les protéines et les complexes ADN-protéine.
- Faire bouillir les échantillons à 95 °C pendant 15 min, vortexer, centrifuger rapidement, puis appliquer l’aimant. Transférer l’éluat dans un nouveau tube, congeler instantanément et conserver à -80 °C.
REMARQUE : Utiliser des bouchons vissés pour s’assurer que les tubes ne s’ouvrent pas pendant l’ébullition.
REMARQUE : Le protocole peut être interrompu à ce stade, et les échantillons peuvent être conservés à -80 °C pendant plusieurs semaines. - Analyser les échantillons protéiques par coloration au bleu de Coomassie, immunotransfert (western blotting) ou spectrométrie de masse selon les procédures classiques. Des résultats représentatifs sont présentés dans les Figures 1 et 2.
REMARQUE : Pour déterminer si le rendement protéique est suffisant pour la spectrométrie de masse, 7,5 µL de chaque échantillon sont analysés par coloration au bleu de Coomassie et 7,5 µL par immunotransfert d’une protéine virale associée représentative (ICP4, ICP8 ou UL42). Le même volume de lysats de l’étape 1.3.6. est analysé en parallèle pour contrôler les niveaux de protéine témoin. Le reste de l’échantillon (35 µL) est ensuite analysé par spectrométrie de masse.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
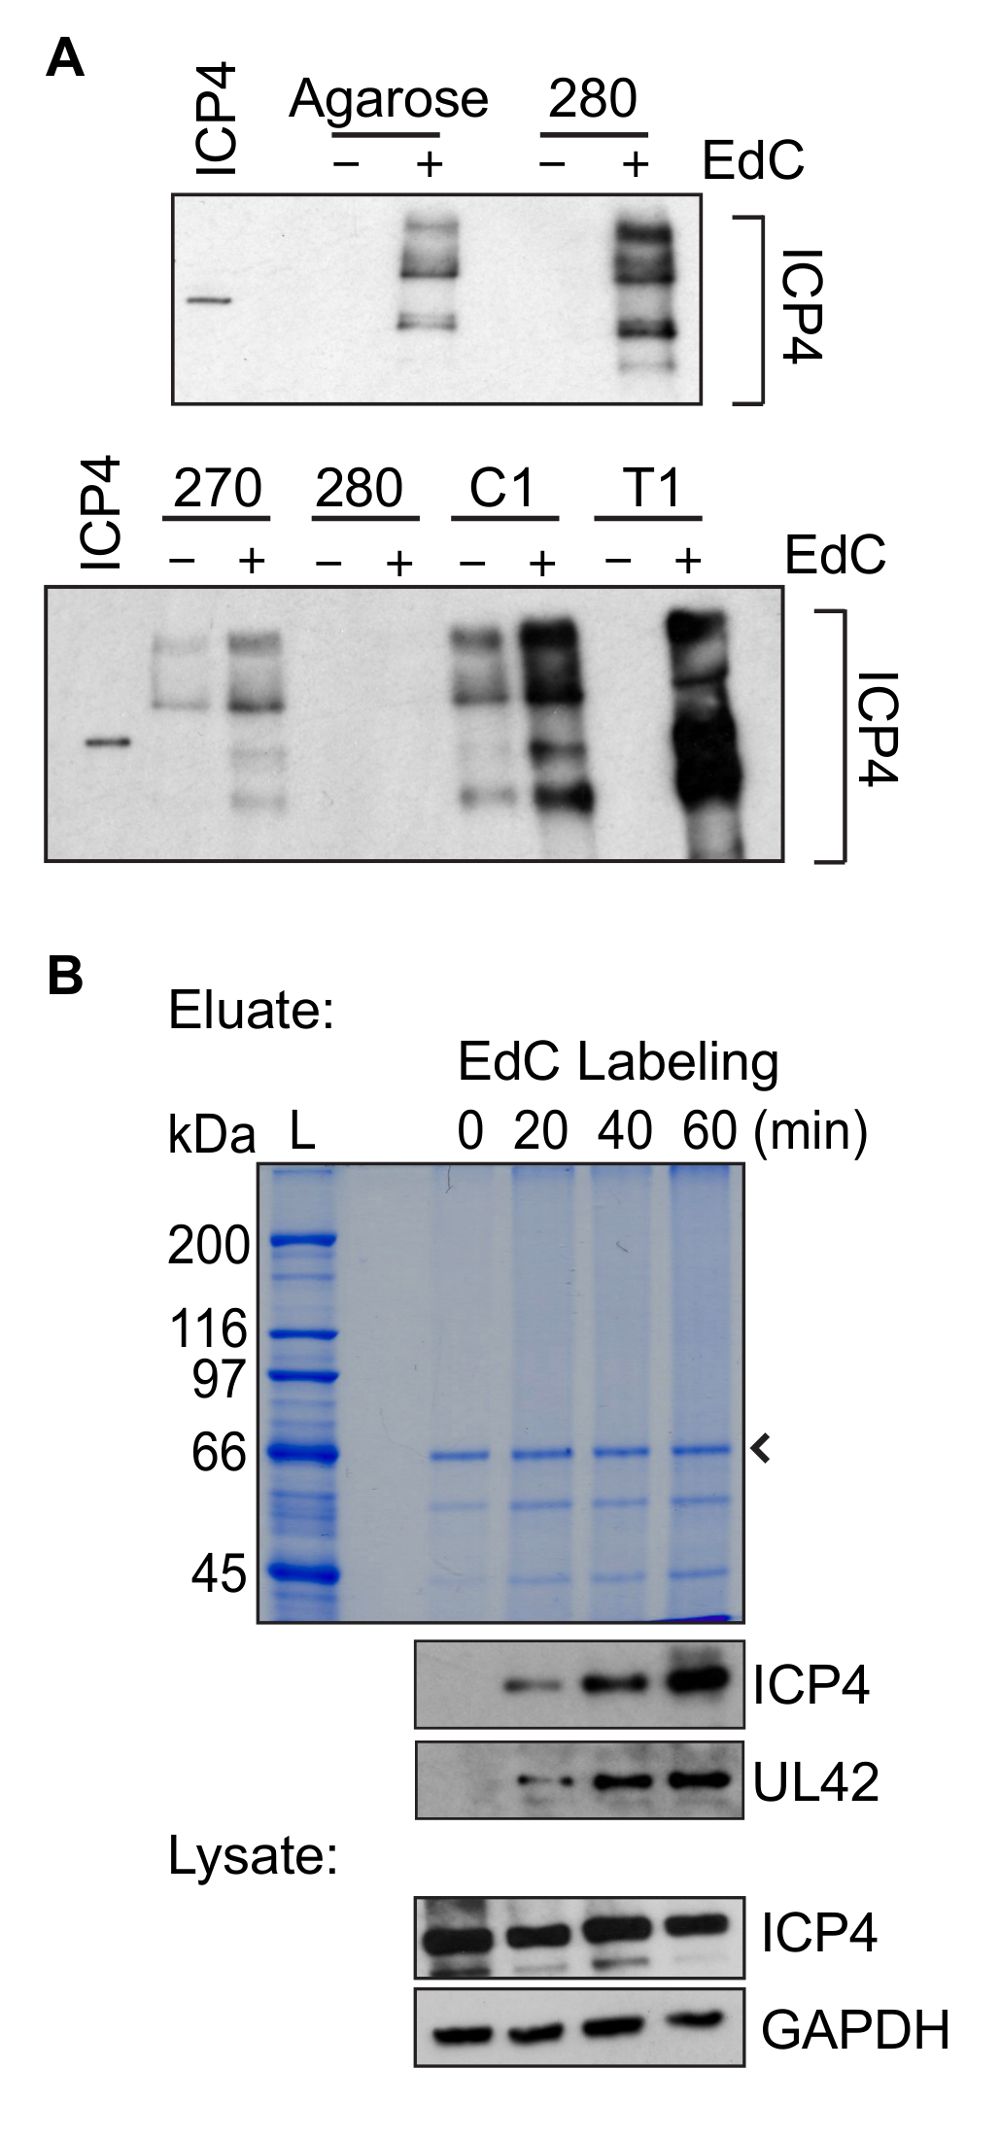
Figure 1 : Résultats représentatifs de la purification des protéines. (A) Comparaison du rendement protéique lorsque les étapes de purification ont été réalisées à l'aide de plusieurs types différents de billes revêtues de...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Cellules MRC-5 | ATCC | CCL-171 | |
| Sérum de veau fœtal (FBS) | Gibco | 26140-179 | |
| Milieu de culture Eagle modifié de Dulbecco (DMEM) | Gibco | 12800-082 | Substitué par 10 % de FBS, 2 mM de L-glutamine, 12 mM (pour la culture en flacon) ou 30 mM (pour la culture en boîte) de bicarbonate de sodium |
| Boîte de culture tissulaire de 600 cm² | Thermo Fisher Scientific | 166508 | |
| Solution tamponnée au Tris (TBS), pH 7,4 | 137 mM NaCl, 5 mM KCl, 491 mM MgCl, 680 mM CaCl, 25,1 mM Tricine | ||
| Stock de HSV-1 | Les stocks ayant des titres supérieurs à 1x10⁹ PFU/mL donnent les meilleurs résultats | ||
| Colonne Sephadex G-25 (colonne de désalinisation PD-10) | GE Healthcare | 17085101 | |
| Diméthylsulfoxyde (DMSO) | Fisher Scientific | D128-1 | |
| 5´-Éthynyl-2´-déoxycytidine (EdC) | Sigma-Aldrich | T511307 | Dissoudre dans du DMSO pour préparer un stock à 40 mM, aliquoter et conserver à -20 °C |
| 2´-Déoxycytidine (déoxyC) | Sigma-Aldrich | D3897 | Dissoudre dans de l'eau pour préparer un stock à 40 mM, aliquoter et conserver à -20 °C |
| Buffer d'extraction nucléaire (NEB) | Préparer frais (20 mM Hepes pH 7,2, 50 mM NaCl, 3 mM MgCl₂, 300 mM saccharose, 0,5 % Igepal) | ||
| Spalter cellulaire | Bellco glass | 7731-22000 | Autoclaver avant utilisation |
| Solution de bleu de trypan | Sigma-Aldrich | T8154 | |
| PBS, pH 7,2 (10x) | 1,37 M NaCl, 27 mM KCl, 100 mM Na₂HPO₄, 18 mM KH₂PO₄ (diluer à 1x dans de l'eau stérile avant utilisation) | ||
| Sulfate de cuivre (II) pentahydraté (CuSO₄·5H₂O) | Fisher Scientific | C489 | Préparer un stock à 100 mM et conserver à 4 °C pendant un mois maximum |
| (+) L-ascorbate de sodium | Sigma-Aldrich | A4034 | Préparer fraîchement un stock à 100 mM et conserver sur glace jusqu'à l'utilisation |
| Azoture de biotine | Invitrogen | B10184 | Préparer un stock à 10 mM dans du DMSO, aliquoter et conserver à -20 °C pendant un an maximum |
| Mélange de réaction « click » | Préparer immédiatement avant utilisation en ajoutant les réactifs dans l'ordre indiqué (10 mL : 8,8 mL de PBS 1x, 200 µL de CuSO₄ 100 mM, 25 µL d'azoture de biotine 10 mM, 1 mL d'ascorbate de sodium 100 mM) | ||
| Cocktail complet d'inhibiteurs de protéase | Roche | 11697498001 | Dissoudre dans 1 mL d'eau pour préparer un stock 50x, peut être conservé à 4 °C pendant une semaine maximum, ou ajouter directement 1 comprimé à 50 mL de tampon |
| Tampon de congélation | Préparer frais (7 mL de glycérol 100 %, 3 mL de NEB, 200 µL d'inhibiteur de protéase 50x) | ||
| Buffer B1 | Préparer frais (25 mM NaCl, 2 mM EDTA, 50 mM Tris-HCl pH 8, 1 % Igepal, inhibiteur de protéase 1x) | ||
| Buffer B2 | Préparer frais (150 mM NaCl, 2 mM EDTA, 50 mM Tris-HCl pH 8, 0,5 % Igepal, inhibiteur de protéase 1x) | ||
| Buffer B3 | Préparer frais (150 mM NaCl, 2 mM EDTA, 50 mM Tris-HCl pH 8, inhibiteur de protéase 1x) | ||
| Procédeur ultrasonique Vibra Cell équipé d'une sonde microtip de 3 mm | Sonics | VCX 130 | |
| Filtre cellulaire | Falcon | 352360 | |
| Dynabeads MyOne Streptavidine T1 | Life Technologies | 65601 | |
| AIMANT DynaMag-2 | Life Technologies | 12321D | |
| Rotateur de mini-tubes | Fisher Scientific | 260750F | |
| Buffer d'échantillonnage 2x Laemmli | Mélanger 400 mg de SDS, 2 mL de glycérol 100 %, 1,25 mL de Tris 1 M (pH 6,8) et 10 mg de bleu de bromophénol dans 8 mL d'eau. Conserver à 4 °C pendant six mois maximum. Avant utilisation, ajouter du DTT 1 M pour obtenir une concentration finale de 200 mM. | ||
| Bouchons pour tubes de 1,5 mL | Fisher Scientific | NC9679153 | |
| Réactifs standards pour immunotransfert | |||
| Kit de coloration bleue colloïdale NOVEX | Invitrogen | LC6025 | |
| Boîte de culture tissulaire 12 puits | Corning | 3513 | |
| Couvre-objets | Fisher Scientific | 12-545-100 | Autoclaver avant utilisation |
| Lames de microscope | Fisher Scientific | 12-552-5 | |
| Parafomaldehyde à 16 % | Electron Microscopy Sciences | 15710 | Diluer à 3,7 % dans du PBS 1x avant utilisation |
| Albumine de sérum bovin (BSA) | Fisher Scientific | BP1605 | Préparer à 3 % dans du PBS 1x |
| Tampon de perméabilisation (0,5 % Triton-X 100) | Sigma-Aldrich | T8787 | Préparer 0,5 % de Triton-X 100 dans du PBS 1x |
| Cocktail de réaction « click » - Kit Click-iT EdU Alexa Fluor 488 Imaging | Molecular Probes | C10337 | Préparer selon le protocole du fabricant |
| Solution bicarbonate-SDS 2x | 2 % SDS, 200 mM NaHCO₃ | ||
| Tris EDTA (TE) 10x, pH 8,0 | 100 mM Tris, 10 mM EDTA (diluer à 1x avant utilisation) | ||
| Microcentrifugeuse pour tubes de 1,5 mL | |||
| Centrifugeuse de table pour tubes de 15 et 50 mL | |||
| Incubateur de culture cellulaire | |||
| Cabinet de sécurité biologique | |||
| Blocs chauffants | 65 °C et 95 °C |
