La vidéo montre la purification de vecteurs viraux adéno-associés recombinants (AAV) à partir d'un lysat brut d'hôte en utilisant une matrice d'affinité à base d'héparine. Les particules virales se lient à l'héparine immobilisée, tandis que les impuretés sont éliminées par lavage. Un tampon à haute force ionique libère les virus intacts, qui sont recueillis sous forme de fractions enrichies. Ces fractions sont concentrées par centrifugation sur membrane et rincées afin de récupérer les particules résiduelles, produisant ainsi des vecteurs AAV purifiés et à haut titre.
Article de méthode
Purification de vecteurs de virus adéno-associés par chromatographie d'affinité
72 vues
⸱
31 août 2026
Dans cet article
Résumé
Protocole
1. Transfection double plasmide de cellules HEK293 dans des empilements de cellules
- Décongeler une ampoule de cellules de rein embryonnaire humain 293 (HEK293) dans un bain à billes réglé à 37 °C.
REMARQUE : Préchauffer le milieu de Dulbecco modifié (DMEM) complet à 37 °C pendant la décongélation des cellules afin d'éviter un choc thermique lors de la mise en culture. S'assurer que les cellules ont un numéro de passage faible, idéalement inférieur à 20, pour garantir une croissance optimale et une efficacité de transfection élevée. Vérifier que les cellules sont certifiées exemptes de mycoplasmes. - Transférer le contenu de l'ampoule goutte à goutte dans un tube conique de 15 mL contenant 10 mL de DMEM complet préchauffé et centrifuger les cellules à 500 × g pendant 5 min.
- Aspirer le milieu, puis resuspendre les cellules HEK293 dans 20 mL de DMEM complet préchauffé. Ensemencer les cellules dans une plaque de 15 cm et incuber à 37 °C, avec 5 % de CO2.
- Diviser les cellules d'une plaque de 15 cm en trois portions pour les ensemencer dans la chambre de culture cellulaire.
- Lorsque les cellules atteignent une confluence de 80 %, aspirer le milieu et laver doucement la plaque avec 3 mL de solution saline tamponnée au phosphate (PBS) sans perturber la monocouche. Ensuite, aspirer le PBS et ajouter 3 mL de trypsine.
- Incuber pendant 2 min à 37 °C jusqu'à ce que les cellules se détachent de la plaque, puis neutraliser la trypsine en ajoutant 7 mL de DMEM complet à la plaque.
- Récupérer tous les milieux et les cellules dans un tube de 15 mL et former un culot cellulaire par centrifugation à 500 × g pendant 5 min.
- Aspirer le surnageant du tube de 15 mL et resuspendre le culot cellulaire dans 3 mL de DMEM complet. Ajouter 1 mL dans chaque plaque de 15 cm contenant 20 mL de DMEM complet ; agiter doucement les plaques pour répartir les cellules uniformément, puis incuber à 37 °C, avec 5 % de CO2.
- Lorsque les cellules atteignent une confluence de 80 %, répéter les étapes 1.4.1 et 1.4.2. Récupérer le surnageant dans des tubes coniques de 50 mL et retourner doucement le tube pour s'assurer que les cellules sont homogènes.
- Déterminer la densité cellulaire en mélangeant 10 µL d'échantillons de cellules avec 10 µL de bleu de trypan et en ajoutant le mélange à une lame de comptage cellulaire pour analyse au compteur de cellules.
- Mélanger 1 L de DMEM complet préchauffé avec la suspension cellulaire nécessaire pour ensemencer la chambre de culture cellulaire (surface de 6360 cm2) à une densité de 1 × 10⁴ cellules/cm2. Verser le mélange cellulaire dans la chambre de culture cellulaire et faire tourner doucement pour répartir uniformément les cellules sur chaque monocouche (Figure 1) puis incuber à 37 °C, avec 5 % de CO2.
- En complément de la chambre de culture cellulaire, ensemencer une plaque de 15 cm avec 1 × 10⁴ cellules/cm2 comme référence de confluence.
- Après une incubation d'environ 65 h, vérifier la confluence de la plaque de référence, idéalement entre 80 % et 90 %.
REMARQUE : Préchauffer le DMEM complet à 37 °C avant de l'ajouter à la chambre de culture cellulaire. - Préparer un mélange polyéthylènimine (PEI)/ADN selon un rapport de concentration de 3:1 (poids/poids).
- Préparer le mélange d'ADN dans un tube conique de 50 mL en ajoutant 475 µg de pTrangene et 1425 µg de pHelper à 40 mL de milieu à faible teneur en sérum pour obtenir un rapport de 3:1 de pHelper:pTrangene.
REMARQUE : Le calculateur du mélange PEI/ADN est disponible dans Tableau 1.
- Préparer le mélange d'ADN dans un tube conique de 50 mL en ajoutant 475 µg de pTrangene et 1425 µg de pHelper à 40 mL de milieu à faible teneur en sérum pour obtenir un rapport de 3:1 de pHelper:pTrangene.
| Transfection de la chambre de culture cellulaire | |||||
| Protocole | |||||
| 1. Laisser l'ADN, l'OptiMEM et le PEI atteindre la température ambiante avant la transfection | |||||
| 2. Saisir le nombre de piles de cellules à transfecter (aucun surplus requis) | |||||
| 3. Vérifier que les concentrations d'ADN sont correctes, car cela modifie les volumes nécessaires | |||||
| Nombre de chambres de culture cellulaire | 1 | ||||
| Concentration du plasmide transgène | 1 | mg/mL | |||
| Concentration du plasmide pDGM6.2FF | 1 | mg/mL | |||
| Quantité par chambre de culture cellulaire | Mastermix de transfection | ||||
| OptiMEM | 48,1 | mL | 48,1 | mL | |
| Rapport 1:3 pTransgène:pHelper | pTransgène | 475 | µg | 475 | µL |
| pHelper | 1425 | µg | 1425 | µL | |
| 4. Ajouter les volumes requis d'OptiMEM et d'ADN plasmidique dans un tube conique de 50 mL | |||||
| 5. Inverser le tube 10 fois pour mélanger | |||||
| Rapport 3:1 PEI:ADN | PEI Max | 5,7 | mL | 5,7 | mL |
| 6. Ajouter la quantité requise de PEI dans le tube de 50 mL contenant l'OptiMEM et l'ADN plasmidique | |||||
| 7. Fermer immédiatement le tube de 50 mL et vortexer en l'inversant 3 à 5 fois pour mélanger. | |||||
| 8. Programmer une minuterie de 10 min pour l'incubation des complexes de PEI | |||||
| 9. Déplacer les piles de cellules à transfecter dans la cabine de sécurité biologique (CSB) | |||||
| 10. Après 10 min, verser le mélange de transfection dans un port orange. | |||||
| 11. Mélanger doucement le liquide dans toute la pile de cellules | |||||
| 12. Replacer la pile de cellules transfectées dans l'incubateur en veillant à une répartition égale du volume sur chaque niveau | |||||
| 13. Récolter la chambre de culture cellulaire 72 h plus tard | |||||
Tableau 1 : Calculateur de transfection pour chambre de culture cellulaire. Feuille de calcul interactive permettant de déterminer la concentration correcte de pTransgène, pHelper et PEI pour la transfection de la chambre de culture cellulaire.
2. Ajouter 5,7 mL de PEI (1 g/L) dans le milieu à sérum réduit et le mélange d'ADN goutte à goutte. Ensuite, vortexer brièvement et incuber 10 min à température ambiante.
REMARQUE : Pendant l'incubation du PEI/ADN à température ambiante, le mélange deviendra légèrement trouble.
- Après 8 min d'incubation du PEI/ADN, retirez le milieu de la chambre de culture cellulaire.
REMARQUE : Veillez à desserrer les deux bouchons orange pour assurer un écoulement régulier du milieu et éviter le détachement des cellules. - Ajoutez le PEI/ADN à 1 L de DMEM complet préchauffé, puis versez lentement le mélange dans l'orifice de la chambre de culture cellulaire. Répartissez uniformément le liquide dans toutes les rangées (Figure 1) et incubez pendant 72 h à 37 °C, avec 5 % de CO2.
2 Récupération du virus adéno-associé (AAV) et lyse chimique des cellules HEK293 transfectées
- Agiter vigoureusement la chambre de culture cellulaire pour détacher les cellules jusqu'à ce que le milieu apparaisse trouble en raison des cellules détachées, puis verser dans quatre tubes de centrifugation de 500 mL.
- Centrifuger les tubes à 18 000 × g pendant 30 min à 4 °C pour former un culot cellulaire. Verser le surnageant clarifié dans une bouteille de 1 L en copolyester de térephtalate de polyéthylène (PETG).
REMARQUE : En l'absence de centrifugeuse à haute vitesse, centrifuger à 12 000 × g pendant 40 min. À cette vitesse, le culot cellulaire peut ne pas être compact et glisser lors du versement du surnageant. - Resuspendre les culots cellulaires dans des tubes de centrifugation de 500 mL avec 50 mL de tampon de lyse et incuber pendant 60 min à 37 °C.
- Centrifuger les tubes à 18 000 × g pendant 30 min, puis transférer le surnageant dans la même bouteille de 1 L en PETG. Éliminer les débris cellulaires en culot.
REMARQUE : Purifier immédiatement le surnageant clarifié et le conserver à 4 °C pendant un maximum de 72 h. Pour un stockage à long terme, conserver à -80 °C. Ne pas stocker à -20 °C.
3 Purification du vecteur AAV par chromatographie d'affinité à l'héparine
- Retirer le lysat brut du congélateur à -80 °C et le laisser décongeler à 4 °C pendant toute une nuit. Une fois décongelé, filtrer le lysat brut à l’aide d’un filtre de 0,22 µm.
- Pour passiver le concentrateur centrifuge, ajouter 4 mL de tampon de prétraitement du filtre par colonne de sépharose héparine utilisée dans un concentrateur centrifuge. Passiver le concentrateur centrifuge à température ambiante pendant 2 à 8 heures. Mettre en place la passivation immédiatement avant les étapes de purification.
- Installer les tubulures et la pompe (Figure 2).
- Placer les tubulures dans une pompe péristaltique et faire circuler 20 mL de NaOH 1 M. Ensuite, faire circuler 50 mL d’eau de qualité moléculaire, puis 50 mL de DMEM basal.
- Fixer la colonne de sépharose héparine de 5 mL aux tubulures et faire circuler 25 mL de DMEM basal pour éliminer le conservateur.
- Faire passer 0,2 µm du lysat brut filtré à travers la colonne à un débit de 1 à 2 gouttes/s.
REMARQUE : Veillez à ne pas introduire de bulles ni laisser la colonne s'assécher, car cela compromettrait la colonne et empêcherait l'élution de l'AAV. Jetez la colonne si elle s'assèche et utilisez une nouvelle colonne pour le reste du lysat brut.
- Chargez tout le lysat brut sur la colonne d'héparine et utilisez les solutions suivantes pour laver la colonne.
- Laver avec 50 mL de 1× Solutions salines équilibrées de Hank (HBSS) sans Mg2+ et Ca2+.
- Laver avec 15 mL de N-Lauroylsarcosine à 0,5 % dans du HBSS sans Mg2+ et Ca2+.
- Laver avec 50 mL de HBSS sans Mg2+ et Ca2+.
- Laver avec 50 mL de HBSS contenant du Mg2+ et Ca2+
- Laver avec 50 mL de NaCl/HBSS 200 mM contenant du Mg2+ et Ca2+.
- Éluer 5 × 5 mL (25 mL au total) avec du NaCl/HBSS à 300 mM contenant du Mg2+ et Ca2+ et étiqueter les élutions comme E1-E5 (chaque élution de 5 mL).
- Concentration du virus à l'aide d'un concentrateur centrifuge
- Faire tourner le concentrateur centrifuge contenant le tampon de prétraitement à 900 × g pendant 2 min. Jeter l'écoulement.
- Laver le filtre du concentrateur centrifuge avec 4 mL de HBSS contenant du Mg2+ et Ca2+ et centrifuger à 1000 × g pendant 2 min ; éliminer l'écoulement.
- Ajouter l'élution E2 au concentrateur centrifuge. Faire tourner à 1000 × g pendant 5 min et jeter le flux sortant.
- Terminer d'ajouter E2, puis ajouter E3 au concentrateur centrifuge et centrifuger à 1000 × g pendant 5 min jusqu'à ce que le virus concentré atteigne environ 1 mL.
REMARQUE : Éviter de centrifuger le vecteur jusqu'à ce que le volume soit inférieur au niveau du filtre. Ne pas concentrer les fractions E1, E4 ou E5 dans le concentrateur centrifuge, car elles contiennent peu ou pas de vecteur et renferment des contaminants. - Retirer le virus concentré du concentrateur centrifuge à l’aide d’une pipette calibrée de 200 µL munie d’un embout filtrant et le transférer dans un tube stérile de 1,5 mL pour centrifugeuse.
- Rincer le concentrateur centrifuge avec 200 µL de HBSS avec Mg2+ et Ca2+ pour déloger tout AAV résiduel du filtre. Pippeter vigoureusement plusieurs fois vers le haut et vers le bas (pendant ~30 s) afin de détacher tout virus adhéré à la membrane, puis placer la solution dans un tube de centrifugation de 1,5 mL contenant le reste du virus. Mélanger soigneusement le tube.
- Aliquoter 5 µL pour l'extraction d'ADN et conserver le vecteur purifié à -80 °C.
- Laver la colonne à l'aide de 25 mL de NaCl 2 M. Ensuite, utiliser 25 mL de Triton X-100 0,1 %, préchauffé à 37 °C pour laver la colonne. Ensuite, lavez la colonne à l’aide de 50 mL de dH stérile2O, puis laver avec 25 mL d'éthanol à 20 %.
- S'assurer que la membrane de la colonne est complètement saturée en éthanol à 20 %, car il s'agit de la solution de stockage. Boucher la colonne avec les bouchons fournis et conserver à 4 °C.
- Conserver le tube dans du NaOH 1 M.
REMARQUE : Si elles sont correctement nettoyées, les colonnes de sépharose héparine peuvent être réutilisées jusqu'à cinq fois.
Résultats
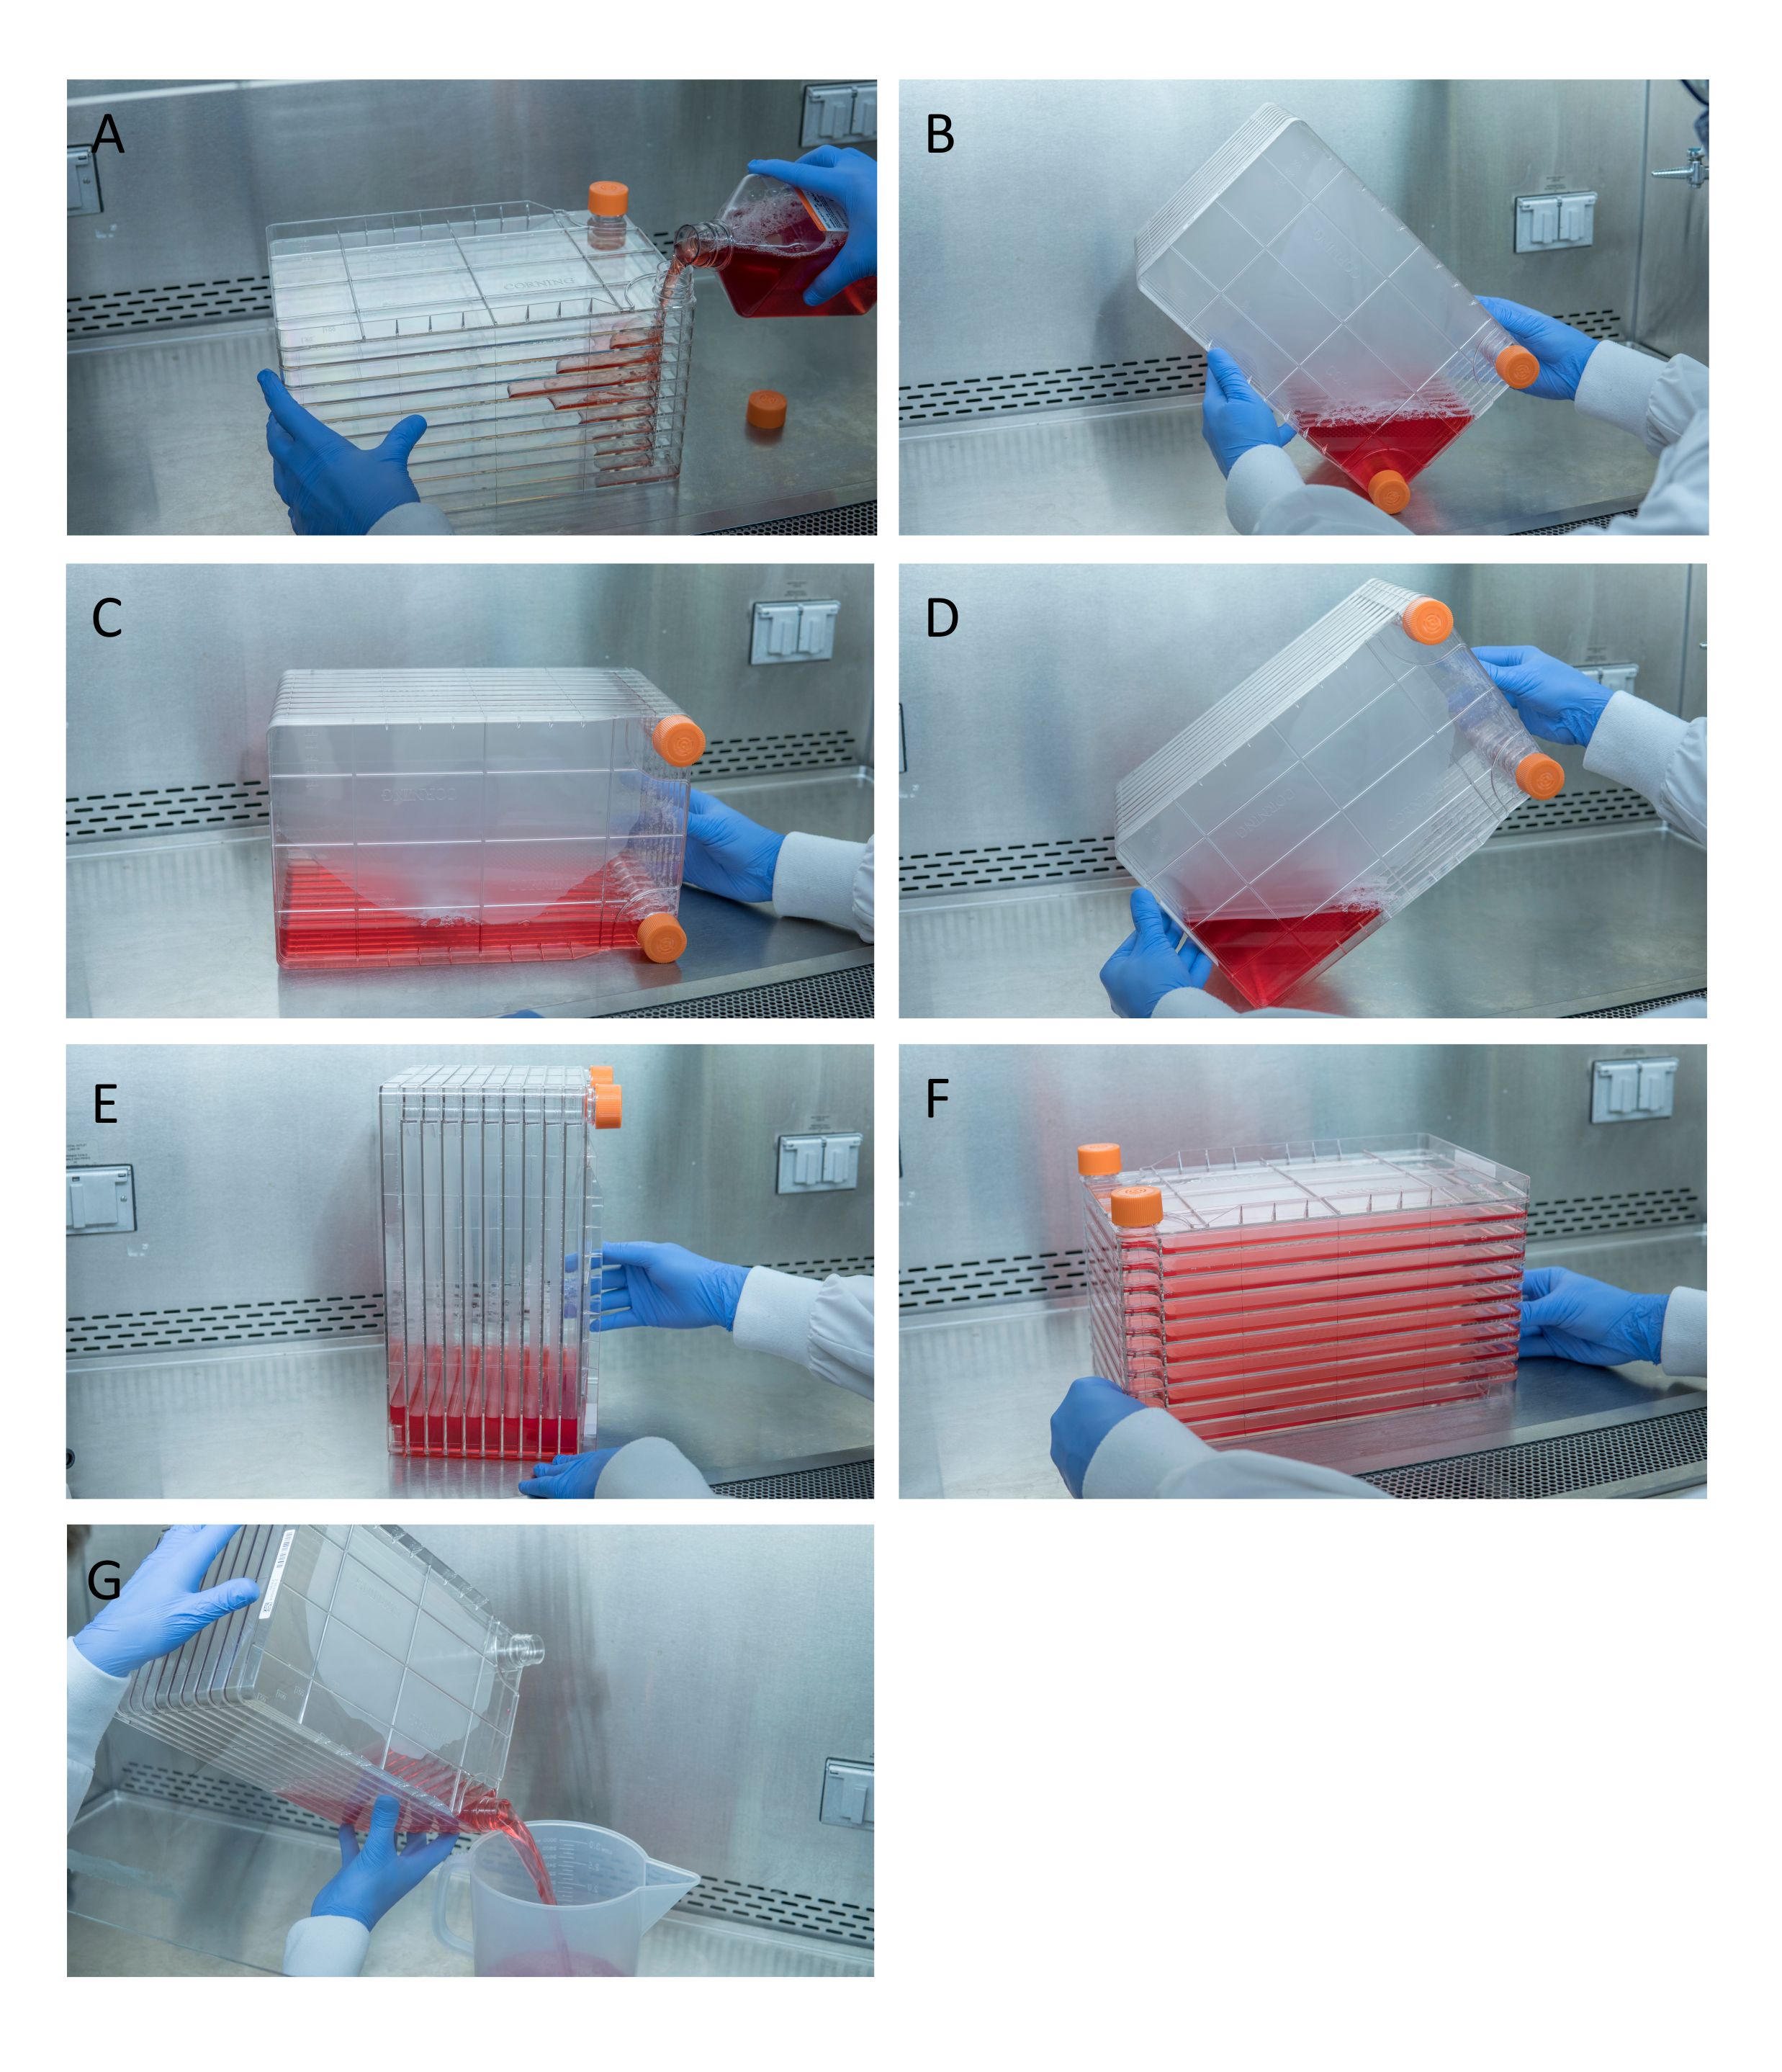
Figure 1 : Manipulation de l'empilement de cellules pour la mise en place et la transfection des cellules. Pour la mise en place de l'empilement de cellules, commencez par retirer l'un des bouchons de ventilation et versez 1 L de milieu de culture complet Dulbecco modifié (DMEM) préchauffé contenant la quantité nécessaire de cellules HEK293 (A). Répartissez uniformément les cellules et le milieu en resserrant les deux bouchons de ventilation, rassemblez tout le milieu dans un coin de l'empilement de cellules à l'aide de l'un des bouchons de ventilation et placez-le dans ce coin (B), placez l'empilement de cellules sur le côté (C), puis tournez l'empilement de cellules de 90° (D) de manière à ce que les orifices de ventilation soient orientés vers le haut (E). Abaissez délicatement l'empilement de cellules jusqu'à sa position horizontale normale et assurez-vous que toutes les chambres de l'empilement sont entièrement recouvertes de milieu (F). Lors de la transfection, dévissez les deux bouchons de ventilation et versez lentement l'ancien milieu dans un récipient stérile pour déchets afin d'assurer un écoulement uniforme et de ne pas perturber la monocouche de cellules (G).
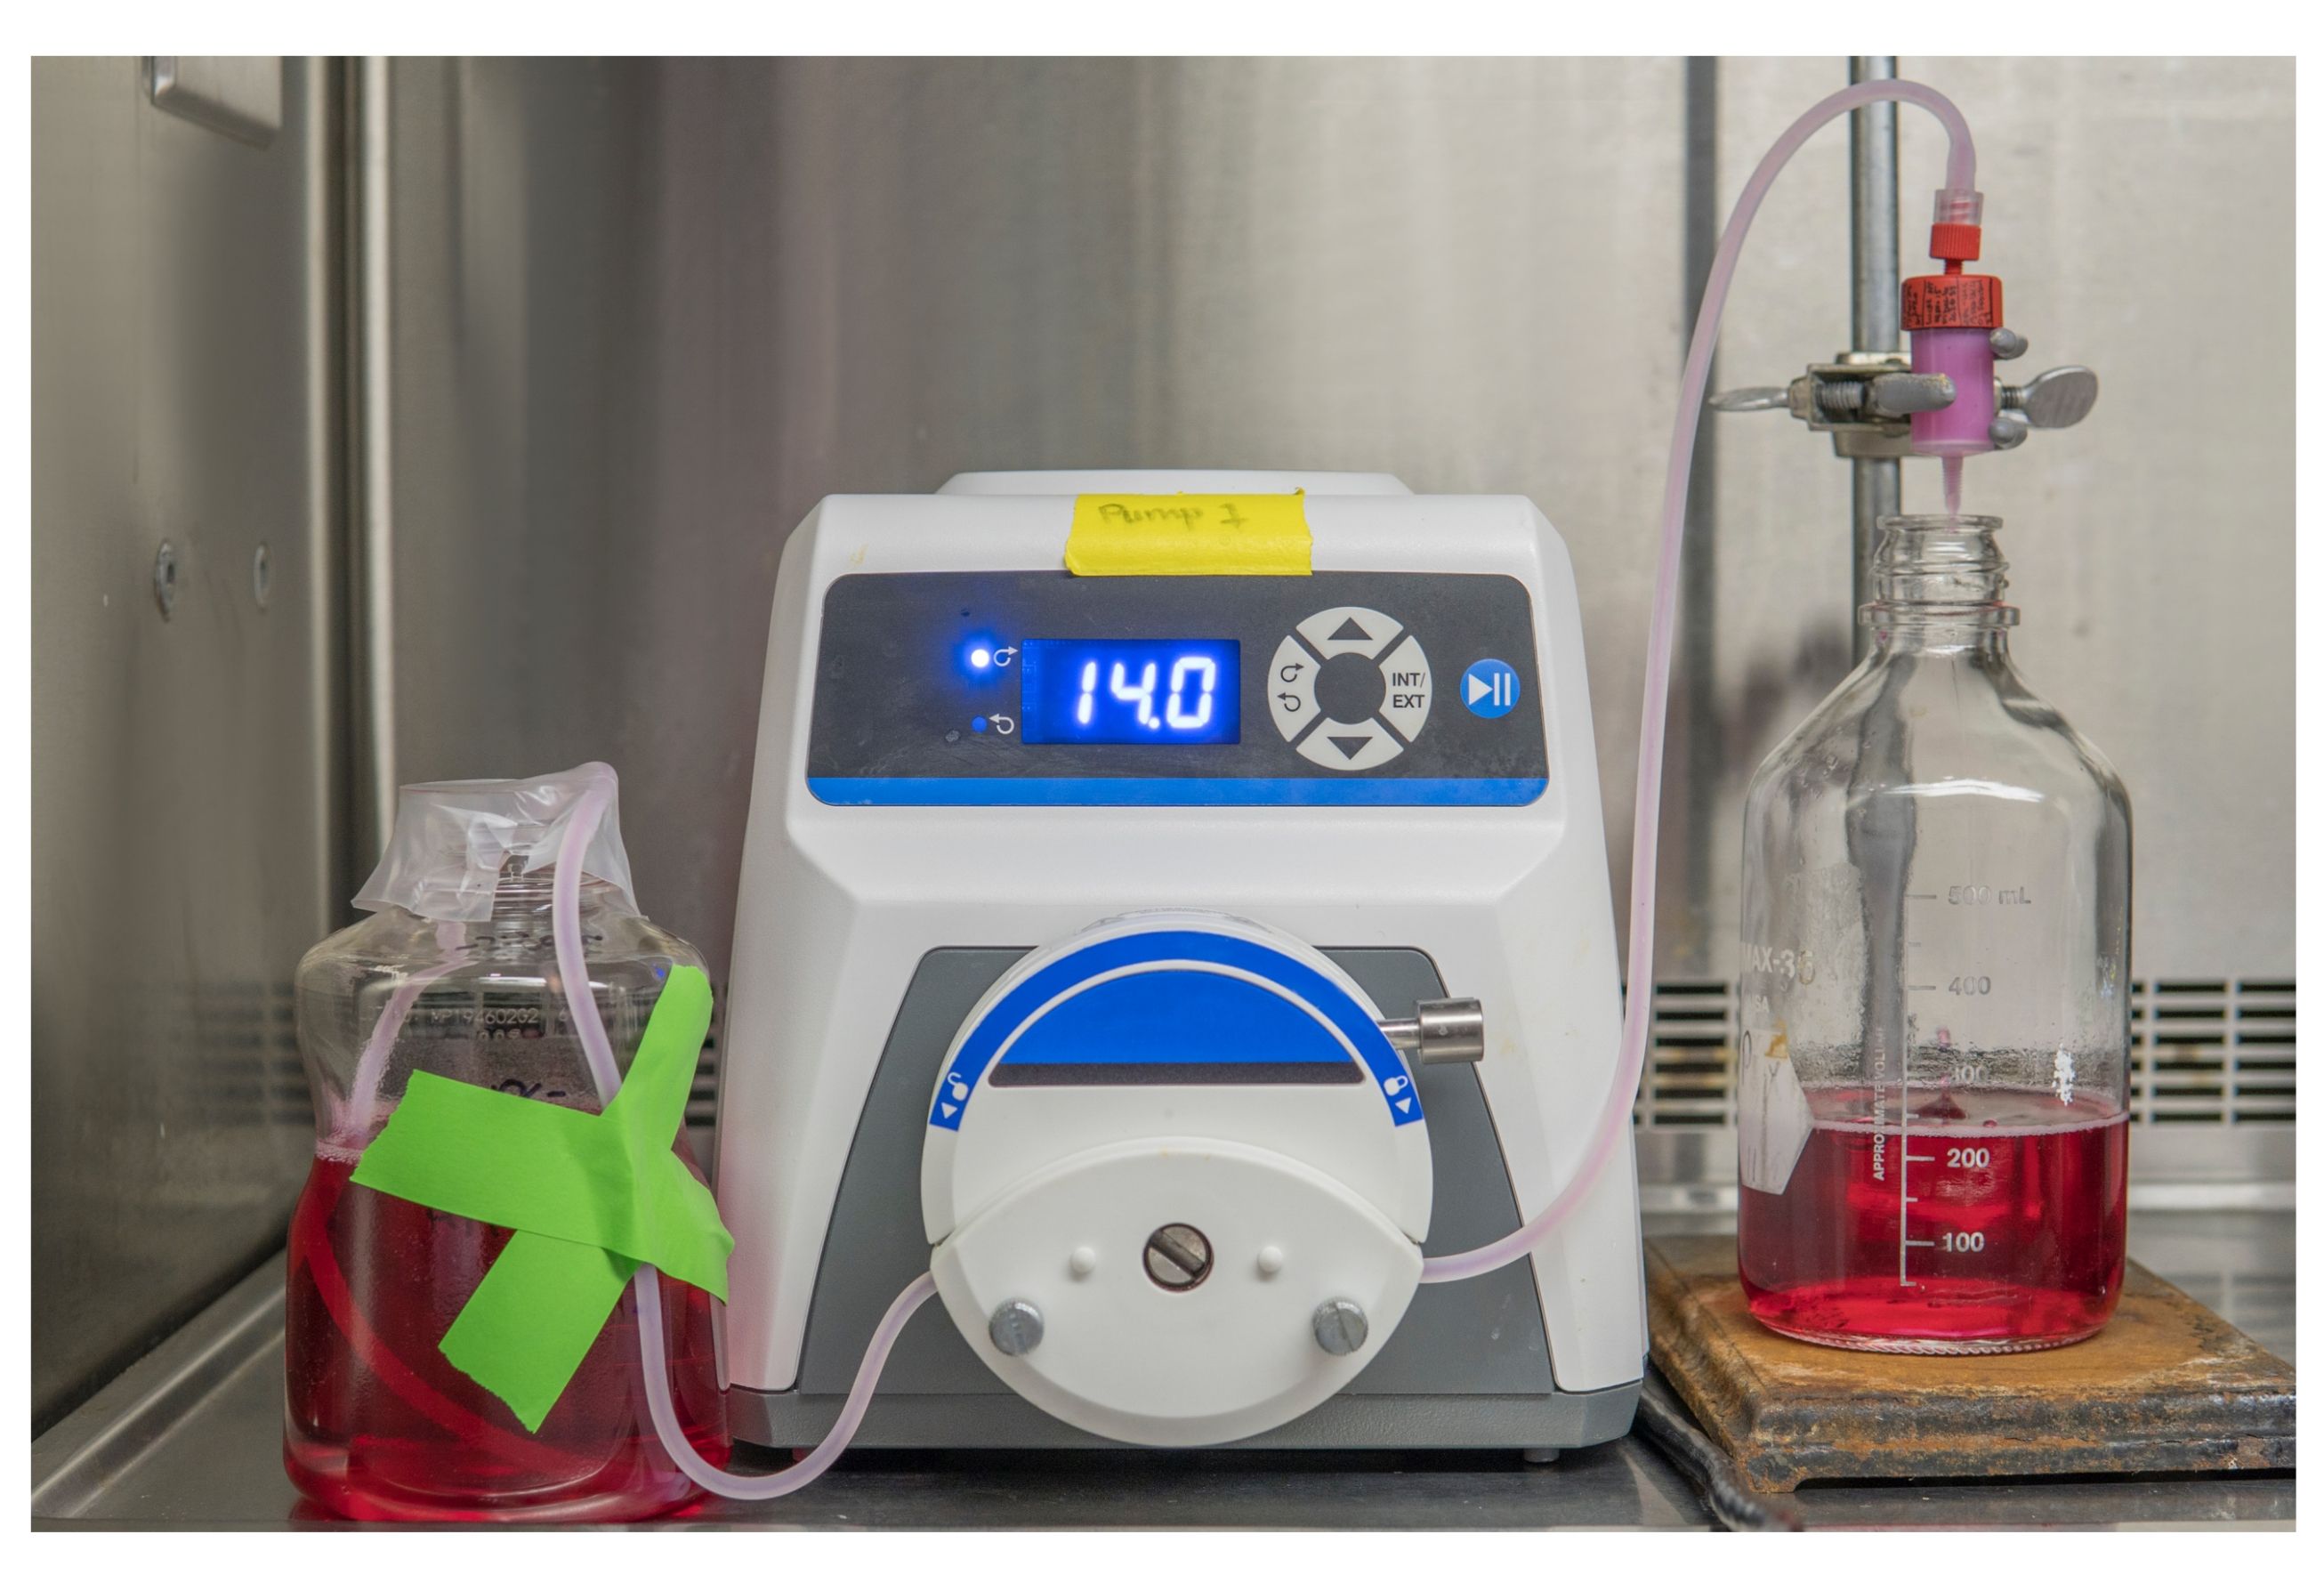
Figure 2 : Installation de la pompe péristaltique pour la purification du virus adéno-associé (AAV). Faire passer le tube depuis le lysat brut, à travers la pompe péristaltique, puis dans la colonne de matrice à héparine.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Filtre de 0,22 μm | Millipore Sigma | S2GPU05RE | |
| Tripsine à 0,25 % | Fisher Scientific | SM2001C | |
| Empilement de cellules à 10 chambres | Corning | 3271 | |
| Bouteille de 1 L en PETG | Thermo Fisher Scientific | 2019-1000 | |
| Plaques de culture cellulaire | Greiner bio-one | 7000232 | Plaques de 15 cm |
| Tubes coniques de culture | Thermo Fisher Scientific | 339650 | Tubes coniques de 15 mL |
| Tubes coniques de culture | Fisher Scientific | 14955240 | Tubes coniques de 50 mL |
| Milieu de culture de Dulbecco modifié (DMEM) avec 1000 mg/L de D-glucose, L-glutamine | Cytiva Life Sciences | SH30022.01 | |
| Éthanol | Greenfield | P016EA95 | Diluer l'alcool éthylique (95 % vol) à 20 % pour la section 3.7.4 |
| Sérum bovin fœtal (FBS) | Thermo Fisher Scientific | SH30396.03 | |
| Solutions salines tamponnées de Hank (HBSS) avec Mg²⁺ et Ca²⁺ | Thermo Fisher Scientific | SH302268.02 | |
| Solutions salines tamponnées de Hank (HBSS) sans Mg²⁺ et Ca²⁺ | Thermo Fisher Scientific | SH30588.02 | |
| Cellules HEK293 | American Tissue Culture Collection | CRL-1573 | À la réception, décongeler les cellules et les cultiver selon le protocole du fabricant. Une fois que les cellules ont été peu passagées et se développent bien, congeler une sous-fraction en aliquots pour une utilisation ultérieure et les conserver dans l'azote liquide. Utiliser toujours des cellules ayant un numéro de passage inférieur à 30. Lorsque les cellules cultivées ont été passagées plus de 30 fois, il est recommandé de relancer une culture à partir des aliquots conservés |
| Colonne de sulfate d'héparine | Cytiva Life Sciences | 17040703 | |
| Coussin de support pour tubes de centrifugation de grand volume | Corning | CLS431124 | Le coussin de support doit être utilisé avec les tubes de centrifugation de grand volume, sauf si le rotor de centrifugeuse dispose de coussins appropriés en forme de V |
| Tubes de centrifugation de grand volume | Corning | CLS431123-6EA | Tubes de centrifugation de 500 mL |
| Tubes microcentrifuge | Fisher Scientific | 05-408-129 | Tubes microcentrifuge de 1,5 mL, stériliser avant utilisation |
| Eau de qualité moléculaire | Cytiva Life Sciences | SH30538.03 | |
| Chlorure de sodium N-Lauroylsarcosine | Sigma Aldrich | L5125 | ATTENTION. Porter des gants |
| NaCl | Thermo Fisher Scientific | BP35810 | |
| Optimem, milieu à faible teneur en sérum | Thermo Fisher Scientific | 31985070 | |
| Pipettes de Pasteur | Fisher Scientific | 13-678-20D | Stériliser avant utilisation |
| Solution tampon phosphate (10x) | Thermo Fisher Scientific | 70011044 | Diluer à 1x pour utilisation sur les cellules |
| Solution de pénicilline-streptomycine | Cytiva Life Sciences | SV30010 | |
| Plasmide pHelper | Conception de novo ou obtenu à partir d'un dépôt de plasmides | NA | |
| Bac à pipettes | Thermo Fisher Scientific | 13-681-502 | Acheter des bacs à pipettes stériles |
| Polyéthylène glycol tert-octylphényléther (Triton X-100) | Thermo Fisher Scientific | 9002-93-1 | ATTENTION. Porter des gants |
| Polyéthylènimine (PEI) | Polyscience | 24765-1 | Suivre les instructions du fabricant pour préparer une solution de 1 L. Filtrer à 0,22 μm et conserver à 4 °C |
| Plasmide pTrangene | Conception de novo ou obtenu à partir d'un dépôt de plasmides | NA | Doit contenir un polyA SV40 dans le génome pour être compatible avec le titrage AAV de la section 5.0 |
| Tuyau de pompe | Cole-Parmer | RK-96440-14 | Optimiser la longueur du tuyau et la rétention du virus dans les fractions E1-E5 |
| Hydroxyde de sodium (NaOH) | Thermo Fisher Scientific | SS266-4 | |
| Bleu de trypan | Bio-Rad | 1450021 |
