La vidéo démontre l'assemblage in vitro de nucléocapsides spécifiques à un virus à partir d'un complexe purifié de nucléoprotéine–phosphoprotéine dépourvu d'ARN, leur purification par chromatographie d'exclusion stérique, et la validation de l'ARN viral de pleine longueur au sein des particules assemblées.
Article de méthode
Reconstitution in vitro et purification de particules pseudo-nucléocapsidiques virales
12 vues
⸱
30 septembre 2026
Dans cet article
Résumé
Protocole
1. Clonage moléculaire
REMARQUE : Le clonage indépendant de la ligase (LIC) a été utilisé pour créer un plasmide de construction bicistronique d'expression concomitante du virus respiratoire syncytial (VRS). Le LIC est une méthode mise au point au début des années 1990, qui exploite l'activité 3’-5’ Exo de la polymérase ADN T4 pour créer des extrémités en surplomb présentant une complémentarité entre le vecteur et l'insert d'ADN. Les constructions ont été réalisées à l'aide de l'ADN du vecteur 2BT-10, qui comporte une étiquette His 10x à l'extrémité N-terminale du cadre de lecture ouvert (CRO) (Figure 1).
- Effectuer la linéarisation des vecteurs LIC par digestion avec SSPI.
- Combiner 10 μL du tampon SSPI 10X, 4 μL de l'enzyme SSPI à une concentration de 5 U/μL, le volume équivalent de 5 μg d'ADN de minipréparation de vecteur, et de ddH stérile2O to 100 μL.
- Incuber le mélange de digestion pendant 3 heures à 37 °C.
- Faire migrer le produit de digestion sur un gel d'agarose à 1,0 % pour l'extraction de l'ADN vecteur.
- Utilisez un kit d'extraction de gel pour effectuer l'extraction et la purification. Suspendez le volume final d'ADN vecteur dans 30 μL de ddH₂O2O et conserver à -20 °C.
Préparer les inserts d'ADN pour N1-391 et P1-126 à l'aide du primer direct N1-391, du primer inverse N1-391, du primer direct P1-126 et du primer inverse P1-126 (Tableau 1).
REMARQUE : Il existe un recouvrement suffisant avec le vecteur linéarisé pour assurer une température de fusion comprise entre 55 °C et 60 °CPour l'amorce reverse, il existe un recouvrement suffisant avec le brin complémentaire inverse du vecteur linéarisé pour la même raison.
Tableau 1. Séquences des amorces.
Amorces Séquence N1-391 Sens 5’-TACTTCCAATCCAATGCAATGGCCCTGAGCAAAGTGAAG-3’ N1-391 inverse 5’-TTATCCACTTCCAATGTTATTACAGTTCCACGTCGTTGTCCTTGG-3' P1-126 Sens 5’-TACTTCCAATCCAATGCAATGGAAAAGTTCGCCCCCGAG-3' P1-126 Inverse 5’-TTATCCACTTCCAATGTTATTACTGGTCGTTGATTTCCTCGTAGC-3’ - Effectuer une amplification par réaction en chaîne par polymérase (PCR) de l'insert d'ADN en utilisant les conditions indiquées dans Tableau 2 et Tableau 3.
- Extrayez l'insert d'ADN amplifié. Faites migrer les produits de PCR de l'étape précédente sur un gel d'agarose à 1,0 %, puis extrayez et purifiez les bandes par extraction au gel. Suspendez le volume final d'ADN extrait dans 15 μL de ddH₂O2O.
Tableau 2. Amplification par PCR des réactifs d'insertion d'ADN.
Amplification par PCR de l'insert ADN 15 μL tampon de réaction 10x pour Pfu polymérase 3 μL Amorce sens100 μM concentration 3 μL Amorce inverse (100 μM concentration) 15 μL Mélange de désoxynucléotides triphosphates (dNTP) à une concentration de 2,5 mM 6 μL L'ADN plasmidique contient le gène de N ou de P (100 ng/ μL) 7 μL Diméthylsulfoxyde (DMSO) 3 μL Pfu polymérase à 2,5 U/μL Volume à compléter jusqu'à 150 μL ddH₂O stérile2O Tableau 3. Programme de thermocyclage pour l'amplification par PCR de l'insert d'ADN.
Amplification par PCR de l'insert d'ADN Étape Temps Température Cycles Dénaturation 4 min. 95 ºC 1 Dénaturation 45 sec. 95 ºC 30 Recuit 30 sec. 62 ºC Extension* 90 sec. 72 ºC Extension 10 min. 72 ºC 1 Maintenir ∞ 4 ºC 1 Le 150 μL le mélange peut être utilisé dans trois réactions PCR distinctes (3 x 50μL). *Pour la polymérase Pfu ADN, une vitesse de 1 kb/min est recommandée pour la phase d'élongation. Ici, les longueurs du gène N1-391 ou du gène P1-126 sont toutes deux inférieures à 1,5 kb. Par conséquent, 90 secondes ont été utilisées pour l'étape d'élongation. Traitement de l'ADN du vecteur et de l'ADN de l'insert par la polymérase T4Tableau 4).
Tableau 4. Traitement par la polymérase T4 de l'ADN.
Traitement par la polymérase T4 de l'ADN Tampon 10 x 2 μL ADN vecteur/insert (0,1 pmol de vecteur ou 0,2 pmol d'insert) 5 μL dNTP* à 25 mM 2 μL DTT à 100 mM 1 μL Polymérase ADN T4 (qualifiée pour la LIC) 0.4 μL (1,25 U) ddH₂O stérile2O 9.6 μL Le dGTP a été utilisé pour le vecteur et le dCTP pour l'ADN insert. REMARQUE : Le traitement doit être effectué séparément pour l'ADN vecteur et l'ADN insert.
- Incuber le mélange pendant 40 minutes à température ambiante. Ensuite, inactiver la polymérase par chauffage à 75 °C pendant 20 minutes. Conserver le mélange réactionnel à -20 °C.
- Hybrider le vecteur LIC et le vecteur d'insertion.
- Mettre en place un contrôle négatif avec 2 μL de l'ADN du vecteur LIC et 2 μL de ddH stérile2O.
- Combiner 2 μL d'ADN d'insertion et 2 μL de l'ADN vectoriel LIC à partir des réactions précédentes de la polymérase ADN T4 dans un tube de 0,2 mL.
- Effectuer la réaction d'hybridation à température ambiante pendant 10 minutes.
- Arrêter la réaction avec 1.3 μL d'acide éthylènediaminotétraacétique (EDTA) à une concentration de 25 mM.
- Transformer la réaction en 100 μL de Escherichia coli Cellules compétentes Top10 et les ensemencer sur une boîte de sélection à l'ampicilline.
- Identifier les constructions positives.
- Préparer la solution de minipréparation de plasmide. Cette étape peut être réalisée par prélèvement de colonies et inoculation dans un milieu de Luria-Bertani (LB). Généralement, 3 colonies sont suffisantes.
- Incuber le mélange toute la nuit à 37 °C.
- Centrifuger le mélange à 4 560 x g pendant 10 minutes et éliminer le surnageant.
- Resuspendre les culots dans 250 μL du tampon P1 et préparez des minipréparations de plasmide à l'aide d'un kit de minipréparation par centrifugation.
- Effectuez une analyse de digestion du produit de minipréparation en utilisant AseI ou d'autres enzymes de restriction.
- Déposer les échantillons sur un gel d'agarose à 0,8 % et faire migrer le plasmide digéré. Analyser le gel sous une lampe à UV.
- Utilisez un service de séquençage pour valider la séquence du produit positif.
Obtenir l'insert d'ADN de coexpression.
- Effectuer une PCR pour obtenir N1-391 et P1-126 en utilisant comme matrices les constructions 2BT-10 N1-391 et 2BT-10 P1-126 précédemment réalisées.
- Effectuer la 1re PCR pour obtenir N1-391 à partir du vecteur 2BT-10 N1-391 en utilisant les conditions de PCR indiquées dans Tableau 2 et Tableau 3 avec l'amorce directe N1-391 et l'amorce inverse 5 ́-GTGAAGATCCTGGCTGATGCAATGCGGCGGCGCGCCGCGATCGCGGATCC-3′ ́.
- Effectuer la 2e PCR pour obtenir P1-126 à partir du construit 2BT-10 P1-126 en utilisant l'amorce sens : 5’-CCGCCGCATTGCATCAGCCAGGATCTTCACTGCAGGACTCGAGTTCTAGA-3’ ́et le primer reverse P1-126 (utiliser les conditions de PCR indiquées dans Tableau 2 et Tableau 3).
- Enfin, réalisez une PCR d'assemblage sur les produits mixtes des deux réactions de PCR précédentes afin de fusionner N1-391 et P1-126. Utilisez l'amorce sens N1-391 et l'amorce antisens P1-126. Appliquez les conditions de PCR indiquées dans Tableau 5 et Tableau 6.
Tableau 5. Réactifs de la PCR d'extension.
PCR par recouvrement 15 μL Tampon de réaction 10 X pour la polymérase Pfu 3 μL Amorce avant (100 μM) 3 μL Amorce reverse100 μM) 15 μL mélange de dNTP (2,5 mM) 3 μL ADN de la première PCR contenant le gène N1-391 (100 ng/μL ) 3 μL ADN de la première PCR contenant le gène P1-126 (100 ng/μL ) 7 μL DMSO 3 μL Pfu polymérase (2,5 U/μL) Volume à compléter jusqu'à 150 μL ddH₂O stérile2O Tableau 6. Programme de thermocyclage pour la PCR d'overlap.
PCR par recouvrement Étape Temps Température Cycles Dénaturation 4 min. 95 °C 1 Dénaturation 45 sec. 95 °C 30 Recuit 30 sec. 62 °C Extension* 2 min. 72 °C Extension 10 min. 72 °C 1 Maintenir ∞ 4 °C 1 Le 150 μL le mélange peut être utilisé dans trois réactions PCR distinctes (3 x 50 μL). *Pour la polymérase Pfu, une vitesse de 1 kb/min est recommandée pour la phase d'élongation. Ici, la longueur totale des gènes N1-391 et P1-126 est inférieure à 2,0 kb. Par conséquent, 2 minutes ont été utilisées pour l'étape d'élongation. - Joindre le vecteur et l'insert d'ADN.
- Traitez le produit de PCR d'hybridation avec la polymérase T4 de l'ADN en suivant le protocole de l'étape 1.3.
- Hybrider le vecteur LIC et le produit PCR en suivant le protocole de l'étape 1.4.
- Identifier les constructions positives en suivant le protocole de l'étape 1,5.
2. Expression et purification des protéines
REMARQUE : Utiliser E. coli pour le construit bicistronique de coexpression des protéines N et P. Cultiver les cellules à 37 °C, mais réaliser l'expression à une température réduite (16 °C) pendant la nuit. Purifier les complexes protéiques par une combinaison de chromatographie sur colonne au cobalt, d'échange d'ions et de chromatographie d'exclusion par taille (Figure 2).
- Utiliser la souche E. coli BL21(DE3) pour la production de protéines. Faire croître 4 L de culture cellulaire à 37 °C dans du milieu LB (bouillon de Luria) jusqu'à ce que l'OD600 atteigne 0,6.
- Abaisser la température à 16 °C. Une heure plus tard, induire l'expression avec 0,5 mM d'isopropyl β-D-1-thiogalactopyranoside (IPTG) pendant la nuit.
- Centrifuger les cellules à 4 104 x g pendant 25 min, puis jeter le surnageant.
- Resuspendre les culots cellulaires dans 200 mL de tampon de lyse A (50 mM de phosphate de sodium, pH 7,4, 500 mM de NaCl, 5 mM d'imidazole, 10 % de glycérol et 0,2 % de NP40). Utiliser 50 mL de tampon de lyse pour resuspendre les culots cellulaires provenant de 1 L de culture cellulaire.
Lysér les cellules par sonication pendant 15 min, avec des cycles de 3 secondes activées et 3 secondes désactivées. Puis centrifuger les cellules à 37 888 x g pendant 40 min.
REMARQUE : Le protocole peut être interrompu en congelant les cellules avant la sonication dans un congélateur à -80 °C.
- Charger le surnageant dans une colonne à gravité au cobalt (diamètre x longueur : 2,5 cm x 10 cm) contenant environ 10 mL de billes pré-équilibrées avec 5 à 10 volumes de colonne (VC) de tampon de lyse.
- Laver la colonne avec 5 VC de tampon B (50 mM de Tris-HCl pH 7,4, 1 M de NaCl, 10 % de glycérol et 5 mM d'imidazole) et 5 VC de tampon C (50 mM de Tris-HCl pH 7,4, 500 mM de NaCl, 10 % de glycérol et 5 mM d'imidazole).
- Éluer la protéine des billes en utilisant 2 VC de tampon D (50 mM de Tris-HCl pH 7,4, 500 mM de NaCl et 250 mM d'imidazole).
- Diluer la protéine élue 5 fois avec du tampon QA (50 mM de Tris-HCl pH 8,0, 5 % de glycérol) pour la colonne Q.
- Laver 5 mL de colonne Q avec le tampon QA pour équilibrer la colonne, puis charger l'échantillon dilué dans la colonne Q à l'aide d'une pompe péristaltique (par exemple, Rabbit).
- Installer la colonne Q dans la machine de chromatographie liquide à haute performance (HPLC) avec le tampon QA et le tampon QB (50 mM de Tris-HCl pH 7,4, 1,5 M de NaCl, 5 % de glycérol). Régler le débit à 1 mL/min.
- Exécuter le programme « lavage de pompe » pour laver la machine avec le tampon QB, suivi du tampon QA (1 à 2 VC chacun). Régler le débit du système à 3 mL/min.
- Régler l'UV1 à 280 nm et l'UV2 à 260 nm. Utiliser une plaque profonde de 96 puits pour recueillir les fractions.
- Éluer les protéines à l'aide d'un gradient discontinu d'agent d'élution (tampon QB), en appliquant 3 à 4 VC à chaque concentration, en augmentant le pourcentage de 5 % à chaque étape, en commençant à 0 % de tampon QB. Le complexe protéique N0P sortira à 15 % de tampon QB.
- Une fois que toute la protéine a été élue, laver la colonne avec du tampon QB à 100 % (2 VC).
- Isoler la protéine par filtration sur gel avec une colonne Superdex 200 Increase 10/300 GL (diamètre x longueur : 1,0 cm x 30 cm) préalablement équilibrée avec le tampon E (20 mM de 4-(2-hydroxyéthyl)-1-pipérazineéthanesulfonique, ou HEPES pH 7,4 et 200 mM de NaCl).
- Analyser les fractions contenant la protéine par électrophorèse sur gel de polyacrylamide en présence de dodécylsulfate de sodium (SDS-PAGE).
3. Assemblage in vitro du NC spécifique du virus
REMARQUE : L'assemblage in vitro du NC spécifique au VSR (N:ARN) a été réalisé en incubant le complexe N0P préparé avec des oligos d'ARN. Ensuite, une chromatographie d'exclusion par taille (CET) a été utilisée pour séparer le complexe assemblé du N0P et de l'excès d'ARN (Figure 2).
- Mélanger et incuber le complexe N0P purifié avec un oligonucléotide d'ARN selon un rapport molaire de 1:1,5 pendant 1 heure à température ambiante. Généralement, 1 mL du complexe protéique N0P à une concentration de 1 mg/mL suffit pour l'étape suivante. Préparer un échantillon témoin contenant uniquement la même quantité de protéine N0P.
- Pré-équilibrez la colonne de filtration sur gel Superdex 200 Increase 10/300 GL avec le tampon E (20 mM HEPES, pH 7,4, 200 mM NaCl).
- Centrifuger l'échantillon à 21 130 x g pendant 15 min, éliminer tout précipité et charger le surnageant sur la colonne de chromatographie d'exclusion stérique.
- Comparer les images de chromatographie SEC des échantillons d'assemblage N:ARN et de l'échantillon témoin N0P, et combiner le rapport A260/A280 pour identifier les pics correspondant aux particules N-ARN assemblées, à N0P et à l'ARN libre.
- Récupérez les fractions de pic, réalisez un gel SDS-PAGE ou préparez des grilles.
- Pour l'assemblage du complexe N-ARN, recueillir toutes les fractions du pic N-ARN, extraire l'ARN et réaliser une électrophorèse sur gel d'urée-PAGE afin de vérifier à nouveau la longueur de l'ARN spécifique, qui doit être identique à celle mélangée et incubée lors de la première étape.
Résultats
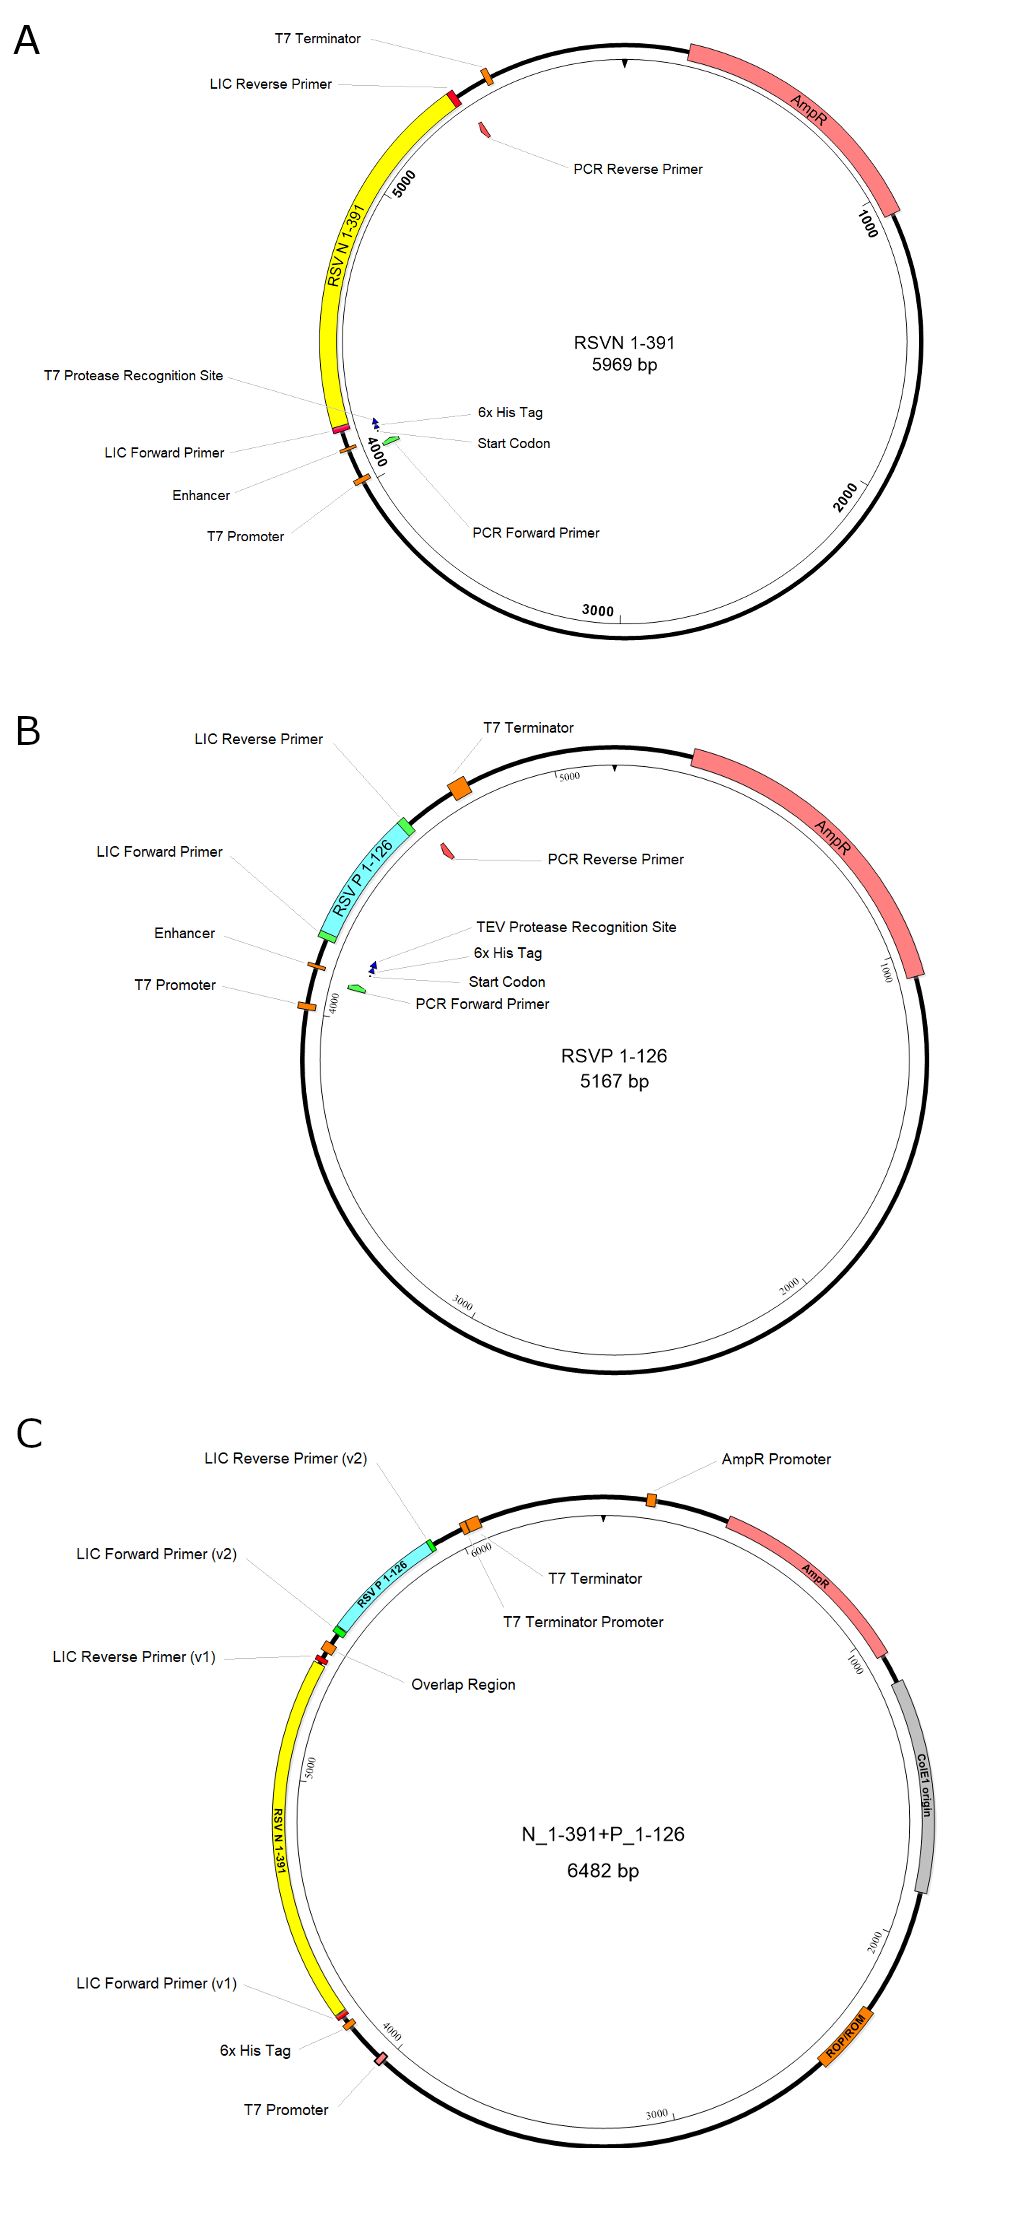
Figure 1. Illustration des constructions plasmidiques. A. La construction du RSV N1-391 ; B. La construction du RSV P1-126 ; C. La construction bicistronique pour la coexpression de N1-391 et P1-126. Le premier gène RSV N1-391, le second gène RSV P1-126, le gène de résistance aux antibiotiques (AmpR) et les promoteurs sont respectivement mis en évidence par des boîtes jaunes, cyan, roses et oranges. En résumé, les inserts génétiques du RSV N1-391 et du RSV P1-126 sont construits séparément puis assemblés.
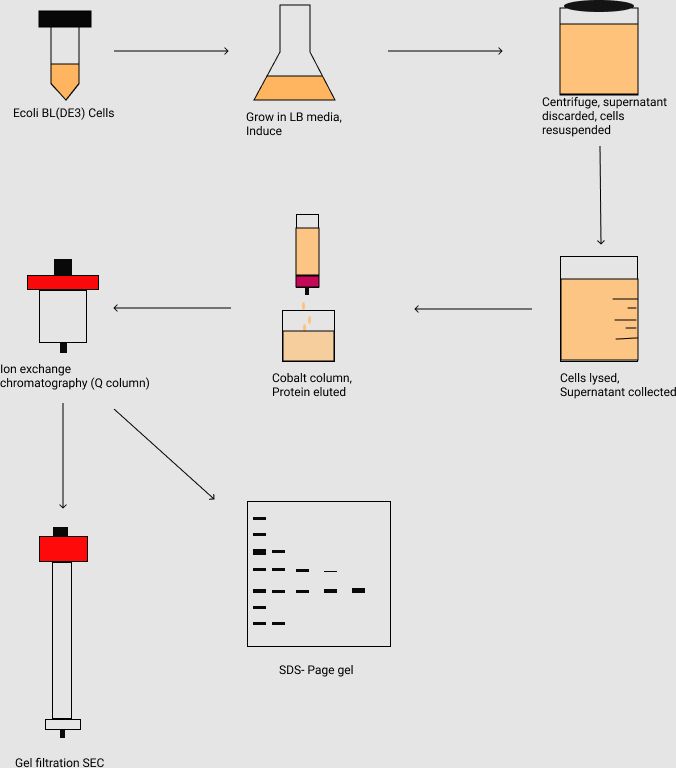
Figure 2. Organigramme de la purification du complexe protéique N1-391P1-126. Il illustre l'inoculation et la culture à grande échelle de la souche bactérienne E. coli, puis la récolte des cellules par centrifugation. Après lyse cellulaire, les échantillons protéiques sont purifiés par chromatographie d'affinité (c'est-à-dire sur colonne au Co2+), par chromatographie d'échange d'ions (c'est-à-dire sur colonne Q) et par chromatographie de filtration sur gel (SEC). Les échantillons protéiques sont ensuite analysés par électrophorèse sur gel SDS-PAGE.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Agarose | SIgma | A9539-500G | confection du vecteur par méthode LIC |
| Ampicilline sodique | GOLD BIOTECHNOLOGY | 5118.111317A | antibiotique pour la culture cellulaire |
| AseI | NEB | R0526S | confection du vecteur par méthode LIC |
| Perles d'agarose au cobalt (haute densité) | Gold Bio | H-310-500 | Pour la purification de protéines marquées His |
| Chauffe-bloc numérique sec Corning LSE | CORNING | 6885-DB | Chauffer l'échantillon |
| dCTP | Invitrogen | 10217016 | confection du vecteur par méthode LIC |
| dGTP | Invitrogen | 10218014 | confection du vecteur par méthode LIC |
| Glycérol | Sigma | G5516-4L | préparation de solution |
| HEPES | Sigma | H3375-100G | préparation de solution |
| HiTrap Q HP | Sigma | GE29-0513-25 | Purification de protéines |
| Imidazole | Sigma | I5513-100G | préparation de solution |
| IPTG (isopropyl-bêta-D-thiogalactopyranoside) | GOLD BIOTECHNOLOGY | 1116.071717A | induction de l'expression de la protéine |
| Tubes de microcentrifugeuse | VWR | 47730-598 | pour la PCR |
| Microsondeur ultrasonique Misonix Sonicator XL2020 | SpectraLab | MSX-XL-2020 | sondeur pour lyser les cellules |
| New Brunswick Innova 44/44R | eppendorf | M1282-0000 | Agitateur pour la culture cellulaire |
| Substitut Nonidet P 40 | Sigma | 74385-1L | préparation de solution |
| OneTaq ADN polymérase | NEB | M0480L | PCR |
| Kit QIAquick d'extraction de gel | QIAGEN | 28706 | Purification de l'ADN |
| SSPI-HF | NEB | R3132S | confection du vecteur par méthode LIC |
| Superose 6 Increase 10/300 GL | Sigma | GE29-0915-96 | Purification de protéines |
| Polymérase T4 de l'ADN | Sigma | 70099-3 | confection du vecteur par méthode LIC |
| Centrifugeuse Thermo Scientific Sorvall RC 6 Plus | Fisher Scientific | 36-101-0816 | Centrifugeuse, vitesse maximale 20 000 tr/min |
| Trizma chlorhydrate | Sigma | T3253-250G | préparation de solution |
