REMARQUE : Toutes les techniques de préparation du milieu et de culture cellulaire sont réalisées dans des conditions aseptiques à l’aide d’une enceinte de biosécurité à flux laminaire. Toutes les étapes d’incubation de la culture décrites sont effectuées à l’aide d’un incubateur conçu pour maintenir une atmosphère de 37 °C, 5 % de CO2 et 95 % d’humidité.
1. Culture cellulaire
- Préparation du milieu de croissance
- Pour les CSM (cellules souches mésenchymateuses) et les LADMAC (macrophages dérivés de la moelle osseuse de souris ; il est dérivé des noms des chercheurs qui ont établi la lignée cellulaire : Laskin, Dower et Malech), ajoutez 50 ml de FBS et 5 ml de mélange 100x antibiotique/antimycosique à 500 ml de DMEM à haute teneur en glucose (milieu Eagle modifié de Dulbecco).
- Pour les macrophages (MΦ), ajouter 50 mL de FBS, 100 mL de milieu de conditionnement LADMAC (préparé selon les étapes de la section 1.2) et 5 mL de mélange d’antibiotiques 100x à 500 mL de DMEM.
note: Les cellules LADMAC produisent le facteur de stimulation des colonies (LCR-1) nécessaire pour soutenir la croissance des cellules MΦ.
- Propager des cellules en vue de la co-culture
- Pour ensemencer des cellules MSC et MΦ à partir du stock congelé, équilibrer 9 mL de milieu de croissance approprié préparé à la section 1.1 dans chacune des quatre boîtes traitées par des cultures cellulaires de 100 mm pour chaque type de cellule et placer dans l’incubateur de culture cellulaire pendant 15 min.
- Pendant ce temps, décongelez rapidement les aliquotes de 10à 6 cellules congelées en les incubant dans un bain-marie à 37 °C pendant 2-3 minutes ou jusqu’à ce qu’elles soient tout juste décongelées. Ensuite, ajoutez les cellules MSC décongelées à 9 mL de milieu de croissance MSC frais et ajoutez les cellules MΦ décongelées à 9 mL de milieu de croissance MΦ frais dans des tubes coniques stériles de 15 ou 50 mL et centrifugez à 125 x g dans un rotor à godets oscillants pendant 5 min.
- Aspirez ou décantez le surnageant et remettez en suspension chaque pastille dans 4 mL du milieu de croissance fraîche approprié en pipetant doucement de haut en bas. Ajouter 1 mL de suspension cellulaire dans chacune des quatre paraboles de 100 mm pour chaque type de cellule qui ont été équilibrés à l’étape 1.2.1.
- Remettez les plats avec les cellules dans l’incubateur. Changez de milieu tous les 2-3 jours jusqu’à ce que 70 %-80 % de confluent.
2. Graines MSC dans des plats expérimentaux, Jour 1
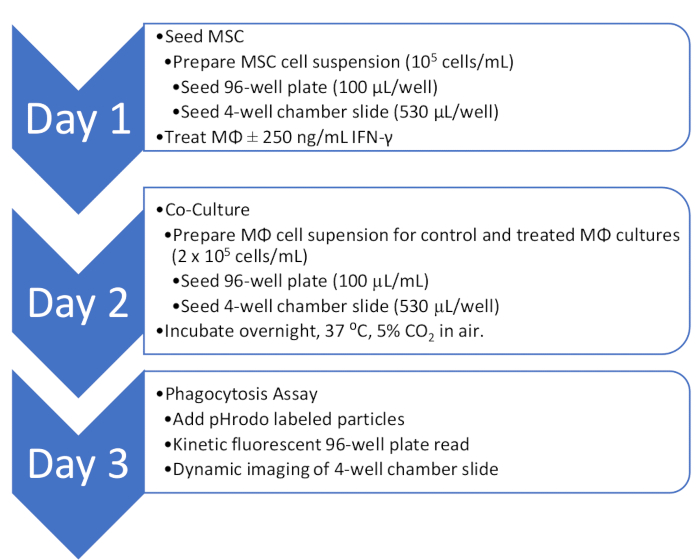
REMARQUE : Avant l’ensemencement du MSC, concevez la disposition expérimentale de la plaque à 96 puits pour la spectrophotométrie fluorescente et la lame de chambre pour l’imagerie dynamique. Pour la plaque de 96 puits, flanquez les puits expérimentaux avec des puits contenant des cellules, mais ne les utilisez pas dans l’essai. Marquez au moins quatre puits à utiliser pour le blanc de réactif (RBL). Voir le tableau 1 pour un exemple de modèle à 96 puits et le tableau 2 pour un exemple de modèle de lame à 4 puits. Il est recommandé d’obtenir des plaques noires ou blanches à 96 puits avec des fonds transparents. Une lame de chambre en verre borosilicaté de 1,5 mm est optimale, mais le nombre de chambres peut être ajusté en fonction de la conception de l’étude. Un organigramme récapitulatif des méthodes qui suivent est présenté à la figure 1.
- À 70 %-80 % de confluence, aspirer le milieu de croissance des cultures dans des boîtes de 100 mm et ajouter 5 mL de solution saline tamponnée au phosphate (PBS) pour isoler la CSM.
- Aspirez le PBS, ajoutez 2 ml de trypsine/EDTA (acide éthylènediaminetétraacétique) à 0,05 % et placez-le dans l’incubateur de culture pendant 3 à 5 minutes.
- Après 3 min, vérifiez le décollement de la cellule à l’aide d’un microscope inversé. Si les cellules sont détachées, passez à l’étape suivante ; Sinon, continuez l’incubation pendant encore 1 à 2 minutes. Ne pas incuber plus de 5-6 min.
- Ajouter 5 ml de milieu de croissance frais dans le plat avec les cellules détachées. Rincer la boîte à l’aide du mélange trypsine/milieu et prélever les cellules dans un tube conique propre et stérile de 50 mL à l’aide d’une pipette sérologique stérile.
- Centrifugeuse pendant 5 min à 125 x g. Aspirez le surnageant et remettez en suspension la pastille cellulaire dans 10 mL de milieu de croissance frais en pipetant doucement de haut en bas.
- Pour compter les cellules, ajoutez 10 μL de suspension cellulaire à 30 μL de solution de bleu de trypan à 0,4 % dans un tube de microcentrifugation de 1,5 mL. Ensuite, pipeter 10 μL du mélange sous la lamelle d’une chambre de comptage d’hémocytomètre.
- À l’aide d’un microscope à champ inversé ou à fond clair, avec l’objectif 10x, comptez les cellules non colorées (viables) dans quatre des carrés de 1 mm2. Calculez le nombre de cellules à l’aide de la formule : cellules/mL = nombre de cellules/# 1 mm2 carrés x facteur de dilution x 104,
note: Pour cet exemple, le nombre de carrés de 1 mm2 comptés est de quatre, et le facteur de dilution est de 4.
- Utilisez l’équation C1V1 = C2V2 pour calculer et préparer une suspension 1 x 10⁵ cellules/mL. Préparez 1 mL de suspension de cellule/mL pour chaque colonne de la plaque de 96 puits à remplir et 0,75 mL pour chaque chambre de la lame de chambre à 4 puits à remplir selon la conception de la plaque.
note: C1 = numération cellulaire, V1 = ce qui est calculé, C2 = 1 x 10⁵, V2 = 5,50 ml.
- Déterminez V1 et soustrayez-le de la quantité souhaitée de 5,50 mL du volume total pour déterminer le volume de milieu frais nécessaire à la préparation de la suspension. Ajouter le volume de cellules (V1) de la suspension d’origine au volume de milieu frais pour un total de 5,50 mL avec 1 x 10⁵ cellules/mL.
- Ajouter 100 μL de 1 x 10 suspension de5 cellules/mL dans chaque puits de la plaque à 96 puits selon la conception de la plaque à l’aide d’une micropipette multicanaux et 530 μL dans chacun des puits de la lame de chambre à l’aide d’une micropipette selon la conception de la plaque. Incuber pendant la nuit.
note: Pour cette expérience, les CSM sont plaquées dans les colonnes 1, 2, 3 et 6 de la plaque de 96 puits (tableau 1) et les puits 1 et 2 de la lame de chambre à 4 puits (tableau 2). Par conséquent, au moins 5,50 mL d’une suspension 1 x 10⁵ cellules/mL sont préparés. MΦ à 80 % de confluence est traité avec des médiateurs inflammatoires le jour même où les CSM sont ensemencées dans les plaques expérimentales.
3. Isoler le MΦ et préparer les co-cultures, Jour 2
- Retirez le milieu d’activation des cellules MΦ et remplacez-le par 5 mL de milieu de croissance frais. Grattez doucement avec un lève-cellules et recueillez les cellules dans un tube conique de 50 ml.
- Comptez les cellules à l’aide de l’exclusion au bleu de trypan et de l’hémocytométrie comme décrit pour les CSM aux étapes 2.6-2.7.
- À l’aide de l’équation des étapes 2.8 et 2.9, préparer deux suspensions distinctes de 2 x 10⁵ cellules/mL, l’une avec des cellules du témoin et l’autre avec des cellules provenant des cultures MΦ traitées.
note: Préparez 1 mL de cellule/mL de suspension pour chaque colonne de la plaque de 96 puits à remplir et 0,75 mL pour chaque chambre de la lame de la chambre de 4 puits à remplir selon la conception de la plaque.
- Aspirer doucement le milieu des puits expérimentaux de la plaque de 96 puits contenant des CSM. À l’aide d’une micropipette multicanaux, ajouter 100 μL de suspensions de cellules MΦ traitées et de cellules témoins dans les puits d’expérimentation appropriés avec et sans CSM selon la conception de la plaque. Incuber toute la nuit.
- Aspirez doucement le milieu de la lame de chambre à 4 puits contenant les CSM et, à l’aide d’une micropipette, ajoutez 530 μL de suspension cellulaire MΦ dans les puits appropriés selon la conception. Incuber toute la nuit.
4. Dosage de la phagocytose, lecture de la plaque à 96 puits par fluorescence cinétique, jour 3
- Définir les paramètres de dosage
- Le jour du test, allumez le lecteur de plaques fluorescentes et réglez la température du système sur 37 °C.
- Ouvrez le logiciel System Pro et vérifiez l’icône de l’instrument dans le coin supérieur gauche pour déterminer si l’instrument est connecté à l’ordinateur. Si le cercle rouge avec une ligne est visible, cliquez sur l’icône de l’instrument et choisissez l’instrument dans la fenêtre contextuelle pour effectuer la connexion.
- Sélectionnez Nouvelle expérience pour accéder à la fenêtre contextuelle Plate Set-Up Helper. Dans le menu Aide à la configuration des plaques, sélectionnez Configurer vos paramètres d’acquisition.
- Sélectionnez Monochromator dans le menu des paramètres de la configuration optique. Sélectionnez FL (fluorescence) pour le mode de lecture et Kinetic pour le type de lecture.
- Dans la même fenêtre de configuration, sous Catégorie, cliquez sur Longueurs d’onde, puis réglez les bandes passantes sur 9 nm pour l’excitation et 15 nm pour l’émission.
- Réglez le nombre de paires de longueurs d’onde sur 1. Réglez les longueurs d’onde LM1 à 510 nm pour l’excitation et à 540 nm pour l’émission.
- Continuez à travers les catégories et sélectionnez ensuite Type de plaque. Sélectionnez l’option qui correspond au type de plaque utilisé.
note: Il est important que la sélection corresponde au type de plaque. Les hauteurs de lecture sont définies par le système en fonction de la sélection.
- Ensuite, sélectionnez Lire la zone et mettez en surbrillance l’aire de la plaque à 96 puits incluse dans le plan expérimental.
- Sélectionnez PMT et optique, réglez le gain PMT sur élevé et les flashs par lecture sur 6. Cochez la case à côté de Lire par le bas si vous utilisez une plaque à fond transparent.
- Sélectionnez Timing et réglez pour des intervalles de 10 minutes sur une période de 70 minutes.
- Sélectionnez Secouer, cochez la case Avant la première lecture et réglez-la sur 5 secondes. Cochez la case Entre les lectures et réglez-la sur 3 secondes. Réglez l’intensité du tremblement sur Faible et Linéaire.
- Fermez la fenêtre. Lorsque la fenêtre Plate-Up Helper s’affiche, sélectionnez Configurer la disposition de votre plaque. Mettez en surbrillance les puits BL de la conception de la plaque et cliquez sur Plate Blank.
- Mettez en surbrillance chacune des rangées expérimentales, cliquez sur Ajouter, nommez le groupe, puis sélectionnez une couleur.
- Sous Options d’affectation sous la conception de plaque, sélectionnez Série, puis définissez la série dans la fenêtre et cliquez sur OK. Répétez l’opération pour chaque groupe.
- Préparer la suspension de zymosan
- En attendant que la température du système atteigne 37 °C, remettre en suspension 1 mg de particules de zymosan dans 5 mL de milieu d’imagerie de cellules vivantes.
- Ajoutez 1 mL de milieu d’imagerie de cellules vivantes dans le flacon contenant les particules et recueillez-les dans un tube de culture en verre. Rincez le flacon avec 1 ml supplémentaire de solution d’imagerie et transférez-le dans le même tube de verre pour vous assurer que toutes les particules sont transférées. Ajouter 3 mL de solution d’imagerie supplémentaire pour obtenir une suspension de particules de 0,2 mg/mL.
- Vortex avec impulsions rapides pendant 30 à 60 s. Ensuite, utilisez un sonneur de sonde pour sonifier avec 60 impulsions rapides.
note: Il est très important de créer une suspension homogène de particules et de ne pas laisser la suspension reposer trop longtemps avant de s’ajouter aux puits expérimentaux. L’agglutination réapparaît rapidement. Il peut être nécessaire d’optimiser la densité de particules par cellule en fonction de la source, du traitement et de la densité de MΦ utilisée. Dans les études présentées, des particules zymosanes conjuguées ont été utilisées. Cependant, E. coli et S. aureus conjugués sont également disponibles.
- Ajouter le zymosan et lire la plaque
- Aspirer le milieu des puits expérimentaux et rincer 1 fois avec 100 μL de la solution d’imagerie de cellules vivantes. Rincez également les puits RBL avec la solution d’imagerie de cellules vivantes.
- Aspirez la solution d’imagerie de cellules vivantes à partir de puits expérimentaux et RBL et remplacez-la par 100 μL de suspension de particules zymosanes.
- Ouvrez le plateau de plaque du lecteur fluorescent à l’aide de l’interface du pavé tactile. Placez l’assiette, sans le couvercle, dans le plateau avec le puits A1 dans le coin supérieur gauche. Fermez la barre d’état à l’aide du pavé tactile et cliquez sur le bouton vert Lire dans le menu supérieur.
- Une fois la lecture terminée, enregistrez le fichier dans le dossier approprié et exportez les données dans un format de feuille de calcul en cliquant sur Fichier et en sélectionnant Exporter.
- Calculez la fluorescence relative moyenne ± MEB pour chaque groupe de répétitions à chaque point temporel (10 min, 20 min, 30 min, etc.) dans la feuille de calcul (fichier supplémentaire 1) et transférez les données vers un logiciel de représentation graphique.
- Utilisez un format de graphique linéaire pour présenter les données et appliquez l'ANOVA à deux facteurs (temps x traitement/MSC comme facteurs) suivie du test de comparaisons multiples de Tukey pour déterminer les différences entre les groupes individuels.
note: Pendant que la lecture de la plaque à 96 puits est en cours, préparez la plaque d’imagerie dynamique pour l’acquisition d’images en accéléré. S’assurer que l’imagerie dynamique se poursuit par l’analyse d’un puits expérimental à la fois.
Tableau 1 : Exemple de conception d’une plaque à 96 puits. CBL - Cellule vierge ; MSC - tête de série jour 1 ; MΦ+ traité et MΦ non traité semé jour 2 ; Blanc de réactif RBL ajouté le jour 3 du test.
| 1 | deux | 3 | 4 | 5 | 6 | 7 |
| un | CBL | MSC/MΦ | MSC/MΦ+ | MΦ | MΦ+ | CBL | RBL |
| L | CBL | MSC/MΦ | MSC/MΦ+ | MΦ | MΦ+ | CBL | RBL |
| L | CBL | MSC/MΦ | MSC/MΦ+ | MΦ | MΦ+ | CBL | RBL |
| D | CBL | MSC/MΦ | MSC/MΦ+ | MΦ | MΦ+ | CBL | RBL |
| L | CBL | MSC/MΦ | MSC/MΦ+ | MΦ | MΦ+ | CBL | RBL |
| L | CBL | MSC/MΦ | MSC/MΦ+ | MΦ | MΦ+ | CBL | RBL |
| L | CBL | MSC/MΦ | MSC/MΦ+ | MΦ | MΦ+ | CBL | RBL |
| H | CBL | MSC/MΦ | MSC/MΦ+ | MΦ | MΦ+ | CBL | RBL |
Tableau 2 : Exemple de conception de lame à 4 puits. MSC - plaqué jour 1 ; MΦ+ traité et MΦ non traité plaqué jour 2.
| 1 | deux | 3 | 4 |
| MSC/MΦ | MSC/MΦ+ | MΦ | MΦ+ |