1. Préparation de cellules cibles exprimant la protéine fluorescente rouge dans leurs noyaux
- Obtenez une lignée cellulaire cible de cancer de souris à partir d’une source appropriée.
note: Dans ce protocole, un dérivé hautement métastatique des cellules tumorales mammaires de souris E0771 (E0771-LG) est utilisé. Les cellules parentales E0771 proviennent de souris C57BL/6.
- Décongeler et conserver un flacon de cellules E0771-LG avec le milieu modifié Dulbecco's Eagles (DMEM) comprenant 10 % (v/v) de sérum fœtal bovin (FBS) dans un incubateur de culture cellulaire à 37 °C, 95 % d'humidité et 5 % de CO2,
note: Il faut confirmer que les cellules sont négatives pour le mycoplasme. À cette fin, cultivez des cellules E0771 (ou des cellules à tester) pendant 2 à 3 jours comme décrit ci-dessus (en l’absence d’antibiotiques et d’antimycosiques), et prélevez 500 μL de milieu de culture. Centrifuger le milieu à 12 419 x g pendant 60 s pour éliminer les débris cellulaires et transférer le surnageant dans de nouveaux tubes. Déterminer la contamination par les mycoplasmes à l'aide d'une trousse d'analyse des mycoplasmes disponible dans le commerce (voir la Table des matières) et/ou d'une PCR en suivant les instructions du fabricant.
- Semez 5 x 10³ cellules E0771-LG par puits dans une plaque de 12 puits et cultivez les cellules avec 10 % (v/v) de FBS-DMEM pendant la nuit dans un incubateur à 37 °C, à 95 % d’humidité et à 5 % de CO2,
note: Si le taux de prolifération des cellules cibles est faible (temps de doublement de la population supérieur à 36 h), le nombre de cellules peut être porté à 1 x 10⁴.
- Remplacer le milieu par 1 mL de FBS-DMEM à 10 % (v/v) comprenant 10 μg/mL de polybrène et ajouter 25 μL de particules lentivirales (1 x 10⁶ TU/mL) codant pour une protéine fluorescente rouge restreinte à l’énergie nucléaire (mKate2, voir le tableau des matières).
- Cultivez les cellules pendant 24 h dans un incubateur à 37 °C, 95 % d’humidité et 5 % de CO2.
- Remplacer le milieu par 10 % (v/v) de FBS-DMEM et cultiver les cellules pendant 24 à 48 h dans un incubateur à 37 °C, 95 % d’humidité et 5 % de CO2.
- Remplacer le milieu par 10 % (v/v) de FBS-DMEM comprenant 1 μg/mL de puromycine lorsque les cellules commencent à exprimer une protéine fluorescente rouge, et cultiver les cellules jusqu’à ce qu’elles soient confluentes à 80-90 %.
note: La concentration de puromycine sera différente entre les types de cellules cibles et devrait être optimisée à l’aide de cellules non transfectées.
- Sous-culturer les cellules survivantes pour 1 à 3 passages avec 10 % (v/v) de FBS-DMEM, y compris 1 μg/mL de puromycine, et cryoconserver les stocks dans un système de stockage en phase vapeur d’azote liquide jusqu’à l’utilisation.
2. Isolement des cellules suppressives des tumeurs chez la souris
REMARQUE : Dans ce protocole, les cellules suppressives (c’est-à-dire les macrophages associés aux métastases (MAMs) et les cellules suppressives dérivées de la myéloïde monocytaire (M-MDSC)) sont isolées du poumon contenant des tumeurs métastatiques établies par les cellules E0771-LG. Les conditions de dissociation des tissus et de tri cellulaire doivent être optimisées pour isoler les cellules de différents tissus.
- Injecter 1 x 10 cellules cancéreuses6 (E0771-LG) dans la veine de la queue de souris syngéniques (C57BL/6), femelles, âgées de 7 à 10 semaines.
- Après 14 jours, isolez le poumon contenant des tumeurs métastatiques et préparez des suspensions unicellulaires à partir des poumons perfusés par digestion enzymatique comme décrit précédemment.
note: Dans ce protocole, quatre souris sont injectées avec des cellules cancéreuses et leurs poumons métastatiques sont combinés pour obtenir suffisamment de cellules suppressives.
- Incuber les suspensions unicellulaires avec des anticorps anti-souris CD16/CD32 pendant 30 minutes sur de la glace, et les colorer avec des anticorps fluorescents contre CD45, F4/80, CD11b, Ly6C et Ly6G (voir le tableau des matériaux) pendant 30 minutes supplémentaires.
- Lavez une fois les cellules colorées avec 1 mL de PBS contenant 2 % (p/v) d’albumine sérique bovine (BSA), et remettez en suspension la pastille cellulaire avec 500 à 1000 μL de PBS contenant 2 % (p/v) de BSA.
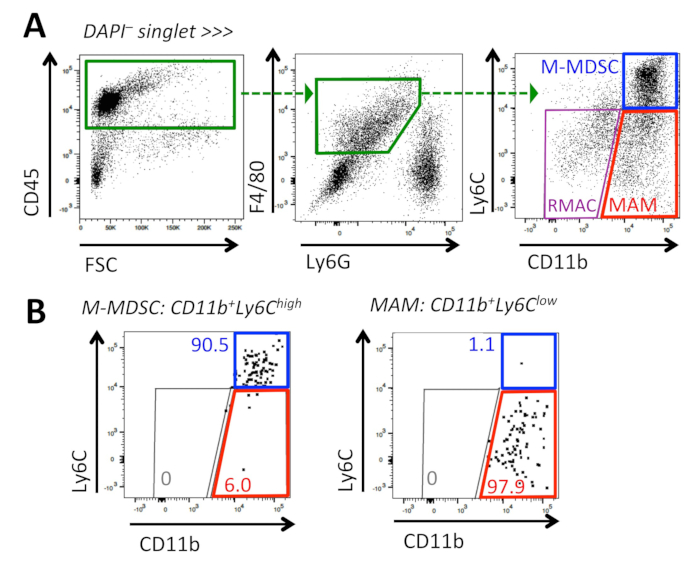
- Ajoutez 3 μM de DAPI et triez les M-MDSC (DAPI-CD45+F4/80+Ly6G–CD11bélevé, Ly6C élevé) et les MAM (DAPI-CD45+F4/80+Ly6G–CD11bélevé, Ly6Cfaible) à l’aide d’un trieur de cellules (Figure 1).
note: Le seuil de niveau Ly6C pour distinguer les MAM (Ly6Clow) et les M-MDSC (Ly6Chigh) est basé sur celui des macrophages alvéolaires résidents (RMAC). La pureté des cellules triées est mesurée par cytométrie en flux avec une pureté attendue de plus de 90 %.
- Remettre en suspension les cellules triées avec 400 μL de DMEM contenant 20 % (v/v) de FBS, 1 % (v/v) de pénicilline/streptomycine, 2 mM de L-glutamine, 1 % (v/v) d’acide aminé non essentiel, 1 mM de pyruvate de sodium et 50 nM de 2-mercaptoéthanol (appelé DMEM-enrichi, E-DMEM).
- Comptez le nombre de cellules vivantes à l’aide de la méthode d’exclusion du bleu de Trypan et ajustez à 2 x 10⁶ cellules/mL avec E-DMEM.
- Gardez les cellules sur de la glace jusqu’à utilisation.
3. Isolement des lymphocytes T CD8+ de la rate de souris
- Isolez la rate d’une souris syngénique avec la lignée cellulaire cancéreuse cible (c’est-à-dire les souris C57BL/6 dans ce protocole) comme suit :
- Euthanasier l’animal par inhalation de CO2.
- Placez l’animal sur une planche de dissection propre et essuyez la peau avec de l’éthanol à 70 % (v/v).
- Couper la peau abdominale à l’aide de ciseaux pour exposer la rate
- Isolez la rate, qui est située à la partie inférieure de l’estomac, et placez-la dans un tube contenant 5 ml de PBS glacé.
- À l’aide du piston intérieur d’une seringue stérile de 5 ml, broyer la rate sur une passoire à cellules de 100 μm posée sur un tube de 50 mL.
- Passez les cellules à travers le filtre en utilisant un total de 10 ml de PBS.
- Centrifuger la suspension cellulaire à 337 x g pendant 5 min et aspirer le surnageant.
- Remettre la pastille en suspension dans 1 mL de PBS contenant 2 mM d’acide éthylènediaminetétraacétique (EDTA) et 0,5 % (p/v) de BSA (tampon courant) et filtrer à travers une crépine de 40 μm.
- Comptez le nombre de cellules actives et ajustez à 1 x 10⁸ cellules/ml à l’aide de la mémoire tampon en cours.
note: Conservez une petite aliquote de cellules comme échantillon de pré-enrichissement pour un contrôle de pureté.
- Enrichissez pour les lymphocytes T CD8+ à l’aide d’un kit de sélection négative et d’un trieur magnétique (voir la Table des matières).
- Transvaser 1 x 10⁸ (1 ml) des cellules splénocytaires dans un tube de polystyrène à fond rond de 5 ml.
- Ajouter 50 μL d’anticorps biotinylés et incuber à température ambiante pendant 10 min.
- Ajouter 125 μL de billes magnétiques conjuguées à la streptavidine et incuber à température ambiante pendant 5 min.
- Ajouter 1,325 mL de tampon coulant et mélanger doucement par pipetage.
- Placez le tube dans l’aimant et incubez à température ambiante pendant 2,5 min.
- Prenez l’aimant et versez la suspension de cellules enrichie dans un nouveau tube.
- Remettre les cellules enrichies en suspension avec 200 μL d’E-DMEM (c.-à-d. du DMEM contenant 20 % (v/v) de FBS, 1 % (v/v) de pénicilline/streptomycine, 2 mM de L-glutamine, 1 % (v/v) d’acide aminé non essentiel, 1 mM de pyruvate de sodium et 50 nM de 2-mercaptoéthanol).
- Comptez le nombre de cellules vivantes et ajustez à 2 x 10⁶ cellules/ml avec E-DMEM. Maintenir les cellules à 37 °C dans un incubateur de CO2 jusqu’à utilisation.
note: Conservez une petite aliquote de cellules comme échantillon post-enrichissement pour un contrôle de pureté.
- Déterminer la pureté des lymphocytes T CD8+ par cytométrie en flux comme suit :
- Prélever 1 x 10 cellules 4 des échantillons de pré-enrichissement (étape 3.6) ou de post-enrichissement (étape 3.9) et ajuster le volume total de chacune à 100 μL à l’aide d’une mémoire tampon courante.
- Incuber les suspensions unicellulaires avec des anticorps anti-souris CD16/CD32 pendant 30 minutes sur de la glace, et les colorer avec des anticorps fluorescents contre CD45, CD3, CD4 et CD8 (voir le tableau des matériaux) pendant 30 minutes supplémentaires.
- Lavez les cellules colorées avec 500 μL de PBS contenant 2 % (p/v) de BSA, et remettez en suspension la pastille cellulaire avec 500 à 1000 μL de PBS contenant 2 % (p/v) de BSA.
- Ajoutez 3 μM de 4',6-diamidino-2-phénylindole (DAPI) et déterminez le pourcentage de cellules CD3+CD4-CD8+ dans la population totale de cellules CD45+.
4. Activation et expansion des lymphocytes T CD8+ isolés
- Aliquote 1 x 10⁵ cellules par 50 μL de cellules T CD8+ (préparées à l’étape 3.9) dans les puits d’une plaque à fond en U à 96 puits.
- Ajouter 1 x 10⁵ cellules par 50 μL de cellules suppressives (préparées à l’étape 2.7) ou 50 μL d’E-DMEM dans les puits.
- Préparez un milieu d’activation composé d’E-DMEM, de 4 x 10 4 U/mL de facteur de stimulation des colonies 1 (LCR-1), de 240 U/mL d’interleukine-2 (IL-2), de 8 μg/mL d’anticorps CD3ε anti-souris et de 16 μg/mL d’anticorps CD28 anti-souris.
note: Le CSF-1 n’est pas nécessaire à l’activation des lymphocytes T, mais il est essentiel à la survie des cellules suppressives dans ce protocole (c’est-à-dire les MAM et les M-MDSC). Ainsi, il est conservé dans la co-culture des lymphocytes T avec les cellules cancéreuses cibles pour maintenir la cohérence dans des conditions de culture. Étant donné que le CSF-1 se trouve à des concentrations nanomolaires dans tous les tissus et qu’il est nécessaire à la viabilité des monocytes/macrophages in vivo, il s’agit d’un contexte physiologique pour ces cellules.
- Ajouter 50 μL de milieu d’activation (étape 4.3) et 50 μL d’E-DMEM avec ou sans réactifs à tester.
- Placez la plaque dans un incubateur à 37 °C, 95 % d’humidité et 5 % de CO2, et cultivez les cellules pendant 4 jours.
5. Mise en place de la co-culture de cellules cibles avec des lymphocytes T CD8+ pré-activés
- Ajouter 30 μL de matrice de membrane basale soluble à facteur de croissance réduit dilué 1:100 (tableau des matériaux) dans les puits d’une plaque à fond plat à 96 puits adaptée à la microscopie, et incuber à 37 °C dans un incubateur de CO2 pendant au moins 1 h.
- Préparez des cellules cibles (c’est-à-dire des cellules E0771-LG exprimant une protéine fluorescente rouge restreinte au nucléaire).
- Incuber les cellules cibles avec 1 mL de trypsine/EDTA à 0,05 % à température ambiante pendant 1 min, et récolter les cellules par pipetage doux.
- Ajouter 9 mL de DMEM, y compris 10 % (v/v) de FBS, et centrifuger la suspension cellulaire à 337 x g pendant 5 min.
- Remettez les cellules en suspension avec 500 μL d’E-DMEM et comptez le nombre de cellules vivantes.
note: Avant de compter les cellules cibles, filtrez les cellules à travers une passoire de cellules de 40 μm pour produire une suspension unicellulaire.
- Ajustez la densité à 2 x 10⁴ cellules/mL (= 1 x 10³ cellules par 50 μL) en ajoutant de l’E-DMEM, et gardez les cellules sur de la glace.
- Préparez les cellules effectrices (c.-à-d. les lymphocytes T CD8+ préactivés).
- Remettre les cellules en suspension dans un puits d’une plaque de 96 puits (étape 4.5) à l’aide d’un pipetage, puis transférer les cellules T CD8+ flottantes dans un nouveau tube de 1,5 mL.
note: Les MAM et les M-MDSC adhèrent étroitement au puits et ne sont pas détachés par le pipetage.
- Pour recueillir les cellules restantes, ajoutez 200 μL de PBS dans le puits et transférez-le dans le tube à l’étape 5.3.1.
- Lavez une fois les cellules avec 1 mL d’E-DMEM (centrifugeuse à 337 x g) pendant 5 min, aspirez et jetez le surnageant), et mettez-les en suspension avec 100 μL d’E-DMEM.
- Comptez le nombre de cellules vivantes (à l’aide de la méthode d’exclusion au bleu de trypan), ajustez la densité à 1,6 x 10⁵ cellules/mL (= 4 x 10³ cellules/25 μL) et gardez les cellules sur de la glace.
- Aspirez la matrice de la membrane basale de chaque puits de la plaque à l’étape 5.1.
- Ajouter 1 x 10³ cellules/50 μL de cellules cibles (étape 5.2.4) dans chaque puits et bien mélanger.
note: Pour éviter les effets de bord dus à l’évaporation du fluide, seuls les 60 puits intérieurs de la plaque de 96 puits doivent être utilisés pour l’analyse.
- Ajouter 25 μL d’E-DMEM, y compris 4 substrats de 10 3 U/mL IL-2 et 10 μM de caspase-3 fluorogène (voir le Tableau des matériaux).
- Ajouter 4 x 10³ cellules/25 μL de lymphocytes T CD8+ (étape 5.3.4) dans les puits appropriés et bien mélanger.
note: La présence d’un trop grand nombre de cellules dans un puits rend l’analyse plus difficile. Dans ce modèle, un rapport effecteur/cible de 4:1 (nombre total de cellules 5 x 10³ cellules/puits) était optimal, mais un rapport de 8:1 était sous-optimal. Des puits contenant les quatre contrôles suivants sont nécessaires pour faciliter l’analyse des données : cellules cibles à la densité utilisée pour les puits de co-culture (1 x 10 3 cellules/puits) dans un milieu avec et sans substrat de caspase-3, cellules effectrices (1 x 10³ cellules/puits) dans un milieu avec et sans substrat de caspase-3.
- Ajouter 200 μL de PBS ou d’eau stérile dans tous les puits vides (en particulier les puits à la périphérie de la plaque) pour réduire l’évaporation du milieu des puits expérimentaux.
- Placez la plaque dans un microscope à fluorescence time-lapse maintenu à 37 °C, 95 % d’humidité et 5 % de CO2,
note: Secouez la plaque en croix pour répartir uniformément toutes les cellules, puis laissez la plaque rester à température ambiante sur une surface plane pendant 10 à 20 minutes avant de la transférer dans l’incubateur.
6. Imagerie des cellules
REMARQUE : Les paramètres détaillés d’acquisition d’images varient en fonction du microscope et des fluorophores utilisés ; les paramètres généraux d’acquisition suivants doivent être utilisés pour des résultats optimaux.
- À l’aide d’une routine de mise au point automatique appropriée sur le microscope, obtenez des images couvrant au moins 25 % de la surface totale de chaque puits expérimental de la plaque à 96 puits.
- Réglez le microscope pour qu’il acquière des images en contraste de phase ainsi qu’un canal fluorescent adapté à la protéine fluorescente rouge restreinte au nucléaire (mKate2) et un canal fluorescent adapté au substrat vert fluorogène activé de la caspase-3 (avec excitation à 488 nm) (Figure 2).
- Capturer des images dans des puits expérimentaux en contraste de phase et les 2 canaux fluorescents toutes les 1 à 3 h pendant au moins 72 h.