1. Préparer les réactifs et les matériaux requis
- Préparez une solution saline tamponnée au phosphate (PBS) contenant 2 % de sérum de veau fœtal (FBS) (« tampon de lavage »). Préparez le PBS avec 2 % de sérum de veau fœtal (SCA) contenant 0,1 % de détergent non ionique (« tampon de lavage permanent » ; voir le tableau des matériaux). Préparez le PBS avec 1,5 % de formaldéhyde.
note: Le formaldéhyde est corrosif et potentiellement cancérigène et doit être manipulé en portant un équipement de protection individuelle approprié.
- Préparez un PBS contenant 2 % de FBS et 0,5 mM d’acide éthylènediaminetétraacétique (EDTA) pour la séparation magnétique des cellules (« tampon MCS »).
- Préparez 50 μg/mL d’isothiocyanate de phalloïdine-fluorescéine (Phalloidin-FITC) dans du sulfoxyde de diméthyle (DMSO). Préparez une coloration nucléaire de 1 mg/mL (p. ex. 1 mg/mL de 7-amino actinomycine D (7-AAD) dans du DMSO ou un colorant bis-benzimide ; voir le tableau des matériaux) dans du DMSO. Préparer des anticorps marqués au fluorochrome appropriés pour les cellules d’intérêt et le cytomètre de flux d’imagerie.
- Obtenir des tissus animaux (p. ex., ganglions lymphatiques et rate) comme source de lymphocytes T et des tissus animaux allogéniques (p. ex., rate et moelle osseuse) comme source de cellules présentatrices d’antigènes ou de progéniteurs.
- Préparez un milieu de culture cellulaire (p. ex., le milieu du Roswell Park Memorial Institute (RPMI) 1640 ou le milieu Modified Eagle de Dulbecco (DMEM) complété par 10 % de FBS), du 2-mercaptoéthanol 50 μM, de la pénicilline et de la streptomycine et obtenez des plaques de culture cellulaire de 24 et/ou 96 puits.
2. Préparer les cellules présentatrices d’antigènes (CPA)
REMARQUE : En théorie, n’importe quelle population APC pourrait être examinée avec cette méthode. Des cellules dendritiques (DC) dérivées de la moelle osseuse de souris immatures en tant qu’APC ont été poursuivies dans cette affaire. De nombreux protocoles existent pour générer ces cellules. Brièvement, le protocole suivant a été utilisé.
- Rincer la moelle osseuse des fémurs et des tibias dans RPMI 1640 ou DMEM.
- Passez les cellules en suspension dans une passoire de 70 μm pour enlever les petits morceaux d’os et les débris.
- Granulez les cellules par centrifugation, puis lysez les globules rouges à l’aide d’un tampon de chlorure d’ammonium pendant 5 min à température ambiante.
- Granuler les cellules par centrifugation (400 x g, 5 min) et remettre en suspension la pastille cellulaire.
- Laver les cellules dans 5 à 10 mL de tampon de lavage, granulé par centrifugation (400 x g, 5 min), et remettre en suspension le granulé cellulaire.
- Enrichissez les précurseurs hématopoïétiques sur une colonne de séparation cellulaire en marquant les cellules avec des anticorps biotinylés anti-CD3 (5 μg/mL), anti-B220 (5 μg/mL), anti-CMH de classe II (1 μg/mL) et anti-CD11b (5 μg/mL).
- Granulez les cellules par centrifugation (400 x g, 5 min) et remettez en suspension la pastille cellulaire.
- Incuber les cellules avec des microbilles magnétiques anti-biotine (voir le Tableau des matières) à 4 °C pendant 10 min.
- Lavez et granulez les cellules (400 x g, 5 min) et mettez-les à nouveau en suspension dans 1 mL de tampon MCS avant de retirer les cellules marquées à l’aide d’une grande colonne magnétique de séparation de cellules à sélection positive (LS) amorcée avec 3 mL de tampon MCS et placée dans son aimant. Laver la colonne 3 fois avec 3 mL de tampon MCS ; Le flux continu contiendra les cellules souhaitées.
- Cultivez les cellules qui traversent la colonne pendant 6 jours dans du RPMI 1640 ou du DMEM complété par 2 ng/mL de facteur de stimulation des colonies de granulocytes et de macrophages de souris recombinants (GM-CSF) et 2 ng/mL de facteur de croissance transformant humain recombinant β1 (TGFβ1). Remplacez la moitié du milieu tous les 2 jours par un milieu complet frais contenant 2 ng/mL DE GM-CSF et de TGFβ1.
REMARQUE : Le TGFβ1 humain a une activité dans les cellules de souris. Des données ont été générées à l’aide de ces CD immatures. D’autres cellules (p. ex., cellules B et DC matures) peuvent convenir comme APC, mais n’ont pas été testées dans cet essai.
- Cryoconserver les DC dans 90 % de sérum / 10 % de DMSO et les stocker dans de l’azote liquide ; récupérer le jour de l’utilisation. Avant l’utilisation, comptez le nombre de DC viables dans un hémocytomètre en utilisant l’exclusion du bleu trypan. Remettre la pastille en suspension dans le milieu de culture à la densité appropriée (voir l’étape 4.1) avant de l’utiliser dans la section 4.
3. Préparer les lymphocytes T
- Utilisez des méthodes de sélection négative pour éviter de transmettre par inadvertance des signaux d’activation ou inhibiteurs aux cellules.
REMARQUE : Dans cet exemple, les lymphocytes T CD4+ sont préparés pour l’analyse.
- Pour préparer les lymphocytes T CD4+ à partir de la rate de souris, écrasez la rate à travers une crépine cellulaire de 70 μm à l’aide du piston d’une seringue. Lavez la crépine cellulaire avec un tampon de lavage.
- Granulez les cellules en suspension par centrifugation (400 x g, 5 min), puis lysez les globules rouges en remettant la pastille en suspension dans un tampon de chlorure d’ammonium pendant 5 min à température ambiante.
- Granuler les cellules par centrifugation (400 x g, 5 min) et remettre le granulé en suspension.
- Laver les cellules dans 5 à 10 mL de tampon de lavage et de granulés par centrifugation (400 x g, 5 min). Remettez le granulé en suspension.
- Colorer les cellules avec des anticorps biotinylés contre CD8, complexe majeur d’histocompatibilité de classe II (MHC II, 1 μg/mL) et CD19 (5 μg/mL). Incuber pendant 10 min à 4 °C.
- Laver les cellules dans 10 mL de tampon de lavage et de granulés par centrifugation (400 x g, 5 min). Remettez le granulé en suspension.
- Incuber les cellules avec des microbilles magnétiques anti-biotine (voir le Tableau des matériaux) selon les instructions du fabricant.
- Laver les cellules dans 10 mL de tampon de lavage et de pastilles par centrifugation (400 x g, 5 min) et remettre la pastille en suspension.
- Remettez les cellules en suspension dans 1 mL de tampon MCS et enrichissez les lymphocytes T CD4+ sur une colonne magnétique de séparation de cellules amorcée avec 3 mL de tampon MCS sur un aimant. Lavez la colonne 3 fois avec 3 mL de tampon MCS. Le flux continu de la colonne contiendra les lymphocytes T enrichis.
- Par cytométrie en flux standard, évaluez la pureté des lymphocytes T à l’aide d’une aliquote des cellules sélectionnées négativement. Teinter les cellules à l’aide d’un conjugué fluorochrome-streptavidine (pour identifier les cellules marquées à la biotine qui auraient dû être retirées sur la colonne) et d’un ou plusieurs anticorps pour identifier la population de lymphocytes T d’intérêt (CD4 dans ce cas) ; Une pureté de ≥85 % est acceptable.
- Compter les lymphocytes T dans un hémocytomètre par exclusion au bleu trypan (≥une viabilité de 90 % est acceptable).
REMARQUE : Le tampon MCS contient de l’EDTA, qui doit être éliminé avant le test. Pour ce faire, granulez les cellules par centrifugation (400 x g, 5 min) et lavez-les dans 1 mL de tampon de lavage. Granulez à nouveau les cellules (400 x g, 5 min) et mettez-les en suspension dans un milieu de culture à la densité appropriée (voir étape 4.1).
4. Co-incuber les lymphocytes T et les DC
- Amorcez des lymphocytes T et des cellules DC à un rapport T :DC de 2:1 dans une plaque de culture cellulaire à 24 puits ou à 96 puits. Assurez-vous que le volume final de culture est de ≤500 μL pour les plaques à 24 puits ou de ≤50 μL pour les plaques à 96 puits.
REMARQUE : Les volumes plus petits encouragent les interactions entre cellules et laissent de l’espace pour les tampons de fixation ultérieurs.
- Ajustez empiriquement le nombre de cellules précises, mais en règle générale, utilisez 1 x 10 cellules6 T et 0,5 x 10⁶ DC par puits (plaque à 96 puits). Ceux-ci doivent être considérés comme le nombre minimum de cellules, car l’utilisation de moins de cellules rend difficile le dénombrement des synapses immunitaires.
- Pour augmenter le nombre de cellules, configurez les puits et la piscine après l’étape 5 (fixation).
REMARQUE : Lors de la mise en place de puits répliqués, il est conseillé d’ensemencer d’abord des cellules DC dans tous les puits, puis d’ensemencer des cellules T dans tous les puits ; Cela minimise les écarts de temps d’incubation entre les puits.
- Incuber la plaque pendant 4 h à 37 °C dans une atmosphère à 5 % de CO2.
5. Fixer les cellules dans la plaque
- Ajouter 3 fois le volume de culture de formaldéhyde à 1,5 % dans du PBS dans chaque puits et incuber à température ambiante pendant 30 min ; il est important de fixer les cellules avant de les retirer de la plaque afin de minimiser la perturbation des interactions cellule-cellule.
- Transférez les cellules de la plaque dans des tubes pour le lavage et la coloration ultérieurs. À ce stade, réservez des cellules supplémentaires pour les contrôles à coloration unique. En dehors de ces contrôles, toute la culture doit être colorée avec le cocktail d’anticorps (voir étape 4.1.1).
6. Cellules de coloration
- Colorer les cellules dans 100 μL de tampon de lavage contenant un cocktail d’anticorps conjugués au fluorochrome souhaités pendant 30 min à température ambiante, à l’abri de la lumière.
REMARQUE : Le cocktail comprend des anticorps spécifiques des lymphocytes T et des anticorps spécifiques de l’APC. Les fluorochromes doivent être choisis de manière à pouvoir être distingués à l’aide de la configuration du cytomètre en flux d’imagerie. Dans les expériences présentées ici, le CD11b conjugué au fluorophore bleu (5 μg/mL, voir le tableau des matériaux) et le CD90.2 conjugué à l’APC (5 μg/mL) ont été utilisés.
- Laver les cellules dans 1 mL de tampon de lavage et centrifuger pendant 5 min à 400 x g. Décanter le surnageant. Remettre les cellules en suspension dans un tampon de lavage permanent contenant de la phalloïdine FITC à raison de 0,05 à 0,5 μg/mL et incuber pendant 30 minutes à température ambiante à l’abri de la lumière.
REMARQUE : Des concentrations de phalloïdine FITC d’environ 0,1 μg/mL fonctionnent bien pour les cellules de souris, mais la concentration appropriée devrait varier selon le fournisseur, le type de cellule et le cytomètre en flux d’imagerie.
- Laver les cellules dans 1 mL de tampon de perm/lavage et centrifuger pendant 5 min à 400 x g. Décanter le surnageant. Remettre les cellules en suspension dans un tampon de perm/lavage contenant un colorant nucléaire à la concentration appropriée (p. ex., environ 25 μg/mL de 7-AAD) et incuber pendant 30 minutes à température ambiante à l’abri de la lumière.
- Laver les cellules dans 1 mL de tampon de perm/lavage et centrifuger pendant 5 min à 400 x g. Décanter le surnageant. Lavez les cellules une fois dans un tampon de lavage, des granulés, et remettez-les en suspension dans 50 à 100 μL de tampon de lavage, en transférant les cellules dans de petits tubes de microcentrifugation bouchés.
- Procéder immédiatement à l’acquisition des données ou stocker les cellules à 4 °C à l’abri de la lumière pendant plusieurs jours jusqu’à plusieurs jours avant l’acquisition sur le cytomètre en flux d’imagerie.
REMARQUE : Les cellules ont été stockées avec succès de cette manière jusqu’à 7 jours. Un stockage plus long peut être possible mais n’a pas été testé.
7. Acquérir des données
- Initialisez et configurez le cytomètre de flux d'imagerie selon les instructions du fabricant. Assurez-vous de la stabilité du noyau d’écoulement avant de collecter des données.
- Réservez un canal pour l’acquisition d’images en fond clair. Acquérez des données de contrôle de coloration unique avec le canal fond clair désactivé.
- Cliquez sur le bouton « Charger » et insérez un tube contenant un échantillon entièrement coloré (un échantillon qui a été coloré avec tous les fluorochromes requis) dans le support.
- Dans la fenêtre « espace de travail », sélectionnez et créez un nouveau nuage de points avec le rapport d’aspect sur la zone et les singlets de porte où le rapport d’aspect est proche de 1. Créez un nouveau nuage de points pour chaque canal utilisé (intensité du canal sur l’axe horizontal).
- Pour chaque fluorochrome, vérifiez la population positive et, si nécessaire, ajustez la tension laser dans la case « Éclairage ».
- Déchargez le tube et chargez le premier tube monocoloré.
- Dans la case « Paramètres d’acquisition », tapez le nom de l’échantillon et définissez le nombre d’événements qui doivent être collectés ; s’il s’agit d’une seule coloration (pour les contrôles de compensation), 1 000 à 2 000 événements sont suffisants.
- Dans la case « Canaux », sélectionnez les canaux avec lesquels chaque échantillon a été coloré. Pour les contrôles à coloration unique, tous les canaux doivent être sélectionnés avec le fond clair et la diffusion latérale désactivés. Cliquez sur le bouton « Enregistrer » sous la case « Acquisition » ; Lorsque le nombre d’événements atteint le seuil spécifié, l’acquisition s’arrête automatiquement.
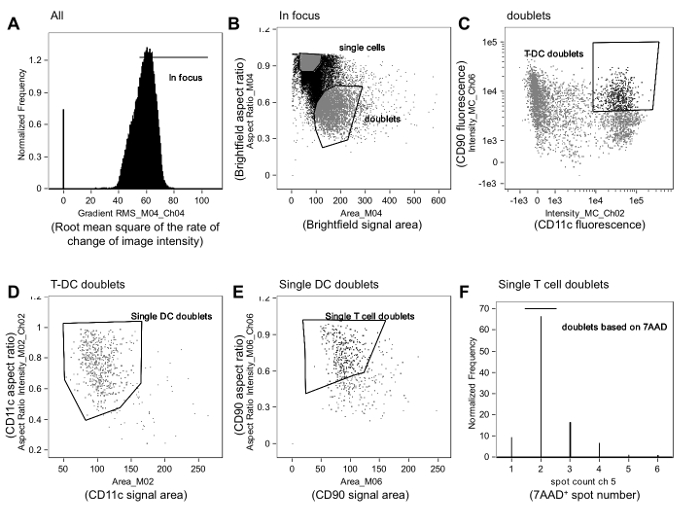
- Cliquez sur le bouton « Retour » pour décharger le tube. Répétez les étapes 7.2.4 à 7.2.6 pour chaque contrôle de coloration unique. En fonction du cytomètre et du logiciel, il peut ne pas être possible de régler toutes les portes illustrées à la figure 1 lors de l’acquisition (une prise plus précise est effectuée lors de l’analyse ; voir rubrique 8).
- Acquérez des échantillons comme pour les échantillons monocolorés (à l’étape 7.2), mais dans la case « Canaux », sélectionnez tous les canaux requis, y compris le canal en fond clair.
- Avant d’enregistrer les données, vérifiez que l’intensité du canal est appropriée pour identifier les populations cellulaires souhaitées. Si ce n’est pas le cas, ajustez les paramètres du laser et réenregistrez les commandes de coloration unique à l’aide des nouveaux paramètres, comme décrit à l’étape 7.2.
- Pour chaque échantillon, acquérez plusieurs dizaines de milliers d’événements.
note: Dans la plupart des conditions, les événements de contact entre cellules ne représentent qu’une petite minorité du nombre total de cellules (la plupart sont des cellules uniques). En général, il est souhaitable d’avoir au moins 100 événements dans la porte de contact finale de la membrane.