1. Préparation du milieu et de la solution de coloration
- Préparer un milieu complet : Milieu du Roswell Park Memorial Institute (RPMI) avec 2 mM de glutamine, 100 U/mL de pénicilline/streptomycine, 50 μM de bêta-mercaptoéthanol et 10 % de volume/volume (v/v) de sérum fœtal bovin (FBS)
- Préparer le tampon de coloration : Solution saline tamponnée au phosphate sans Ca2+/Mg2+ (PBS) avec 1 % en poids/volume (p/v) d’albumine sérique bovine (BSA) et 2 mM de sel disodique d’acide éthylènediaminetétraacétique (EDTA)
2. Traitement de la souris
- Souris femelles Balb/c de 7 à 8 semaines par injection intramusculaire (i.m.) dans les quadriceps du vecteur adénoviral du chimpanzé exprimant le virus de l’immunodéficience humaine (VIH)-1-gag (ChAd3-gag) avec une dose de 107 particules virales.
- De 1 à 4 mois après l’amorçage, injecter une fois chez les souris une injection intraveineuse du virus Ankara modifié de la vaccine exprimant le VIH-1 gag (MVA-gag) avec une dose de 106 unités formant une plaque.
- Au jour 3 après le boost, sacrifiez les souris boostées par luxation cervicale et analysez-les en parallèle avec des souris non traitées.
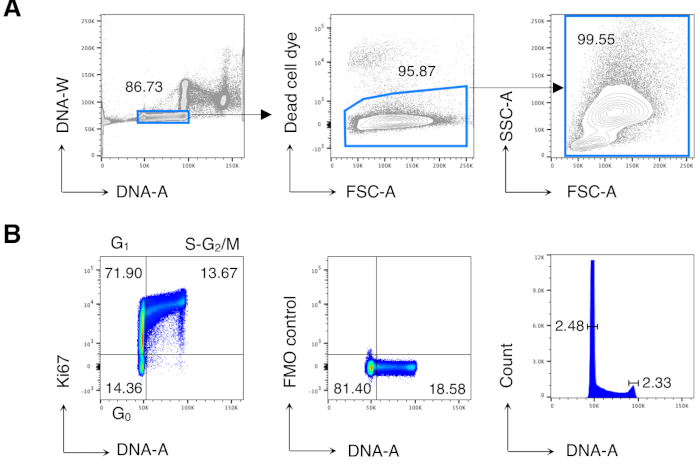
- Récoltez les ganglions lymphatiques (LN) drainant les quadriceps (iliaque, poplité et inguinal) et la rate de souris boostées et non traitées. De plus, prélever la moelle osseuse (BM) des deux pattes arrière de souris non traitées, et utiliser cette BM pour le réglage du cytomètre en flux et comme contrôle positif pour l’analyse du cycle cellulaire (Figure 1).
note: Générez les vecteurs ChAd3-gag et MVA-gag comme décrit précédemment.
3. Isolation du LN de drainage, de la rate
- Isolement des cellules de la rate et de la LN
- Placez 5 ml de milieu complet dans chacun des deux tubes de 15 ml et conservez-les sur de la glace, prêts à recevoir le prélèvement des organes.
- Sacrifier une souris adulte par luxation cervicale.
- Placez la souris sur son dos et stérilisez la surface de la peau avec de l’éthanol à 70 % v/v.
- Pour prélever les LN inguinaux, faites une incision longitudinale de ~1 cm sur l’abdomen avec des ciseaux et étirez l’incision avec la pince
.
- Visualisez les LN inguinaux sur la surface interne de la peau et prélevez-les à l’aide de la pince. Placez les LN inguinaux dans l’un des deux tubes de 15 mL préparés à l’étape 3.1.1.
- Pour recueillir la rate, faites une incision péritonéale avec des ciseaux et retirez la rate. Après avoir coupé le tissu conjonctif environnant, placez la rate dans le deuxième tube de 15 mL préparé à l’étape 3.1.1.
- Pour prélever les LN iliaques, écartez les intestins et visualisez les LN iliaques près de la veine cave inférieure, puis collectez-les à l’aide de la pince. Placez les LN iliaques dans le même tube contenant les LN inguinaux.
note: Pour obtenir suffisamment de cellules LN pour la coloration (voir rubrique 4), il est souvent nécessaire de regrouper les LN poplités, inguinaux et iliaques d’une souris. Ces LN drainent tous les quadriceps (le site de la vaccination i.m.). Ce protocole n’utilise qu’un seul tube de 15 mL de LN regroupés.
- Pour collecter les LN poplités, saisissez la peau des pattes arrière et tirez-la doucement vers le bas pour découvrir les muscles. Ensuite, insérez la pince entre les muscles sous l’articulation du genou et prélevez les LN poplitéaux. Placez les LN poplités dans le même tube contenant les LN inguinaux et iliaques.
note: Voir la note après la section 3.1.7.
- Placer la rate dans une passoire cellulaire de 70 μm dans une boîte de culture de 60 mm remplie de 5 mL de milieu complet. À l’aide d’un piston de seringue de 5 ml, écrasez doucement l’organe jusqu’à ce qu’il se désagrège complètement.
- Retirez la crépine et transférez la suspension cellulaire dans un tube propre de 15 ml.
- Ajoutez 5 ml de milieu complet dans la boîte de culture et lavez soigneusement la boîte et la passoire pour vous assurer que toutes les cellules ont été récupérées. Accumulez avec le reste de la suspension de cellules de la rate dans le tube de 15 ml.
- Pour les LN inguinaux, iliaques et poplités, préparer une suspension unicellulaire en suivant une procédure similaire à celle utilisée aux étapes 3.1.9 à 3.1.11 pour la rate.
- Centrifuger les cellules à 400 × g pendant 10 min à 4 °C. Jeter le surnageant et remettre en suspension les pastilles de cellules dans du PBS.
- Comptez les cellules avec une chambre de Neubauer à l’aide d’un tampon de lyse des globules rouges et de 0,04 % v/v de bleu trypan dans le PBS.
4. Coloration de la rate, LN
- Divisez les échantillons de cellules à colorer en 3 sous-groupes : les échantillons de cellules pour la compensation, y compris les cellules BM de souris non traitées à colorer uniquement avec Hoechst 33342 (ci-après dénommé Hoechst), et les cellules de rate de souris non traitées à utiliser pour préparer un mélange de cellules mortes/vivantes pour la compensation des colorants à cellules mortes ; contrôle positif pour l’analyse du cycle cellulaire, constitué d’un échantillon de BM provenant de souris non traitées ; et des échantillons expérimentaux contenant des échantillons de rate et de LN provenant de souris non traitées et vaccinées.
note: Assurez-vous qu’il y a suffisamment de cellules de rate et de LN pour l’analyse d’un nombre suffisant de cellules T CD8 spécifiques de gag. Il est souvent nécessaire d’utiliser des cellules de rate regroupées et des cellules LN regroupées de 3 souris vaccinées et de colorer deux ou plusieurs échantillons identiques de cellules regroupées, contenant chacun 3 × 10⁶ cellules. Fusionnez des échantillons identiques à l’étape de la coloration Hoechst. De même, colorez les cellules de rate et les cellules LN de 3 souris non traitées, et fusionnez des échantillons identiques à la fin. Mettez de côté un échantillon non coloré de cellules de rate provenant d’une souris non traitée pour l’utilisation de l’instrument et de la configuration de la compensation.
- Préparez un mélange de cellules mortes/vivantes pour compenser le colorant des cellules mortes (ce mélange de cellules ne sera coloré qu’avec le colorant pour cellules mortes).
- Faites chauffer un bain-marie à 65 °C.
- Prélever une aliquote de cellules de la rate (~3 × 10⁶).
- Transférez la suspension cellulaire dans un tube à microfuge, placez-la dans le bain-marie à 65 °C pendant 5 min, puis placez-la immédiatement sur de la glace pendant 10 min.
- Mélangez les cellules tuées thermiquement avec des cellules de rate vivantes (~3 × 10⁶) dans un rapport de 1:1, et transférez la moitié du mélange dans une plaque inférieure bien ronde de 96 (~3 × 10⁶ cellules/puits pour le contrôle de la coloration des cellules mortes).
- Coloration de cellules mortes d’échantillons expérimentaux, contrôle positif pour l’analyse du cycle cellulaire et mélange de cellules mortes/vivantes
- Transférer les cellules de rate, de LN, de BM (3 × 10⁶ cellules/puits) et le mélange de cellules mortes/vivantes (section 4.2) dans une plaque à fond rond à 96 puits, conformément au schéma de coloration (étape 4.1), et centrifuger à 400 × g pendant 3 min à 4 °C.
- Remettez en suspension chaque pastille cellulaire dans 50 μL de colorant à cellules mortes dilué dans du PBS, et remettez en suspension en pipetant de haut en bas 3 fois immédiatement.
- Incuber pendant 30 min à 4 °C, à l’abri de la lumière.
- Laver les cellules 2 fois avec un tampon de coloration, la première fois avec 200 μL et la deuxième fois avec 250 μL. Pour chaque lavage centrifuger la plaque à 400 × g pendant 3 min à 4 °C.
- Jetez le surnageant et remettez en suspension la pastille cellulaire dans 20 μL de PBS.
- Coloration cellulaire membranaire avec des multimères peptidiques du complexe majeur d’histocompatibilité (CMH) et des anticorps monoclonaux (mAbs).
- En tenant compte des volumes nécessaires en fonction du schéma de coloration (paramètres du cytomètre en flux, tableau 1), préparez les réactifs suivants :
- Diluer l’AcM 2.4G2 dans le tampon de coloration selon la dilution appropriée (voir le Tableau des matériaux) ; pour chaque échantillon à colorer, utiliser 10 μL de cette dilution.
REMARQUE : Les anticorps monoclonaux 2.4G2 bloquent la liaison non spécifique de l’antigène des immunoglobulines aux récepteurs FcγIII et FcγII.
- Diluer le tétramère marqué à l’allophycocyanine (APC) par H-2k(d) dans le tampon de coloration pour obtenir la dilution appropriée (voir le tableau des matériaux) ; pour chaque échantillon à colorer, utiliser 20 μL de cette dilution.
- Préparez le mélange d’anticorps en diluant les anticorps monoclonaux dans le tampon de coloration selon la dilution appropriée (voir le tableau des matériaux) qui a été préalablement déterminée dans les expériences de titrage ; pour chaque échantillon à colorer, utilisez 20 μL de ce mélange d’anticorps.
note: Ici, la protéine de chlorophylle de la péridinine anti-CD3e (PerCP-Cy5.5) (clone 145-2C11), l’ultraviolet brillant anti-CD8a (BUV805) (clone 53-6.7) et la phycoérythrine cyanine7 anti-CD62L (PECy7) (clone MEL-14) ont été utilisés.
- Ajouter 10 μL de mAb 2.4G2 préalablement dilué (étape 4.4.1.1), et incuber pendant 10 min à 4 °C, à l’abri de la lumière.
- Ajouter 20 μL de Tetr-gag APC préalablement dilué (étape 4.4.1.2) et 10 μL de H-2k(d) AMQMLKETI phycoerythrine (PE) pentamer (pent-gag). Incuber 15 min à 4 °C, à l’abri de la lumière.
- Ajouter 20 μL du mélange d’anticorps préalablement préparé (étape 4.4.1.3) et incuber pendant 15 min à 4 °C, à l’abri de la lumière.
note: Par conséquent, le volume final est de 80 μL par puits (étapes 4.3.5, étapes 4.4.2 à 4.4.4).
- Laver les cellules avec 200 μL de tampon de coloration. Centrifuger à 400 × g pendant 5 min à 4 °C.
- Remettez la pastille cellulaire en suspension dans 250 μL de tampon de coloration et transférez la suspension cellulaire dans des tubes de 5 mL. Ajouter 1 mL de tampon de coloration dans le tube et centrifuger à 400 × g pendant 5 min à 4 °C.
- Prélever l’aliquote des cellules BM (3 × 10⁶ cellules) (voir liste des échantillons de cellules, section 4.1) à utiliser pour compenser le canal Hoechst (Hoechst 33342 est excité par un laser ultraviolet (paramètres du cytomètre en flux (tableau 2)), et transférer la suspension cellulaire dans un tube de 5 mL. Ajouter 1 mL de tampon de coloration dans le tube et centrifuger 400 × g pendant 5 min à 4 °C.
5. Fixation/perméabilisation
- Préparez un nouveau tampon de fixation/perméabilisation en diluant 1 partie de concentré de fixation/perméabilisation avec 3 parties de diluant de fixation/perméabilisation, selon les instructions du fabricant.
- Jetez le surnageant et le vortex d’impulsion dans les échantillons pour désagréger complètement la pastille.
- Ajouter 1 mL du tampon de fixation/perméabilisation fraîchement préparé dans chaque tube, y compris un tube contenant des cellules de rate non colorées (3 x 10⁶, voir la liste des échantillons de cellules, section 4.1) et un vortex.
- Incuber pendant 16 h à 4 °C
note: Le protocole peut être mis en pause ici.
6. Coloration intracellulaire
- Coloration Ki67
- Préparez le tampon de perméabilisation frais 1x en diluant le tampon de perméabilisation 10x avec de l'eau distillée, selon les instructions du fabricant. Avant utilisation, le tampon de perméabilisation 1x doit être filtré à travers un filtre de 0,45 μm pour éliminer les agrégats.
- Diluer l’isothiocyanate de fluorescéine mAb Ki67 (FITC) (clone SolA15) dans un tampon de perméabilisation 1x (voir le tableau des matériaux), tel que déterminé précédemment dans les expériences de titrage (volume final de 100 μL par échantillon).
- Ajouter 3 mL de tampon de perméabilisation 1x dans chaque tube et centrifuger à 400 × g pendant 5 min à température ambiante (RT).
- Jetez le surnageant et répétez l’étape 6.1.3.
- Jeter le surnageant et remettre en suspension la pastille cellulaire dans 100 μL d’anticorps monoclonaux Ki67 FITC préalablement dilués (étape 6.1.2).
- Incuber pendant 30 min à RT, à l’abri de la lumière.
- Laver les cellules 2 fois avec 4 mL de tampon de perméabilisation 1x. Pour chaque lavage centrifugeuse à 400 × g pendant 5 min à RT.
- Remettre en suspension la pastille cellulaire dans le PBS en considérant les volumes suivants : 350 μL de PBS pour les échantillons à acquérir directement au cytomètre en flux ; 250 μL de PBS pour les échantillons à incuber avec Hoechst peu de temps avant la cytométrie en flux (section 6.2).
- Coloration de l’ADN
- Ajouter 250 μL de 4 μg/mL de Hoechst dans du PBS à chaque échantillon (la concentration finale de Hoechst est de 2 μg/mL).
REMARQUE : Si deux échantillons identiques ou plus de 250 μL dans du PBS ont été préparés, fusionnez-les à cette étape et ajoutez un volume égal de 4 μg/mL de solution de Hoechst dans du PBS (la concentration finale de Hoechst est de 2 μg/mL). Le nombre de cellules influence grandement l’étape de coloration de l’ADN. Utilisez le même numéro de cellule dans chaque échantillon. Sachez que même un nombre de cellules légèrement réduit (par exemple, en raison d’une perte de cellules lors des étapes de lavage précédentes) entraîne une liaison plus élevée de Hoechst à l’ADN et une intensité de Hoechst plus élevée.
- Incuber pendant 15 min à RT, à l’abri de la lumière.
- Centrifuger les échantillons à 400 × g pendant 5 min à RT.
- Remettre en suspension la pastille cellulaire dans 350 μL de PBS.
7. Préparation des échantillons de billes de compensation
- Préparez 5 μL d’anticorps en diluant correctement l’anticorps monoclonal dans le tampon de coloration.
note: Pour chaque anticorps monoclonal conjugué au fluorochrome utilisé dans l’expérience, préparer l’échantillon de billes de compensation correspondant.
- Vortex Negative Control et Anti-Rat/Hamster Ig,κ Comp Perles avant utilisation.
- Pour chaque échantillon, introduire une goutte (~20 μL) de CompBeads de contrôle négatif et une goutte de CompBeads d’Ig,k anti-rat/hamster.
- Ajoutez 5 μL de l’anticorps prédilué (étape 7.1) dans le tube et faites piper de haut en bas.
- Incuber 15 min à 4 °C, à l’abri de la lumière.
- Laver les échantillons avec 2 ml de tampon de coloration. Centrifuger à 400 × g pendant 5 min à 4 °C.
- Jetez le surnageant et remettez la pastille en suspension en ajoutant 500 μL de PBS dans chaque tube et vortex.
8. Configuration de l’instrument et de la compensation et acquisition expérimentale de l’échantillon au cytomètre en flux
REMARQUE : Reportez-vous aux paramètres du cytomètre en flux (Tableau 2) pour la configuration du cytomètre.
- Configuration générale de l’instrument et de la compensation
- Ouvrez le logiciel d’acquisition d’échantillons (voir la section Table des matériaux) et créez une nouvelle expérience en cliquant sur Nouvelle expérience dans la section du ruban de l’espace de travail et en sélectionnant Nouvelle expérience vierge.
- Double-cliquez sur l’expérience créée pour l’ouvrir.
- Dans la fenêtre Paramètres du cytomètre, cliquez sur Paramètres et sélectionnez tous les canaux (par exemple, PE, APC, etc.) utilisés dans le panneau de coloration, y compris les paramètres de diffusion directe (FSC) et de diffusion latérale (SSC).
- Sélectionnez l’échelle linéaire comme paramètre de Hoechst en décochant l’échelle logarithmique et vérifiez la largeur (W) de l’impulsion de tension pour FCS, SSC et Hoechst.
note: Tous les paramètres sont indiqués par défaut en échelle logarithmique (log), à l’exception du FSC et du SSC qui sont en échelle linéaire. Tous les paramètres sont analysés par l’aire (A) et la hauteur (H) de l’impulsion de tension.
- Sur la feuille de calcul globale, créez un diagramme à points avec FSC-A sur l’axe des x et SSC-A sur l’axe des y.
- Exécutez l’échantillon de rate non colorée en cliquant sur Acquérir des données dans le tableau de bord d’acquisition.
- Définissez les paramètres FSC et SSC appropriés pour visualiser les cellules en modifiant les valeurs de tension dans la section Paramètres, et créez une porte pour sélectionner toutes les cellules affichées dans le graphique à points FSC-A/SSC-A en cliquant sur Porte polygonale dans la barre d’outils de l’espace de travail de la feuille de calcul globale.
- Affichez les cellules fermées dans des histogrammes avec chaque paramètre de fluorescence sur l’axe des x.
- Analysez des échantillons de rate non colorés et entièrement colorés pour ajuster le détecteur de fluorescence (PMT) afin d’avoir une séparation claire entre les signaux négatifs et positifs des cellules colorées pour chaque paramètre de fluorescence.
- Pour effectuer la configuration de la compensation, cliquez sur Expérimenter dans le ruban de l’espace de travail, puis dans la section Configuration de la compensation, sélectionnez Créer des commandes de compensation. Décochez la case Include Unstained Control Tube/Well (Inclure un tube/puits de contrôle non taché) et cliquez sur OK.
note: Cette opération se traduira par la création d’un spécimen nommé Contrôles de Compensation et d’une Feuille Normale contenant plusieurs feuilles correspondant à chaque paramètre sélectionné.
- Exécutez un échantillon de billes de compensation (voir section 6) ; réglez les paramètres FSC et SSC appropriés pour visualiser les billes en modifiant les valeurs de tension et le seuil d’acquisition de 5 000 sur les paramètres FSC dans la fenêtre du cytomètre.
- Ajustez la porte P1 sur la population de billes et vérifiez que les pics positifs et négatifs sont tous deux visibles sur l’axe des x. Répétez cette opération pour chaque échantillon de bille de compensation, puis enregistrez chaque fichier d’échantillon en cliquant sur Enregistrer les données dans le tableau de bord d’acquisition (enregistrez au moins 5 000 événements pour chaque échantillon).
- Pour chaque échantillon de bille enregistré, réglez les portes P2 et P3 sur les pics positifs et négatifs, respectivement.
- Exécutez les échantillons de cellules pour compenser (voir les étapes 4.2 et 4.4.7 et les sections 5 et 6). Modifiez les tensions FSC et SSC et la valeur seuil pour visualiser les cellules, ajustez la porte P1, et enfin enregistrez chaque fichier d’échantillon (enregistrez au moins 10 000 événements). Réglez les portes P2 et P3 sur les pics positifs et négatifs, respectivement.
note: Pour la compensation du canal de Hoechst, utilisez le G0/G1 comme crête négative (P3) et le G2/M comme crête positive (P2).
- Cliquez sur Expérimenter dans la section du ruban de l’espace de travail et dans la section Configuration de la rémunération, sélectionnez Calculer la rémunération.
- Nommez le paramètre de compensation créé, liez-le et enregistrez-le dans l’expérience en cours.
- Acquisition expérimentale d’échantillons
- Ouvrez un échantillon en cliquant sur Nouveau spécimen dans la barre d’outils du navigateur et créez la stratégie de contrôle dans la feuille de calcul globale.
note: La stratégie de contrôle de l’acquisition d’échantillons est similaire à celle de l’analyse d’échantillons, décrite à la figure 2 et à la section 9.
- Affichez toutes les populations d’événements dans un histogramme avec CD3-A sur l’axe des x. Créez une porte d’intervalle pour sélectionner uniquement les cellules CD3+.
- Dans le tableau de bord d’acquisition, sélectionnez la porte de stockage Tous les événements pour les échantillons LN, et Tous les événements ou les cellules CD3+ pour les échantillons de rate.
- Exécutez les échantillons expérimentaux à basse vitesse, et enfin enregistrez tous les fichiers en vous assurant de collecter au moins 100 à 200 lymphocytes T CD8 spécifiques de l’antigène pour chaque échantillon des souris vaccinées.
note: La taille des fichiers d’échantillons expérimentaux est généralement importante (30 à 120 Mo), en particulier lorsque la fréquence des lymphocytes T CD8 spécifiques de l’antigène est faible. Par conséquent, un grand nombre d’événements (> 1 × 10⁶) doivent être collectés pour enregistrer au moins 100 à 200 lymphocytes T CD8 spécifiques de l’antigène. Les fichiers volumineux peuvent ralentir le processus d’analyse des données ultérieur. L’acquisition de cellules CD3+ uniquement dans les échantillons de rate (voir l’étape 8.2.2 ci-dessus) est utile pour réduire la taille du fichier.
- Exécutez et enregistrez le témoin positif pour l’analyse du cycle cellulaire, c’est-à-dire un échantillon de BM provenant de souris non traitées.
9. Analyse des données
- Ouvrez le logiciel (voir la Table des matériaux) et créez différents groupes correspondant aux différents organes à analyser en cliquant sur Créer un groupe dans la section du ruban de l’espace de travail (c’est-à-dire créez le groupe « a-LNs » ; « b-spleen » ; « c-BM »).
note: Les groupes nouvellement créés apparaîtront dans la liste des groupes, tandis que le groupe « Compensation » sera automatiquement généré par le logiciel.
- Ouvrez la fenêtre Modifier le groupe en double-cliquant sur le nom du groupe et vérifiez que les groupes nouvellement créés sont synchronisés. Si ce n’est pas le cas, cochez la fonction Synchronisé.
- Faites glisser chaque fichier .fcs dans le groupe correspondant.
- Créez la stratégie de contrôle en commençant par le groupe « a-LN ».
- Double-cliquez sur l’échantillon entièrement coloré dans le groupe pour ouvrir la fenêtre du graphique ; les axes x et y sont étiquetés comme dans les fichiers fcs (voir les paramètres du cytomètre en flux, tableau 2).
- Affichez le nombre total d’événements acquis pour cet échantillon dans un graphique à points avec l’ADN-A sur l’axe des x et l’ADN-W sur l’axe des y.
- Sélectionnez uniquement la population de cellules uniques en cliquant sur Rectangle dans la section de l’outil de contrôle de la fenêtre du graphique.
note: Les valeurs de l’ADN-A des cellules individuelles sont les suivantes : 2N (faible) : entre 2N et 4N (intermédiaire), ou égales à 4N (élevées), tandis que les valeurs de l’ADN-W sont identiques pour toutes les cellules (étape 1 de la figure 2).
- Double-cliquez au centre de la porte rectangulaire pour afficher les cellules individuelles dans un graphique à points avec le paramètre FSC-A sur l’axe des x et le colorant des cellules mortes sur l’axe des y.
- Sélectionnez uniquement la population de cellules vivantes en cliquant sur Polygone dans la section de l’outil de contrôle de la fenêtre du graphique. Les cellules vivantes sont négatives pour le colorant des cellules mortes (étape 2 de la figure 2).
- Double-cliquez au centre de la porte polygonale pour afficher les cellules dans un graphique à points avec le paramètre FSC-A sur l’axe des x et le paramètre SSC-A sur l’axe des y.
- Cliquez sur Rectangle et créez une porte « détendue » pour inclure toutes les cellules vivantes uniques dans ce graphique (étape 3 de la figure 2).
- Double-cliquez au centre de la porte « détendue » pour afficher les cellules dans un graphique à points avec CD3 sur l’axe des x et CD8 sur l’axe des y.
- Sélectionnez les cellules CD3+CD8+ en cliquant sur Polygone (étape 4 de la figure 2).
- Double-cliquez au centre de la porte CD3+CD8+ pour afficher les cellules dans un graphique à points avec Tetr-gag sur l’axe des x et Pent-gag sur l’axe des y.
- Sélectionnez les lymphocytes T CD8 spécifiques de l’antigène (positifs pour Tetr-gag et Pent-gag) en cliquant sur Polygon (étape 5 de la figure 2).
- Double-cliquez au centre de la porte spécifique au gag pour afficher les cellules dans un graphique à points avec l’ADN-A sur l’axe des x et Ki67 sur l’axe des y (Figure 3).
- Sélectionnez les cellules dans les différentes phases du cycle cellulaire en cliquant sur Quad dans la section outil de contrôle de la fenêtre graphique.
note: Les cellules de la phase G0 sont des cellules à faible ADN Ki67neg-(quadrant inférieur gauche) ; cellules de G1 sont Ki67pos-DNA faible (quadrant supérieur gauche) ; cellules de S-G2/M sont intermédiaires/hautes Ki67pos-DNA (quadrant supérieur droit) (Figure 3).
- Copiez la stratégie de contrôle créée dans un échantillon dans le groupe correspondant pour appliquer les portes à tous les échantillons du groupe.
- Répétez les étapes 9.5 à 9.18 pour le « groupe a-LN ».
- Vérifiez que toutes les portes sont appropriées pour chaque échantillon du groupe « rate B ». Pour analyser le cycle cellulaire entre les cellules BM (contrôle positif), cliquez au centre de la porte « détendue » pour afficher les cellules dans un graphique à points avec l’ADN-A sur l’axe des x et Ki67 sur l’axe des y.
- Vérifiez que toutes les portes sont appropriées pour chaque échantillon des 3 groupes (c’est-à-dire pour les cellules de la rate, de la LN et de la BM).
note: La porte de population de cellule unique (étape 9.7) et la porte quadruple pour le cycle cellulaire (étape 9.17) peuvent avoir des coordonnées de porte différentes dans différents échantillons, principalement en raison des légères différences possibles d’intensité du colorant de Hoechst entre les échantillons (section 6.2). Pour cette raison, il peut être nécessaire de modifier la porte de population unicellulaire et les portes Quad pour le cycle cellulaire dans chaque échantillon. Cela se fera comme suit : double-cliquez sur le nom du groupe et supprimez la synchronisation des propriétés du groupe. Cette opération permet de modifier les portes dans un échantillon sans modifier les mêmes portes dans tous les autres échantillons du groupe. Après la suppression de la synchronisation, modifiez les portes si nécessaire.
- Pour visualiser les résultats obtenus par cette analyse, cliquez sur Éditeur de mise en page dans la section du ruban de l’espace de travail pour l’ouvrir. Faites glisser chaque porte de la stratégie de contrôle dans le volet d’exemple vers l’éditeur de modèle et placez les tracés en fonction de la séquence de la stratégie de contrôle. Si nécessaire, modifiez le type de graphique en double-cliquant sur le tracé correspondant dans la mise en page et en sélectionnant le type approprié dans la fenêtre Définition du graphique.
- Cliquez sur le groupe et itérez par fonctions sur le ruban de mise en page pour visualiser les résultats obtenus dans chaque organe et comparer différents échantillons.
Tableau 1 : Paramètres du cytomètre en flux.
| échantillon | Panneau d’anticorps | | | | | | |
| Entièrement teinté | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | Bâillon Pent-Gag PE |
| Ki67 FMO | | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | Bâillon Pent-Gag PE |
| Tetr-gag APC FMO | Ki67 FITC | CD3 PercpCy5.5 | | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | Bâillon Pent-Gag PE |
| Bâillon pent-gag PE FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | |
| CD8 FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | | Bâillon Pent-Gag PE |
| CD3 FMO | Ki67 FITC | | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | Bâillon Pent-Gag PE |
| Teinture de viabilité fixable FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | | Hoechst 33342 | CD8 BUV805 | Bâillon Pent-Gag PE |
| Hoechst 33342 FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | | CD8 BUV805 | Bâillon Pent-Gag PE |
Tableau 2 : Paramètres du cytomètre en flux.
| instrument | BD LSR Fortessa |
| laser | Bleu 488nm | Rouge 639nm | UV 355nm | Jaune/vert 561nm |
| Filtres passe-bande | 530/30 | Référence 710/50 | Référence 670/14 | 780/60 | 530/30 | Référence 820/60 | Référence 585/15 | 780/60 |
| Filtres passe-haut | 505LP | 685LP | | 750LP | 505LP | 770LP | | 750LP |
| Fluorochromes/colorants utilisés | FITC | PERCPCY5,5 | Apc | eFluor 780 | Hoechst 33342 | BUV805 | Pe | PECY7 |
| Nom correspondant dans les fichiers fcs | Alexa Fluor 488 | PERCPCY5,5 | Apc | APC-H7 | Hoechst-Rouge | BUV737 | Pe | PECY7 |