1. Préparation des plaques
REMARQUE : Assurez-vous que le couvercle de la plaque est en place pendant toutes les étapes d’incubation et de rinçage à l’extérieur du capot de culture de tissus stériles pour éviter toute contamination pendant le traitement de l’échantillon.
- Filtres de revêtement
- Diluer la laminine à 10 μg/mL. Filtrez la laminine diluée sous le capot.
- Pipeter 450-500 μL de laminine de 10 μg/mL dans chaque puits d’une plaque de 24 puits.
- Placez un filtre transwell, d’une porosité de 3 μm, dans un puits de manière à ce qu’il entre en contact avec la solution de laminine et laissez-le dans un incubateur à 37 °C pendant 2 h ou toute la nuit. Les pores du filtre doivent permettre à une partie de la solution de se diffuser et de recouvrir le haut et le bas du filtre. Ces filtres doivent être utilisés dans les 48 h ou être réfrigérés à 4 °C jusqu’à 1 semaine.
2. Placage cellulaire
- Souris : L’altération génétique des cellules de la pulpe dentaire (DP) peut être effectuée (mais n’est pas obligatoire) pour étudier les interactions mésenchymateuse-neuronale.
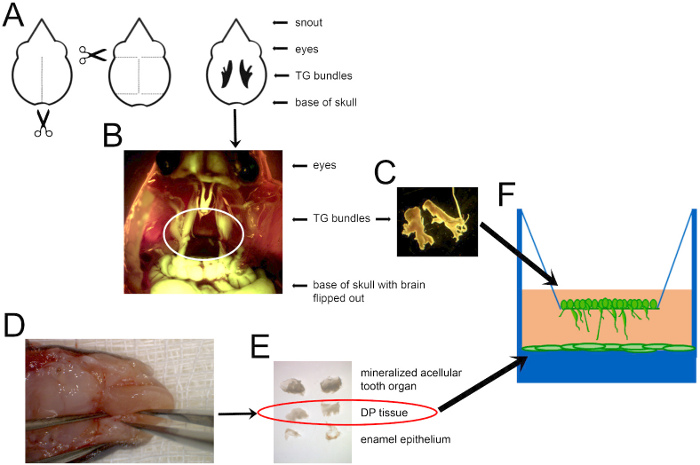
- Dissection, dispersion et placage du DP (Figure 1)
REMARQUE : Pour la dissection DP, utilisez des pinces ultra-fines et droites. Les bords ultra-fins permettront à l’utilisateur de coincer le bord de la pince entre la structure minéralisée et le tissu DP.
- Récoltez des souris P5-P8. À ce stade, les dents doivent être minéralisantes et la racine est ouverte.
- Anesthésier les nouveau-nés par hypothermie en les plaçant dans une coupelle dans le réfrigérateur à 4 °C jusqu’à ce qu’ils ne bougent plus ou ne réagissent plus au toucher. Euthanasier les nouveau-nés par décapitation et conformément aux procédures du Comité institutionnel de protection et d’utilisation des animaux (IACUC) dans l’établissement désigné.
- Préparez une aliquote de 3 à 5 mL d’acide trypsine-éthylènediamine tétraacétique à 0,25 % (trypsine-EDTA) dans un tube conique de 50 mL pour recueillir le DP de chaque souris. Cela facilitera la digestion de la pulpe dentaire des souris postnatales. Utiliser plus de 3 ml si vous digérez les tissus de plus de 10 souris postnatales.
- Placez la tête sur un sous-coussin jetable de sorte que la bouche soit vers le plafond et que la base du cou soit à plat sur le plan de travail. Utilisez une lame de rasoir dans un mouvement de scie pour séparer la mandibule du maxillaire.
- En option, retirez la languette soit avec des ciseaux, soit avec une pince pour permettre un accès plus facile aux molaires.
- Placez la tête ouverte dans un plat sur un tampon de gaze stérile et placez l’échantillon sous un microscope à dissection (Figure 1D).
- Retirez le tissu osseux alvéolaire entourant les premières molaires. Les dents sous-mandibulaires ne sont pas complètement éruptives à ce stade. Insérez une pince dans l’ouverture alvéolaire et éloignez le tissu de la dent vers le côté buccal (joue) ou lingual (langue) de la bouche. Les dents maxillaires nécessiteront l’ablation complète de la fente autour de la dent pour l’exposition et le retrait.
- Transférez doucement les premières molaires sous-mandibulaires et maxillaires (M1s) dans une boîte de culture cellulaire séparée avec 1x solution saline tamponnée au phosphate (PBS).
- Répéter les étapes 2.2.4 à 2.2.8 jusqu’à ce que tous les M1 soient collectés. Conservez le plat contenant les M1 sur de la glace pendant la récolte.
- Retirez l’organe externe de l’émail (EOE) entourant l’extérieur de chaque M1. Cela peut également être fait après l’étape 2.2.11.
- À l’aide d’une pince, faites pivoter le M1 de manière à ce que les cuspides soient vers le bas et que la racine ouverte soit exposée. Il y aura une ouverture ovale au bas de la dent et un tissu DP opaque encapsulé par une fine couche de dentine et d’émail.
- À l’aide de la pointe de la pince, desserrez doucement le DP en passant un bras de la pince autour de la circonférence interne du tissu minéralisé. Retirez le tissu DP de la structure minéralisée et transférez-le dans une troisième boîte contenant 1x PBS. Retirez l’EOE s’il n’était pas déjà séparé (Figure 1E).
- Transférez tout le tissu DP à 0,25 % de trypsine-EDTA dans un tube conique de 50 ml. Agitez le mélange et placez-le dans un bain d’eau tiède à 37 °C pendant 10 min. Cela peut être fait avec la même pince ou avec de longues pinces à flacons. Le tissu sera difficile à disperser et nécessitera un vortex toutes les 3-4 minutes. Ne dépassez PAS 10 minutes de trypsinisation car la trypsine peut endommager les membranes cellulaires.
- Sous une hotte stérile, ajouter un milieu de coculture chauffé (tableau 1) à un rapport final d’au moins 1:1 entre le milieu et la trypsine pour inactiver l’enzyme. Des ratios plus élevés sont acceptables si une plus grande dispersion tissulaire est souhaitée.
- Pipetez le support de haut en bas plusieurs fois avec une pipette de 10 ml pour disperser davantage le DP dans le support. Attention à éviter les grosses bulles. La dispersion complète est presque impossible en raison de la nature collante du tissu. Cependant, ce n’est pas non plus nécessaire puisque les cellules migreront vers l’extérieur du tissu une fois plaquées.
- Transvaser 1 mL de DP dispersé dans chaque puits d’une plaque de culture tissulaire à 24 puits (figure 1F).
- Placez la plaque dans un incubateur à 37 °C et laissez les cellules se fixer et migrer hors du tissu non dispersé pendant 48 h avant de changer de milieu. Les cellules primaires doivent être plaquées à des concentrations relativement élevées afin d’atteindre une confluence de 85 à 90 % en 1 semaine. Si cela n’est pas réalisé après 1 semaine, jetez l’assiette.
- Dissection, dispersion et placage des neurones du trijumeau
REMARQUE : Dans ce protocole, l’imagerie de la croissance des neurites en co-culture avec des cellules DP a été optimisée à l’aide de B6 adolescent (âgé de 6 semaines). souris Cg-Tg(Thy1-YFP)16Jrs/J. Les systèmes nerveux central et périphérique des souris Thy1-YFP ont une étiquette de protéine fluorescente jaune (YFP) dont l’expression commence autour de P6-P10 dans les neurones et augmente de façon exponentielle dans tout le système nerveux au cours de la vie postnatale et adulte. YFP et GFP ont conservé des séquences qui permettent à ces nerfs d’être colorés avec des anticorps anti-GFP, ce qui entraîne une coloration pan-neuronale. En fin de compte, ces souris permettent une meilleure visualisation et quantification des neurones utilisés et cultivés en culture cellulaire.
- Euthanasier des souris adolescentes avec du dioxyde de carbone suivi d’une luxation cervicale.
- Décapitez les souris et retirez la peau du crâne. Assurez-vous d’inclure un nombre équivalent d’hommes et de femmes.
- Insérez la pointe d’une paire de ciseaux de micro-dissection dans la base du crâne. Coupe le long de la suture sagittale du crâne (Figure 1A).
- Faites quatre petites incisions horizontales : deux le long des sutures coronales près des oreilles et deux le long des sutures lambdoïdes à la base du crâne. Cela devrait créer deux lambeaux d’os.
- À l’aide de la pince, décollez les deux lambeaux d’os. Cela devrait révéler le cerveau.
- Retirez le cerveau. Transférez la tête dans une boîte de culture tissulaire avec 1x PBS et placez-la sous le microscope.
- Localiser les ganglions du trijumeau (TG), qui sont facilement visibles chez les rongeurs13, logés dans la dure-mère entre le cerveau et l’os de l’apophyse maxillaire (Figure 1B).
- Coupez les trois branches qui se rendent aux yeux, au maxillaire et à la mandibule et transférez les ganglions dans du PBS froid 1x à l’aide d’une pince fine à bord droit. Gardez le plat contenant les ganglions TG sur de la glace pendant la récolte.
- Une fois que tous les faisceaux de TG sont récoltés, transférez les ganglions dans un tube conique de 50 mL contenant 5 mg/mL de collagénase stérile filtrée de type II à l’aide d’une pince à flacon.
- Vortex la collagénase avec le faisceau TG et placez le tube dans un bain-marie à 37 °C pendant 25-30 min. Pendant ce temps, sortez le tube conique du bain-marie, vortex et revenez au bain toutes les 5 à 10 minutes.
- Centrifuger la solution de neurones de collagénase-TG pendant 2 min à 643 x g.
- Sous une hotte de culture tissulaire, aspirez doucement la collagénase à l’aide d’une micropipette.
- Ajouter 5 ml de trypsine stérile de type II filtrée à 1 % et vortex. Placez le tube conique dans un bain-marie à 37 °C pendant 5 min.
- Centrifuger le mélange trypsine-TG pendant 5 min à 643 x g. Retirez la partie supérieure de la trypsine à l’aide d’une micropipette, afin que les neurones TG ne soient pas retirés. Il y aura toujours du liquide dans le tube.
- Ajouter suffisamment de milieu pour désactiver la trypsine restante (à un rapport trypsine/milieu de 1:1 ou moins).
- Comptez le nombre de cellules et diluez la solution à 200 000 cellules/mL (250 μL de cellules contenant 50 000 cellules).
- Placez les filtres transpuits revêtus de la section 1.2 dans les puits avec DP.
- Diluez la solution contenant des cellules jusqu’à ce qu’il y ait 200 000 cellules/ml. Pipeter 250 μL sur le filtre transpuits et cultiver les cellules à 37 °C pendant la nuit (figure 1F).
- Le lendemain, remplacer le milieu par 1 mL de milieu de coculture avec 1 μM d'uridine et 15 μM 5'-fluoro-2 désoxyuridine pour arrêter la prolifération excessive des cellules mésenchymateuses qui peuvent empêcher la croissance des neurites. Facultatif : Ajoutez des facteurs de croissance ou des inhibiteurs dans ce milieu si vous tentez d’autres manipulations.
Tableau 1 : Milieux de co-culture.
| composant | volume | concentration |
| MEM α | 440 ml | |
| Sérum fœtal bovin inactivé par la chaleur | 50 ml | 10 % |
| 100x L-glutamine | 5 mL | 1x |
| Pénicilline-streptomycine 100 x | 5 mL | 1x |
| Changer de milieu le jour 2 avec des inhibiteurs mitotiques à ces concentrations finales |
| uridine | | 1 μM |
| 5'-Fluor-2'désoxyuridine | | 15 μM |