1. Considérations générales
- Voir le tableau des matériaux/équipements pour une liste des réactifs nécessaires. Effectuez toutes les étapes dans des conditions d’asepsie strictes.
- Utilisez du sérum fœtal bovin inactivé par la chaleur (hiFBS) pour toutes les préparations de milieux qui incluent du FBS. Pour inactiver la chaleur, réchauffer une aliquote de 50 ml de FBS à 56 °C pendant 30 min, en inversant toutes les 10 minutes (voir aussi le tableau 1).
note: Lorsque FBS est utilisé sans inactivation thermique, le phénotype de type épithélial progresse plus rapidement dans les cultures de cellules SH-SY5Y.
- Avant utilisation, laissez le milieu se réchauffer et s’équilibrer dans un incubateur afin d’établir un bon équilibre du pH avant chaque étape. Par exemple, il faut environ une heure pour équilibrer complètement 50 ml de milieu (pH 7, 37 °C, 5 % CO2).
note: Ce protocole utilise une procédure de division en deux étapes qui nécessite que les cellules SH-SY5Y partiellement différenciées soient trypsinisées et re-plaquées. Il s’agit d’un processus stressant pour ces cellules exceptionnellement fragiles. Par conséquent, il est important d’incuber les cellules dans la trypsine pendant un minimum de temps. Cela permettra le décollage préférentiel des neurones, laissant des cellules de type épithéliale toujours attachées à la boîte.
- Effectuez lentement la trituration des cellules différenciées à l’aide d’une pipette en plastique de 10 ml, la pointe contre le fond du tube conique contenant les cellules. Effectuez la trituration à vitesse lente, en montant et en descendant pas plus de cinq fois.
2. Décongélation et culture de cellules de neuroblastome SH-SY5Y indifférenciées
- Préparez le milieu de croissance de base.
- Décongeler rapidement les cellules congelées dans un bain-marie à 37 °C (environ 2 min).
- Mettre les cellules en suspension dans 9 ml de milieu de croissance de base dans un tube conique de 15 ml, puis centrifuger pendant 2 min à 1 000 x g.
- Aspirez le surnageant en faisant attention de ne pas déranger les cellules granulées, et remettez doucement les cellules en suspension dans 10 ml de milieu de croissance de base.
- Déposer les cellules sur un ballon T-25 ou une boîte de60 mm 2.
- Le lendemain, remplacez le milieu pour éliminer les cellules mortes.
3. Jour 0 : Placage des cellules pour la différenciation
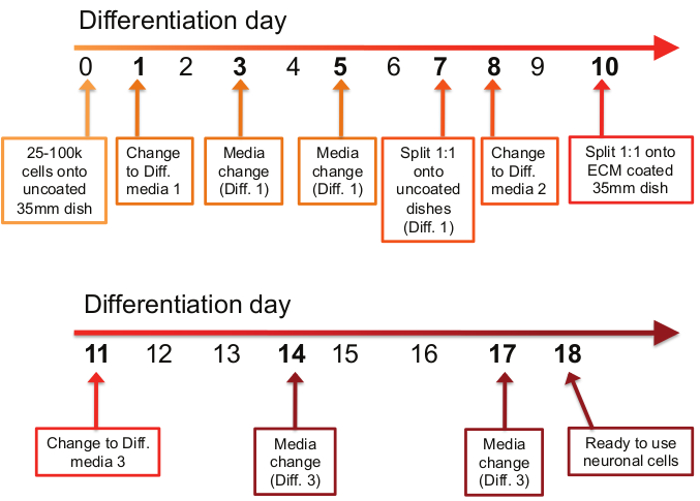
- Voir la figure 1 pour le calendrier de différenciation.
- Rincez les cellules indifférenciées avec 1x PBS, aspirez, puis trypsinisez avec 1-2 ml de trypsine-EDTA réchauffé à 0,05
%.
- Lorsque les cellules sont dans la trypsine, incuber environ 3 minutes dans un incubateur.
- Trempez la trypsine en ajoutant 10 ml de milieu de croissance de base, rincez les parois du ballon ou du plat et triturez doucement 1 à 3 fois. Transférez le contenu dans un tube conique de 15 ml.
- Centrifuger pendant 2 min à 1 000 x g et aspirer le média en faisant attention de ne pas déranger la pastille.
- Remettre la pastille en suspension dans 5 ml de milieu de croissance de base et triturer 1 à 3 fois.
- Compter les cellules à l’aide d’un hémocytomètre, puis diluer à l’aide d’un milieu de croissance de base jusqu’à 50 000 cellules/ml.
- Plaquez 2 ml de cellules par boîte de 35 mm2 pour un total de 100 000 cellules par boîte et remettez-les dans l’incubateur.
4. Jour 1 : Changer de média (Média de différenciation #1)
- Aliquote 50 ml de milieu de différenciation #1 (voir tableau 2) et incuber dans un bain d’eau à 37 °C.
- Lorsque le milieu est chauffé, laissez-le s’équilibrer dans un incubateur (37 °C, 5 % CO2) pendant au moins une heure pour établir un bon équilibre du pH avant utilisation.
- Ajouter de l’acide rétinoïque (RA) (voir tableau 1) au milieu réchauffé et équilibré immédiatement avant d’ajouter le milieu à la vaisselle.
note: L’acide rétinoïque est sensible à la lumière et doit être conservé dans des bouteilles sombres à 4 °C
- Aspirez doucement les anciens supports et jetez-les.
- Ajouter 2 ml de milieu de différenciation #1 avec AR par boîte de 35 mm2 et remettre dans l’incubateur.
5. Jour 3 : Changer de média (Média de différenciation #1)
- Répétez la section 4 (étapes 1 à 5)
6. Jour 5 : Changer de média (Média de différenciation #1)
- Répétez la section 4 (étapes 1 à 5)
7. Jour 7 : Fractionnement des cellules 1:1
- Ajouter l’AR au milieu de différenciation #1 réchauffé et équilibré immédiatement avant d’ajouter le milieu dans les plats.
- Aspirez doucement les anciens supports et jetez-les.
- Ajouter 200 μl de trypsine EDTA réchauffée à 0,05 % par boîte de 35 mm2 et réchauffer dans un incubateur pendant environ 2 à 3 minutes ou jusqu’à ce que les cellules soient visiblement retirées de la plaque, comme observé au microscope.
- Trempez la trypsine en ajoutant 2 ml de milieu de différenciation #1 avec AR par boîte de 35 mm2 et utilisez le milieu pour rincer les cellules neuronales restantes de la plaque. Transférez ensuite le contenu dans un tube conique de 50 ml.
note: Ne testez pas trop de plats à la fois pendant les étapes de trypsinisation. Cela permet de s’assurer que les cultures neuronales ne sont pas incubées dans la trypsine pendant trop longtemps, ce qui peut être cytotoxique.
- Combinez le contenu d’un maximum de 10 plats dans le tube conique de 50 ml et triturez doucement de haut en bas pas plus de cinq fois avec une pipette en plastique de 10 ml.
- Aliquote 2 ml de suspension cellulaire dans2 boîtes fraîches de 35 mm et retour dans l’incubateur.
8. Jour 8 : Changer de média (Média de différenciation #2)
- Ajouter l’AR (voir le tableau 1) aux milieux réchauffés et équilibrés immédiatement avant d’ajouter les milieux aux plats.
- Aspirez doucement les anciens supports et jetez-les.
- Ajouter lentement 2 mL de milieu de différenciation #2 (voir le tableau 2) avec l’AR par boîte de 35 mm2 et remettre dans l’incubateur. Ne laissez pas les neurones être exposés à l’air pendant une période prolongée car ils peuvent se dessécher rapidement.
9. Jour 9 : Préparation des plats recouverts de matrice extracellulaire (ECM)
- Décongeler un flacon de solution ECM sur de la glace et diluer 1:100 dans du DMEM froid.
- Répartissez 2 ml de mélange dans chaque plat de35 mm 2 et assurez-vous que toute la base du plat est couverte.
- Placer dans un incubateur (37 °C, 5 % CO2) pendant 1 heure ou toute la nuit.
- Aspirez le mélange et laissez sécher à l’air libre pendant environ 1 heure dans une hotte. Conserver à température ambiante jusqu’à 2 mois.
10. Jour 10 : Transfert des cellules sur des plaques revêtues ECM 1:1
- Ajouter l’AR (voir le tableau 1) aux milieux réchauffés et équilibrés immédiatement avant d’ajouter les milieux aux plats.
- Aspirez délicatement le support et jetez-le.
- Ajouter 200 μl de trypsine chauffée dans chaque boîte de 35 mm2 et laisser incuber à température ambiante pendant environ 1 à 2 minutes ou jusqu’à ce que les neurones soient visiblement retirés de la boîte, comme observé au microscope.
note: Exécutez cette étape de trypsinisation à température ambiante pour éviter de sur-incuber les neurones avec de la trypsine et de causer des dommages. À ce stade, les neurones se libèrent des plaques beaucoup plus rapidement que les cellules de type épithélial.
- Trempez la trypsine en ajoutant 2 ml de milieu de différenciation #2 par boîte de 35 mmet utilisez le milieu pour rincer les cellules neuronales restantes de la plaque. Transférez ensuite le contenu dans un tube conique de 50 ml.
- Combinez le contenu d’un maximum de 10 plats dans le tube conique de 50 ml et triturez doucement de haut en bas pas plus de cinq fois avec une pipette en plastique de 10 ml.
- Verser la suspension cellulaire de 2 ml dans des boîtesde 35 mm 2 revêtues d’ECM et retourner dans l’incubateur.
11. Jour 11 : Changer de média (Média de différenciation #3)
- Ajouter l’AR (voir le tableau 1) aux milieux réchauffés et équilibrés immédiatement avant d’ajouter les milieux aux plats.
- Aspirez doucement les anciens supports et jetez-les.
- Ajouter lentement 2 ml de milieu de différenciation #3 (voir le tableau 2) avec l’AR par boîte de 35 mm2 et remettre dans l’incubateur. Ne laissez pas les neurones être exposés à l’air pendant une période prolongée.
12. Jour 14 : Changement de média (Média de différenciation #3)
- Répétez la section 11 (étapes 1 à 3)
13. Jour 17 : Dernier changement de média (Média de différenciation #3)
- Répétez la section 11 (étapes 1 à 3)
14. Jour 18 : Cultures neuronales prêtes à l’emploi
- Remplacez le milieu par le milieu de différenciation #3 frais avec PR tous les 3 jours pour maintenir la santé des neurones.
note: Les cellules doivent être différenciées en neurones et présenter un phénotype neuronal. Les cultures sont généralement stables jusqu’à 14 jours après la différenciation terminale. Cependant, la durée de viabilité des neurones dépend du nombre de passages des cellules indifférenciées au début de la différenciation. Des nombres de passage plus élevés produisent des neurones différenciés avec une durée de vie utile plus courte.
Tableau 1 : Solutions mères et composants.
| composant | Détails | stock | instructions |
| 10 μM RA | Acide rétinoïque tout-trans | 5 mM | Remettre en suspension 50 mg d’AR dans 33,3 ml d’EtOH à 95 %. L’AR est sensible à la chaleur, à la lumière et à l’air. Conserver dans une bouteille sombre et conserver à 4 °C jusqu’à 6 semaines. Utiliser à une dilution de 1:500 et diluer dans un milieu de différenciation immédiatement avant l’utilisation |
| (300,44 g/mol) |
| 1 B-27 | B-27 Supplément | 50x | Décongeler le flacon de 1 à 10 ml et le reste de l’aliquote dans des aliquotes à usage unique de 1 ml et les conserver à -80 °C. Conserver les flacons de 10 ml à -20 °C |
| 20 mM KCl | chlorure de potassium | 1 M | Ajouter 250 ml d’eau à 18,6 g de KCl et un filtre stérile. Conserver à température ambiante |
| (74,55 g/mol) |
| 2 mM db-cAMP | dibutyryl cyclique AMP | 1 M | Remettre en suspension le flacon plein en ajoutant 2,04 ml d’eau à 1 g d’AMPc. Sensible à la lumière et à l’humidité. Stocker dans des aliquotes de 100 μl ou 200 μl à -20 °C ou -80 °C |
| (491,37 g/mol) |
| 50 ng/ml de BDNF | Facteur neurotrophique dérivé du cerveau (BDNF) | - | Fiole centrifugeuse pour amener la poudre au fond. Mettre en suspension un flacon de 10 μg dans 1 ml de Neurobasal + 1x B27 ou un flacon de 5 μg dans 0,5 ml de Neurobasal + 1x B27 pour obtenir 10 μg/ml. Utilisation à une dilution de 1:200. Stocker les aliquotes de travail à -80 °C (ex : 250 μl) |
| hiFBS | Sérum de veau fœtal inactivé par la chaleur | - | Aliquote décongelé FBS dans des tubes coniques de 50 ml. Chauffer à 56 °C au bain-marie pendant 30 min. Retirer et congeler les aliquotes de travail à -20 °C |
Tableau 2 : Recettes de médias.
| Média de croissance de base |
| composant | Contenance pour 500 ml | dilution |
| EMEM | 415 ml d’EMEM | |
| 15 % hiFBS | 75 ml de hiFBS | |
| 1x stylo/streptocoque | 5 ml Stylo/Streptocoque | 1:100 |
| 2 mM de glutamine | 5 ml de glutamine | 1:100 |
| *Garde maximum 6 semaines | |
| Média de différenciation #1 |
| composant | Contenance pour 50 ml | dilution |
| EMEM | 48 ml d’EMEM | |
| 2,5 % hiFBS | 1,3 ml de hiFBS | |
| 1x stylo/streptocoque | 500 μl stylo/streptocoque | 1:100 |
| 2 mM de glutamine | 500 μl de glutamine | 1:100 |
| 10 μM RA | 100 μl d’AR (stock de 5 mM) | 1/500 |
| *Garder pendant 2 semaines maximum et ajouter RA immédiatement avant l’utilisation |
| *Ne conserve pas de média supplémentaire une fois que RA est ajouté - RA est instable |
| Média de différenciation #2 |
| composant | Contenance pour 50 ml | dilution |
| EMEM | 49 ml d’EMEM | |
| 1 % hiFBS | 500 μl hiFBS | |
| 1x stylo/streptocoque | 500 μl stylo/streptocoque | 1:100 |
| 2 mM de glutamine | 500 μl de glutamine | 1:100 |
| 10 μM RA | 100 μl d’AR (stock de 5 mM) | 1/500 |
| *Garder pendant 2 semaines maximum et ajouter RA immédiatement avant l’utilisation |
| *Ne conserve pas de média supplémentaire une fois que RA est ajouté - RA est instable |
| Média de différenciation #3 |
| composant | Contenance pour 50 ml | dilution |
| Neurobasale | 47 ml Neurobasal | |
| 1 B-27 | 1 ml de B-27 (stock 50X) | 1 h 50 |
| 20 mM KCl | 1 ml de KCl (stock 1M) | 1 h 50 |
| 1x stylo/streptocoque | 500 μl stylo/streptocoque | 1:100 |
| 2 mM de GlutamaxI | 500 μl de GlutamaxI (100x stock) | 1:100 |
| 50 ng/ml de BDNF | 250 μl de stock BDNF (10 μg/ml) | 1:200 |
| 2 mM d’AMP dibutyrylique cyclique (db-cAMP) | 100 μl db-cAMP (stock 1M) | 1/500 |
| 10 μM RA | 100 μl d’AR (5 mM) | 1/500 |
| *Garder pendant 2 semaines maximum et ajouter RA immédiatement avant l’utilisation |
| *Ne conserve pas de média supplémentaire une fois que RA est ajouté - RA est instable |