Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.

Article de méthode

Marquage et transplantation à médiation virale de cellules d’éminence ganglionnaire médiale pour des études in vivo

760 vues

8 juillet 2025

Dans cet article

Résumé

Source : Vogt, D. et al., Marquage et transplantation à médiation virale de cellules d’éminence ganglionnaire médiale (MGE) pour les études In Vivo. J. Vis. Exp. (2015).

Cette vidéo démontre le marquage viral et la transplantation de cellules d’éminence ganglionnaire médiale (MGE) pour des études in vivo. Il décrit les étapes impliquées dans la transduction des cellules MGE avec un rapporteur viral, la transplantation de ces cellules transduites dans le cortex d’un bébé souris et la possibilité de l’expression du rapporteur dans des sous-types spécifiques d’interneurones.

Protocole

Toutes les procédures impliquant des modèles animaux ont été examinées par le comité institutionnel local de protection des animaux et le comité d’examen vétérinaire JoVE.

1. Préparation du lentivirus (étape facultative)

  1. Divisez trois plaques de 10 cm de cellules de HEK293T pour chaque lentivirus à fabriquer en présence de 10 ml de DMEM/10 % de FBS et augmentez jusqu’à ~60-70 % de confluence. Cultivez des cellules dans un incubateur à 37 °C avec 5 % de CO2.
  2. Transfectez les plasmides d’ADN suivants (10 μg au total) dans chaque plaque à l’aide de n’importe quel réactif de transfection : vecteur lentiviral 6,4 μg CAG-Flex-GFP, 1,2 μg pMD2.G (code VSV-g), 1,2 μg pRSV-Rev et 1,2 μg pMDLg/pRRE. Les trois vecteurs d’emballage lentiviral sont disponibles dans le commerce.
    note: Cette approche utilise des vecteurs lentiviraux de 3e génération, mais les vecteurs de 2e génération et les plasmides associés fonctionneront également.
  3. Préparez un contenant à déchets contenant une solution d’eau de Javel à 10 % dans une hotte certifiée BSL2 pour inactiver toute solution ou tout dispositif en contact avec le lentivirus ou qui en contient. Ensuite, retirez complètement le média 4 à 6 heures après la transfection dans la solution d’eau de Javel, remplacez-le par le même volume de nouveau média et laissez les cellules se développer.
  4. Après 4 jours, prélever le milieu dans des tubes coniques de 50 ml et centrifuger à 1 000 x g pendant 15 minutes pour granuler les débris cellulaires. Ensuite, filtrez le surnageant à travers une membrane de 0,45 μm. Tout filtre à faible teneur en protéines, comme le PVDF, fonctionne bien. prudence: Placez les déchets viraux solides et liquides dans la solution d’eau de Javel.
  5. Chargez 30 ml de surnageant filtré dans des tubes d’ultracentrifugeuse et dans une ultracentrifugeuse. Centrifuger à 100 000 x g pendant 2,5 h à 4 °C. Ouvrir les tubes de centrifugation dans une hotte BSL2 et retirer le surnageant dans de l’eau de Javel à 10 %. Ajouter ~100 μl de PBS à la cuffe, ce qui donne des titres de 1x10⁷ à 1x10⁸ unités infectieuses/ml. Aliquote le lendemain et conserver à -80 ºC. Les aliquotes de lentivirus sont stables à -80 °C pendant au moins six mois.
  6. Considération importante : De nombreuses institutions ont maintenant des noyaux viraux. Acquérir le virus concentré avec un titre minimum de 1x10⁷ unités infectieuses/ml, pour des résultats optimaux.

2. Souris donneuses pour la dissection MGE

  1. Tout d’abord, établissez un accouplement chronométré entre une lignée d’intérêt exprimant Cre et une souris de type sauvage (WT) ou une souris qui exprimera un rapporteur après une recombinaison médiée par Cre.
    note: De nombreuses lignées Cre-driver sont transgéniques et sont maintenues et élevées à l’état hémizygote. Ainsi, seule la moitié des embryons contiendra le transgène Cre. L’ADN peut être rapidement préparé à partir des embryons pour une courte PCR afin de détecter l’allèle Cre. Les embryons Cre+ peuvent ensuite être récoltés de sorte que seul le tissu MGE du génotype souhaité est utilisé. Alternativement, un rapporteur dépendant de Cre peut être utilisé pour sélectionner les embryons pour la dissection et la transplantation MGE.
  2. Calculez quel jour correspondra à E13.5. Si les animaux ont été accouplés la veille, le jour de la prise est de 0,5. Commandez des souris enceintes programmées ou une femelle WT avec des petits P1 afin d’avoir des souris postnatales (P)1 le jour où le tissu du donneur sera E13.5. Vous pouvez également mettre en place ces accouplements en maison une semaine avant l’accouplement des animaux donneurs.
    note: L’ancienne stratégie consistant à générer à la fois des embryons/petits E13.5 et P1 pour le même jour est souvent difficile à mettre en œuvre de manière fiable.

3. Préparation des supports, des outils et de l’équipement.

  1. Préparer les réactifs et les outils pour la préparation des cellules MGE (Tableau 1).
    1. Préparez une surface propre et placez des pinces propres, des ciseaux et un couteau microchirurgical ou une pince fine (pour une dissection précise des tissus) sur la surface.
    2. Préparez la solution saline équilibrée de Hank (HBSS) pour la dissection et le milieu d'aigle modifié de Dulbeco (DMEM) avec 10 % de sérum de veau fœtal (FBS) pour la transduction.
    3. Préincuber 20 à 30 ml de DMEM/10 % de FBS dans un incubateur de culture tissulaire à 37 °C pendant environ 1 heure. Le couvercle doit être desserré pour permettre l’échange gazeux et l’équilibre du pH du fluide.
      note: La préincubation du milieu peut être préparée juste avant le début de la dissection.

4. Préparation de cellules MGE

  1. Sacrifiez la souris enceinte selon un protocole animal approuvé et retirez les embryons dans une boîte de Pétri de 10 cm contenant du HBSS glacé.
  2. Retirez le cerveau de chaque embryon à l’aide d’une lunette de dissection (faites-en un à la fois, en laissant le reste des embryons dans un HBSS glacé), puis procédez à la découpe du tissu MGE.
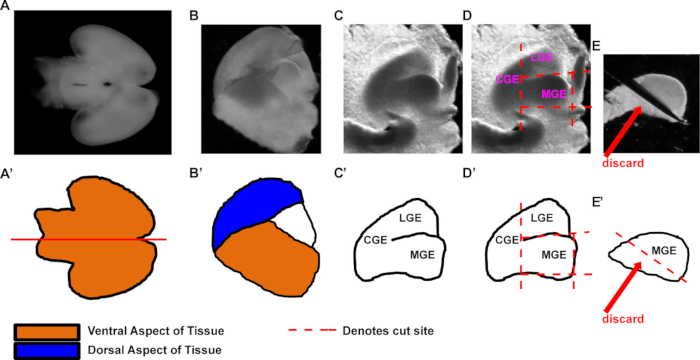
    note: Vous trouverez ci-dessous et dans la figure 1 les étapes clés montrant comment retirer le MGE.
    1. Positionnez le cerveau avec la face ventrale vers le haut (Figures 1A, A'). Remarque : il est également acceptable d’avoir la face dorsale vers le haut. Coupez le cerveau en deux le long du plan sagittal pour générer deux morceaux. Un exemple de cerveau hémisecté est montré (Figures 1B, B') ; remarquez que les aspects dorsal (le cortex sus-jacent) et ventral du cerveau recouvrent et entourent le tissu de l’éminence ganglionnaire (GE).
    2. Ensuite, avec une main dominante, tenez soit une pince très fine, soit un couteau (tableau 1) tout en immobilisant l’hémisphère avec une pince tenue par une main non dominante. (La face médiale de l'hémisphère doit être tournée vers le haut). Dépliez les tissus dorsal et ventral à l'aide d'une pince et d'un couteau pour révéler le tissu GE sous-jacent (figure 1C et schéma de la figure 1C).
      note: Le retrait d’une partie du milieu de la boîte de Pétri de dissection peut faciliter la stabilisation du tissu lors de la réalisation de la dissection MGE.
    3. Faites des coupes droites avec le couteau à couteau ou une pince fine pour séparer les tissus CGE, LGE et septaux (voir les exemples de coupes indiquées par des lignes pointillées rouges, figures 1D et D'). Ces coupes peuvent être effectuées dans n’importe quel ordre.
      note: Imaginez le MGE comme une « boîte » découpée dans le tissu environnant. Cela permet de faire des coupes similaires de manière reproductible pour chaque dissection, réduisant ainsi la variabilité des dissections tissulaires.
    4. Enfin, retournez le MGE sur le côté et coupez le bas (ce qui était l’aspect latéral du cerveau). Cela enlève la zone du manteau du MGE (à jeter dans les figures 1E et 1E') du reste du MGE. L’aspect restant de la MGE contient principalement des parties de la zone ventriculaire et de la zone sous-ventriculaire de la MGE, qui contiennent presque toutes les cellules progénitrices de la MGE. Procédez avec ce tissu.
  3. Considération importante : L’ajout de gel de silicone au fond d’une boîte de Pétri peut servir d’excellente surface de dissection car il protège les pointes délicates des pinces et fournit une surface douce pour épingler les tissus avec des pinces.

5. Marquage et transplantation lentivirale

  1. Placez les tubes de tissu MGE dans un capot certifié BSL2 et retirez le support.
    note: Le tissu MGE est suffisamment grand pour être visible et se déposera au fond du tube, ce qui permet au média froid d’être facilement et en douceur retiré.
  2. Ajouter ~500 μl de milieu DMEM/10 % FBS, qui a été préincubé dans un incubateur de culture tissulaire à 37 °C. Ensuite, ajoutez du polybrène pour faciliter la transduction dans chaque tube à une concentration finale de 8 μg/ml. Triturez le tissu MGE pour créer une suspension unicellulaire à l’aide d’une pointe de pipette P1000. Enfin, ajoutez ~15-20 μl de lentivirus concentré dans chaque tube.
  3. Considération importante : Une trituration de 10 à 12 fois est suffisante pour briser le tissu MGE d’un seul embryon, mais d’autres triturations peuvent être nécessaires si plusieurs MGE sont regroupées. Essayez différentes conditions de trituration pour déterminer ce qui fonctionne le mieux.
  4. Fermez bien chaque tube, retournez-le pour mélanger, puis placez tous les tubes dans un incubateur à 37 °C. Incuber les cellules dans le lentivirus pendant au moins 30 minutes et jusqu’à 1 heure, des temps plus longs ont entraîné une diminution de la viabilité cellulaire. Retournez les tubes toutes les 10 minutes jusqu’à ce que le temps soit écoulé.
  5. Après l’incubation avec le lentivirus, retirer les tubes de l’incubateur et centrifuger à ~700 x g pendant 3 min pour granuler les cellules. Dans la hotte BSL2, retirez le surnageant et jetez-le dans de l’eau de Javel à 10 %. Ensuite, ajoutez 1 ml de DMEM/10 % FBS et triturez la pastille 2-3 fois pour la laver, puis centrifugez-la à nouveau à la même vitesse pour granuler les cellules. Répétez cette étape de lavage 2 à 3 fois de plus pour éliminer l’excès de virus.
    note: Effectuer des étapes de centrifugation à 4 °C ; cependant, une viabilité réduite n’a pas été observée lorsque de courtes rotations sont effectuées à RT.
  6. Après le lavage final, retirez autant de support que possible et placez chaque tube sur de la glace. En raison du milieu résiduel sur les côtés du tube, ~2-3 μl de milieu finiront par recouvrir la pastille cellulaire au moment où la procédure de transplantation a commencé.

6. Transplantation et validation

  1. Procurez-vous les petits hôtes P1 et préparez la zone de procédure en pulvérisant de l’éthanol à 70 %. Pour maintenir la stérilité pendant la procédure, il est recommandé d’effectuer ces procédures dans une salle d’intervention propre dédiée. De plus, utilisez des outils chirurgicaux autoclavés et stérilisez les surfaces avec lesquelles les chiots seront en contact, en utilisant de l’éthanol à 70 %. La figure 2.
    présente un exemple d’équipement représentatif nécessaire pour effectuer les transplantations et une zone de procédure représentative Remarque : Bien qu’il s’agisse d’une injection de petits volumes, et non d’une intervention chirurgicale nécessitant une incision, une plaie ouverte ou des sutures, il est tout de même recommandé d’utiliser une nouvelle micropipette pour chaque souris à injecter. Les micropipettes sont stérilisées à la chaleur lorsqu’elles sont tirées et biseautées sur une surface pulvérisée avec de l’éthanol à 70 % stockée dans un récipient scellé.
    1. Générer des micropipettes d’un diamètre à la pointe compris entre 40 et 80 μm. Le respect de ces dimensions donnera des résultats optimaux. Stérilisez thermiquement les micropipettes lorsqu’elles sont tirées et biseautées sur une surface et vaporisez de l’éthanol à 70 % avant de les stocker dans un récipient hermétique.
      Remarque : Si l’accès aux dispositifs nécessaires à la création de ces aiguilles (tableau 1) est limité, utilisez tout autre dispositif d’injection. Cependant, celles-ci peuvent ne pas être aussi bien adaptées que les micropipettes en raison de diamètres différents.
    2. Prélevez de l’huile minérale dans une seringue de 1 ml et, à l’aide d’une aiguille de 30 1/2 g, remplissez complètement la pipette en verre d’huile minérale. Ensuite, montez le piston sur le dispositif stéréotaxique, puis fixez la pipette en verre au dispositif stéréotaxique et chargez-la sur le piston. À l’aide de l’entraînement hydraulique, déplacez le piston à mi-chemin dans la pipette en verre, en enlevant l’huile minérale qui se déverse avec une serviette en papier propre.
      1. Alternative à l’utilisation d’une seringue, immergez l’extrémité arrière de la pipette dans de l’huile minérale et remplissez-la par capillarité. Pour éviter la formation de bulles d’air dans la pipette, maintenez une pression positive sur la seringue jusqu’à ce qu’elle soit complètement sortie de la pipette en verre.
        note: D’autres dispositifs peuvent être utilisés pour transplanter avec succès des cellules MGE. Tout appareil capable de fournir un volume inférieur ou proche de 100 nl fonctionne bien pour cette procédure.
    3. Ensuite, utilisez une serviette en papier stérile ou tout autre matériau absorbant, avec le coin tordu en une pointe fine pour éliminer délicatement l’excès de milieu au-dessus de la pastille de cellule MGE. Cette étape permet de concentrer la densité cellulaire afin d’obtenir des volumes d’injection plus petits. Ensuite, utilisez une pipette à faible volume (P2 de préférence) pour aspirer lentement la pastille cellulaire et triturer 1 à 2 fois avant de déplacer la suspension cellulaire sur une surface hydrophobe. Le volume doit être d’un peu moins de 1 μl. Déplacez la pointe de l’aiguille dans la suspension cellulaire et, à l’aide de l’entraînement hydraulique, aspirez la suspension cellulaire dans la pipette.
    4. Anesthésier un chiot P1 par hypothermie (enveloppez-le dans un gant en latex et mettez-le sur de la glace pendant ~ 2-4 min). Vérifiez l’efficacité de l’anesthésie avec un stimulus nocif. Pincez la peau entre les orteils avec une pince fine : le chiot doit être insensible s’il est pincé. Ensuite, placez le chiot sur un moule qui se trouve sous le dispositif d’injection, puis tendez la peau en tirant la peau sur la tête et en la fixant avec du ruban adhésif de laboratoire standard.
      note: Bien que l’hypothermie soit très efficace sur les souris néonatales et entraîne un faible taux de mortalité, les procédures doivent être effectuées rapidement, car les chiots commenceront à se rétablir en moins de 10 minutes. De plus, 4 min sur la glace est une limite supérieure de ce qui peut être toléré. Essayez de ne provoquer l’hypothermie qu’une seule fois si une période plus longue est nécessaire pour les injections. Cependant, si un chiot se rétablit tôt, laissez-le d’abord se rétablir complètement avant de provoquer à nouveau une hypothermie. De plus, n’induisez l’hypothermie qu’une fois de plus pour effectuer des injections. Les chiots se rétabliront dans les 5 à 10 minutes suivant l’hypothermie. Cela peut être facilité en plaçant les chiots avec la litière et la maman ou en plaçant le chiot sur une surface chaude pour récupérer.
    5. À l'aide d'un appareil stéréotaxique, positionnez la pointe de la pipette en verre sur la surface de la tête du chiot, perpendiculairement à la surface de la tête. Lorsque la pipette est en contact avec la tête, considérez cela comme « 0 ». Ensuite, poussez la pipette à travers la surface de la peau et du crâne dans le cortex, puis insérez et rétractez la pipette ~ 2 fois avant de l’arrêter. Pour un ciblage optimal des cellules dans le néocortex, les injections sont effectuées lorsque la micropipette se trouve à une profondeur de 0,1 mm. Cependant, cela doit être optimisé par l’utilisateur (voir note ci-dessous).
      note: Bien que cette profondeur cible de manière fiable les couches néocorticales plus profondes avec les dispositifs décrits ci-dessus, quelques profondeurs doivent être testées et déterminées empiriquement. De plus, une gamme de profondeurs à différentes positions rostro-caudale et médio-latérale doit être testée pour déterminer quelle profondeur est optimale à chaque site. De plus, la ponction initiale doit être rapide, car une pénétration lente dans le néocortex diminue la capacité à pénétrer proprement dans les tissus. Essayez différentes vitesses lorsque vous démarrez cette procédure pour trouver ce qui fonctionne le mieux. De plus, pour tester les coordonnées, il n’y a pas de véritable substitut à l’utilisation de cellules marquées, car les colorants n’ont pas été fiables pour indiquer la position.
    6. Une fois l’aiguille en position, faites pivoter le dispositif hydraulique pour faire avancer le piston dans la pipette en verre, en poussant un volume défini de suspension cellulaire dans le cortex. Injecter 50-70 nls par site. Répétez cette procédure sur 3 à 6 sites différents à différents niveaux rostral-caudaux si l’objectif est d’obtenir une large distribution de cellules dans tout le néocortex.
      note: Des volumes de 100 nl ou plus peuvent provoquer des lésions et entraîner de grands amas de cellules injectées qui ne parviennent pas à migrer efficacement hors du site d’injection. Ainsi, des volumes d’injection plus petits (~70 nl ou moins) sont optimaux, sur plus de sites si le temps le permet.
    7. Lorsque les injections sont terminées, retirez le chiot de la scène et marquez-le (la coupe des orteils est un moyen fiable d’identifier les chiots plus tard). Une fois que le chiot s’est rétabli et qu’il est capable de se déplacer tout seul (cela se produit quelques minutes après l’avoir retiré de la scène), remettez-le avec la mère et la portée.
      note: Comme il s’agit d’une procédure peu invasive, il n’y a pas de procédures post-chirurgicales une fois que le chiot se déplace librement et se réchauffe. Cependant, les chiots doivent être examinés non seulement après la procédure, mais aussi le lendemain pour s’assurer qu’ils ne présentent aucun signe de détérioration de leur santé.
    8. Avant de commencer la procédure sur le chiot suivant, vaporisez la zone avec de l’éthanol à 70 % pour maintenir une zone de travail stérile. Laissez les petits injectés se développer, puis évaluez le tissu aux stades de développement appropriés.

Table 1. Liste d’inventaire des réactifs et des outils.Un inventaire des réactifs disponibles dans le commerce, y compris des milieux, des outils de dissection, du matériel représentatif pour la transplantation et des vecteurs d’ADN. (n.d.) Non disponible ou applicable.

Réactifs et équipements pour la préparation et la transduction de cellules MGECatalogue #compagnie
1)Milieu Eagle modifié de Dulbecco, à haute teneur en glucoseRéférence 12491-015Technologies de la vie
2)Sérum fœtal bovin inactivé par la chaleurRéférence 10437-077Technologies de la vie
3)solution saline équilibrée de Hanks (HBSS), sans calcium ni magnésiumRéférence 14170-112Technologies de la vie
4)1,5 ml Tubes de microcentrifugation (ou autres tubes de collecte avec couvercles)3810XEppendorf International
5)PolybrèneSC-134220Biotechnologie SantaCruz
6)Couteau Stab droit 22.5 ° (en option)RÉF 72-2201Société des spécialités chirurgicales
7)boîte de Pétri (10 cm), pour les dissections de tissusFB0875713Fisher Scientific
8)2 pinces à pointe fine, comme Dumont #5 Référence 11254-20Des outils scientifiques de qualité
9)37 °C incubateur de culture tissulaire avec apport de 5 % de CO2C150relieur
10)Centrifugeuse de table pouvant faire tourner des tubes de microcentrifugation de 1,5 ml
11)Toute pipette P1000 pouvant être utilisée pour la trituration cellulaire
12)Capot de niveau de biosécurité 2
Réactifs et équipements pour cultures primaires MGE in vitroCatalogue #compagnie
1)Lames de chambre Lab-TekII avec couvercle, 8 puits154941Thermo Fisher
2)Poly-L-lysine 0,1 % poids/volumeRéf. P8920Sigma Aldrich
3)Laminine de souris, 0,5-2 mg/mlRéférence 23017-015Technologies de la vie
4)Milieu neurobasalRéférence 21103-049Technologies de la vie
5)B27 supplément sans sérum 17504044Technologies de la vie
6)Glutamax, stock 100xRéférence 35050-061Technologies de la vie
7)Pénicilline-Streptomycine, stock 100xRéférence 15070-063Technologies de la vie
8)Glucose, (préparer une solution à 25 % dans de l’eau)Réf. G5400Sigma Aldrich
Réactifs et équipements pour la transplantation de cellules MGECatalogue #compagnie
1)1 mlRÉF 309602BD, Becton Dickinson et compagnie
2)30 1/2 G aiguille305106BD, Becton Dickinson et compagnie
3)Alésage de précision pour fournir 5 μl (livré avec piston)Référence : 5-000-1005Compagnie scientifique Drummond
4)ParafilmRéf. PM-999Polysciences, Inc.
5) **Stéréomicroscope avec percheMZ6Leica
6) **Numérique uniquement pour souris instrument stéréotaxiqueRéférence 51725DEntreprise Stoelting
7) **Micromanipulateur fin hydraulique à huile monoaxeMO-10Narishige
8)Chanfreineuse rotative diamantéeN.A.Fabriqué en interne
9)Extracteur de pipette à aiguille730Les instruments Kopf
10)Huile minéraleN.A.N’importe quelle pharmacie
11)Toute pipette et pointes pouvant mesurer de manière fiable 1 μl de volume
** Ce sont les modèles que nous utilisons, mais de nombreuses autres configurations devraient fonctionner
Réactifs optionnels (pour la fabrication de lentivirus)Catalogue #compagnie
1)25 mm, 0,45 μmRéférence 09-719BFisher Scientific
2)Tubes à centrifuger ultra-clairs (25 x 89 mm)344058Beckman Coulter®
3)Lipofectamine 2000(format 1,5 ml)11668019Invitrogen
Autres fournitures disponibles dans le commerceCatalogue #compagnie
1)pMDLg/pRRE codant pour le plasmide gag/polRéférence 12251Addgene
2)pRSV-Rev plasmidique codant RevRéférence 12253Addgene
3)pMD2.G plasmidique codant pour VSVGRéférence 12259Addgene
4)pAAV-Flex-GFPRéférence 28304Addgene

Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.

Résultats

figure-results-1
Figure 1. Procédure représentative pour la dissection du tissu E13.5 MGE. Exemple de dissection de tissu MGE pour des cultures primaires ou des transplantations. (A-E) Images de dissections cérébrales E13.5 et de schémas (A'-E') pour mettre en évidence les structures et les étapes importantes de la procédure. (A, A') Cerveau représentatif E13.5 vu d...

Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.

Déclarations de divulgation

Aucun conflit d’intérêts n’a été déclaré.

Matériaux

Liste des matériaux utilisés dans cet article
NomEntrepriseNuméro de catalogueCommentaires
Réactifs et équipements pour la transplantation de cellules MGE
Seringue de 1 mlRÉF 309602BD, Becton Dickinson et compagnie
Aiguille de calibre 301/2305106BD, Becton Dickinson et compagnie
Alésage de précision pour fournir 5 μl (livré avec piston)Référence : 5-000-1005Compagnie scientifique Drummond
ParafilmRéf. PM-999Polysciences, Inc.
Stéréomicroscope avec perche **MZ6Leica
Numérique juste pour souris instrument stéréotaxique **Référence 51725DEntreprise Stoelting
Micromanipulateur fin hydraulique à huile mono-axe **MO-10Narishige
Chanfreineuse rotative diamantéeN.A.Fabriqué en interne
Extracteur de pipette à aiguille730Les instruments Kopf
huile minéraleN.A.N’importe quelle pharmacie
Toute pipette et pointes pouvant mesurer 1 μl de volume
** Ce sont les modèles particuliers que nous utilisons, mais de nombreuses autres configurations devraient fonctionner
Réactifs facultatifs (pour la fabrication de lentivirus)
Filtre de 25 mm, 0,45 μmRéférence 09-719BFisher Scientific
Tubes à centrifuger ultra-clairs (25 x 89 mm)344058Beckman Coulter®
Lipofectamine 2000 (format 1,5 ml)11668019Invitrogen
Autres fournitures disponibles dans le commerce
Plasmide codant pour le plasmide pMDLg/pRRE gag/polRéférence 12251Addgene
Plasmide codant pour le plasmide pRSV-RevRéférence 12253Addgene
plasmide pMD2.G codant pour VSVGRéférence 12259Addgene
pAAV-Flex-GFPRéférence 28304Addgene

Étiquettes

Transduction lentiviraletransplantation cellulaireinterneurones corticauxrecombinase Crerapporteur GFPinjection stéréotaxiqueisolement cellulairemarquage viral