Cette vidéo démontre l’utilisation de la microscopie à deux photons pour étudier l’attraction des processus microgliaux vers un composé injecté dans des tranches de cerveau. Il donne un aperçu de la préparation de coupes de cerveau de souris, de l’injection d’un composé d’essai de chimioattractant et de l’imagerie de microglies marquées par fluorescence pour visualiser leurs réponses.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Microscopie à deux photons pour l’étude de l’attraction du processus microglial vers un composé dans une tranche de cerveau de souris
1.2K vues
⸱
28 avril 2025
Dans cet article
Résumé
Protocole
Toutes les procédures impliquant des échantillons d’animaux ont été examinées et approuvées par le comité d’éthique animale approprié.
1. Microscopie à deux photons
- Parameters setting
- Allumez le système multiphotonique (détecteurs hybrides, laser, scanner, modulateur électro-optique, microscope).
- Réglez le laser à 920 nm, vérifiez qu’il est verrouillé en mode et réglez la puissance à 5 % - 15 % et le gain à 10 %. Cela correspond à une puissance de 3 à 5 mW sous l’objectif. Assurez-vous que les détecteurs non désenclavés sont enclenchés et que les filtres d’émission et d’excitation appropriés sont installés.
- Réglez les paramètres du logiciel d’imagerie sur les valeurs suivantes : pour la taille de l’image, 1024 x 1024 pixels correspondant à une zone de 295,07 x 295,07 μm ; Pour le Zoom, 2. Si le signal est très bruyant, appliquez une moyenne de ligne de 2. Pour la dynamique des pixels, réglez le logiciel d’imagerie sur 12 bits ou plus.
NOTE : Les images avec une valeur binaire plus élevée permettent aux chercheurs de distinguer des différences plus petites dans l’intensité de fluorescence que les images avec une valeur binaire plus faible : un changement d’une valeur de gris dans une image de 8 bits correspondrait à un changement de 16 valeurs de gris dans une image de 12 bits et de 256 valeurs de gris dans une image de 16 bits. Par conséquent, les images de bits plus élevés sont plus appropriées pour l’analyse quantitative, mais à mesure que leur taille augmente avec la profondeur de bits, la capacité de stockage et la puissance de calcul peuvent devenir limitées. - Sélectionnez le mode de balayage XYZT avec une plage d’intervalle Z à 2 μm et un intervalle T de 2 min.
NOTE : Les résolutions x, y et z sont déterminées par le théorème d’échantillonnage de Nyquist. Une taille de pas Z d’environ 0,8 serait optimale pour résoudre les processus microgliaux (avec un diamètre de <1 μm), mais la résolution optique de la microscopie multiphotonique est limitée (à 920 nm avec un objectif de 0,95 NA, la résolution axiale est d’environ 1 μm). En plus de cette barrière physique, dans une expérience d’imagerie en direct, la sensibilité ou le rapport signal/bruit, la résolution, la vitesse et le temps total d’observation comptent. En tenant compte de tous ces paramètres, un pas z de 2 μm, une taille d’image de 1024 x 1024 pixels et une acquisition à haute vitesse à l’aide d’un scanner résonant couplé à des détecteurs HyD (il faut environ 15 s pour acquérir 50 plans z) ont été sélectionnés ici. La fréquence des acquisitions est d’une série XYZT toutes les 2 min, et la durée totale est de 30 min. Si la configuration n’est pas assez rapide ou sensible, il est possible de réduire la résolution latérale (jusqu’à 512 x 512) ou le nombre de tranches z (en imageant exclusivement dans la profondeur z qui présente la fluorescence la plus forte [c’est-à-dire, pas les tranches z les plus profondes où la fluorescence est faible]), ou pour diminuer la vitesse du scanner. La résolution axiale peut également être diminuée en augmentant le pas z jusqu’à 3 μm, mais comme cela peut avoir un impact sur la quantification, toutes les expériences à comparer doivent être effectuées avec le même pas z.
REMARQUE : Il est possible de réaliser des expériences similaires sur des tranches de souris CX3CR1creER-YFP, une lignée de souris utilisée pour induire une délétion génétique dans la microglie uniquement et dans laquelle les microglies expriment constitutivement la protéine fluorescente jaune (YFP). Cependant, le niveau d’expression de YFP est très faible par rapport à la protéine fluorescente verte (GFP) dans CX3CR1GFP/+ souris ; Ainsi, l’imagerie est possible mais difficile et nécessite l’optimisation des paramètres d’acquisition. Il est recommandé de les ajuster comme suit. - Réglez le laser à 970 nm (ce qui est mieux adapté à l’excitation YFP que 920 nm), la puissance à 50 %, et le gain à 50 %, ce qui correspond à une puissance laser inférieure à l’objectif de 5 - 6 mW.
- Définissez une moyenne de ligne de 4 (ou plus) pour améliorer le rapport signal/bruit.
- Positionnement de la tranche et de la micropipette en verre, et l’application locale du composé
- Connectez la pompe péristaltique à la chambre d’enregistrement, 30 min avant de commencer l’enregistrement. Après avoir nettoyé l’ensemble du système de perfusion avec 50 mL d’eau ultrapure, commencez la perfusion de la chambre d’enregistrement avec un LCR (50 mL) contenu dans un bécher en verre sous carbogénation constante. Tout au long de l’expérience, maintenez le LCR circulant à 32 °C à l’aide d’un microchauffeur en ligne ou d’un appareil de chauffage Peltier.
NOTE : Une chambre de perfusion spécifique avec perfusion supérieure et inférieure est conçue pour optimiser l’oxygénation des deux côtés de la tranche. La chambre de perfusion est composée de deux parties parfaitement ajustées, avec une maille en polyamide tendue entre elles (Figure 1A,B). Par rapport à d’autres types de chambres, où la tranche repose directement sur une lamelle de verre, cette chambre réduit la mort neuronale dans la partie inférieure de la tranche, améliore la viabilité et réduit les mouvements de la tranche induits par son gonflement. - À l’aide d’une pipette de transfert jetable à large ouverture, transférez la tranche de cerveau à imager dans le bécher aCSF pour retirer le papier de l’objectif, laissez-la couler (comme preuve qu’aucune bulle d’air n’est attachée) et transférez-la dans la chambre d’enregistrement (perfusion).
- Placez un porte-tranche (une épingle à cheveux en platine avec les deux branches reliées par des fils de nylon parallèles) sur la tranche pour minimiser le mouvement de la tranche dû au flux de perfusion.
- Utilisez l’éclairage en fond clair pour cibler la région cérébrale d’intérêt (temps d’exposition : 50 à 80 ms) à l’aide d’un objectif à faible grossissement (5X ou 10X). Passez à l’objectif d’immersion dans l’eau à grossissement plus élevé (25x avec un objectif 0,35x) et ajustez la position.
NOTE : Évitez d’imager les champs à proximité des fils de nylon du porte-tranche car ils peuvent bloquer la lumière et déformer localement la tranche. Assurez-vous que la zone d’intérêt est plate. Si nécessaire, retirez le porte-tranche afin de repositionner la tranche et/ou le porte-tranche. - Utilisez l’éclairage de fluorescence pour localiser les cellules microgliales fluorescentes à imager sur le terrain (temps d’exposition : 250 - 500 ms).
REMARQUE : Cette étape permet aux chercheurs de vérifier la présence de cellules dans la région d’intérêt et leur intensité de fluorescence, et de contrôler la quantité de débris cellulaires. - Remplissez la pipette avec 10 μL d’aCSF avec de l’ATP, du 5-HT ou le médicament d’intérêt à sa concentration finale. Pointez l’embout vers le bas et secouez doucement la pipette remplie de médicament pour éliminer les bulles d’air emprisonnées dans l’embout.
REMARQUE : Si la solution à injecter a tendance à former des bulles, envisagez d’utiliser des pipettes en borosilicate avec un filament interne. Une fuite d’ATP hors de la pipette peut attirer les processus microgliaux avant même l’injection (si cela se produit, cela sera visible à l’étape d’analyse). Bien que cela devrait être modéré avec la concentration d’ATP utilisée (500 μmol·L-1), s’il s’agit d’un problème, envisagez de préremplir la micropipette avec 2 mL d’aCSF avant d’ajouter la solution d’ATP (ou d’un autre composé) à l’étape 1.2.6. - Montez la pipette remplie dans un porte-pipette, relié par un tube transparent à une seringue de 5 ml, avec un piston positionné à la position 5 ml. Le support de pipette lui-même est monté sur un micromanipulateur à trois axes.
- Sous un éclairage en fond clair, utilisez le micromanipulateur pour positionner la pipette au centre du champ. Pour un centrage reproductible et optimal, affichez et utilisez les règles sur l’image.
- Abaissez doucement la pipette vers la tranche, en contrôlant et en ajustant l’objectif en même temps jusqu’à ce que la pointe de la pipette touche légèrement la surface de la tranche. L’arrêt de la descente de la pipette dès qu’il est visible que la tranche a été touchée permet à la pointe de la pipette de pénétrer 80 à 100 μm de la surface de la tranche (voir Figure 2B).
- Réglez le laser (voir les paramètres ci-dessus) et passez le microscope en mode multiphoton. Assurez-vous que la chambre est protégée de toute source lumineuse (par exemple, un écran d’ordinateur). Allumez les détecteurs non désançonnés et réglez le gain. Utilisez une table de correspondance (LUT) avec une limite supérieure codée par couleur pour éviter de saturer les pixels de l’image.
- Déterminez l’épaisseur de la coupe à imager (c’est-à-dire les positions z supérieure et inférieure où la fluorescence est détectable [généralement entre 220 et 290 μm au total]).
REMARQUE : À la surface de la tranche, il y a une densité accrue de processus et éventuellement de microglies, souvent avec une morphologie inhabituelle, par rapport à l’intérieur de la tranche. Cette accumulation sera plus frappante avec le temps (c’est-à-dire., plus visible dans la dernière tranche de cerveau que dans la première tranche de cerveau à imager). Par conséquent, les plans z dans les premiers ~30 μm ne doivent pas être utilisés pour l’analyse et peuvent même être sautés pour l’acquisition. - Commencez l’enregistrement pendant une durée totale de 30 minutes (ou plus si vous le souhaitez) et après une base de référence de 5 minutes, appliquez localement le composé à tester (sans interrompre l’imagerie). Pour ce faire, appuyez lentement sur le piston de la seringue reliée à la micropipette, de la position 5 mL à la position 1 mL (en 5 s environ). La résistance lors de l’appui sur le piston doit être ressentie immédiatement. Sinon, la pointe est peut-être cassée.
NOTE : Pour un expérimentateur formé, les injections avec cette méthode sont reproductibles, mais alternativement à la manipulation manuelle d’une seringue, la pipette pourrait être reliée à un système automatisé d’éjection de pression pour permettre un meilleur contrôle du volume délivré. L’injection crée une distorsion physique de la tranche au site d’injection. Cette distorsion est visible a posteriori dans les deux ou trois premières images après l’injection mais ne devrait pas être visible sur la quatrième image (c’est-à-dire 8 min après l’injection). Si elle persiste, envisagez de modifier les paramètres de préparation de la pipette. - À la fin de l’acquisition (30 min), jeter la micropipette et retirer la tranche.
- Avant de commencer à imager une nouvelle tranche, faites le film 2D (section 2.1) afin de vérifier que les microglies ont une morphologie normale et se déplacent et, ainsi, que les tranches sont saines.
- Connectez la pompe péristaltique à la chambre d’enregistrement, 30 min avant de commencer l’enregistrement. Après avoir nettoyé l’ensemble du système de perfusion avec 50 mL d’eau ultrapure, commencez la perfusion de la chambre d’enregistrement avec un LCR (50 mL) contenu dans un bécher en verre sous carbogénation constante. Tout au long de l’expérience, maintenez le LCR circulant à 32 °C à l’aide d’un microchauffeur en ligne ou d’un appareil de chauffage Peltier.
2. Analyse de l’attraction des processus microgliaux
- Correction de la projection 2D et de la dérive
- Ouvrez le fichier (. LIF) avec les Fidji.
- Si nécessaire, créez une sous-pile (Image/Stacks/Tools/Make Substack) avec uniquement les plans z d’intérêt. Par exemple, exclure les plans z correspondant à la surface de la tranche s’ils ont été acquis mais ne doivent pas être utilisés pour l’analyse (voir la NOTE après l’étape 1.2.11) et les plans z les plus profonds sans fluorescence. La dernière pile contient généralement 90 à 110 tranches z (180 à 220 μm).
- Lancez le Z project function (image/stacks/z project") et sélectionnez l’icône Max Intensity type de projection pour faire les projections de la z-stack acquises à chaque fois point.
- Lancez le MultiStackReg plugin (Plugin/Registration/MultiStackReg), sélectionnant Action 1 : Align et Transformation : Rigid Body de corriger les légères dérives qui ont pu se produire lors de l’acquisition. Enregistrez ce film 2D sous forme de nouveau fichier (.tiff).
- Traitement des données
- Ouvrez ce nouveau fichier avec Icy.
- Dessine un , style='font-family :Arial,sans-serif ;font-size :12pt ;font-style :normal ;font-variant :normal ;text-decoration :none ;vertical-align :baseline ;white-space :pre-wrap ;'>R1 région d’intérêt (ROI) de 35 μm de diamètre, centrée sur le site d’injection (identifiée notamment par l’ombre de la pipette et la distorsion créée au moment de l’injection).
- Utilisez le plugin ROI intensity evolution et mesurez l’intensité moyenne sur temps en R1.
- Enregistrez les résultats dans un fichier .XLS.
- Quantification et représentation des résultats
- Pour quantifier la réponse microgliale dans le temps, déterminez à chaque point temporel.
Ensuite, les résultats peuvent être représentés sous la forme d’une cinétique de la réponse microgliale, ou à un moment précis (voir Figure 3).
- Pour quantifier la réponse microgliale dans le temps, déterminez à chaque point temporel.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
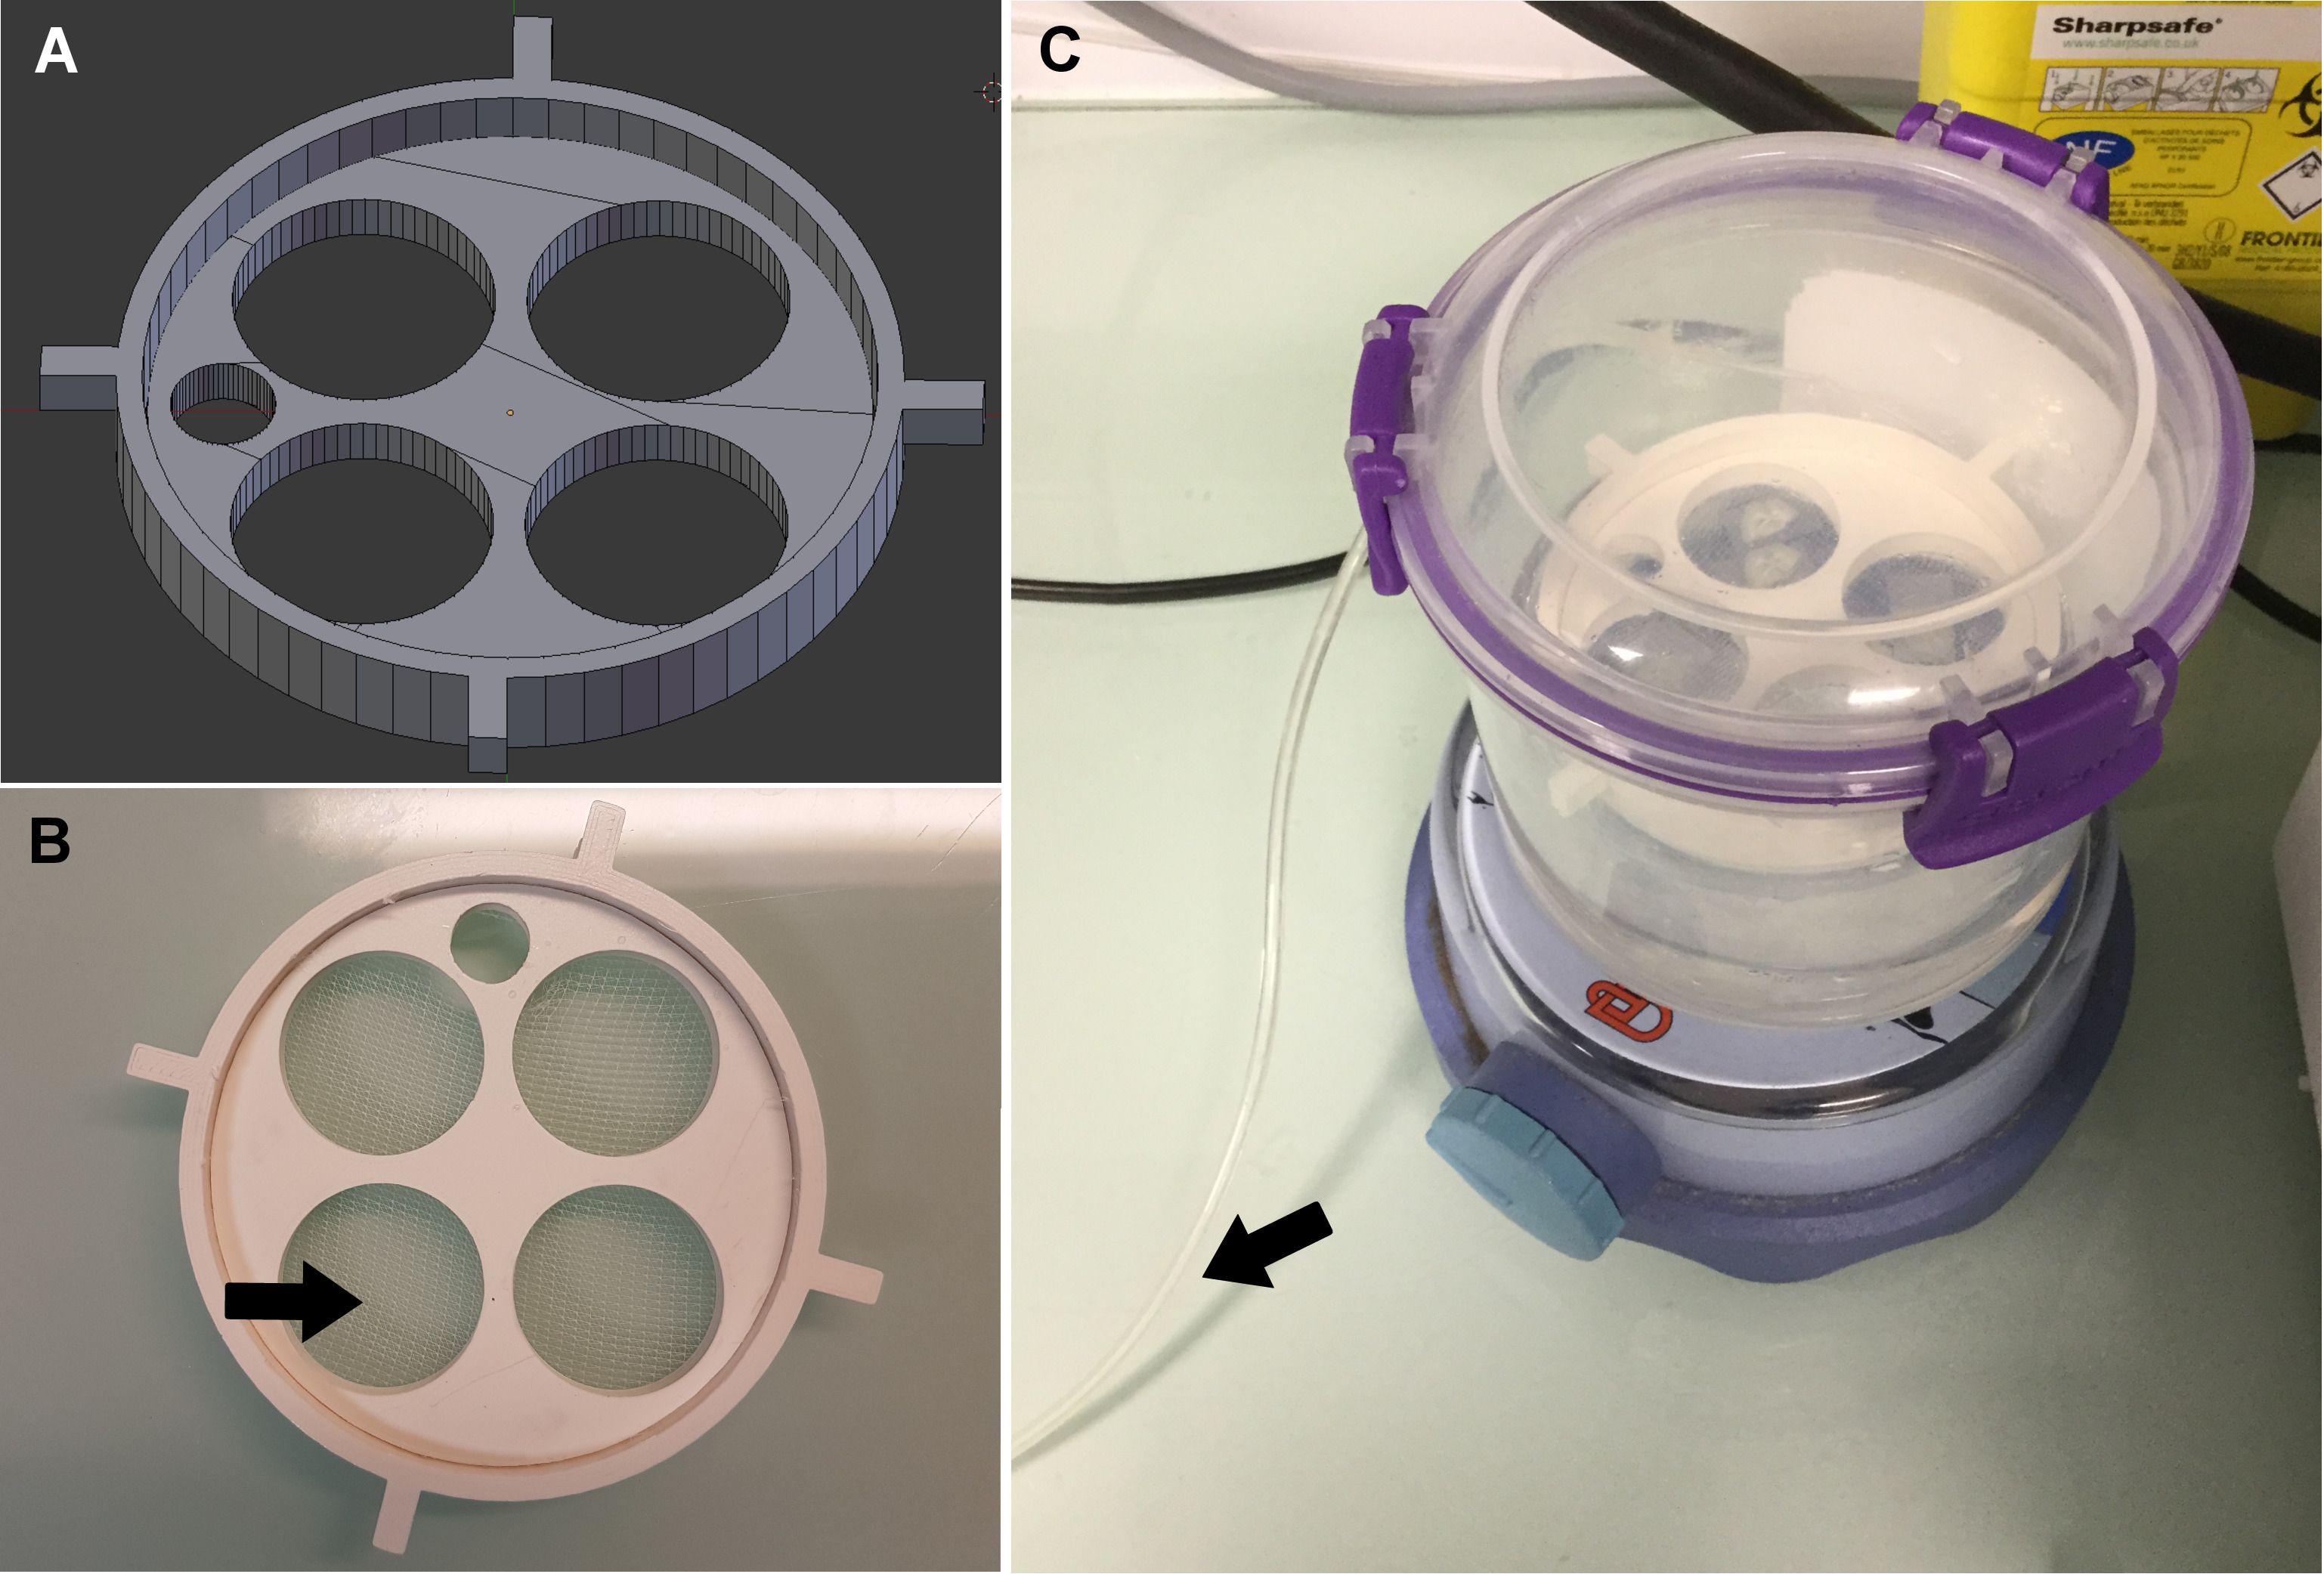
Figure 1 : Détails de la chambre d’interface.(A) Schéma pour l’impression 3D du porte-tranche. Le diamètre extérieur du support est de 7 cm. (B) Interface du porte-tranches avec la maille en nylon (flèche) qui permet aux chercheurs de maintenir les tranches à l’interface liquide-air. (C) Disp...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| pour l’imagerie des tranches | |||
| × 25 0.95 NA objectif à immersion dans l’eau | |||
| microscope vertical MP5 à 2 photons avec scanners résonants (8 kHz) et deux détecteurs HyD Hybrid | |||
| Antlia-3C Digital Peristaltic | |||
| Carbogen 5 % dioxyde de carbone/95 % oxygène | Air Liquide France Industrie | I1501L50R2A001 | |
| Chameleon Ultra2 Ti :sapphire laser | |||
| par exemple : 232-11 | |||
| Filtre d’émission SP680 | |||
| Cube fluorescent contenant un filtre d’émission 525/50 et un filtre dichroïque 560 (pour la collecte de fluorescence) | |||
Bécher en verre avec 50 mL d’ACSF pour maintenir une perfusion constante de la tranche | |||
| Heating system | |||
| Perfusion chamber | |||
| Slice holder (« harp ») | |||
| Pour la stimulation de tranches | |||
| Adénosine 5′-triphosphate disodium hydrate (ATP) | à préparer ex-temporanément : solution mère 1mg/ml (3mM) préparée le jour de l’expérience, conservée à 4°C (quelques heures) et diluée juste avant utilisation | ||
| Fluorescein (facultatif) | |||
| Micromanipulator | |||
| Support de micropipette | |||
| Chlorhydrate de sérotonine | aliquotes de solution mère de 50 mM dans H20 maintenue à -20 °C. Solution de 500 μM préparée le jour de l’expérience. | ||
| Seringue 5mL (sans aiguille) | SS+05S1 | ||
| Transparent tubing | Fischer Scientific | ||
| Pour l’analyse d’image | |||
| Fiji | |||
| Icy | |||
| Mice | |||
| mâles ou femelles, âgés de P3 à 2 mois ; Nous avons rétrocroisé ces souris sur fond 129SV. | |||
| CX3CR1creER-YFP mice |
