Cette vidéo montre l’utilisation de l’imagerie par fluorescence pour mesurer les niveaux de calcium cytosolique dans les cultures d’hippocampe de rats à court et à long terme. En comparant des neurones jeunes et âgés, il met en évidence comment l’augmentation de la densité des canaux calciques voltage-dépendants de type L et l’activation prolongée dans les neurones âgés entraînent une surcharge calcique, une caractéristique du vieillissement neuronal. Les indicateurs de calcium fluorescents révèlent ces différences par des changements dans l’intensité de la fluorescence lors de la stimulation.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Imagerie calcique in vitro dans des cultures d’hippocampes de rats à court et à long terme
830 vues
⸱
29 mai 2025
Dans cet article
Résumé
Protocole
1. Culture à court et à long terme des neurones de l’hippocampe du rat
- Préparation de lamelles en verre de 12 mm revêtues de poly-D-lysine.
- Stérilisez les lamelles en verre de 12 mm de diamètre à l’éthanol pendant au moins 24 heures. Laissez-les sécher dans des conditions stériles.
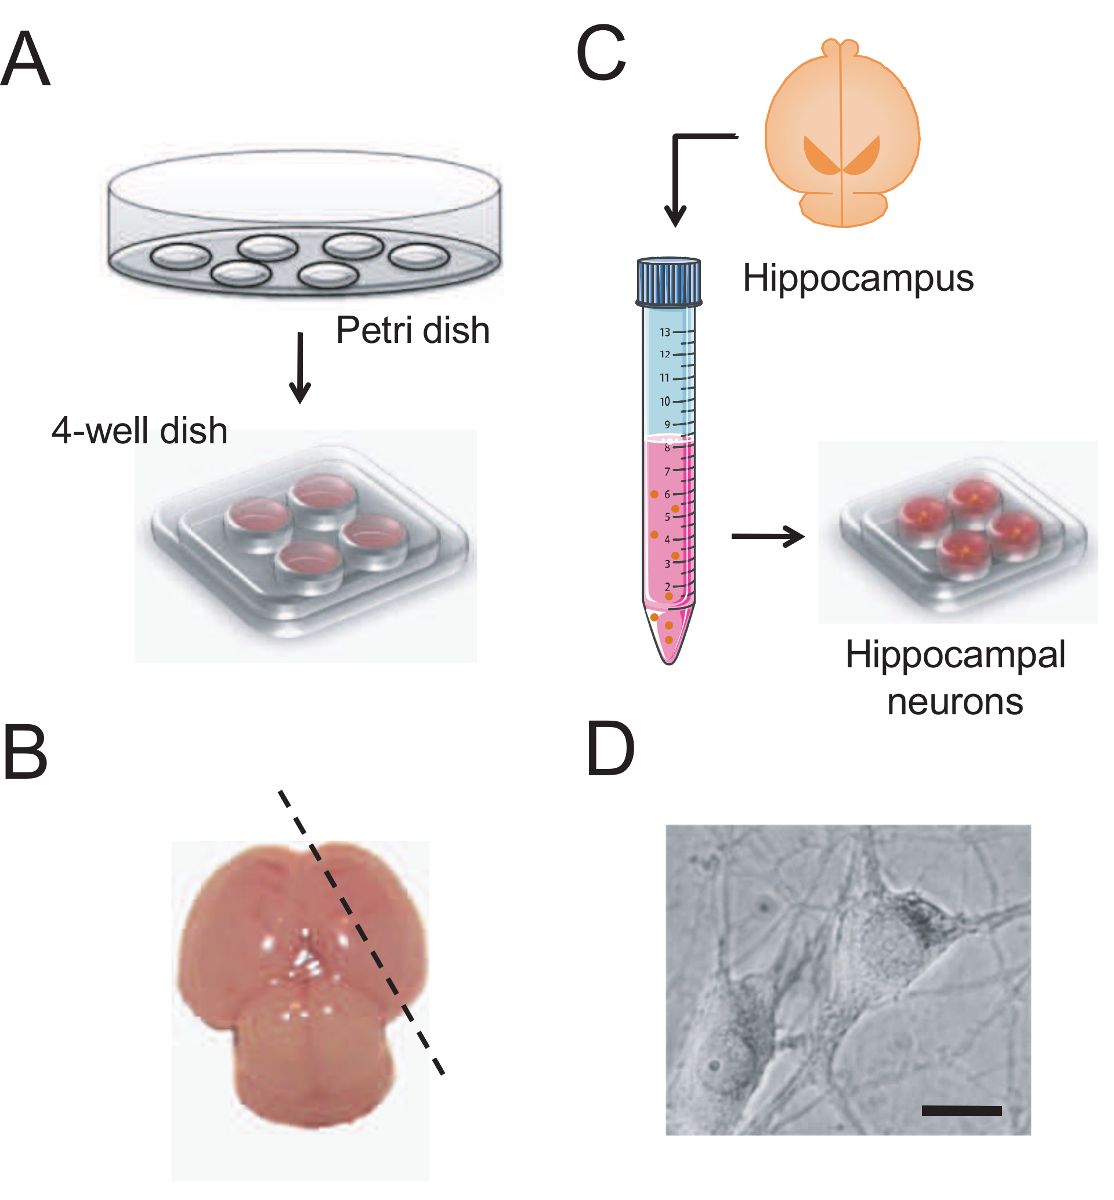
- Répartissez les lamelles sur une bande de parafilm dans une boîte de Pétri. Recouvrez la surface de chaque lamelle avec 200 μl de poly-D-lysine à 1 mg/ml. Laisser traiter toute la nuit (non/n).
- Le lendemain, lavez les lamelles avec de l’eau stérile bidistillée toutes les 15 minutes pendant 90 minutes dans des conditions stériles.
- Remplissez une plaque multi-plats à quatre puits avec 500 μl de milieu de culture neurobasale par puits. Le milieu de culture neurobasale doit être complété par 10 % de sérum de veau fœtal, 2 % de B27, 1 μg/ml de gentamicine et 2 mM de L-glutamine.
- Placez les lamelles sur la plaque à plusieurs plats. Maintenez-les à une température humidifiée de 37 ºC et 5 % CO2 incubateur jusqu’à utilisation.
- Isolement des neurones de l’hippocampe chez des rats nouveau-nés.
- Préparez une solution de papaïne de 1,8 ml (achetée directement) dans un flacon (20 μl/ml) dans des conditions stériles : Pour obtenir une concentration finale de 20 μl/ml, ajoutez environ 40 μl de papaïne dans 1,8 ml de Hank’s plus 0,6 % d’albumine sérique bovine (BSA, μl doit être calculé en fonction des conditions du fournisseur). Le BSA à 0,6 % de Hank’s est préparé en mélangeant 85 ml de milieu de solution saline équilibrée (HBSS) de Hanks avec 15 ml d’albumine sérique bovine à 4 % (BSA, préparée en résolvant 4 g de BSA dans 100 ml de HBSS). Préparez-le dans une hotte stérile.
- Incuber la papaïne dans Hank’s plus 0,6 % BSA pendant 30 min à 37 ºC avant utilisation. Filtrez la solution à l’aide d’un filtre de 0,22 μm avant de l’utiliser.
- Préparez le moyen F-12 de Ham en ajoutant de la poudre de moyen d’aigle modifié de Dulbecco (13,5 g par litre) dans 900 ml d’eau stérile doublement distillée. Ajoutez ensuite 6 g d’acide 4-(2-hydroxyéthyl)-1-pipérazineéthanesulfonique (HEPES) et 336 mg de NaHCO3 et ajustez le pH à 7,42 à l’aide de NaOH 4 N. Ajoutez de l’eau stérile pour obtenir une solution de 1 L et filtrez-la à l’aide d’un filtre en polyéthersulfone (PES) de 0,20 μm. Transportez ce processus dans une cagoule stérile. Enfin, saturez la solution avec CO2 dans des conditions stériles avant utilisation. Conservez les solutions à 4 ºC et utilisez-les fraîches.
- Euthanasier les ratons nouveau-nés (P0) par décapitation et laver la tête dans un milieu HBS stérile. Ouvrez le crâne à l’aide de ciseaux stériles. Extrayez le cerveau à l’aide d’une spatule et lavez-le rapidement dans le milieu F-12 de Ham.
- Faites une coupe diagonale à l’aide d’un scalpel dans chaque hémisphère (Figure 1B) et l’emporter dans une boîte de Pétri contenant le F-12 moyen de Ham.
- Jetez soigneusement les méninges à l’aide d’une pince à dissection et à la loupe.
- Identifiez l’hippocampe à un endroit concave caractéristique sur le cortex à l’aide d’une loupe. Ensuite, séparez l’hippocampe du cortex en tirant soigneusement sur une bordure et en le retirant de sa position à l’aide de ciseaux oculaires.
- Transférez le tissu de l’hippocampe dans une plaque à 4 puits remplie de médium stérile de Hank manquant de Ca2+ et Mg2+ plus 0.6 % BSA et laver le tissu hippocampique. Sans retirer le support, coupez le tissu en petits morceaux (environ 2 x 2 mm) à l’aide des mêmes ciseaux à œil.
- Transférez les morceaux d’hippocampe dans un flacon contenant 1,8 ml de solution de papaïne préfiltrée. Ensuite, incubez-les à 37 ºC en les secouant doucement de temps en temps. 15 min plus tard, ajouter 90 μl de solution de DNase I (50 μg/ml final) et incuber pendant 15 min supplémentaires.
- Transférez le tissu dans un tube à centrifuger de 10 ml et lavez les fragments avec un milieu de culture neurobasal frais. Obtenez une suspension cellulaire en passant des fragments de tissu dans une pipette en plastique de 5 ml.
- Suspension de la cellule de centrifugation à 160 x g pendant 5 min. Prélever le surnageant à l’aide d’une pipette Pasteur stérile en plastique et suspendre soigneusement la pastille à l’aide d’une pipette automatisée de 1 ml dans 1 ml de milieu de culture neurobasal.
- Mesurez la densité cellulaire à l’aide d’une chambre de comptage Neubauer. Placez la lamelle en verre sur la chambre Neubauer. Ajouter 10 μl de suspension cellulaire. Assurez-vous que la suspension cellulaire pénètre uniformément dans la chambre et ne fait pas de bulles. Comptez le nombre de cellules au microscope et effectuez les calculs correspondants pour obtenir une goutte appropriée de 40-80 μl contenant 30 x 103 cellules. Le nombre total de cellules dépendra du nombre d’animaux utilisés.
- Culture à court et à long terme de neurones de l’hippocampe du rat.
- Sur la plaque multiparabolique à quatre puits contenant 500 μl de milieu de culture neurobasale préparé avant et conservé dans l’incubateur, plaquez environ 30 x 103 cellules en une goutte d’environ 50 μl à chaque puits de la plaque multiparabole contenant une lamelle en verre de 12 mm de diamètre recouverte de poly-D-lysine.
- Maintenir les cellules primaires de l’hippocampe dans une température humidifiée de 37 ºC et 5 % de CO2incubateur pour 2-5 jours in vitro (DIV, cultures jeunes à court terme) ou >15 DIV (cultures âgées à long terme) avant les expériences sans modifier le milieu de culture.
2. Imagerie par fluorescence du Ca cytosolique2+ Concentration
- Préparation de solutions d’essai pour l’imagerie de fluorescence.
- Préparez une solution saline externe avec tampon HEPES (HBS) contenant, en mM : NaCl 145, KCl 5, MgCldeux 1, CaCl2 1, glucose 10, sodium-HEPES 10 (pH 7.42).
- Préparez un style externe, Mg2+2 1, glucose 10 et HEPES 10 (pH 7.42).
- Résoudre le N-méthyl-D-aspartate (NMDA) en Mg2+, tamponnée par HEPES (HBS) à une concentration finale de 100 μM et la compléter avec 10 μM de glycine.
- Préparez une solution HBS contenant KCl au lieu de NaCl en résolvant (en mM) : KCl 145, MgCl2 1, CaCl2 1, glucose 10 et HEPES 10 (pH 7.42).
- Chargement de cellules de l’hippocampe avec une sonde calcique fluorescente fura2/AM.
- Retirez la culture cellulaire contenant des lamelles de l’incubateur et lavez-les avec un milieu HBS à température ambiante (RT) en les transférant sur une nouvelle plaque multidish à quatre puits contenant 500 μl de HBS par puits.
- Incuber des cellules avec fura2/AM 4 μM (préparées dans le même milieu HBS) pendant 60 min à RT (25 ºC) dans un endroit sombre.
- Après 60 min, laver les lamelles avec du milieu HBS frais.
- Enregistrement d’images de fluorescence de cytosolic [Ca2+] dans les cellules cultivées.
- Allume la lampe, le microscope, le système de perfusion, la caméra à fluorescence et l’ordinateur.
- Placez les lamelles sur la platine du microscope inversé dans une plate-forme thermostatisée pour lamelles en verre ouvertes de 12 mm et sélectionnez un champ microscopique à l’aide d’un objectif 40X (huile, ouverture numérique [NA] :1,3). Perfuser les cellules en continu avec un milieu HBS préchauffé (37 ºC) en l’absence ou en présence de substances d’essai. Maintenez le débit à un débit d’environ 5-10 ml/min.
Note : Le système de perfusion cellulaire pour cellules vivantes est monté sur une plate-forme thermostatisée pour des lamelles en verre ouvertes de 12 mm. Un système de perfusion par gravité à 8 lignes équipé d’un contrôleur de valve est utilisé pour perfuser les solutions. Une pompe à vide est chargée d’éliminer tout excès de fluide. Les solutions sont chauffées à l’aide d’un système de chauffage dans le tube. - Capturez une image d’arrière-plan avec l’obturateur fermé aux deux longueurs d’onde d’excitation.
- Epi-illuminate les cellules alternativement à 340 et 380 nm. Enregistrez la lumière émise à 520 nm toutes les 5 à 10 secondes avec une caméra à fluorescence, qui est filtrée par un miroir dichroïque fura-2.
- Lorsque la période d’enregistrement est terminée, stockez la séquence complète des images émises à 520 nm dans l’ordinateur pour une analyse plus approfondie.
- Analyse des images fluorescentes enregistrées.
- Ouvre le fichier d’expérience. À l’aide du logiciel aquacosmos, cliquez sur « Ratio » et sélectionnez la plage de rapports souhaitée. Calculez le rapport pixel par pixel dans les images résultantes afin d’obtenir une séquence d’images de rapport.
- Soustrayez l’arrière-plan en ajustant l’élimination de l’arrière-plan. Appuyez sur « démarrer le calcul ».
- Appuyez sur le bouton « séquence de tous les temps » et effacez les anciennes régions d’intérêt (ROI). Pour l’analyse quantitative de cellules individuelles, établissez de nouvelles régions d’intérêt ou ROI correspondant à des neurones individuels. Faites la moyenne de toutes les valeurs de rapport dans chaque pixel correspondant à chaque ROI et à chaque image pour obtenir un enregistrement des valeurs de fluorescence de rapport pour les ROI individuels (cellules).
- Pour représenter graphiquement les enregistrements individuels, exportez les valeurs de fluorescence correspondant à chaque retour sur investissement dans un programme graphique.
- Effectuez les calculs correspondants pour estimer l’ampleur des augmentations du rapport de fluorescence en réponse à chaque stimulation à l’aide d’un logiciel d’analyse de données et de représentation graphique approprié.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Culture neurobasale moyenne | Gibco | 21103-049 | |
| HBSS moyen | Gibco | 14170-088 | |
| Ham’s F-12 medium | |||
| DNase I (du pancréas bovin) | Sigma | ||
| Sérum de bobine fœtale | Lonza | DE14-801E | |
| B27 | Gibco | 17504-044 | |
| Gentamicine | Gibco | 15750 | < |
| L-glutamine | Gibco | 25030-032 | < |
| couvercles en verre de 12 mm | Labolan | 0111520/20012 | |
| Papain | Worthington | ||
| Nunc | 176740 | ||
| Boîtes de Pétri< | 2120044T | ||
| Pipettes stériles | Fisher Scientific | 431030 | |
| Fura2-AM | Life Technologies | F1201 | |
| Lipofectamine2000 | Invitrogen | 11668-027 | |
| NMDA | M3262 | ||
| Glycine | Sigma | 50046 | |
| Zeiss Axiovert S100 TV microscope | < | ||
| système d’éclairage Xcite | EXFO | ||
| Caméra à fluorescence ORCA ER | Hamamatsu | ||
| contrôleur de soupape VC-8 | Warner Instruments | < | |
| SH-27B chauffage system | Warner Instruments | < | |
| Aquacosmos Software | Hamamatsu Photonics |
