Cette vidéo démontre le développement de réseaux neuronaux issus de micro-tissus à l’aide d’une micro-colonne d’hydrogel avec un noyau de matrice extracellulaire. Les agrégats neuronaux ensemencés adhèrent, étendent les projections et forment des réseaux neuronaux structurés, contribuant ainsi aux progrès du neurodéveloppement et de la recherche neurothérapeutique.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Développement d’un réseau neuronal issu d’une micro-ingénierie tissulaire à l’aide d’une micro-colonne à base d’hydrogel
608 vues
⸱
7 août 2025
Dans cet article
Résumé
Protocole
Toutes les procédures impliquant des modèles animaux ont été examinées par le comité institutionnel local de protection des animaux et le comité d’examen vétérinaire JoVE.
1. Développement de l’hydrogel d’agarose (composant acellulaire des réseaux neuronaux modifiés par micro-tissus (micro-TENN))préparation de
- la solution d’agarose
- À l’intérieur d’une enceinte de biosécurité, préparez des réservoirs pour les micro-colonnes en transférant 20 mL de solution saline tamponnée au phosphate de Dulbecco (DPBS) dans chacune des deux boîtes de Pétri de 10 cm. Stérilisez les pinces fines et les microscalpels à l’aide d’un stérilisateur à billes chaudes.
- Pesez 3 g d’agarose et transférez-le dans un bécher stérile à l’intérieur de l’enceinte de sécurité biologique. Ajouter 100 mL de DPBS pour une concentration finale de 3 % poids/volume (p/v). Incluez une barre magnétique propre et couvrez le bécher d’une feuille d’aluminium.
- À l’aide d’une plaque chauffante/d’un agitateur, réchauffez le bécher à 100 °C et remuez à 120-200 tr/min pour dissoudre complètement l’agarose (la solution passera de trouble à claire). Maintenez le chauffage et l’agitation par la suite pour éviter la gélification et modifiez la température de chauffage si nécessaire pour éviter de brûler l’agarose.
REMARQUE : La fabrication avec le dispositif découpé au laser et les tubes capillaires est présentée ci-dessous dans les sous-sections 1.2 et 1.3, respectivement. Passez à la sous-section 1.4 après avoir terminé les étapes décrites dans l’une ou l’autre sous-section. Pour les deux méthodes de fabrication en micro-colonnes, ajoutez rapidement l’agarose liquide, car l’agarose se solidifie rapidement en refroidissant. Lors de la stérilisation à l’autoclave dans l’une des étapes suivantes, utilisez les conditions standard appliquées à la verrerie.
- Préparation de micro-colonnes à l’aide d’un appareil découpé au laser
REMARQUE : L’appareil découpé au laser est découpé dans de l’acrylique transparent à l’aide d’une découpeuse laser commerciale CO2. La fabrication de structures et de dispositifs par découpe laser est bien documentée pour une gamme d’applications d’ingénierie et de recherche. Ce moule (Figure 1) se compose d’un ensemble de cinq canaux cylindriques, chacun d’un diamètre de 398 μm et d’une longueur de 6,35 mm. Ces réseaux cylindriques sont formés, sur toute leur longueur, de deux pièces : une moitié inférieure (longueur : 25,4 mm, largeur : 6,35 mm, hauteur : 6,0 mm) et une moitié supérieure (longueur : 31,5 mm, largeur : 6,35 mm, hauteur : 12,7 mm), comme le montrent respectivement les figures 1A et 1B. Les deux moitiés peuvent être serrées ensemble par les capuchons antérieur et postérieur observés sur la figure 1C (longueur : 31,5 mm, largeur : 6,35 mm, hauteur : 12,7 mm), qui comportent quatre trous d’alignement qui coïncident avec deux trous chacun sur les pièces supérieure et inférieure et qui aident à fixer toutes les pièces ensemble lorsqu’elles sont vissées. Ces capuchons comprennent également cinq trous, concentriques aux canaux cylindriques, dans lesquels les aiguilles d’acupuncture peuvent être insérées pour former la lumière des micro-colonnes.- Stérilisez l’appareil illustré à la figure 1 en le recouvrant de papier d’aluminium et en l’autoclavage. Assemblez l’appareil comme illustré à la figure 1D en alignant les capuchons antérieur et postérieur avec uniquement la moitié inférieure et en fixant les trois parties avec deux vis et écrous #4-40 (diamètre du filetage : 3,05 mm) dans les trous d’alignement inférieurs.
- Introduire complètement une aiguille d’acupuncture (diamètre : 180 μm, longueur : 30 mm) dans les trous de l’aiguille sur le capuchon antérieur ou postérieur de l’appareil (Figure 1D). À l’aide d’une micropipette, verser suffisamment d’agarose liquide (~1 mL pour les cinq canaux) sur la demi-pièce inférieure pour remplir complètement chacune des moitiés de canaux cylindriques.
- Placez immédiatement la moitié supérieure de l’appareil sur la moitié inférieure et appliquez une pression jusqu’à ce qu’elle soit fermement en place pour compléter les canaux cylindriques (le frottement entre les capuchons et la pièce supérieure maintiendra cette dernière en place). Attendre ~5 min à température ambiante après l’ajout de l’agarose pour permettre sa gélification à l’intérieur des canaux de l’appareil.
- Extrayez manuellement l’aiguille de chacun des trous sur les capuchons de l’appareil. Retirez les vis et séparez manuellement les deux capuchons et la moitié supérieure de la moitié inférieure, où cette dernière maintiendra les micro-colonnes d’hydrogel.
- À l’aide d’une pince fine, retirez délicatement les micro-colonnes des canaux de la moitié inférieure et placez-les dans la boîte de Pétri préalablement préparée contenant du DPBS (étape 1.1.1). Réutilisez l’appareil pour une autre série de fabrication de micro-colonnes. Passez à la sous-section 1.4.
- Fabrication de micro-colonnes à l’aide de tubes capillaires
- Transfert de tubes capillaires en verre (diamètre : 398,78 μm, longueur : 32 mm) à l’intérieur de l’enceinte de biosécurité. Cassez manuellement les longs tubes en fragments de 2,0 à 2,5 cm et insérez complètement une aiguille d’acupuncture (diamètre : 180 μm, longueur : 30 mm) dans chaque fragment (Figure 2A).
- Transférez 1 mL d’agarose liquide du bécher à la surface d’une boîte de Pétri vide. En tenant le tube capillaire et l’aiguille introduite, placez une extrémité du tube en contact avec le bassin d’agarose liquide pour le remplir par capillarité. Agitez le tube pour favoriser la montée capillaire.
REMARQUE : Remplissez les tubes capillaires d’agarose liquide aussi haut que l’action capillaire le permet ; Ensuite, ces micro-colonnes peuvent être découpées en constructions plus petites en fonction de la longueur souhaitée. La piscine d’agarose de 1 ml n’est généralement utilisée que pour un seul tube, car l’agarose se refroidit et se gélifie rapidement, empêchant ainsi toute action capillaire supplémentaire. - Lorsque le liquide cesse de monter, retirez le tube capillaire de la piscine et placez-le horizontalement à la surface d’une boîte de Pétri. Attendez 5 minutes pour laisser le gel d’agarose se déposer à l’intérieur des tubes.
- Placez le pouce et l’index de chaque côté du tube et appuyez dessus. Utilisez l’autre main pour retirer rapidement l’aiguille tout en utilisant le pouce et l’index pour empêcher la micro-colonne elle-même de glisser hors du tube. Insérez une aiguille de calibre 30 dans le tube capillaire pour pousser lentement la micro-colonne dans une boîte contenant du DPBS (étape 1.1.1).
- Rognage et stérilisation en micro-colonne
- Transférez délicatement une micro-colonne du DPBS vers une parabole vide à l’aide d’une pince fine. Ajouter 10 μL de DBPS sur le dessus de la micro-colonne à l’aide d’une micropipette pour éviter le dessèchement. Placez ce dernier plat sous un stéréoscope pour un guidage visuel.
REMARQUE : Tout au long du protocole, le séchage ou la déshydratation en micro-colonne fait référence à l’acquisition d’une structure froissée qui se distingue visuellement de l’apparence hydratée typique de ces constructions. Les micro-colonnes déshydratées se fixent fermement à la surface des boîtes de Pétri et ne peuvent pas être facilement déplacées, tandis que les constructions hydratées ont tendance à glisser sur la surface après avoir été manipulées avec des pinces. La figure 3A montre une image en contraste de phase d’une microcolonne complètement asséchée. - Coupez la micro-colonne à l’aide d’un micro-scalpel pour la raccourcir à la longueur souhaitée (ici, 2-5 mm). Transportez la micro-colonne coupée à l’aide d’une pince fine vers l’autre boîte de Pétri DPBS préparée à l’étape 1.1.1.
- Répéter les étapes 1.4.1 et 1.4.2 pour chaque micro-colonne fabriquée.
- Stérilisez les micro-colonnes dans les boîtes de Pétri contenant du DPBS sous une lumière ultraviolette (UV) pendant 1 h. Conservez les boîtes de Pétri à 4 °C avant l’ajout de matrice extracellulaire (MEC) et le placage cellulaire.
- Transférez délicatement une micro-colonne du DPBS vers une parabole vide à l’aide d’une pince fine. Ajouter 10 μL de DBPS sur le dessus de la micro-colonne à l’aide d’une micropipette pour éviter le dessèchement. Placez ce dernier plat sous un stéréoscope pour un guidage visuel.
2. Culture de neurones primaires et méthode d’agrégation cellulaire forcée
- Préparation du réseau pyramidal de micro-puits
REMARQUE : Cette section utilise un moule imprimé en 3D composé d’une base cylindrique (diamètre : 2,2 cm, hauteur : 7,0 mm) et de neuf pyramides carrées sur le dessus (longueur du côté : 4,0 mm, angle oblique : 60°), organisées en un réseau 3 x 3, comme le montre la figure 1E. Le processus de fabrication additive à l’aide d’imprimantes 3D disponibles dans le commerce est bien documenté. Un logiciel de conception assistée par ordinateur peut être utilisé pour concevoir le moule. Le fichier de conception résultant peut ensuite être converti numériquement en un parcours d’outil pour une imprimante 3D. Chaque imprimante a des spécifications différentes, et les instructions de configuration et d’utilisation d’une imprimante 3D varient en conséquence.- Utilisez un foret 3/32" pour percer 16 trous dans un réseau de 4 x 4 (longueur du côté : 4 cm, séparation des trous : 1 cm), centré dans le couvercle d’une boîte de Pétri de 10 cm. À l’intérieur d’une hotte chimique, utilisez la partie inférieure de la boîte de Pétri pour peser 27 g de polydiméthylsiloxane (PDMS) et 3 g d’agent de durcissement (pour un rapport de 1:10). Remuez à l’aide d’une micro-spatule pour répartir uniformément l’agent.
- Couvrez le PDMS/agent de durcissement avec le couvercle perforé. Connectez une extrémité d’un tuyau à l’orifice d’aspiration de la hotte et insérez l’autre extrémité dans la tige d’un entonnoir (diamètre de la bouche : 10 cm, longueur de la tige : 3 cm, diamètre de la tige : 1,5 cm).
- Faites une ouverture avec un foret de 3/32 po au sommet d’une poire de pipette de 1 mL et insérez et fixez une pointe de micropipette de 1 000 μL dans l’ouverture (avec l’extrémité pointue vers le haut). Placez l’ampoule et l’embout dans le tuyau et tirez le tuyau vers le haut jusqu’à ce que l’ampoule scelle le tuyau dans la tige de l’entonnoir.
- Placez l’entonnoir sur le couvercle de la vaisselle perforé et fixez le tuyau avec un support solide disponible. Ouvrez la soupape de dépression pendant 5 minutes pour aspirer et ramener les bulles d’air à la surface.
- Fermez la vanne, retirez l’entonnoir et frappez la boîte de Pétri contre la surface de la hotte ~3 fois pour faire éclater les bulles d’air restantes.
- Placez un moule pyramidal imprimé en 3D dans chacun des puits dans une plaque de culture à 12 puits, avec les pyramides pointant vers le haut. Versez le PDMS/agent de durcissement sur le dessus des moules jusqu’à ce que chaque puits de la plaque soit rempli. Couvrez la plaque à 12 puits avec son couvercle et transférez-la dans un four pendant 1 heure à 60 °C pour qu’elle sèche.
- Retirez avec précaution chaque réseau de micropuits PDMS (Figure 1F) de la plaque à l’aide d’une micro-spatule. Couvrez les réseaux PDMS avec du papier d’aluminium et stérilisez-les à l’autoclavage. À l’intérieur d’une enceinte de biosécurité, insérez un réseau de micro-puits dans chaque puits d’une plaque de 12 puits (figure 2B).
- Isolement des neurones corticaux à partir de fœtus de rats
- Ajoutez ~20 mL de solution saline équilibrée de Hank (HBSS) à chacune des quatre à six boîtes de Pétri de 10 cm (une pour chaque tissu disséqué) à l’intérieur d’une enceinte de biosécurité. Transférez ces plats dans une hotte de dissection et placez-les sur de la glace. Stérilisez les instruments de dissection, tels que les micro-scalpels, les ciseaux et les pinces, avec un stérilisateur à billes chaudes.
- Milieu basal préchauffé des neurones embryonnaires + 2 % de supplément sans sérum + 0,4 mM de L-glutamine (ci-après dénommé « milieu de culture ») et 0,25 % de trypsine + 1 mM d’acide éthylènediaminetétraacétique (EDTA) à 37 °C. Décongeler la désoxyribonucléase (DNase) I en la plaçant à température ambiante. Préparez 1,5 mL d’une solution d’ADN I à 0,15 mg/mL dans HBSS et maintenez la solution sur de la glace.
- Euthanasier un rat embryonnaire gestante par inhalation de dioxyde de carbone et confirmer la mort par décapitation. Transférez la carcasse dans une hotte de dissection stérile et posez-la sur le ventre vers le haut. Rincez abondamment l’abdomen avec de l’éthanol à 70 %.
- Ouvrez l’utérus et retirez les fœtus (généralement ~11) des sacs amniotiques avec des ciseaux et transférez-les avec des pinces dans une boîte de Pétri contenant du HBSS froid, comme décrit. Placez un bloc de granit refroidi (-20 °C) sous le stéréoscope. Placez la boîte de Pétri à la surface de ce bloc froid pour conserver la basse température du HBSS tout au long de la procédure de dissection.
- Rincez les chiots en agitant le HBSS, puis transférez-les dans le prochain plat propre contenant du HBSS. À l’aide du stéréoscope et des instruments de dissection, retirez séquentiellement la tête, les hémisphères cérébraux et les cortex des fœtus et transférez chaque tissu à l’aide d’une pince dans une nouvelle boîte remplie de HBSS après chaque dissection.
- Aspirez uniquement les cortex à l’aide d’une pipette Pasteur et placez le tissu dans un tube à centrifuger stérile de 15 ml. Jetez les autres tissus disséqués. Rincer les cortex trois fois en ajoutant et en retirant séquentiellement ~5 mL de HBSS à l’aide d’une pipette sérologique. Placez le tube sur de la glace lorsqu’il n’est pas utilisé.
- Transférez les cortex à l’aide d’une pipette Pasteur dans un tube de 15 mL contenant de la trypsine-EDTA préchauffée (4 à 6 cortex par 5 mL de trypsine-EDTA). Agitez manuellement le tube une fois et placez-le à 37 °C. Retournez le tube toutes les 3 minutes pour éviter que le tissu ne s’agglutine.
- Arrêtez l’exposition à la trypsine après ~10 min en retirant le tissu avec une pipette Pasteur et en le transférant dans un tube à centrifuger propre de 15 mL. Ajouter la solution de DNase I à 0,15 mg/mL (1,5 mL) dans le tube à l’aide d’une pipette.
- À l’aide d’une pipette Pasteur, on brise manuellement les amas de tissus, puis on vortex (~30 s) jusqu’à ce que la solution apparaisse homogène et qu’il n’y ait plus de fragments de tissu dans le liquide. S’il n’est pas possible d’homogénéiser complètement la solution, extrayez les fragments insolubles en les tirant dans l’extrémité d’une pipette Pasteur.
- Centrifuger la solution cellulaire homogène obtenue à l’étape 2.2.9 à 200 x g pendant 3 min. Prélever le surnageant à l’aide d’une pipette Pasteur en prenant soin de ne pas déranger les cellules granulées. Ajouter 2 mL de milieu de culture à l’aide d’une pipette sérologique et d’un vortex pour remettre les cellules en suspension.
- Compter le nombre de cellules dans la solution préparée à l’étape 2.2.10 à l’aide d’un hémocytomètre ; le rendement attendu est de 3,0-5,0 x 10⁶ cellules/hémisphère cortical. Préparer 1 mL ou plus de suspension cellulaire dans un milieu de culture, avec une densité de 1,0-2,0 x 10⁶ cellules/mL.
- Formation des agrégats de cellules neuronales
- Avec une micropipette, ajouter 12 μL de la suspension cellulaire 1,0-2,0 x 10⁶/mL dans chaque micro-puits de la matrice PDMS (qui a été placée dans la plaque à l’étape 2.1.7).
REMARQUE : La concentration cellulaire peut être ajustée en fonction du diamètre intérieur de la micro-colonne et de la taille souhaitée de l’agrégat cellulaire, à mesure que des concentrations plus élevées produisent des agrégats plus importants. - Centrifuger la plaque à 200 x g pendant 5 min pour forcer l’agrégation des cellules au fond des micro-puits (Figure 2B). Ajouter soigneusement ~2 mL de milieu de culture sur le dessus de chaque matrice PDMS pour couvrir tous les micro-puits ensemencés, en prenant soin de ne pas perturber les cellules agrégées.
- Incuber la plaque pendant 12 à 24 h à 37 °C et 5 % de CO2.
- Avec une micropipette, ajouter 12 μL de la suspension cellulaire 1,0-2,0 x 10⁶/mL dans chaque micro-puits de la matrice PDMS (qui a été placée dans la plaque à l’étape 2.1.7).
3. Développement du composant cellulaire de la fabrication de base ECM de micro-TENNs
- Après l’incubation de l’agrégat, ajoutez du collagène de type I et de la laminine au milieu de culture (pour une concentration de 1 mg/mL chacun) dans un tube de microcentrifugation pour préparer la solution ECM. Effectuez les étapes 3.1.2 à 3.1.4 à température ambiante, mais maintenez le tube avec ECM sur de la glace lorsqu’il n’est pas utilisé pour éviter une gélification prématurée.
REMARQUE : La dépense typique est de 4 μL de solution ECM pour chaque micro-colonne (longueur : 5 mm, ID : 180 μm). - Ajustez le pH de la solution ECM en transférant 1 à 2 μL sur du papier tournesol pour vérifier le pH initial, en ajoutant 1 μL d’hydroxyde de sodium 1 N (NaOH) et/ou d’acide chlorhydrique 1 N (HCl) à l’ECM, au besoin, et en répétant jusqu’à ce que le pH soit de 7,2 à 7,4. Assurez l’homogénéisation de la solution ECM en pipetant de haut en bas tout en évitant la formation de bulles d’air.
- Transférez les micro-colonnes à l’aide d’une pince stérilisée à partir des boîtes de Pétri à l’étape 1.4.3 dans des boîtes de Pétri vides de 35 ou 60 mm. Travaillez sur 4 à 5 micro-colonnes à la fois pour éviter la déshydratation. Fixez un embout de 10 μL à un embout de 1 000 μL à une micropipette. À l’aide du stéréoscope pour le guidage visuel, placez l’embout à une extrémité des micro-colonnes et aspirez pour extraire les DPBS résiduels et les bulles d’air de la lumière.
- Prélevez rapidement 4 à 5 μL d’ECM dans une micropipette. En observant sous un stéréoscope, placez la pointe de la micropipette à l’une des extrémités des micro-colonnes et déchargez suffisamment d’ECM pour remplir la lumière. Confirmez l’absence de bulles d’air dans la lumière, car celles-ci peuvent inhiber la croissance axonale par l’ECM. S’il y a des bulles d’air, retirez l’ECM, comme expliqué à l’étape 3.1.3, et ajoutez-le à nouveau.
- Pour éviter la déshydratation, ajoutez ~2 μL d’ECM autour de chaque micro-colonne. Incuber les micro-colonnes d’hydrogel/ECM dans les boîtes de Pétri à 37 °C et 5 % de CO2 pendant 25 min. Procéder à l’ensemencement cellulaire immédiatement après l’incubation.
REMARQUE : La période d’incubation de l’étape 3.1.5 vise à laisser le temps pour la polymérisation du collagène et de la laminine à l’intérieur des microcolonnes.
- Après l’incubation de l’agrégat, ajoutez du collagène de type I et de la laminine au milieu de culture (pour une concentration de 1 mg/mL chacun) dans un tube de microcentrifugation pour préparer la solution ECM. Effectuez les étapes 3.1.2 à 3.1.4 à température ambiante, mais maintenez le tube avec ECM sur de la glace lorsqu’il n’est pas utilisé pour éviter une gélification prématurée.
- Ensemencement des cellules neuronales dans les micro-colonnes
NOTE : Pour changer le milieu de culture des agrégats transduits, inclinez la plaque, utilisez une micropipette pour retirer le milieu qui s’accumule sur la paroi du puits, puis ajoutez lentement ~1 mL contre la paroi (pour éviter de perturber les agrégats dans les micro-puits pyramidaux). Répétez ce changement de support une deuxième fois.- Après la période d’incubation de l’étape 3.1.5, transférez environ 10 à 20 μL de milieu de culture vers deux zones libres dans les boîtes de Pétri contenant les micro-colonnes. À l’aide d’une micropipette, transférez individuellement les agrégats dans la boîte de Pétri contenant les constructions et déplacez-les à l’aide d’une pince vers l’un des petits bassins de milieu de culture afin de préserver la santé cellulaire.
- Tout en observant sous un stéréoscope, insérez un agrégat à chaque extrémité des micro-colonnes pour les micro-TENN bidirectionnels ou à une extrémité pour une architecture unidirectionnelle (au choix) à l’aide de pinces. Confirmez l’emplacement des agrégats à l’intérieur des micro-colonnes à l’aide du stéréoscope. À l’aide d’une pince, déplacez les micro-colonnes ensemencées vers l’autre petit bassin de milieu de culture afin d’éviter la déshydratation et de préserver la santé globale.
- Incuber à 37 °C et 5 % de CO2 pendant 45 min pour permettre aux granulats d’adhérer à l’ECM. Vérifier que les agrégats restent aux extrémités des micro-colonnes à l’aide du stéréoscope ; Réintroduisez les agrégats cellulaires et répétez l’étape d’incubation si nécessaire.
- À l’aide d’une pipette sérologique, inonder soigneusement les boîtes de Pétri contenant les micro-TENN avec un milieu de culture (3 ou 6 mL pour une boîte de Pétri de 35 ou 60 mm, respectivement). Placez les plats dans un incubateur à 37 °C et 5 % de CO2 pour une culture à long terme.
- Effectuez des changements de demi-milieu tous les 2 jours avec un milieu de culture. Retirez soigneusement la moitié de l’ancien support à l’aide d’une pipette et utilisez le stéréoscope pour un guidage visuel afin d’éviter d’aspirer les micro-TENN. Remplacez par l’ajout progressif d’un milieu frais et préchauffé à l’aide d’une pipette.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
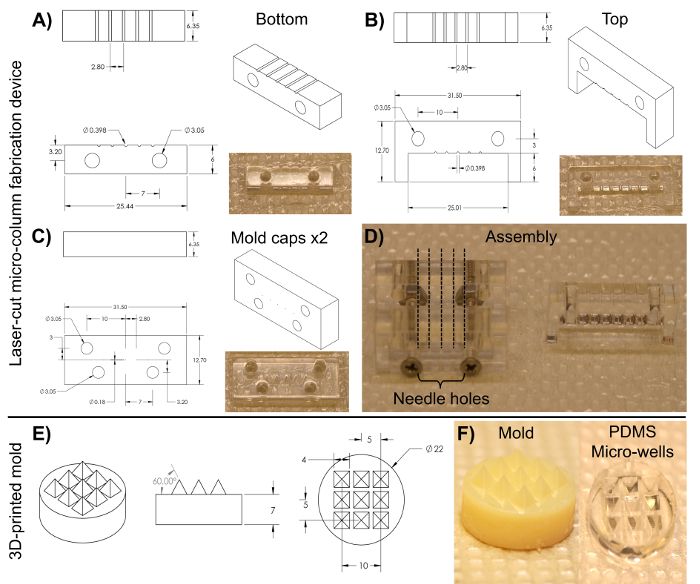
Figure 1 : Plans du dispositif de fabrication de micro-colonnes découpé au laser et du moule pyramidal à micro-puits imprimé en 3D pour l’agrégation de cellules. (A)-(B) Plan et image des moitiés inférieure et supérieure du réseau de canaux cyli...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Découpeuse laser | Universal laser systems | PLS4.75 | Utilisé pour fabriquer le moule à micro-canaux découpé au laser. |
| Dispositif de fabrication de micro-colonnes découpé au laser | Sur mesure | -------------- | Contactez notre groupe de recherche si vous êtes intéressé. Dimensions et plans fournis dans le manuscrit. |
| Vis | -------------- | -------------- | #4-40 avec un diamètre de filetage de 3,05 mm |
| Écrous | -------------- | -------------- | #4-40 avec un diamètre de filetage de 3,05 mm |
| Aiguille d’acupuncture (180 μm de diamètre) | Lhasa medical | sj.16X40 | Le diamètre peut être modifié en fonction de la taille souhaitée pour la lumière de la micro-colonne. |
| Boîte de Pétri | Fisher | 08772B | |
| Saline tamponnée au phosphate de Dulbecco (DPBS) | Invitrogen | ||
| Fisher | 13-678-11D | ||
| Agarose | Sigma | A9539-50G | |
| Tube capillaire (398 μm de diamètre) | Fisher | 21170D | Le diamètre peut être modifié en fonction de la taille souhaitée pour la coque de la micro-colonne. |
| Plaque chauffante | Fisher | SP88857200 | |
| Barre magnétique | Fisher | 1451352 | |
| Micropipette | Sigma | Z683884-1EA | |
| Aiguille de calibre 25 mm | Fisher | 14-826-49 | |
| Microscalpel | Roboz chirurgical | RS-6270 | |
| Ciseaux | Outils scientifiques fins14081-09 | ||
| Instruments | de précision Forceps World | 501985 | |
| Stérilisateur à billes chaudes | Sigma | Z378550-1EA | |
| Stéréoscope | Nikon | SMZ800N | Utilisé pour toutes les étapes de dissection et pour la fabrication de micro-TENN. |
| Collagène de queue de rat de type I | Corning | 354236 | Maintenir à 4 ºC et ne retirer qu’en cas de besoin. Utilisez de la glace pour préserver sa température lors de l’utilisation. |
| Tube de microcentrifugation | Fisher | 02-681-256 | |
| Laminine | de souris Corning | 354232 | Maintenir à 4 ºC et retirer uniquement lorsque nécessaire. Utilisez de la glace pour préserver sa température lors de l’utilisation. |
| Milieu neurobasal | Invitrogen | 21103049 | Milieu basal pour la culture de cellules neuronales prénatales et embryonnaires. Conserver à 4 °C et réchauffer à 37 °C avant utilisation. |
| Hydroxyde de sodium (NaOH) | Fisher | SS2661 | |
| Acide chlorhydrique (HCl) | Fisher | SA48-1 | |
| Papier tournesol | Fisher | 09-876-18 | |
| Solution saline équilibrée de Hank (HBSS) | Invitrogen | 14170112 | Conserver à 4 ºC. |
| 0,25 % Trypsine-EDTA | Invitrogen | 25200056 | Conserver à -20 ºC et réchauffer à 37 ºC avant utilisation. |
| Déoxyribonucléase pancréatique bovine (DNase) I | Sigma | 10104159001 | Se conserver à -20 ºC et à 37 ºC au chaud avant utilisation. |
| Supplément B-27 | Invitrogen | 12587010 | Supplément ajouté au milieu neurobasal pour la culture des neurones de l’hippocampe et de la corticole. Conserver à -20 ºC et réchauffer à 37 ºC avant utilisation. |
| L-glutamine | Invitrogen | 35050061 | Conserver à -20 ºC et réchauffer à 37 ºC avant utilisation. |
| Sprague Dawley embryon jour 18 rats | Charles River | Souche 001 | |
| Pipette Pasteur | Fisher | 22-042816 | |
| Tube à centrifuger 15 mL | EMESCO | 1194-352099 | |
| Vortex | Fisher | 02-215-414 | |
| Centrifugeuse | Fisher | 05-413-115 | |
| Hémocytomètre | Fisher | 02-671-6 | |
| Imprimante 3D Objet30 | Stratasys | -------------- | Utilisée pour fabriquer les moules pyramidaux à micro-puits. |
| Moule à puits pyramidal imprimé en 3D | Sur mesure | -------------- | Contactez notre groupe de recherche si vous êtes intéressé. Dimensions et plans fournis dans le manuscrit. |
| Polydiméthylsiloxane (PDMS) et agent de durcissement | Fisher | NC9285739 | Livré en kit avec élastomère et agent de durcissement. À utiliser à l’intérieur d’une hotte chimique. |
| Entonnoir | Fisher | 10-348C | |
| 1 ml poire pipette | Sigma | Z509035 | |
| Micro-spatule | Fisher | S50821 | |
| Plaque de culture 12 puits | EMESCO | 1194-353043 | |
| Four | Fisher | 11-475-154 | |
| Incubateur | Fisher | 13 998 076 | |
| Microscope Eclipse Ti-S | Nikon | -------------- | Utilisé pour la prise d’images en contraste de phase. Avec acquisition d’images numériques à l’aide d’un appareil photo QiClick interfacé avec le logiciel de recherche de base Nikon elements (4.10.01). |
