Nous décrivons une méthode reproductible de préparation de cellules acineuses pancréatiques de souris à partir d'une souris dans le but d'examiner les signaux calciques des cellules acineuses et des lésions cellulaires avec physiologiquement et pathologiquement stimuli pertinents. Une méthode d'infection par adénovirus de ces cellules est également fournie.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Préparation des cellules acineuses pancréatiques à des fins d'imagerie calcique, mesures de blessures cellulaires, et les infections à adénovirus
Dans cet article
Résumé
Résumé
Les cellules acineuses du pancréas est la principale cellule parenchymateuse du pancréas exocrine et joue un rôle primordial dans la sécrétion d'enzymes pancréatiques dans le canal pancréatique. Il est également le site pour l'initiation d'une pancréatite. Nous décrivons ici comment les cellules acineuses sont isolés de signaux intracellulaires de calcium tout le tissu du pancréas et sont mesurées. En outre, nous décrivons les techniques de transfection de ces cellules avec des constructions adénoviraux, et mesurer ensuite la fuite de lactate déshydrogénase, un marqueur de lésion des cellules, dans des conditions qui induisent des lésions des cellules acineuses in vitro. Ces techniques constituent un outil puissant pour caractériser la physiologie des cellules acineuses et la pathologie.
Introduction
Changements dynamiques de calcium cytosolique sont nécessaires pour les événements de cellules acineuses la fois physiologiques et pathologiques. Ces effets divergents de calcium sont censés résulter de configurations spatiales et temporelles distinctes de la signalisation calcique 1. Par exemple, une enzyme et la sécrétion d'un fluide à partir de la cellule des cellules acineuses sont liés à des pics de calcium à partir d'une région limitée du pôle apical où la sécrétion a lieu 2. En revanche, une vague de calcium global, suivi par des signaux calciques non oscillatoires intense est associé à des événements pathologiques précoces qui conduisent à une pancréatite aiguë 3,4. Il s'agit notamment de l'activation intra-acinaire protéase, la sécrétion de l'enzyme réduite, et la lésion des cellules acineuses. Notre laboratoire utilise isolé acini pancréatiques pour étudier ces événements pathologiques précoces qui conduisent à la maladie à la fois in vivo et in vitro 5-7. Les méthodes décrites ci-dessous décrivent l'isolement des cellules acineuses primaires dans le but de mesurer cyles niveaux de calcium tosolic et lésions cellulaires. Une méthode d'infection par adénovirus de ces cellules est également fournie.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
1. Préparer les cellules acineuses pancréatiques pour l'imagerie calcique
- Préparer le tampon d'incubation HEPES contenant HEPES 20 mM, NaCl 95 mM, 4,7 mM de KCl, 0,6 mM MgCl2, 1,3 mM CaCl2, 10 mM de glucose, glutamine 2 mM, et 1 × acides aminés non essentiels moyen de minimum aigle. Ajustez la solution finale à pH 7,4 avec NaOH.
- Préparation d'un tampon d'incubation par addition de BSA (BSA 1% p / v final) à 25 ml du tampon d'incubation HEPES (décrit plus haut).
- Préparation d'un tampon de digestion à la collagénase en ajoutant 1,1 mg / ml (200 unités / ml) de type 4 de la collagénase et de 1 mg / inhibiteur de trypsine de soja ml à 6 ml de tampon d'incubation BSA (décrit plus haut).
- Acid-wash mm lamelles 22x22 par immersion en deux parties HNO 3 et une partie HCl pendant 2 h. Puis décanter avec de l'eau DI et de stocker dans l'éthanol à 70%.
- Euthanasier une souris par asphyxie au CO2. Orient l'animal en décubitus dorsal, et préparer la surface abdominale par cleAning avec de l'éthanol à 70%. Effectuez une laparotomie pour exposer la cavité abdominale. Disséquer le pancréas et rincer immédiatement dans un petit bateau peser contenant 6 ml de tampon de digestion par la collagénase.
- Disséquer les gros morceaux de vaisseaux sanguins gras ou visible, puis retirez 5 ml de tampon de digestion à la collagénase et ajoutez-le au tube conique de 15 ml.
- Avec des ciseaux de dissection fines mâche le pancréas dans le bateau pesant petit contenant 1 ml de tampon de digestion par la collagénase. Hachez jusqu'à ce que la solution résultante apparaît dispersée uniformément.
- Transférer le produit hachée dans un flacon en plastique 125 Erlenmeyer, puis ajoutez le reste de 5 ml de tampon de digestion par la collagénase dans le récipient. Assurez-vous que le tissu est entièrement immergé dans un tampon.
- Placer la fiole dans un bain ° C de l'eau 37 et serrer à 90 tours par minute pendant 30 minutes. Pendant ce court laps de temps d'arrêt, préparer des agonistes d'activation de calcium (par exemple caeruléine, carbachol) et rincer le couvercle 22x22 mm lavé à l'acideglissades d'eau DI. Sec, puis placer au-dessus d'une surface plane bordée par le film laboratoire.
- Après les 30 min digest est terminée, transférer la suspension arrière au tube conique de 15 ml et de permettre aux cellules de se déposer. Pipette délicatement le tampon de digestion à la collagénase et la remplacer par 6 ml de tampon d'incubation BSA. Agiter vigoureusement le tube la main pendant 10 s, afin de disperser les cellules dans des secteurs plus restreints. Immédiatement après la secousse, enlever toute grande, débris flottants dans les médias en suspens.
- Laisser les cellules restantes de s'installer, et d'échanger des médias avec un tampon d'incubation BSA frais.
- Répétez l'étape 1.11 deux fois, jusqu'à ce que la suspension est composée de seulement de petits groupes qui ne sont finement visible à l'œil nu. Les cellules doivent ressembler à celles représentées sur la figure 1A (rangée du haut).
- Retirez le tampon d'incubation BSA et le remplacer par un tampon d'incubation HEPES.
- Préparer un 750 uM, stock 100X de Fluo-quatre heures dans 10% DMSO.
- Charger les cellules dans le tube conique de 15 ml contenant de la suspension cellulaire et du tampon d'incubation exempt de HEPES BSA. Pour ce faire, ajoutez un volume approprié (1:100 dilution) de la solution mère de la suspension cellulaire. Puis la plaque 500 pi de cette suspension sur chaque lamelle 22x22 mm.
- Gardez lamelles dans l'obscurité, à température ambiante. Prenez la première Ca 2 + mesures 30 min après le chargement. Le colorant est automatiquement éliminé du milieu lors du démarrage de la perfusion, ce qui devrait avoir lieu 30 minutes après le chargement colorant.
2. Mesure de calcium dans les cellules acineuses pancréatiques
- Rincez chaque perfusion set-up avec de l'eau DI et remplir avec une quantité appropriée de tampon ou un agoniste. Premier chaque seringue avec un tampon ou un agoniste d'assurer un débit correct. Pince seringues à un anneau reposer environ 1-2 mètres au-dessus de la platine du microscope.
- Utilisez des pinces fines pour saisir soigneusement de sa une suspension de cellules contenant de lamelle de bord. Inclinez le couvercleglisser 45 °, et permettre à l'excès de tampon de s'écouler. Placer la lamelle couvre-objet sur le dessus du joint en caoutchouc avec les cellules au-dessus de la lamelle couvre-objet, et à assembler la chambre (figures 2A et 2B).
- Fixer la chambre d'irrigation à la scène et insérer le tube qui contient du tampon dans la première entrée de la chambre (figure 2C). Tourner la seringue contenant le tampon et de permettre à la mémoire tampon pour perfuser sur toute la surface de la lamelle. Une fois que le tampon a atteint l'extrémité opposée de la chambre, insérer une ligne de vide dans l'entrée d'aspiration. Insérez les autres tubes (contenant des agonistes, inhibiteurs, etc) dans leur position appropriée le long de la chambre.
- Visualiser les cellules en utilisant soit une, 1,4 objectif d'ouverture numérique 200X ou 400X et un laser à argon à exciter le colorant Fluo-quatre heures à une longueur d'onde de 488 nm (figure 1A, en bas). Les réglages de puissance du laser doit être ajustée de telle sorte que le tube photomultiplicateur (PMT) N'est pas saturé par la lumière émise. En outre, la tension aux bornes de la PMT doit être optimisée pour la détection de lumière maximale.
- Des signaux d'émission passe-long de> 515 nm sont collectées en utilisant une vitesse de trame de 2-5 sec / trame pour visualiser les modèles d'oscillation lente et de 0,2 à 0,3 sec / trame pour visualiser plus rapide, les ondes de calcium globaux (figures 3 et 4).
- Après l'exposition est terminée, fermez les seringues et retirer tous les tubes. Démontez la chambre et répétez les étapes 2.2-2.4.
- Recueillir des données sous forme de valeurs numériques d'intensité de fluorescence au cours du temps et le transfert à l'image J (logiciel fourni sous forme de freeware par le National Institutes of Health et peut être trouvé à http://rsb.info.nih.gov/ij/ ).
- Voir les images cellulaires en temps réel et d'identifier les régions d'intérêt (ROI, c'est-apicale, basolateral, nucléaire, etc)
- Acquérir des intensités de fluorescence pour ces régions d'intérêt et represent comme intensité de fluorescence / base intensité de fluorescence (ie f/f0).
- Générer des tracés en traçant F / F 0 vs temps. En plus des tracés, des images représentatives sont généralement fournies et affichées à l'aide pseudocouleur.
3. Préparation des cellules acineuses pancréatiques pour les dosages des blessures cellulaires
- Chaudes DMEM F-12 médias (sans rouge de phénol) à 37 ° C.
- Ajouter BSA (0,1% v / v final), et de l'HCl (50 pM final) aux DMEM F-12 médias.
- Aliquote de 50 ml de milieu DMEM dans un tube conique.
- Préparer un tampon de collagénase par addition de 0,5 mg / ml (12 U / ml) de la collagénase de type IV de 10 ml de DMEM supplémenté F-12 médias.
- Euthanasier une souris par asphyxie au CO2. Orient l'animal en décubitus dorsal, et préparer la surface abdominale par un nettoyage à l'éthanol à 70%. Effectuez une laparotomie pour exposer la cavité abdominale. Disséquer le pancréas et rincer immédiatement dans un petit bateau pesant contenant 6 ml de tampon de collagénase.
- Hachez le tissu avec des ciseaux de dissection fines pendant 3-5 min ou jusqu'à ce que la solution résultante apparaît dispersée uniformément.
- Transférer le tissu haché dans une fiole Erlenmeyer 125 avec 5 ml de tampon de collagénase supplémentaire, puis le placer dans un 37 ° C au bain d'eau sous agitation à 90 rpm pendant 5 min.
- Retirer du shaker, permettent aux cellules de s'installer brièvement, et d'échanger avec 5 ml de tampon de collagénase frais. Puis incuber pendant une 35 min supplémentaires à 37 ° C au bain d'eau sous agitation à 90 rpm.
- Vigoureusement remettre le digest aide d'une pipette de transfert jusqu'à la suspension apparaît homogène sans grumeaux cellulaires évidentes. Puis ajouter doucement la suspension de cellules à travers un tamis de nylon de mouillage préalable dans un Erlenmeyer.
- Vigoureusement pipette une supplémentaire de 3 ml de DMEM frais F-12 médias (avec de la collagénase) à travers les mailles, afin de forcer à travers toutes les cellules restantes.
- Ajouter un autre 6-10 ml de DMEM F-12 des médias et uneermettez les cellules se contenter de 2-3 min. Répétez cette étape deux fois, et retirer le surnageant après le lavage final.
- Ajouter DMEM frais F-12 médias, remettre en suspension les cellules, et la plaque 500 pl de suspension cellulaire dans chaque puits d'une plaque de culture tissulaire à 48 puits. Les cellules doivent ressembler à celles représentées sur la figure 1B.
- Laisser la plaque de s'asseoir dans ° C au bain-marie à 37 à 90 tours par minute pendant 5 min avant d'ajouter agonistes.
- Stimuler les cellules avec des agonistes variant de 2-4 heures.
- Inclinez la plaque à un angle pour permettre aux cellules de se déposer et la pipette avec précaution une partie aliquote de médias (généralement 100 pi) et de gel rapide dans l'azote liquide.
- Un gel de la suspension cellulaire restant. Congélation Flash n'est pas indispensable pour les mesures LDH. Comme alternative échantillons peuvent être conservés dans la glace si elles seront analysés le même jour ou stockés dans des -20 ° C pour le stockage à long terme.
4. Mesure de l'étanchéité de la lactate déshydrogénase
- Mesure lactate déshydrogénase (LDH) fuite principalement en utilisant les réactifs et les instructions fournis dans le kit CytoTox 96 de test de cytotoxicité non radioactif Promega (voir le tableau des réactifs et matériels spécifiques).
- Reconstituer le substrat LDH (qui est fourni dans le kit) avec 12 ml de tampon d'essai (également fourni).
- Dégeler suspension de cellules congelées échantillons de milieu dans un bain d'eau à température ambiante.
- Plate 50 ul de chaque échantillon médias dans une plaque de 96 puits.
- Pour la suspension de cellules, ajouter le volume nécessaire de tampon de lyse 10X de telle sorte que la concentration finale est 1X. Vortex brièvement et incuber à 37 ° C pendant 60 min.
- Centrifuger les échantillons lysées à 250 g pendant 4 min à débris culot cellulaire.
- Pour lysats cellulaires, plaque 50 pi d'une dilution 1:10 dans chaque puits d'une plaque à 96 puits.
- Ajouter 50 ul de substrat reconstitué dans chaque puits, incuber la plaque dans l'obscurité à la température ambiante pendant 30 min.
- Arrêter la réaction enajoutant 50 pl de la solution d'arrêt (fourni dans le kit) dans chaque puits.
- Mesurer l'absorbance à 490 nm.
- Utilisez la formule suivante pour calculer% LDH fuite. Les densités optiques suivantes sont corrigées en soustrayant une lecture OD vide à partir d'un puits contenant uniquement PBS, le substrat et la solution d'arrêt.
LDH dans les médias = (Media OD492) x (facteur de dilution médias) x (vol. des médias) * Comme il n'est généralement pas nécessaire de diluer les échantillons des médias, le facteur de dilution sera le plus souvent Equal1.
LDH totale = ((lysat OD 490) x (facteur de dilution lysat) x (vol. en suspension de cellules)) + ((Media OD 490) x (facteur de dilution) x (vol. des médias aliquotés pour l'échantillonnage))
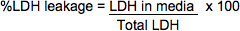
5. Infecter les cellules acineuses pancréatiques avec un adénovirus
- Préparercellules acineuses pancréatiques telles que décrites dans la section 3.
- Après l'étape 3.12, ajouter 10 7 unités infectieuses (IFU) d'adénovirus à la suspension de cellules et incuber pendant 30 min à 37 ° C.
- Uniformément plaque 2 ml de suspension cellulaire dans une plaque à 6 puits.
- Pour la plupart des constructions d'expression, les cellules doivent être suffisamment infectés dans les 18 heures, et pour certaines constructions luciférase, juste au sein de 6 heures.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Un exemple de mesures de calcium des cellules acineuses en réponse à des stimuli physiologiques est fourni à la figure 3. cellules acineuses ont été chargés avec le calcium colorant Fluo-4 et perfusé avec l'acétylcholine, un analogue carbachol (CCH; 1 M)) 8. Les cellules ont réagi, sous la forme d'une onde de calcium qui déclenche dans la région apicale et se propage dans la région basolatérale 3,9. tracés représentatifs illustré à la figure 3B montrent le ...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
La méthode d'isolement cellulaire et des essais ultérieurs décrits ici sont des outils puissants pour étudier les caractéristiques physiologiques et physiopathologiques du pancréas exocrine. La méthode pour isoler des cellules acineuses dispersées a été décrite par Amsterdam et Jamieson en 1972 11. Les méthodes présentées ici ont été adaptés à partir de méthodes d'isolement plus récents décrits par Van Acker et ses collègues 12. Bien que ces techniques sont hautement reproductible et facile...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Aucun conflit d'intérêt déclaré.
Remerciements
Ce travail a été soutenu par un National Institutes of Health Grant DK083327 et DK093491 (à SZH).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Souris | NCI N/ | A | Mâle 20-30 grammes ; pratiquement toutes les souches devraient donner des résultats comparables. |
| HEPES | American Bioanalytical | AB00892 | |
| Chlorure de sodium | J.T. Baker | 3624-05 | |
| Chlorure de potassium | J.T. Baker | 3040-01 | |
| Chlorure de magnésium | Sigma | M-8266 | |
| Chlorure de calcium | Fischer | C79 | |
| Dextrose | J.T. Baker | 1916-01 | |
| L-Glutamine | Sigma | G-8540 | |
| 1X minimum Eagle’s medium mélange d’acides aminés non essentiels | Gibco | 11140-050 | |
| Hydroxyde de sodium | EM | SX0593 | |
| Albumine sérique bovine | Sigma | A7906 | |
| Collagénase | Worthington | 4188 | |
| Inhibiteur de la trypsine de soja | Sigma | T-9003 | |
| Dioxyde de carbone | Matheson Gas | 124-38-9 | |
| 125 ml Erlenmeyer flacon plastique | Crystalgen | 26-0005 | |
| Kit de dissection | Fine Science Tools | 14161-10 | |
| 70 % d’éthanol | LabChem | LC222102 | |
| P1000, P100, P100 pipettes | Gilson | FA10005P | |
| Bateau de pesage | Heathrow Scientific | HS1420A | |
| Pipettes de transfert en plastique | USA Scientific | 1020-2500 | |
| Tubes coniques 15 ml | BD Falcon | 352095 | |
| 50 ml Tubes coniques | BD Falcon | 352070 | |
| 1,5 ml Tube à centrifuger | Fisher | 05-408-129 | |
| Tube à centrifuger micro | VWR | 20170-293 | |
| Lamelles en verre 22 x 22 mm | Fisher | 032811-9 | |
| Acide nitrique | Fischer | A483-212 | |
| Acide chlorhydrique | Fischer | A142-212 | |
| Eau déminéralisée | N/A | N/A | |
| 18 x 18 mm Couvre-lames | Fischer | 021510-9 | |
| Film de laboratoire | Parafilm | PM-996 | |
| Fluo-4AM | Invitrogen | F14201 | |
| Diméthylsulfoxyde | Sigma | D2650 | |
| Luer lock | Becton Dickinson | 932777 | |
| seringue de 60 ml | BD Bioscience | DG567805 | |
| 23 ¾ ; aiguille de calibre | BD Bioscience | 9328270 | |
| tube PE50 | Clay Adam | PE50-427411 | |
| Tournevis à tête plate | N/A | N/A | |
| DMEM F-12, no Phenol Red | Gibco | 21041-025 | |
| Aiguille de calibre 30,5 | BD Bioscience | 305106 | |
| seringue 5 CC | BD Bioscience | 309603 | |
| 25 ml Erlenmeyer | Fischer | FB50025 | |
| Filtre à mailles en nylon | Nitex | 03-150/38 | 150 um taille des pores |
| 48 puits plaque de culture tissulaire | Costar | 3548 | |
| 96 puits plaque de culture tissulaire | Costar | 3795 | |
| plaque de culture tissulaire 6 puits | Costar | 3506 | |
| azote liquide | Matheson Gas | 7727-37-9 | |
| Kit de test de cytotoxicité | Promega | G1782 | |
| Adeno-GFP | N/A N/ | A | DON de J. Williams |
| Equipment | |||
| Ring support avec pinces | United Scientific | SET462 | |
| Chambre de périfusion | N/A | N/A | Conçu par S.Z.H et ses collègues de l’Université de Yale |
| Ligne de vide | Manostat | 72-100-000 | |
| Bain-marie avec agitateur | Precision Scientific | 51220076 | |
| Microscope confocal | Zeiss | LSM 710 | |
| BioTek Synergy H1 Lecteur de plaques | BioTek | 11-120-534 | |
| Hotte de culture tissulaire | Nuaire | NU-425-600 | |
| Incubateur de culture tissulaire | Thermo | 3110 |
Références
- Toescu, E. C., Lawrie, A. M., Petersen, O. H., Gallacher, D. V. Spatial and temporal distribution of agonist-evoked cytoplasmic Ca2+ signals in exocrine acinar cells analysed by digital image microscopy. Embo J. 11, 1623-1629 (1992).
- Ito, K., Miyashita, Y., Kasai, H. Micromolar and submicromolar Ca2+ spikes regulating distinct cellular functions in pancreatic acinar cells. Embo J. 16, 242-251 (1997).
- Husain, S. Z., et al. The ryanodine receptor mediates early zymogen activation in pancreatitis. Proc. Natl. Acad. Sci. U.S.A. 102, 14386-14391 (2005).
- Raraty, M., et al. Calcium-dependent enzyme activation and vacuole formation in the apical granular region of pancreatic acinar cells. Proc. Natl. Acad. Sci. U.S.A. 97, 13126-13131 (2000).
- Orabi, A. I., et al. Dantrolene mitigates caerulein-induced pancreatitis in vivo in mice. Am. J. Physiol. Gastrointest. Liver Physiol. 299, G196-G204 (2009).
- Shah, A. U., et al. Protease Activation during in vivo Pancreatitis is Dependent upon Calcineurin Activation. Am. J. Physiol. Gastrointest. Liver Physiol. , (2009).
- Muili, K. A., et al. Pharmacologic and genetic inhibition of calcineurin protects against carbachol-induced pathologic zymogen activation and acinar cell injury. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Orabi, A. I., et al. Ethanol enhances carbachol-induced protease activation and accelerates Ca2+ waves in isolated rat pancreatic acini. J. Biol. Chem. 286, 14090-14097 (2011).
- Nathanson, M. H., Padfield, P. J., O'Sullivan, A. J., Burgstahler, A. D., Jamieson, J. D. Mechanism of Ca2+ wave propagation in pancreatic acinar cells. J. Biol. Chem. 267, 18118-18121 (1992).
- Reed, A. M., et al. Low extracellular pH induces damage in the pancreatic acinar cell by enhancing calcium signaling. J. Biol. Chem. 286, 1919-1926 (2011).
- Amsterdam, A., Jamieson, J. D. Structural and functional characterization of isolated pancreatic exocrine cells. Proc. Natl. Acad. Sci. U.S.A. 69, 3028-3032 (1972).
- Van Acker, G. J., et al. Tumor progression locus-2 is a critical regulator of pancreatic and lung inflammation during acute pancreatitis. J. Biol. Chem. 282, 22140-22149 (2007).
- Ito, K., Miyashita, Y., Kasai, H. Kinetic control of multiple forms of Ca(2+) spikes by inositol trisphosphate in pancreatic acinar cells. J. Cell Biol. 146, 405-413 (1999).
- Leite, M. F., Burgstahler, A. D., Nathanson, M. H. Ca2+ waves require sequential activation of inositol trisphosphate receptors and ryanodine receptors in pancreatic acini. Gastroenterology. 122, 415-427 (2002).
- Paredes, R. M., Etzler, J. C., Watts, L. T., Zheng, W., Lechleiter, J. D. Chemical calcium indicators. Methods. 46, 143-151 (2008).
- Schild, D., Jung, A., Schultens, H. A. Localization of calcium entry through calcium channels in olfactory receptor neurones using a laser scanning microscope and the calcium indicator dyes Fluo-3 and Fura-Red. Cell Calcium. 15, 341-348 (1994).
- Saluja, A. K., et al. Secretagogue-induced digestive enzyme activation and cell injury in rat pancreatic acini. Am. J. Physiol. 276, 835-842 (1999).
- Husain, S. Z., et al. Ryanodine receptors contribute to bile acid-induced pathological calcium signaling and pancreatitis in mice. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Gurda, G. T., Guo, L., Lee, S. H., Molkentin, J. D., Williams, J. A. Cholecystokinin activates pancreatic calcineurin-NFAT signaling in vitro and in vivo. Mol. Biol. Cell. 19, 198-206 (2008).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
