Le follicule pileux de souris est un modèle idéal pour étudier la biologie des cellules souches adultes. Nous présentons ici un protocole permettant d’isoler différentes populations de follicules pileux, de cellules souches et de kératinocytes épidermiques, en utilisant la digestion enzymatique de la peau dorsale de souris suivie d’une analyse FACS.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Isoler follicule pileux cellules souches et kératinocytes épidermiques de la peau Dorsale Souris
Dans cet article
Résumé
Résumé
Le follicule pileux (HF) est un système idéal pour étudier la biologie et la régulation des cellules souches adultes (SC). Ce mini-organe dynamique est réapprovisionné par des bassins distincts de SC, qui sont situés dans la partie permanente du HF, une région connue sous le nom de renflement. Ces CS de renflement multipotents ont d’abord été identifiés comme des cellules de conservation d’étiquettes à cycle lent ; cependant, leur isolement a été rendu possible après l’identification de marqueurs cellulaires spécifiques, tels que CD34 et la kératine 15 (K15). Ici, nous décrivons une méthode robuste pour isoler les CS du renflement et les kératinocytes épidermiques des IC de souris en utilisant la technologie de tri cellulaire activé par fluorescence (FACS). Les CS isolés de follicules pileux (HFSC) peuvent être utilisés dans divers modèles de greffe in vivo et constituent un modèle in vitro précieux pour étudier les mécanismes qui régissent la multipotence, la quiescence et l’activation.
Introduction
Les cellules souches adultes (SC) sont essentiels pour maintenir l'homéostasie tissulaire en remplaçant les cellules meurent et la réparation des tissus endommagés lors d'une lésion. Ces SCs sont définis par leur capacité à subir l' auto-renouvellement continu et de se différencier en diverses lignées cellulaires 1-3. Les systèmes les plus étudiés, qui dépendent SCs adultes pour leur reconstitution comprennent le système hématopoïétique, l'intestin et le 1,2,4 cutané.
Au cours de l'embryogenèse, la peau commence par une seule couche de cellules épidermiques. Morphogénèse du follicule pileux (HF) commence lorsque les cellules mésenchymateuses peuplent la peau et forment un derme sous - jacent collagènes 5. Spécialisée des cellules mésenchymateuses, qui constituent la suite de la papille dermique (DP), organisent directement sous la couche de l' épiderme et stimulent l'épithélium pour former placodes cheveux qui commencent à se développer vers le bas 6. Fortement la prolifération des cellules de la matrice, situés à la partie inférieure du HF,envelopper ces cellules mésenchymateuses et forment le bulbe du cheveu, tandis que la couche intérieure commence à se différencier en cylindres concentriques pour former la tige pilaire (HS) et la gaine intérieure entourant la racine (IRS) 2,3.
Dans la vie postnatale l'épiderme de la peau est composé de trois compartiments: l'épiderme interfolliculaires (IFE), la glande sébacée (SG) et le HF. Contrairement à l'IFE et SG qui sont dans un état constant de l' homéostasie, la HF est un mini-organe dynamique qui subit des cycles continus de croissance (anagène de), la destruction (catagène) et de repos (télogène) 4,7. Les cellules souches du follicule pileux (HFSCs) que de carburant ce cycle perpétuel, résident dans un créneau spécialisé dans le HF connu sous le renflement 4. Pendant anagène les HFSCs quitter le renflement, après des signaux d'activation de la DP, commencer à proliférer et descendent vers le bas créant ainsi un long sentier linéaire de cellules connues sous le nom de la gaine externe de la racine (ORS) 8-10. Les cellules de la matrice, quientourer la DP à la base de la HF, le cycle rapidement et migrer vers le haut subissant la différenciation terminale générant ainsi le HS et l'IRS 10 (Figure 1). La durée de la phase anagène détermine la longueur des cheveux et dépend de la capacité de prolifération et la différenciation des cellules de la matrice 6. Lorsque le HF pénètre catagène, les cellules de la matrice de transit-amplification du cessez ampoule de proliférer, subissent l' apoptose et régressent entièrement tout en tirant le DP vers le haut jusqu'à ce qu'il atteigne la partie non-cyclique du HF 8,11. Au cours de cette rétraction HF forme une structure temporaire connu sous le brin de l'épithélium, qui est caractéristique de la phase catagène et contient de nombreuses cellules apoptotiques. Chez la souris, catagène dure entre 3-4 jours et est hautement synchronisé dans le premier cycle pilaire. Lorsque le HF atteint télogène tous HFSCs deviennent repos. Les différentes étapes du cycle HF sont également caractérisés par des changements dans la couleur de la peau de la souris, du fait de mproduction elanin. La peau passe du noir au cours de anagène au gris foncé pendant catagène au rose pendant télogène 6,7,12,13.
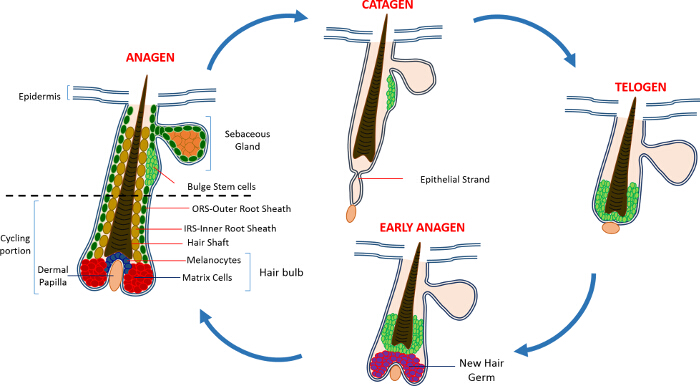
Figure 1: Le cycle follicule pileux. Le HF est composé d'une partie permanente supérieure et, une partie de cyclisme remodelage inférieure constante qui subit des cycles continus de croissance rapide (anagène), la destruction (catagène) et une phase de quiescence relative ou de repos (télogène). S'il vous plaît cliquer ici pour voir une plus grande version de ce chiffre.
Les SCs maintenant la HF ont été initialement identifiés en utilisant des expériences de chasse, avec de la thymidine tritiée, qui a révélé une population de cellules d'étiquettes cycliste lente retenue (LRC) qui résidaient dans la région permanente du HF juste en dessous du SG 14. Advances in HFSCla caractérisation a révélé un petit nombre de marqueurs qui peuvent être utilisés pour identifier et isoler SCs spécifiques de la niche HF 15. Peut-être le meilleur marqueur pour l' enrichissement de HFSCs est CD34, un marqueur de surface cellulaire a également identifié comme un marqueur SC 16 hématopoïétique chez l' homme. Dans ce CD34 + populations deux populations distinctes ont également été isolés sur la base de α6 intégrine expression 2. Un autre marqueur est la kératine 15 (K15) , qui est fortement exprimé dans la région de la bosse, la co-localise avec l' expression du CD34 et un promoteur K15 est utilisé pour le ciblage et l' isolement HFSCs chez des animaux transgéniques 15,17-19. Dans la dernière décennie , plusieurs autres populations distinctes de HFSCs et les cellules progénitrices ont également été signalés à résider dans le HF 17,20-27.
Une caractéristique supplémentaire intéressante de HFSCs est leur contribution à la réparation de la peau. Dans des conditions normales HFSCs reconstituent le HF et ne prennent pas part à IFE homéostasie. However, en réponse à la blessure, ces cellules quitter leur niche de SC et de l' aide à repeupler la IFE 9. Nous avons récemment démontré que les souris supprimés pour l'affichage du gène Sept4 / ARTS pro-apoptotique un nombre accru de CD34, K15 et Sox9 + HFSCs, qui démontrent une résistance à l' apoptose. HFSCs ont été isolés de Sept4 / ARTS - / - peaux dorsales utilisent cellules activées par fluorescence (FACS) et il y avait plus de deux fois plus dans le nombre de CD34 + et K15 + HFSCs. Ces Sept4 / ARTS - / - HFSCs ont été élargis in vitro et non seulement ont donné lieu à plus de colonies , mais sont également capables de résister à des conditions plus sévères par rapport aux témoins 28.
En conséquence d'avoir un nombre accru de HFSCs, Sept4 / ARTS - / - souris guéries nettement plus rapide en réponse à des blessures d'excision de la peau. Il est frappant, Sept4 / ARTS - / - souris displayeda grand nombre de formations sanitaires régénérées du lit de la plaie, et significativement plus petites cicatrices. En outre, les souris supprimées pour XIAP (inhibiteur lié à l'X de l' apoptose), la cible biochimique des ARTS, ont démontré une mauvaise cicatrisation 28.
Nos résultats et les travaux effectués dans d'autres laboratoires ont montré que HFSCs servent comme un modèle idéal pour étudier la biologie et la fonction de SCs adultes. Ici, nous décrivons la méthode utilisée pour l'enrichissement et l'isolement de HFSCs et kératinocytes de l'épiderme sur la base de l'expression de quatre marqueurs: α6 intégrine; intégrine β1; Sca-1 (un marqueur pour les kératinocytes de l'épiderme) et CD34. Isolement similaire de K15 + HFSCs peut également être effectuée en utilisant le K15-rapporteur GFP 19 souris.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Cette étude a été réalisée en stricte conformité avec les recommandations énoncées dans le Guide pour le soin et l'utilisation des animaux de laboratoire du ministère israélien de la Santé. Tous les animaux ont été traités selon le protocole de protection des animaux approuvée IL-02302-2015 de l'Institut israélien de technologie Technion.
1. Préparation expérimentale
- Préparation du chélate de sérum bovin fœtal
Remarque: Les cellules épithéliales sont très sensibles au calcium il est donc crucial de contrôler l'exposition de ces cellules au calcium. Afin de s'assurer que les cellules ne soient pas exposés à du calcium au cours de la chélation du procédé d'isolement est utilisé pour éliminer tout le calcium résiduel du sérum fœtal bovin utilisé pour la préparation de la coloration du tampon 29. Le protocole suivant prépare environ 1 litre de foetus exempt de calcium de sérum bovin nécessaire pour le tampon de coloration FACS de préparation.- Ajouter 400 g de matière chélateur sec, par exemple., Chelex, dans un 4 L bêcher et ajoutez distillée H 2 O à un volume total de 4 L. Couvrir et remuer en continu à l' aide d' un agitateur magnétique.
- Ajuster le pH à 7,4 en utilisant 10 N solution de HCl tout en agitant. Poursuivre l'agitation pendant 20 minutes et re-régler le pH au besoin jusqu'à pH reste stable pendant plus de 20 min.
- Incuber bécher à 4 ° C pendant une nuit pour permettre au matériau de chélation pour former un culot compact. Soigneusement aspirée H 2 O et d' ajouter frais H 2 O distillée à un volume total de 4 L.
- Répétez l'ajustement du pH comme à l'étape 1.1.2.
- Placer le récipient à 4 ° C pendant 1 heure pour permettre à la matière de chélation pour former un culot compact. Soigneusement aspirée H 2 O.
- ajouter lentement deux flacons de 500 ml de sérum bovin fœtal à la matière chélateur. Incorporer lentement à 4 ° C pendant 1 h veiller à ce que le réglage de la vitesse ne produit pas de bulles.
- Placer le récipient à 4 ° C pendant 1 heure pour permettre à la matière de chélation pour former un échantillonagir à granulés.
- Transférez soigneusement le sérum dans 1 L bouteille en verre et filtrer à travers un filtre en haut de la bouteille dans des conditions stériles. Conservez le sérum chélaté à -20 ° C ou utiliser immédiatement.
- Préparation du tampon de marquage
- Préparer 100 ml de 3% chélaté FBS dans du PBS sans Ca 2+ et Mg 2+ et garder sur la glace.
2. Isolement des follicules pileux de Adult Épiderme
- Anesthetize souris en utilisant 5% d'isoflurane en utilisant une boîte à induction. Le protocole décrit ici a été optimisé à l'aide de 50 à 80 jours des souris âgées qui sont dans la phase télogène du cycle HF.
- Euthanize souris selon des procédures standard de laboratoire. Ici, euthanasier la souris en utilisant le CO 2 overdose dans une chambre de l' euthanasie.
- Raser tous les cheveux de la peau du dos en utilisant une tondeuse électrique. Évitez la tête et les membres. Gardez la tondeuse le plus près possible de la peau. Évitez d'endommager la peau et de la couche sous-cutanée.
- Lorsque tous les cheveux est enlevé, utiliser 70% d'éthanol pour éliminer tout résidu de cheveux et de désinfecter la peau du dos.
- Placez la souris sur un tampon de dissection, et en utilisant une pince tirer vers le haut la peau près de la queue et de faire une petite entaille avec des ciseaux. Couper toute la peau du dos dans une direction postéro-antérieure par soigneusement coupant la peau et le séparant du fascia. Évitez d'endommager la couche sous-cutanée.
- Placez la peau sur un tapis de dissection, côté cheveux vers le bas, et épingler deux bords adjacents de la peau pour fixer en place. Grattez délicatement la graisse, à l'aide d'un scalpel émoussé jusqu'à ce que le derme est claire et nette.
Remarque: Lors de racler la graisse, utiliser des pinces incurvées pour appliquer une légère pression sur la peau. Appliquer une pression sur la peau en utilisant le côté courbe du forceps. Cela va empêcher la peau de se déchirer. - Placez la peau, le derme côté vers le bas, dans 100 mm boîte de culture stérile, et redresser la peau pour assurer qu'il n'y ait pas de plis. Ajouter 10 ml de PBS sans Ca 2+ et Mg 2+ (PBS -) à la boîte de culture et de redresser la peau si nécessaire.
- Aspirer le PBS et ajouter 10 ml de trypsine à 0,25%. Assurez-vous que la peau est dépliée et flotte librement. Incuber un morceau de peau par 10 ml de trypsine à 0,25%.
- Incuber les échantillons à 37 ° C pendant 30-120 min ou à 4 ° C durant la nuit.
3. Préparation de la cellule unique Suspension de follicules pileux
- Grattez tous les cheveux au large de la peau à l'aide des pinces incurvées et un scalpel, dans une antérieure à la direction postérieure. Maintenez la peau en place avec le côté bombé de pinces et d'utiliser le scalpel pour gratter les cheveux.
Remarque: Grattez les cheveux dans la solution ajoutée à l'étape 2.8 de la trypsine. Commencez par la queue et suivre la direction de la croissance des cheveux. Grattage contre la direction de la croissance des cheveux se traduira par une perte importante de fonds spéculatifs et de réduction du rendement cellulaire. HFs ont tendance à adhérer à chaque ensemble et forment de petites touffes; afin de réduire thtaille de e des touffes HF essayer de gratter une petite zone à la fois. - Transférer la peau glabre à la nouvelle boîte de culture et ajouter 10 ml de PBS - pour l' empêcher de sécher. Inspecter la peau et gratter tout poil restant.
- Décomposer HFS l'aide d'un scalpel et pince jusqu'à ce qu'une suspension de HF unique est obtenue. Vigoureusement triturer la suspension HF en utilisant 10 ml pipette pendant quelques minutes pour briser toutes les touffes de cheveux.
Remarque: Effectuez toutes les étapes suivantes sur la glace. - Transférer la suspension HF dans 50 ml tube de pré-étiquetés.
- Aspirer le PBS - de la peau et de l' utiliser pour rincer la boîte de culture cellulaire qui contient la suspension de HF; transférer dans le tube de 50 ml.
- La lessive
- Filtrer la suspension par passage à travers un tamis cellulaire de 70 pm emmanché sur un tube de 50 ml. Laver le tube de 50 ml initiale et la crépine avec 10 ml de tampon de coloration (PBS - avec 3% chélaté FBS).
- Filtrer la suspension en passantà 40 pm tamis cellulaire emmanché sur un tube de 50 ml. Laver le tube avec 5-10 ml de tampon de coloration pour faire en sorte que toutes les cellules ont été transférées vers le nouveau tube. Gardez la suspension sur de la glace jusqu'à ce que tous les animaux ont été traités.
- Centrifugeuse pendant 15 min à 300 xg à 4 ° C. surnageant Aspirer délicatement sans perturber le culot et remettre le culot dans 5 ml de tampon de coloration.
- Centrifugeuse pendant 5 min 300 g à 4 ° C. Aspirer soigneusement le surnageant et remettre en suspension le culot cellulaire dans 800 pi de tampon de coloration.
Remarque: Les volumes indiqués ci-dessus est suffisant pour la coloration des cellules dérivées de deux souris adultes.
- Transfert Suspension dans des tubes FACS pré-étiquetés.
- Pour les contrôles tubes, prendre 25-50 ul de suspension cellulaire (ou tout autre gauche résiduel de la suspension cellulaire) et compléter à un volume total de 300 ul avec du tampon de coloration.
Note: Préparer les tubes de commande (volume total 300 pi) pour unstained (pas d'anticorpset aucun DAPI); DAPI uniquement; Intégrine β1; Integrin α6; Sca-1; CD34.
- Pour les contrôles tubes, prendre 25-50 ul de suspension cellulaire (ou tout autre gauche résiduel de la suspension cellulaire) et compléter à un volume total de 300 ul avec du tampon de coloration.
- Ajouter les anticorps primaires et DAPI (voir le tableau des matériaux pour des dilutions appropriées) aux concentrations désirées dans le tube approprié. Tapotez doucement les tubes pour mélanger la suspension cellulaire. Retour sur la glace et couvrir de papier d'aluminium pour le protéger de la lumière.
- Incuber pendant 30 min sur de la glace et doucement effleurer les tubes toutes les 10 minutes pour assurer les cellules sont maintenues en suspension.
- Laver les cellules en remplissant chaque tube FACS avec un tampon de coloration (environ 4 ml par tube); centrifuger pendant 5 min à 300 xg à 4 ° C.
- Aspirer soigneusement le surnageant et remettre en suspension le culot cellulaire dans 800 pi de tampon de coloration.
- Transfert suspension cellulaire dans le tube FACS avec des bouchons de tamis cellulaire pour assurer la suspension cellulaire unique.
4. Analyse de cytométrie en flux
- Passez à la cellule de tri immédiatement en utilisant un cytomètre de flux avec des filtres appropriés pour Signadétection l. Utilisez 405 nm violet (pour les mesures de DAPI), 488 nm bleu (pour les mesures de FSC, SSC, PE, PE-Cy7 et FITC) et 633 nm (lasers rouges pour l'excitation de l'APC)
Remarque: Assurez-vous que l'instrument enregistre à partir de détecteurs pour les trois canaux fluorescents. - portes Set de fluorescence à partir d'échantillons non colorés et une compensation pour chevauchement spectral en utilisant des contrôles tachées simples.
Remarque: Utilisez les commandes tachées simples pour régler la compensation entre les canaux afin d'éliminer tout chevauchement dans les signaux fluorescents. l'ajustement de la rémunération dépendra du trieur FACS utilisé. - Mettre en place des portes primaires basées sur DAPI pour exclure les cellules mortes.
- Réglez le nuage de points (SSC-A vs FSC-A) pour sélectionner des événements de singlet.
- Mettre en place FSC et la hauteur SSC et les paramètres de largeur à éliminer pour les doublets et discriminer pour des événements singulets.
- cellules Gate avec une grande α6 et d'expression de β1 et de cette population de cellules de grille avec des CD34 haute expression ou Sca1 haute expression.
- Trier les cellules en pré-étiquetés tubes FACS.
Note: Deux populations générales de cellules peuvent être isolées; α6 + / β1 + / CD34 + / Sca-1 - et α6 + / β1 + / Sca-1 + / CD34 -. Les cellules triées doivent être conservés sur la glace en tout temps jusqu'à ce qu'ils soient utilisés des applications en aval telles que la culture cellulaire ou l'isolement de l'ARN
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Ce protocole décrit en détail l'enrichissement et l' isolement des deux types de populations:. Renflement SCs et kératinocytes épidermiques La figure 2 illustre les principales étapes du protocole. Utilisant la peau retirée de la dorsale arrière de souris âgées de 8 semaines, nous avons enrichi SCs renflement en utilisant le marqueur CD34, qui est seulement exprimée en HFSCs; et Sca-1, qui marque les kératinocytes épidermiques. La figure 3 illust...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Le protocole décrit ici est bien établie pour isoler HFSCs de la peau dorsale de souris adulte , mais peut également être appliquée pour isoler des autres populations au sein de la structure de HF, en fonction de la sélection de marqueurs 2,16,23,28,29. Cette méthode est particulièrement avantageuse par rapport à d'autres méthodes d'isolement des cellules, telles que la dissociation des tissus, en ce qu 'un type de cellule spécifique peut être sélectionné et récolté à partir d'un mélange de po...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n’ont rien à déclarer
Remerciements
Ce travail a été soutenu en partie par la subvention NIH RO1GM60124 (à H.S.). H.S. est chercheur à l’Institut médical Howard Hughes. Y.F. est soutenu par la chaire Deloro Career Advancement Chair et la Fondation germano-israélienne (I-2381-412.13/2015). D.S. est soutenu par la bourse postdoctorale Coleman-Cohen.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| L’isoflurane ; | Soins intensifs primitifs | ; 66794-017-10 | |
| Dioxyde de carbone | - | - | |
| Rasoir électrique | Oster ; | Golden A5 | de n’importe quelle autre société peut être utilisé |
| 70 % d’éthanol | Gadot Lab | 830000051 | 96 % d’ehtanol dilué avec de l’eau distillée ; |
| Tapis | Les outils de dissection de n’importe quel fournisseur peuvent être utilisés | ||
| Forceps | Dumont | 11251-10 | Foreceps de n’importe quelle autre société peuvent être utilisés |
| Ciseaux ; | Dumont | 14094-11 | Des ciseaux de n’importe quelle autre entreprise peuvent être utilisés |
| Aiguilles/Épingles | - | - | |
| Scalpel | Albion | 10 | Assurez-vous que le scalpel a une extrémité émoussée |
| Boîte de culture tissulaire 60 mm x 15 mm | Sigma-Aldrich | CLS430166 | |
| PBS-Maison | PBS sans calcium ni magnésium | ||
| 0,25 % Trypsine/EDTA | Biological Industries | 03-050-1A | La trypsine obtenue auprès d’une autre société peut avoir une activité différente et la durée de la digestion de la trypsine doit être ajustée en conséquence |
| Pipettes 10 ml | Sigma-Aldrich | Corning, 4488 | |
| Ice | - | - | |
| 50 ml Tubes à centrifuger stériles | Minplast Ein-shemer | 35050-43 | |
| 70 µ ; m Crépine | à cellules Fisher | 22362548 | |
| 40 µ ; m Filtre à cellules | Fisher | 22362549 | |
| Tampon de coloration-Centrifugeuse | |||
| Eppendorf 5804 R | 5805 000.017 | ||
| Tubes FACS avec capuchons de filtre à cellules ; | Faucon ; | ||
| tubes FACS ; | Faucon ; | ||
| Intégrine & bêta ; 1 | eBioscience | 25-0291 | 1:400 |
| Intégrine et alpha ; 6 | eBioscience | 15-0495 | 1:600 |
| Sca I | eBioscience | 11-5981 | 1:200 |
| CD34 | eBioscience | 9011-0349 | 1:300 |
| DAPI | Sigma-Aldrich | D9542 | 50 ng/ml |
| Dry Chelex | BioRad | 142-2842 | |
| Bécher ; | Distillé | au | |
| H2O ; | - | - | |
| Agitateur | - | - | |
| NHCl | BioLab | 1903059 | |
| Sérum fœtal bovin (FBS) | Beit Haemek Biological Industries | 400718 | FBS obtenu auprès d’une autre société peut être utilisé |
| bouteille en verre | L Ilmabor | Boro 3.3 | |
| Filtre supérieur de bouteille | Autofil | 1102-RLS |
Références
- Wagers, A. J., Weissman, I. L. Plasticity of adult stem cells. Cell. 116, 639-648 (2004).
- Blanpain, C., Lowry, W. E., Geoghegan, A., Polak, L., Fuchs, E. Self-renewal, multipotency, and the existence of two cell populations within an epithelial stem cell niche. Cell. 118, 635-648 (2004).
- Fuchs, E. Scratching the surface of skin development. Nature. 445, 834-842 (2007).
- Hsu, Y. C., Fuchs, E. A family business: stem cell progeny join the niche to regulate homeostasis. Nat Rev Mol Cell Biol. 13, 103-114 (2012).
- Blanpain, C., Fuchs, E. Epidermal homeostasis: a balancing act of stem cells in the skin. Nat Rev Mol Cell Biol. 10, 207-217 (2009).
- Alonso, L., Fuchs, E. The hair cycle. J Cell Sci. 119, 391-393 (2006).
- Muller-Rover, S., et al. A comprehensive guide for the accurate classification of murine hair follicles in distinct hair cycle stages. J Invest Dermatol. 117, 3-15 (2001).
- Zhang, Y. V., Cheong, J., Ciapurin, N., McDermitt, D. J., Tumbar, T. Distinct self-renewal and differentiation phases in the niche of infrequently dividing hair follicle stem cells. Cell Stem Cell. 5, 267-278 (2009).
- Ito, M., et al. Stem cells in the hair follicle bulge contribute to wound repair but not to homeostasis of the epidermis. Nat Med. 11, 1351-1354 (2005).
- Hsu, Y. C., Pasolli, H. A., Fuchs, E. Dynamics between stem cells, niche, and progeny in the hair follicle. Cell. 144, 92-105 (2011).
- Fuchs, E. The tortoise and the hair: slow-cycling cells in the stem cell race. Cell. 137, 811-819 (2009).
- Plikus, M. V., Chuong, C. M. Complex hair cycle domain patterns and regenerative hair waves in living rodents. J Invest Dermatol. 128, 1071-1080 (2008).
- Ito, M., Kizawa, K., Hamada, K., Cotsarelis, G. Hair follicle stem cells in the lower bulge form the secondary germ, a biochemically distinct but functionally equivalent progenitor cell population, at the termination of catagen. Differentiation. 72, 548-557 (2004).
- Cotsarelis, G., Sun, T. T., Lavker, R. M. Label-retaining cells reside in the bulge area of pilosebaceous unit: implications for follicular stem cells, hair cycle, and skin carcinogenesis. Cell. 61, 1329-1337 (1990).
- Cotsarelis, G. Epithelial stem cells: a folliculocentric view. J Invest Dermatol. 126, 1459-1468 (2006).
- Trempus, C. S., et al. Enrichment for living murine keratinocytes from the hair follicle bulge with the cell surface marker CD34. J Invest Dermatol. 120, 501-511 (2003).
- Morris, R. J., et al. Capturing and profiling adult hair follicle stem cells. Nat Biotechnol. 22, 411-417 (2004).
- Lyle, S., et al. The C8/144B monoclonal antibody recognizes cytokeratin 15 and defines the location of human hair follicle stem cells. J Cell Sci. 111 (Pt 21), 3179-3188 (1998).
- Liu, Y., Lyle, S., Yang, Z., Cotsarelis, G. Keratin 15 promoter targets putative epithelial stem cells in the hair follicle bulge. J Invest Dermatol. 121, 963-968 (2003).
- Vidal, V. P., et al. Sox9 is essential for outer root sheath differentiation and the formation of the hair stem cell compartment. Curr Biol. 15, 1340-1351 (2005).
- Snippert, H. J., et al. Lgr6 marks stem cells in the hair follicle that generate all cell lineages of the skin. Science. 327, 1385-1389 (2010).
- Nijhof, J. G., et al. The cell-surface marker MTS24 identifies a novel population of follicular keratinocytes with characteristics of progenitor cells. Development. 133, 3027-3037 (2006).
- Jensen, U. B., et al. A distinct population of clonogenic and multipotent murine follicular keratinocytes residing in the upper isthmus. J Cell Sci. 121, 609-617 (2008).
- Jensen, K. B., et al. Lrig1 expression defines a distinct multipotent stem cell population in mammalian epidermis. Cell Stem Cell. 4, 427-439 (2009).
- Jaks, V., et al. Lgr5 marks cycling, yet long-lived, hair follicle stem cells. Nat Genet. 40, 1291-1299 (2008).
- Horsley, V., et al. Blimp1 defines a progenitor population that governs cellular input to the sebaceous gland. Cell. 126, 597-609 (2006).
- Goldstein, J., Horsley, V. Home sweet home: skin stem cell niches. Cell Mol Life Sci. 69, 2573-2582 (2012).
- Fuchs, Y., et al. Sept4/ARTS regulates stem cell apoptosis and skin regeneration. Science. 341, 286-289 (2013).
- Nowak, J. A., Fuchs, E. Isolation and culture of epithelial stem cells. Methods Mol Biol. 482, 215-232 (2009).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
