Ce protocole utilise l’assemblage Golden Gate et le plasmide pGR-blue pour quantifier rapidement la force des terminateurs trouvés in silico.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Vérification rapide de Terminators Utilisation du pgr-Blue plasmidique et Golden Assemblée Porte
Dans cet article
Résumé
Résumé
L’objectif de ce protocole est de permettre la vérification rapide des terminateurs identifiés bioinformatiquement. De plus, le plasmide (pGR-Blue) est conçu spécifiquement pour ce protocole et permet de quantifier l’efficacité du terminateur. À titre de preuve de concept, six terminateurs ont été identifiés par bioinformatique dans le mycobactériophage Bernal13. Une fois identifiés, les terminateurs ont ensuite été fabriqués sous forme d’oligonucléotides avec les extrémités collantes appropriées et recuits ensemble. À l’aide du Golden Gate Assembly (GGA), les terminaisons ont ensuite été clonées dans pGR-Blue. Sous la lumière visible, les colonies faussement positives apparaissent bleues et les colonies transformées positivement sont blanches/jaunes. Après l’induction d’un promoteur inductible par l’arabinose (pBad) avec l’arabinose, la force de la colonie peut être déterminée en mesurant le rapport entre la protéine fluorescente verte (GFP) produite et la protéine fluorescente rouge (RFP) produite. Avec pGR-Blue, le protocole peut être complété en aussi peu que trois jours et est idéal dans un cadre éducatif. De plus, les résultats montrent que ce protocole est utile comme moyen de comprendre les prédictions in silico de l’efficacité du terminateur liées à la régulation de la transcription.
Introduction
Les grands projets de biologie synthétique nécessitent l’utilisation de terminateurs de transcription très efficaces pour aider à réguler l’expression des gènes. L’identification de nouveaux terminateurs nécessite une analyse bioinformatique de nouveaux génomes. Cependant, à mesure que de plus en plus de logiciels bioinformatiques sont développés, chacun avec un algorithme unique utilisé pour la prédiction, plus d’écart entre les résultats présumés se produit. Parce que ce processus est quelque peu subjectif et qu’il est effectué in silico, ces prédictions doivent être confirmées biologiquement. 1 De plus, le volume de terminateurs présumés identifiés par l’analyse in silico nécessite l’utilisation de stratégies de clonage qui peuvent être réalisées dans un laps de temps relativement court.
Le plasmide PGR-Blue est une modification du plasmide PGR qui a été repensé pour utiliser le Golden Gate Assembly (GGA) afin de simplifier la procédure de clonage en permettant d’effectuer simultanément toutes les étapes de réaction dans un seul tube de micro-centrifugeuse. 2,3 La sélection de couleurs a été incorporée dans le plasmide pour faciliter l’identification des colonies positives. Une ligature réussie doit être blanche/jaune à la lumière visible et fluorescente en vert sous la lumière bleue (450 nm) ou ultraviolette (UV) lorsqu’elle est cultivée sur des plaques contenant de l’arabinose. Parce que pGR-blue non coupé contient une protéine chromo bleue (amilCP), les colonies contenant un plasmide non modifié sont bleues sous la lumière visible. Cette simplification, ainsi que le protocole rationalisé, permettent aux chercheurs de passer de l’identification bioinformatique à la confirmation biologique en trois à quatre jours. La nature de la conception de ce système peut être bénéfique à la fois dans le laboratoire de recherche et dans les milieux éducatifs.
Le plasmide pGR-Blue permet de quantifier l’intensité du terminateur. 4 Un seul promoteur inductible par l’arabinose est utilisé pour produire la protéine fluorescente verte (GFP) et la protéine fluorescente rouge (RFP). Le terminateur est cloné dans le plasmide après la séquence GFP mais avant la séquence RFP, arrêtant ainsi la transcription de la protéine RFP. La résistance de la terminaison est déterminée par le rapport entre la GFP produite et la RFP produite.
Le rapport Vision and Change5 suggère que l’enseignement des sciences, de la technologie, de l’ingénierie et des mathématiques (STIM) intègre des expériences fondées sur la recherche dans la salle de classe. 6 Cependant, cela nécessite l’élaboration de protocoles qui peuvent être mis en œuvre par des étudiants ayant des compétences limitées dans un laps de temps défini. Bien que le protocole puisse être mis en œuvre en aussi peu que trois jours, il a également été conçu de manière à ce que chaque étape majeure puisse être accomplie au cours d’une période de laboratoire hebdomadaire distincte (2 à 3 heures) afin de créer une expérience de recherche de cours (CRE). Lorsqu’elle est utilisée de cette manière, la procédure prendra entre trois et six semaines et convient aux cours d’introduction et de perfectionnement en génétique, en biologie cellulaire ou en bioinformatique.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
1. Conception et Commande Oligonucleotides avec les collants appropriés Ends
- Identifier terminateurs rho-indépendant potentiels par le biais de l' analyse génomique en utilisant des programmes qui sont disponibles gratuitement en ligne. 7
- Lorsque l'on travaille avec de l' ADN double brin, déterminer l'orientation du terminateur à tester. 7 Le plasmide pgr-Blue ne vérifie terminateurs ligaturées dans le 5 'à 3' sur le dessus (brin avant).
- Convertir un fond (arrière) brin de terminaison à son complément inversé pour réorienter la séquence pour les tests en pgr-Blue en utilisant un logiciel gratuit en ligne, par exemple, ApE.
- Après l'orientation est déterminé à être correct, ajoutez la fin collante "5'-ACJC-3 '" à l'extrémité 5' du brin supérieur. Ajouter l'extrémité collante "5'-CCGC-3 '" à l'extrémité 5' du brin inférieur. 8 Cela garantira que insert ligaturé sera inséré dans le appropriéorientation à l'aide GGA.
- Une fois que les séquences sont déterminées, ordonner que des oligonucléotides simple brin commercialement.
2. Recuit Oligonucleotides (uniquement pour lyophilisé ADN)
- Remettre en suspension les oligonucléotides individuels dans l'eau sans nuclease à une concentration de 100 uM.
- Faire 10x recuit tampon: 1 M de NaCl et Tris-HCl 100 mM pH 7,4. tampon d'hybridation peut être conservé à 4 ° C pendant plusieurs semaines. Une fois que le tampon de recuit est effectuée et les oligonucléotides sont remis en suspension, commencer le recuit 8.
- Pour chaque terminaison à tester, ajouter 16 pi d'eau ultra pure dans un tube de 1,5 ml.
- Ajouter 2 ul de 10 x tampon d'hybridation à chaque microtube.
- Ajouter 1 pl du brin supérieur oligonucléotide (100 uM) à partir du terminateur désiré.
- Ajouter 1 pl de l'oligonucléotide fond de brin (100 uM) à partir du terminateur désiré.
- Créer un point d'ébullition de l'eau bae en utilisant un bêcher de 1000 ml contenant environ 400 ml d'eau du robinet et les placer sur une plaque chauffante.
- Placer les tubes de microcentrifugation de l'étape 2.6 dans un flotteur et faire bouillir pendant 4 min. Après 4 min, éteignez la plaque chauffante , mais laisser le tube et flotter dans le bain d'eau lentement O fraîche / N (18 h) 8. Stocker les terminateurs recuits à -20 ° C.
3. Or Assemblée Porte (Standard Mix - Coût efficace)
- Faire 40 nM dilution des terminateurs recuits. Ajouter 124 pi d'eau sans nucléase à 1 pl de recuit terminateurs mélange (100 uM).
- Centrifuger les échantillons pendant 30 secondes à 10.000 xg et stocker sur la glace.
- Dans un nouveau lieu de tube pour le thermocycleur utilisé, ajouter 6 ul d'eau sans nucléase.
- Ajouter 1 pi de tampon d' ADN ligase commercial [300 mM de Tris-HCl (pH 7,7 à 7,8), 100 mM de MgCl2, 100 mM DTT et 10 mM d' ATP]. Effectuez toutes les étapes ultérieures de la glace.
- Ajouter1 pl de pgr-Blue (35-50 ng / pl) destination plasmide au tube de microcentrifugeuse.
- Ajouter 1 pi de 40 nM terminateurs recuites au microtube.
- Ajouter 0,5 ul commercial haute fidélité Bsal endonucléase de restriction sur le tube de microcentrifugeuse.
- Ajouter 0,5 pi de ligase d'ADN du commerce au microtube.
- Centrifuger le mélange réactionnel à 10 000 x g pendant 120 secondes. Ensuite, placez le tube directement dans le thermocycleur.
- Exécutez le programme de thermocycleur: 20 cycles de 1 min à 37 ° C, puis 1 min à 16 ° C, suivi par 1 cycle de 15 min à 37 ° C. Utiliser des échantillons immédiatement ou congeler et conserver à -20 ° C. 8
4. Or Assemblée Gate (Commercial Master Mix - Time Efficient)
- Ajouter 124 pi d'eau sans nucléase à 1 pl de 100 uM terminateurs créé à l'étape 2. Cela dilue la concentration d'ADN de terminaison à 40 nM recuits.Effectuez cette étape dans une nouvelle, marquée de 1,5 ml microtube.
- Dans un nouveau lieu de tube pour le thermocycleur, ajouter 14 ul d'eau sans nucléase. Assurez-vous que le nouveau tube est étiqueté en conséquence.
- Ajouter 2 pi de tampon commercial Maître Mix au tube de microcentrifugeuse.
- Ajouter 1 pl de pgr-Blue plasmidique (35-50 ng / ul) au tube de microcentrifugeuse.
- Ajouter 2 ul de 40 nM terminateurs recuites au microtube.
- Ajouter 1 pi de Commercial Master Mix au tube de microcentrifugeuse.
- Centrifuger le tube 40 nM à 10.000 xg pendant 120 secondes. Ensuite, placez le tube directement dans le thermocycleur.
- Exécutez le programme de thermocycleur: 1 cycle de 60 min à 37 ° C suivi par 1 cycle de 15 min à 55 ° C. Utiliser des échantillons immédiatement ou congeler et conserver à -20 ° C.
5. Transformation et sélection Colony
- Préparer Luria Base (LB) agar boîtes de Pétri contenant 1 mM concentration d'ampicilline (Amp) et une concentration de 10 mM d'arabinose (ARB). Préparer au moins 10 ml de 1 M L Stock arabinose solution car cette solution mère sera utilisée dans les étapes ultérieures.
- Utilisez un haut rendement (10 8 - 10 9 transformants / pg) E. chimiquement compétente coli (JM109) pour la transformation des cellules. 9 Pour obtenir les meilleurs résultats, ajouter 3-5 pl de la réaction de ligature à 50 ul de cellules compétentes. Lors de l'utilisation de cellules compétentes chimiques, suivre le protocole de transformation spécifique aux cellules utilisées.
- Étendre la moitié (25 pi) des cellules transformées sur LB préchauffée (Amp / arb) des plaques d'agar en utilisant un «bâton de hockey» stérile en forme de L et incuber O / N à 37 ° C. En raison de l'évolution rapide de l'ampicilline de décomposition, ne pas incuber à 37 ° C pendant 24 heures.
- Effectuer une sélection de colonies sur la base de la couleur par inspection visuelle. Une ligature réussie doit être blanc / jaune à la lumière visible et fluorescence verte undebleu r (450 nm) ou la lumière UV. Une ligature infructueuse produira une colonie qui est de couleur bleue sous lumière visible après 18 - 20 h.
6. La vérification et la quantification des Terminator
- Préparer des tubes stériles de 5 ml de bouillon LB-ampicilline avec 1 mM et 10 mM arabinose. Le nombre de tubes nécessaires dépend du nombre de terminateurs étant testés ainsi que les contrôles (cellules présentant une résistance à l'ampicilline qui ne sont pas fluorescentes et les cellules contenant le PGR-bleu non coupée du plasmide).
- Sous la lumière visible ramasser 2-3 colonies blanches / jaunes (étape 5.4) en utilisant une boucle stérile. Laisser les échantillons incuber dans des bouillons sur un agitateur à 37 ° C et 160 rpm pendant 16-18 h. Ne pas incuber ces échantillons pendant plus de 24 heures.
- Le cas échéant, en utilisant un spectrophotomètre pour déterminer la densité cellulaire optique à 600 nm (DO 600) afin d' assurer une croissance cellulaire adéquate. En règle générale, une DO 600 de ~ 0,8-1,0 est observée après 16-18 h de croissance.
- Utilisationune plaque à 96 puits stérile pour les étapes restantes. Effectuer ces étapes dans un environnement aseptique et en triple. Ajouter 199 ul de bouillon LB + Amp / arabinose stérile (1 mM d'ampicilline / 10 mM arabinose) à chaque puits. Inclure pièce sur la plaque pour trois commandes séparées.
- Utilisez les trois commandes suivantes: Un puits (1) contenant LB + Amp bouillon / arabinose seulement et un puits (2) pour les cellules compétentes non transformées (en blanc) pour servir de vide. Pour la quantification (3) de la résistance de terminaison, les cellules contenant pgr originale uncut ou contenant pgr-Blue ligaturé avec une séquence non-terminaison doivent être inclus (contrôle de référence pour la quantification). Voir la Figure 1 pour lecteur de plaque mise en page.
- Pipette 1 pi de la solution de cellules à partir de la O / N bouillons dans des puits individuels de la plaque à 96 puits.
- plaques d'étanchéité avec un couvercle perméable à l'air et agiter pendant 18-20 heures à 37 ° C et 160 rpm.
- En utilisant un lecteur de plaque, déterminer OD 600 par la lectureabsorbance à 600 nm. Mesurer la fluorescence de la GFP comme suit: excitation 395 et d' émission 509. Mesure DP fluorescence comme suit: excitation 575 et d' émission 605. Après 18-20 h, la DO 600 devrait être d' environ 0,5.
- Pour normaliser la variation de la croissance, utiliser l'équation:
 pour les deux GFP et RFP.
- Après normalisation, déterminer la force relative de terminaison en utilisant l'équation
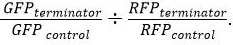
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Ce protocole va produire des cellules contenant pgr-bleu avec un terminateur ligaturé entre GFP et RFP à l' aide d' or Assemblée Porte (figure 2). Les colonies positives contenant insert ligaturé peuvent être choisis en fonction de la couleur. À la lumière visible colonies positives seront blanc / jaune et faux positifs vont produire des colonies bleues après 18-20 heures d'incubation à 37 ° C (figure 3).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
L'étape la plus importante dans ce protocole est la conception d'oligonucléotides appropriée avant de commander. Les oligonucléotides doivent avoir des extrémités cohésives appropriées ajoutées aux extrémités 5 'des deux brins du haut et du bas pour faire en sorte que l'incorporation GGA est possible. En outre, il est important de changer l'orientation de terminateurs tourné vers la gauche (terminateurs qui empêchent la transcription sur le brin inférieur) à celui de droite face (termine la transcrip...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n’ont rien à divulguer.
Remerciements
Les auteurs tiennent à remercier Malcom Campbell et Todd Eckdahl avec le Genome Consortium pour l'enseignement actif (GCAT) et l'Alliance pour l'éducation HHMI-Science - Chasseurs phages Advancing Génomique et Evolutionary Sciences programme (SEA-phages).
Ce projet a été soutenu par des subventions du National Center for Research Resources (P20RR016460) et l'Institut national des sciences médicales générales (P20GM103429) des National Institutes of Health. Cette recherche a été financée en partie par la National Science Foundation subvention # IIA-1457888. (Université Ouachita Baptist) des fonds plus institutionnels ont été fournis par l'été de bourses de recherche JD Patterson.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| pGR-Blue Plasmid | Addgene | 68374 | |
| pGR-Plasmid | Addgene | 46002 | |
| AeraSeal-(Feuilles stériles) | Excel Scientific | BS-25 | Feuilles stériles uniquement |
| 10x T4 DNA ligase Buffer | NEB | ||
| BsaI-HF | NEB | R3535S | L’enzyme non HF fonctionnera mais est moins stable à la chaleur. ; |
| NEB Golden Gate Assembly Mix | NEB | E1600S | Commerial Master Mix mentionné dans le protocole. |
| T4 DNA ligase | NEB | M0202S | |
| Microcentrifugeuse ronde Rack flottant | Nova Tech International | F18875-6401 | |
| Ampicilline sel sodique | Sigma Aldrich | A9518 | |
| L-(+)-Arabinose | Sigma Aldrich | A-3256 | D-Arabinose n’induira pas le promoteur pBAD |
| Luria Base (LB) - Bouillon, Miller | Sigma Aldrich | L1900 | |
| Luria Base (LB) - Agar, Miller | Sigma Aldrich | L2025 | |
| Tecan-Infinite M200 Lecteur de plaques | Tecan | ||
| Mix & Go Competent Cells - Souche JM109 | Zymo Research | T3005 | Utiliser le protocole de transformation recommandé par l’entreprise |
| ApE : Un logiciel d’édition de plasmides | http://biologylabs.utah.edu/jorgensen/wayned/ape/ | ||
| Tris-HCl, Chlorure | Promega | H5121 | |
| (cristallin/biologique, certifié) | Fisher Chemical | S671 | |
| Synthèse d’oligonucléotides commerciaux | Integrated DNA Technologies (IDT) | http://www.idtdna.com/site | |
| Microtest Plaques de culture tissulaire - 96 puits (stérile) | Falcon | 35-3072 | |
| mycobactériophage « Bernal13" | Banque de gènes | KJ510413 | |
| Eau libre de nucléases | Integrated DNA Technologies (IDT) | IDT004 | |
| Stérile, en forme de L Hockey-Stick Cell | Life Science Products | 6444-S1 | |
| Nano-Drop 2000c Spectromètre UV-Vis | Thermo Scientific | 2000c | |
| ARNold : un outil web pour la prédiction des terminateurs de transcription Rho-indépendants. |
Références
- Li, J., Zhang, Y. Relationship between promoter sequence and its strength in gene expression. Eur Phys J E Soft Matter. 37 (9), (2014).
- Engler, C., Kandzia, R., Marillonnet, S. A one pot, one step, precision cloning method with high throughput capability. PLoS One. 3 (11), e3647(2008).
- Lampropoulos, A., et al. GreenGate---a novel, versatile, and efficient cloning system for plant transgenesis. PLoS One. 8 (12), e83043(2013).
- Chen, Y. J., et al. Characterization of 582 natural and synthetic terminators and quantification of their design constraints. Nat Methods. 10 (7), 659-664 (2013).
- Woodin, T., Carter, V. C., Fletcher, L. Vision and change in biology undergraduate education, a call for action--initial responses. CBE Life Sci Educ. 9 (2), 71-73 (2010).
- Vasaly, H. L., Feser, J., Lettrich, M. D., Correa, K., Denniston, K. J. Vision and change in the biology community: snapshots of change. CBE Life Sci Educ. 13 (1), 16-20 (2014).
- Naville, M., Ghuillot-Gaudeffroy, A., Marchais, A., Gautheret, D. ARNold: a web tool for the prediction of Rho-independent transcription terminators. RNA Biol. 8 (1), 11-13 (2011).
- Campbell, A. M., et al. pClone: Synthetic Biology Tool Makes Promoter Research Accessible to Beginning Biology Students. CBE Life Sci Educ. 13 (2), 285-296 (2014).
- Rhee, J. I., et al. Influence of the medium composition and plasmid combination on the growth of recombinant Escherichia coli JM109 and on the production of the fusion protein EcoRI::SPA. J Biotechnol. 55 (2), 69-83 (1997).
- Dirla, S., Chien, J. Y., Schleif, R. Constitutive mutations in the Escherichia coli AraC protein. J Bacteriol. 191 (8), 2668-2674 (2009).
- Schleif, R. Regulation of the L-arabinose operon of Escherichia coli. Trends Genet. 16 (12), 559-565 (2000).
- Kosuri, S., et al. Composability of regulatory sequences controlling transcription and translation in Escherichia coli. Proc Natl Acad Sci U S A. 110 (34), 14024-14029 (2013).
- Sharon, E., et al. Inferring gene regulatory logic from high-throughput measurements of thousands of systematically designed promoters. Nat Biotechnol. 30 (6), 521-530 (2012).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
