Ce protocole décrit l’utilisation de la seule chaîne CMH de classe I complexes pour étudier les interactions moléculaires dans l’activation des lymphocytes T CD8 + humaine : des constructions de génération d’ingénierie antigène présentant des cellules exprimant la seule chaîne, culture de clone humain de cellules T CD8 + et les expériences d’activation des cellules T.
Article de méthode
Utilisation de la technologie MHC seule chaîne d’enquêter sur les Co-agonisme dans l’Activation des cellules T humaines CD8 +
Dans cet article
Résumé
Résumé
Peptide libre non-stimulateur MHC (Sphl) complexes n’induisent pas de fonctions d’activation et effectrices des lymphocytes T, mais peuvent améliorer des lymphocytes T d’agoniste Sphl, grâce à un processus appelé co-agonisme. Ce protocole décrit un expérimental système d’enquêter sur les co-agonisme au cours de l’activation des lymphocytes T CD8 + humaine en exprimant MHC humain classe I molécules présentant des peptides pré-déterminé comme single polypeptides (seule chaîne MHC) dans une lignée cellulaire Xénogénique. Nous avons exprimé la seule chaîne CML dans des conditions où les faibles niveaux d’agoniste seule chaîne p-MHC des complexes et des niveaux élevés de complexes de chaîne unique non-stimulateur p-MHC étaient exprimées. Utilisation de ce système expérimental nous a permis de comparer les réponses des cellules T CD8 + à Sphl agoniste en présence ou en absence de non-stimulateur Sphl. Le protocole décrit la transfection de ligne cellulaire avec la seule chaîne MHC constructions, lignes de génération des variétés de cellule stables, culture de cellules T CD8 + humains de l’hépatite B virus spécifiques et activation des cellules T expériences simultanément quantifier la production de cytokines et dégranulation. Les méthodes présentées peuvent servir pour la recherche sur différents aspects de l’activation des cellules T CD8 + dans les cellules T humaines systèmes avec spécificité connue peptide MHC.
Introduction
CMH de classe I (MHC-I) molécules présentes peptides courts (8-10 des acides aminés) dérivés de protéines synthétisées par chaque cellule. MHC-I molécules sur des cellules saines présentes libre peptides dérivés de protéines endogènes. Infection virale conduit à la présentation des peptides dérivés de virus de non-soi sur MHC-je, mais les cellules infectées même présent non-soi peptides en présence de grandes quantités du soi peptide-CMH (Sphl). MHC-j’ai même reconnu par le récepteur des cellules T (TCR) et le corécepteur CD8 sur les lymphocytes T. Affinité de liaison du TCR avec peptide Sphl est fortement tributaire de la séquence des peptides présentés, tandis que la liaison CD8 est indépendant du peptide. Liaison de TCR à non-soi agoniste Sphl complexe mène aux fonctions d’activation et effectrices des lymphocytes T. Sphl libre non-stimulateur complexes n’induisent pas de fonctions d’activation et effectrices des lymphocytes T, mais peuvent améliorer des lymphocytes T d’agoniste Sphl, grâce à un processus appelé co-agonisme1,2,3. Co-agonisme a été observée chez la souris T CD4 + cellules4,5,6 , ainsi qu’en souris et humain T CD8 + cellules7,8,9,10, 11 , 12 , 13. dans des conditions physiologiques, les lymphocytes T doivent reconnaître des quantités limitées de la Sphl agoniste sur antigène présentant des cellules (CPA) co présentant des niveaux élevés de complexes non-stimulateur Sphl, suggérant que co-agonisme contribue à T optimal réponses cellulaires in vivo. Cellule total surface CMH de classe I niveaux sont souvent réprimés au cours des infections virales14 et les tumeurs15. Cette stratégie d’évasion immunitaire diminue présentation Sphl agoniste, mais réduit également la quantité de co agoniste Sphl j’ai de disponible pour l’amélioration d’activation des lymphocytes T. En outre, des niveaux d’expression à la surface cellulaire élevée de MHC classe I molécule HLA-C auraient dû être divulgués en corrélation avec amélioration VIH contrôle16, suggérant un rôle critique pour total CMH de classe I expression dans l’activation des cellules T. Malgré l’importance physiologique de co-agonisme, son mécanisme moléculaire est encore incomplètement compris. C’est en grande partie en raison des difficultés techniques de contrôler expérimentalement la quantité d’agoniste co présenté Sphl tout en gardant agoniste Sphl constante.
Nous avons développé un expérimental système d’enquêter sur les co-agonisme au cours de l’activation des lymphocytes T CD8 + humaine en exprimant MHC humain classe I molécules présentant peptide pré-déterminé comme seul polypeptide (simple chaîne MHC-I, Figure 1 a) dans une cellule Xénogénique ligne9,10. Seule chaîne (sc) agoniste Sphl a été exprimé sous contrôle d’un promoteur inductible par la tétracycline dans la lignée de cellules de T-REx CHO dérivées hamster exprimant répresseur tétracycline ; Cela permet une expression « baveur » très faible de sc agoniste Sphl en l’absence de tétracycline et sc haute agoniste Sphl expression après l’addition de tétracycline (Figure 1 bC). Les cellules de T-REx CHO exprimant Sphl sc agoniste étaient alors supertransfected avec non-stimulatrice, co agoniste sc Sphl-je sous contrôle d’un promoteur constitutivement actif (Figure 1 bC). Utilisation de ce système expérimental nous a permis de comparer les réponses des cellules T CD8 + à agoniste Sphl en présence ou en absence de niveaux élevés de non-stimulateur Sphl. Critique, depuis le peptide et MHC-j’ai chaîne lourde sont liées de façon covalente dans le scMHC-j’ai formater, ce qui permet des introductions de mutations dans les molécules du CMH présentant des peptides pré-déterminé. Utilisation de scMHC-j’ai technologie ainsi nous a permis de moduler spécifiquement TCR ou CD8-liaison propriétés d’agoniste ou co agoniste Sphl.
Co-agonisme dans l’activation des lymphocytes T CD8 + a été observé à l’aide de MHC purifiée-j’ai complexes présentant agoniste et co agoniste peptides sous forme d’hétérodimères11,17 ou présentés sur quantum dots12,13. Les premiers travaux sur co-agonisme dans l’activation des lymphocytes T CD8 + dans le contexte de reconnaissance Sphl agoniste sur APC sert de lignées cellulaires TAP2-déficients en TTB. ROBINET est requis pour le transport de peptide du cytoplasme vers le réticulum endoplasmique, et TAP-carence sévèrement réduit le nombre de peptides de liaison j’ai disponibles MHC classe. En l’absence de peptides, le complexe naissant du CMH de classe I chaîne lourde et β2- microglobuline est instable, ayant pour résultat très faible MHC-I expression à la surface de cellules. Au départ, comparaison des cellules T stimulées par l’antigène chargé sur TAP-suffisante et - souris déficiente RMA et de lignées cellulaires de RMA-S, respectivement, comme APC, n’a révélé aucun élément de preuve pour co-agonisme au cours de l' activation de lymphocytes T18la souris. Cependant, l’utilisation de ce système expérimental ne permettait pas un contrôle précis de la quantité d’agoniste Sphl présentée indépendamment Sphl libre non-stimulateur. En outre, ces deux lignées cellulaires peuvent également différer dans l’expression des autres molécules qui modulent l’activation des cellules T, comme ligands récepteurs de costimulation ou inhibitrices des cellules T, molécules d’adhésion.
Par la suite, nous avons développé un protocole pour le chargement des cellules déficientes en TAP2 RMA-S avec des peptides exogènes pour permettre la présentation d’un montant fixe d’agoniste Sphl en présence ou en absence de non-stimulateur Sphl. Ceci a été réalisé par les moyens suivants : incubation TAP2-déficients RMA-s cellules à basse température (28 ° C, au lieu de l’habituel 37 ° C) pour stabiliser le vide MHC classe I lourde chaîne/β2 microglobuline complexes19; incubation à 28 ° C avec des peptides agonistes exogènes ; incubation à 28 ° C, en présence ou en absence de peptide non-stimulation exogène ; et une incubation à 37 ° C, pour réduire l’expression à la surface cellulaire du CMH vide j’ai classe complexes8,9. L’utilisation de ce système expérimental a révélé que la présence de non-stimulateur Sphl favorise activation de thymocytes de souris, les cellules T CD8 + périphérique naïf et CTL8. Mécaniquement, la présence de non-stimulateur Sphl peut induire des CD8 recrutement vers la synapse immunitaire cellulaire : APC de T même en l’absence d’agoniste Sphl, et non-stimulateur Sphl peut améliorer l’interaction TCR avec CD8 corécepteur7,8. Cependant, ce système expérimental ne permet pas de tester les contributions relatives de la liaison de corécepteur TCR et CD8 à Sphl agoniste et co agoniste dans la médiation de l’amélioration de l’activation, comme toute modification altérant la liaison TCR ou CD8 à MHC classe qu'i serait affecter toutes les molécules du CMH, quel que soit le peptide présenté. Nous avons donc utilisé CMH de classe I simple technologie de la chaîne pour surmonter ce problème.
Le CMH de classe unique chaîne (sc) j’ai le format a été utilisé avant pour améliorer la présentation antigénique Sphl de stratégies thérapeutiques, répondre à des questions fondamentales sur les mécanismes d’activation des récepteurs de cellules TCR et NK et fonctionner20,21 . scMHC-j’ai se compose de peptide, β2- microglobuline et MHC-j’ai rejoint par deux linkers flexibles de sérine/glycine-rich (Figure 1 a) de la chaîne lourde, plusieurs séquences de linker différents ont été développées et testées à22. scMHC-je peux plier indépendamment du robinet complex et chaperonner les protéines nécessaires à la Sphl classique assemblage complexe20. scMHC-m’a montré à plier correctement, tel que déterminé à l’aide d’anticorps de conformation spécifique coloration22 et en résolvant la structure sc à la cristallographie par rayons x23. La base scMHC-j’ai conception a été modifiée pour améliorer la liaison de faible affinité peptides24,25.
Ce protocole décrit l’utilisation de scMHC humaine-je pour enquêter sur les co-agonisme pendant CTL humaine clone d’activation. Le protocole a été optimisé pour le clone humain de CTL spécifique d’un épitope du virus de l’hépatite B (VHB). VHB est un fardeau de soins de santé grave dans le monde entier, qu’il y a 350 millions de personnes infectées par le VHB et l’infection chronique par le VHB peuvent conduire au développement du carcinome hépatocellulaire (CHC). Cellules HCC résultant de l’infection par le VHB peuvent présenter habituellement dérivés de VHB épitopes et peuvent être reconnus par les cellules T humaines spécifiques. HBV et le HCC s’appuie sur les réponses de cellules T humaines26, mais les patients HCC souffrent souvent d’épuisement de lymphocytes T et diminution des lymphocytes T réponses27. Introduction de TCR spécifique VHB dans les lymphocytes T du VHB a été jugée comme une stratégie d’immunothérapie potentiels afin d’éliminer les chroniques d’infection à VHB28. Cependant, on ne sait pas si cette méthode sera efficace en milieu clinique, en raison de la faiblesse de la surface MHC-I dans les hépatocytes humains29. Par conséquent, comprendre le mécanisme de coagonism peut-être prévoir autres perspectives immunothérapie du VHB, éventuellement en améliorant la présentation de la Sphl endogène à induire des réponses co-agonisme-médiée par les lymphocytes T. Le protocole couvre toutes les mesures nécessaires pour la recherche sur l’humain co-agonisme : transfection de cellules de T-REx CHO avec agoniste et co agoniste sc Sphl, génération de lignées de cellules de T-REx CHO stables, de la culture humaine lignée de cellules T CD8 + CTL spécifiques à VHB et l’activation de CTL expériences de quantifier la production de cytokines et la dégranulation en réponse aux cellules CHO T-REx. Bien que nous nous concentrons sur l’utilisation de la sc MHC classe I technologie d’enquêter sur les co-agonisme au cours de l’activation des cellules T HBV, il faut noter que les méthodes présentées peuvent facilement être adaptées pour la recherche sur d’autres aspects de l’activation des cellules T dans les systèmes de cellules T humaines avec Sphl connu-j’ai spécificité.
Ce protocole utilise un humain CD8 + CTL ligne spécifique pour le peptide dérivé de VHB E183-91 (FLLTRILTI : « E183 »)30 présentés sur HLA-A2. des molécules HLA SC consistant en une séquence de signaux de la β2-microglobuline humaine, un peptide de liaison HLA-A2 d’intérêt, un lieur de glycine/sérine, un humain β2-microglobuline, un lieur de glycine/sérine et un A2 chaîne lourde peut être commercialement synthétisés (Figure 1 a ). Plasmides codant scA2 constructions avec agoniste E183 peptide, ou peptides de31 coagonist GAG du VIH (SLYNTVATL) sont disponibles auprès des auteurs sur demande. La séquence peptidique peut être modifiée à l’aide de mutagenèse dirigée. Un vector tétracycline-inducible pcDNA5/TO a été utilisé pour exprimer la chaîne unique agoniste HLA-A2 avec E183 peptide (sc E183-HLA-A2). En présence de répresseur de la tétracycline, le pcDNA5/de plasmide ne permet que de très faibles, « baveur » expression de la protéine d’intérêt ; forte expression peut être induite par l’addition de la tétracycline (Figure 1 bC). Utilisation d’un système d’expression inductible par la tétracycline permet de contrôler la quantité de cellules agoniste surface Sphl expression. Une expression constitutive plasmide pcDNA3.1 servait à exprimer coagonist scA2 avec GAG peptide (sc GAG-HLA-A2). L’expression réglé par la tétracycline lignée de cellules CHO (T-REx) (lignée de cellules de hamster, aucun endogène MHC humain) était utilisée pour exprimer l’agoniste et co agoniste des constructions de sc-HLA-A2. Ce système expérimental permet un contrôle précis de la Sphl présentation (Figure 1) : aucune présentation Sphl (celllulaire T-REx), une grande quantité de présentation de Sphl co agoniste (sc constitutive expression GAG-HLA-A2), une faible quantité d’agoniste Sphl présentation (sc E183-HLA-A2, en l’absence de la tétracycline), une grande quantité de présentation de Sphl agoniste (sc E183-HLA-A2 en présence de tétracycline), une faible quantité d’agoniste Sphl présentation et forte expression de co agoniste Sphl (sc E183-HLA-A2 dans la absence de tétracycline et sc constitutive expression GAG-HLA-A2). Utilisation de ce système expérimental permet un contrôle précis des quantités de surface cellulaire d’agoniste et coagonist Sphl.
Protocole
Remarque : Toutes les étapes impliquant l’utilisation de cellules vivantes, non fixée doit être effectuée sous une hotte de biosécurité, et tout déchet biologiquement dangereux devrait être jetée selon les réglementations locales de la santé et la sécurité.
1. CHO la Transfection cellulaire et génération de lignées cellulaires stables CHO
-
Transfection de cellules CHO
Remarque : cette section décrit la transfection de cellules CHO en utilisant polyéthylènimine (PEI). Toutefois, des méthodes alternatives peuvent servir, cellules CHO sont relativement faciles à transfecter utilisant des réactifs de transfection lipides disponibles dans le commerce.- CHO la culture des cellules en F12 complet (cF12, F12 additionnée de 5 % FBS, 100 U/mL de pénicilline, 100 μg/mL de streptomycine et 10 µg/mL blasticidine pour maintenir l’expression du répresseur tétracycline). Les cellules de passage tous les 3-4 jours à une 01:10 ratio.
- Un jour avant la transfection, préparer la suspension de cellules CHO. Cellules CHO se laver dans le flacon à l’aide de PBS (10 mL de PBS pour une fiole T75, 5 mL de PBS pour une fiole T25). Ajouter 0,05 % Trypsin/0.02% EDTA dans du PBS (2 mL pour une fiole T75, 1 mL pour une fiole T25) dans la fiole et laisser incuber pendant 5-10 min à température ambiante (RT). À l’aide d’un microscope optique, vérifiez que les cellules ont détaché et arrêter la trypsinisation en ajoutant cF12 dans le ballon (8 mL pour une fiole T75, 4 mL pour une fiole T25).
- Transférer la suspension de cellules CHO sur un tube de 15 mL et centrifuger à 300-400 x g pendant 5 min à 4 ° C ou RT. enlever le surnageant, nouvelle suspension dans cF12 (10 mL pour une fiole T75, 5 mL pour une fiole T25) et compter à l’aide d’un hémocytomètre.
- Ajuster la concentration cellulaire à CHO de 60 000-100 000 cellules/mL. Ajouter 5 mL de suspension de cellules CHO (300 000-500 000 cellules CHO) / puits dans une plaque 6 puits. Incuber une nuit à 37 ° C, 5 % de CO2.
- Le jour de la transfection, ajouter 400 ml de milieu sans sérum F12 médias ou sérique dans un tube de 1,5 mL. Ajouter 3 μg de plasmide à 400 μL de médias. La composition de pipetage. Ajouter 6 μg de PEI (6 μl de solution de 1 mg/mL PEI) au mix média/ADN et vortexer immédiatement pendant 10 s.
- Incuber le mix média/ADN/PEI à ta pendant 10-15 min. Durant cette incubation, remplacez milieux cellulaire CHO dans la plaque 6 puits avec 5 mL de médias cF12 fraîches.
- Ajouter la solution d’ADN/médias/PEI aux cellules CHO. Ajouter la solution goutte à goutte et uniformément au-dessus du puits. Incuber une nuit à 37 ° C, 5 % de CO2.
-
Génération de lignées de cellules CHO stables
- Un jour après la transfection, retirez le support des puits et ajouter 5 mL de cF12 contenant les antibiotiques une sélection appropriée à chaque puits. Utiliser hygromycine 0,3 mg/mL pour les plasmides axée sur les pcDNA5TO et G418 1 mg/mL pour les plasmides axée sur les pcDNA3.
- Si les cellules portée plus de confluence de 90 % à 24 h après la transfection, trypsinize les cellules.
- Laver les puits avec 1 mL de PBS / puits, ajouter 1 mL de 0.05 % trypsin/0.02% EDTA dans du PBS et incuber pendant 5-10 min à RT. Using un microscope photonique, vérifiez que les cellules ont détaché et arrêter la trypsinisation en ajoutant 3-4 mL de cF12 / puits.
- Transférer la suspension de cellules CHO sur un tube de 15 mL et centrifuger à 300-400 x g pendant 5 min à 4 ° C ou RT. supprimer le surnageant et remettre en suspension dans 10 mL de cF12. Ajouter 5 mL de suspension de cellules par puits dans une plaque bien 6. Utilisez deux puits pour maximiser le rendement des cellules transfectées.
- Incuber les plaques bien 6 à 37 ° C, 5 % de CO2. Surveiller la mort cellulaire et la croissance de colonies résistantes à l’aide d’un microscope optique. Retirez les supports et le remplacer par des supports neufs contenant des antibiotiques appropriés après 4-5 jours, ou lorsque la mort cellulaire significative est observée.
- Une fois que les cellules résistantes à la portée de plus de 70 % à confluence, trypsinize les cellules tel que décrit à l’étape 1.2.2 et transférer dans une fiole de T25 pour l’expansion. Le choix antibiotique prend 1-2 semaines.
- Une fois que les cellules CHO résistantes aux antibiotiques dans la fiole de T25 atteint 70-80 % confluence, effectuer la souillure d’anticorps afin de vérifier l’expression à la surface cellulaire des constructions d’intérêt. Un jour avant la coloration, l’anticorps trypsinize les cellules comme indiqué au point 1.2.2 et ajuster la concentration en cellules à 200 000 cellules/mL et ajouter 1 mL de suspension cellulaire à 12 plaque de puits. Pour l’essai des constructions de tétracycline-inductible, ajouter 50 à 60 ng/mL de tétracycline. Incuber une nuit à 37 ° C, 5 % de CO2.
- Grattoir de cellules permet de détacher les cellules CHO du fond du puits. Cette méthode est préférable à la trypsinisation, car elle réduit le risque de l’épitope dommages dus au clivage protéolytique.
- Transférer le 1 mL de milieu contenant les cellules CHO dans un tube de FACS. Tournez en bas à 300-400 x g, 4 ° C pendant 5 min. remettre en suspension dans 100 μl d’anticorps anti-HLA dilué dans FWB. Incuber 30 min à 4 ° C sur la glace. Effectuer cette coloration avec anticorps anti-A2 pour détecter les niveaux d’expression surface de cellule A2 à total et TCR-comme anticorps spécifiques pour A2 en complexe avec le peptide E183 pour détecter la Sphl agoniste-I les niveaux d’expression de surface de cellules.
- Après la vérification expression de MHC, FACS trier les cellules positives et maintenir les cellules triées dans les médias avec des antibiotiques pour réduire la perte de transgene. Pour cellules CHO exprimant la Sphl agoniste, seule cellule tri est recommandé, pour assurer agoniste comparable Sphl expression avec et sans supertransfection avec co agoniste Sphl. 2-3 semaines sont nécessaires pour la croissance des cellules CHO après le tri de cellule unique.
2. VHB spécifiques CTL Culture
-
Préparation de PBMC comme les mangeoires pour re-stimulation de CTL de VHB spécifique humaine
Remarque : pour le clone A2-E183-specific CTL, re-stimulation avec PBMC fraîchement isolées, plutôt que de PBMC décongelés, donne les meilleurs résultats.
Mise en garde : Obtenir toutes les autorisations éthiques nécessaires avant de recruter des volontaires pour les dons de sang. Dans le but de ce travail, PBMC provenaient de volontaires sains en vertu du protocole approuvé par l’IRB NUS. Le consentement éclairé a été obtenu de tous les donateurs. Suivez toutes les précautions nécessaires lorsque vous travaillez avec le sang humain pour réduire le risque de transmission de maladies à diffusion hématogène.- Avant de commencer, réglez la température de la centrifugeuse à 19-20 ° C et préchauffer le gradient de densité (p. ex., gradient de Ficoll) RT.
- Ajouter 15 mL de gradient de densité de température ambiante à tube de 50 mL. Centrifuger à 400 x g pendant 5 min à 19-20 ° C. Il s’agit d’assurer qu'il n’y a pas de gradient de densité sur le côté du tube.
- Recueillir 20 mL de sang d’un donneur volontaire sain par ponction veineuse. Ajouter 15 mL de PBS à 20 mL de sang dans un tube de 50 mL. La composition de pipetage de haut en bas.
- Ajouter lentement, les 35 mL de sang dilué dans du PBS sur le dessus de la 15 mL de gradient de densité de l’étape 2.1.2. Assurez-vous que le sang et le gradient de densité ne se mélangent pas. Centrifuger les tubes à 19 ° C, 1 200 x g pendant 20 min avec les freins au large.
- Enlever environ 70 % de la couche de plasma. Aspirez soigneusement le calque contenant le PBMC (la couche nuageuse au-dessus du calque de gradient de densité clair) à l’aide d’un Pasteur, déposer et placez-le dans un nouveau tube de 50 mL.
- Ajouter PBS de PBMC pour obtenir un volume total de 50 mL. Centrifuger le tube à 4 ° C, 300-400 x g pour 10 min. Retirer délicatement le surnageant à l’aide de l’aspirateur sous vide et stérile pipette Pasteur en verre, ou par décantation.
- Remettre en suspension les cellules dans 50 mL de PBS. Centrifuger le tube à 4 ° C, 300 x g pour 10 min. Retirer délicatement le surnageant à l’aide de l’aspirateur sous vide et stérile pipette Pasteur en verre, ou par décantation.
- Remettre en suspension les cellules dans 2 mL de médias complet les cellules T humaines (médias libres de sérum additionné de sérum humain 2 %). Compter les cellules à l’aide de hémocytomètre. Ce protocole donne en moyenne 1-2 x 10⁶ PBMC par 1 mL de sang utilisé.
-
La re-stimulation CTL servant PBMC cellules nourricières
- Irradier les PBMC à 30 Gy pour inhiber la prolifération en réponse à une stimulation ultérieure.
Attention : Assurer une formation adéquate et la conformité avec le laboratoire prescriptions de sécurité lors de l’utilisation de l’irradiateur. - Remettre en suspension les PBMC irradiés dans médias complète les cellules T humaines à 2 x 10⁶ cellules/mL. Ajouter des cytokines et la lectine de Phaseolus vulgaris (PHA) pour la re-stimulation de CTL à concentration de x 2 dans la suspension PBMC. Les cytokines final et les concentrations de PHA sont : 20 U/mL recombinante humaine il-2, 10 recombinante ng/mL IL-7, 10 ng/mL recombinante humaine IL-15 et 1,5 mg/mL PHA.
- Décongeler le flacon CTL congelé dans un bain-marie à 37 ° C. Transférer les cellules décongelées dans un tube de 15 mL avec 10 mL de médias complet les cellules T humaines. Tournez en bas à 300-400 g à 4 ° C pour 5 min. Retirer délicatement le surnageant à l’aide de l’aspirateur sous vide et stérile pipette Pasteur en verre, ou par décantation.
- Une nouvelle suspension CTLs dans 2 mL de médias complet les cellules T humaines. Compter les cellules à l’aide de hémocytomètre. Ajouter des éléments multimédias complète les cellules T humaines pour obtenir la concentration cellulaire de 106 cellules/mL.
- Dans une plaque 24 puits, ajouter 0,5 mL de PBMC irradiés (106 cellules) avec 2 x cytokines PHA (étape 2.2.2) et 0,5 mL de CTL (0,5 x 10⁶ cellules) / puits. Le nombre de puits utilisé dépend du nombre total de CTL ou PBMC disponible. Incuber à 37 ° C, 5 % de CO2.
- Après 4-5 jours, alors que CTL explosions sont visibles et les médias devient jaune, transférer les cultures dans 6 assiettes bien et de compléter le volume initial de 1 mL avec 4 mL de médias complet les cellules T humaines avec 20 U/mL IL-2, 10 ng/mL IL-7 et 10 ng/mL IL-15 (aucun PHA).
- Après 2 ou 3 jours, transférer les cultures dans une fiole de T75, ajouter 40 mL de médias complet les cellules T humaines avec les cytokines (étape 2.2.2, aucun PHA) et de la culture en position verticale.
- Maintenir CTL à une concentration de 1-2 x 10⁶ cellules/mL en ajoutant les supports neufs, additionnés de cytokines (étape 2.2.2, aucun PHA) à un volume égal à celui du volume de culture existant à tous les autres jours. CTL peuvent être utilisés pour des expériences 7 à 14 jours après re-stimulation.
- Irradier les PBMC à 30 Gy pour inhiber la prolifération en réponse à une stimulation ultérieure.
3. expériences d’Activation des lymphocytes T
Remarque : Une expérience typique requiert plusieurs gammes de T-RExCHO : cellules de celllulaire CHO de T-REx (témoin négatif), cellules de T-REx CHO exprimant non-stimulateur Sphl seulement (scA2-GAG ; contrôle négatif), cellules de T-REx CHO exprimant de faibles quantités d’agoniste Sphl-j’ai () scA2-ENV sans tétracycline, échantillon expérimental), T-REx CHO cellules exprimant des quantités élevées de non-stimulateur co agoniste Sphl (scA2-ENV et scA2-GAG, sans la tétracycline, l’échantillon expérimental) et de faibles quantités d’agoniste Sphl et cellules de T-REx CHO exprimer des quantités élevées de l’agoniste Sphl-j’ai scA2-ENV avec tétracycline, contrôle positif), comme illustré sur la Figure 1D.
-
Placage de cellules CHO comme cellules présentatrices d’antigène
- Cellules CHO de culture dans ballon T75, comme indiqué au point 1.1.1. Utiliser les cellules à confluence de 70 à 90 % pour des résultats optimaux. Expérimenter un jour avant l’activation des cellules T, trypsinize les cellules comme décrit au paragraphe 1.1.2. Après trypsinisation, transférer la suspension de cellules dans un tube de 15 mL, centrifuger à 400 x g pendant 5 min à 4 ° C ou RT, retirez le surnageant par la pipette ou la décantation.
- Resuspendre le culot dans 5 mL de cF12. Compter les cellules CHO utilisant un hémocytomètre.
- Ajuster la concentration en cellules à 2 x 10⁵/ml à l’aide de cF12. Ajouter 50 à 60 ng/mL de tétracycline à l’agoniste échantillons seulement pour induire des quantités élevées de l’agoniste Sphl-j’ai expression comme témoin positif (Figure 1). Cellules CHO seront calmera en tubes de 15 mL, alors assurez-vous de les mélanger par la pipette ou l’agitation avant l’ensemencement.
- Pour le test d’activation des lymphocytes T, ajouter 100 μL de la suspension de cellules CHO / puits à fond U 96 plaque bien et utilisez réanalysés par lignée cellulaire CHO. Pour CHO cellule anti-MHC coloration, ajouter 1 mL de suspension cellulaire à 12 plaque bien et utilisez réanalysés par lignée cellulaire. Incuber une nuit à 37 ° C, 5 % de CO2.
-
Test d’activation des lymphocytes t
Remarque : ce test d’activation des lymphocytes T permet la quantification simultanée de dégranulation des lymphocytes T (CD107a coloration, une mesure de la cytotoxicité des lymphocytes T) et la production de cytokines.- La veille de l’expérience, centrifuger les cellules CTL à 400 g à 4 ° C pendant 5 min, comte utilisant hémocytomètre et remettre en suspension les cellules à 106 cellules/mL dans les médias complète les cellules T humaines sans cytokines ou PHA. Incuber à 37 ° C, 5 % de CO2. L’objectif de cette étape de repos est de réduire la sensibilité CTL, que nous avons observé une activation maximale en réponse aux faibles quantités d’antigène sans cette étape.
- Le jour de l’expérience, des cellules de centrifugeuse T à 400 x g à 4 ° C pendant 5 min, retirez le surnageant par décantation ou de pipetage et remettre en suspension les cellules dans 2 mL de milieu de milieu sans sérum complet (sans les cytokines ou PHA). Compter les cellules T direct utilisant un hémocytomètre et ajuster la concentration de cellules T à 106 direct cellules/mL à l’aide de médias complet les cellules T humaines (sans les cytokines ou PHA).
- Ajouter des anticorps CD107a humaine à une dilution au 1/100 (concentration finale de 2,5 μg/mL), ajouter la bréfeldine A à une dilution de 1/1000 (concentration finale de 1 μg/mL).
- Retirez les supports des cellules CHO dans la plaque 96 puits en aspirant avec la pipette Pasteur en verre ou en effleurant la plaque. Par puits, ajouter 200 μL des lymphocytes T suspension (0,2 x 10⁶ cellules) contenant anti-CD107a et bréfeldine A. co-culture cellules T avec les cellules CHO pendant 3-4 h.
- À la fin de la co-culture, effectuer la coloration de l’antigène de surface des lymphocytes T. Tournez en bas les 96 puit plaque à 300-400 g, 5 min à 4 ° C et éliminer le surnageant par aspiration ou pichenette. Ajouter 2,5 μL de CD3 et 2,5 μL d’anticorps CD8 dans 50 μL de 0,5 % de BSA dans du PBS (tampon de lavage de flux, FWB) / puits pour la coloration de l’antigène de surface cellulaire. Incuber les échantillons sur la glace pendant 30 min à l’obscurité.
- Laver les échantillons en ajoutant 150 μL de FWB / puits. Tournez en bas les 96 puit plaque à 300-400 g, 5 min à 4 ° C et éliminer le surnageant par aspiration ou pichenette.
- Fixation/perméabilisation, procédez à l’aide d’un kit de fixation/perméabilisation. Ajouter 100 µL de solution de fixation/perméabilisation (du kit de fixation/perméabilisation) / puits, mélanger en pipettant également. Incuber sur glace pendant 20 min.
- Centrifuger à 300-400 g et 4 ° C pendant 5 min et éliminer le surnageant par aspiration ou pichenette. Ajouter 200 μL de 1 x tampon de perm/lavage (diluer 10 x stock tampon de perm/lavage de l’accord préalable de kit à utiliser) / puits. Répétez cette étape.
- Resuspendre le culot dans 50 μL de tampon de perm/lavage x 1 contenant des anticorps anti-IFN-γ à 0,3 µg/mL. Incuber sur glace pendant 30 min dans l’obscurité.
- Ajouter 150 μl de tampon de perm/lavage 1 x. Centrifuger à 300-400 g pour à 4 ° C pendant 5 min et éliminer le surnageant par aspiration ou pichenette. Ajouter 200 μL de 1 x tampon de perm/lavage, centrifuger de 300-400 x g pendant à 4 ° C pendant 5 min et éliminer le surnageant par aspiration ou pichenette.
- Une nouvelle suspension chaque échantillon dans 200 μl de FWB. Procéder à l’analyse en cytométrie en flux.
-
CHO cellule MHC classe I coloration
Remarque : il est essentiel de vérifier scMHC-I de cellules des niveaux de surface sur les cellules utilisées sur chaque expérience, comme les lignées cellulaires peuvent perdre l’expression du transgène. Lors de la préparation 96 plaque de puits pour la stimulation des cellules T, créé 12 plaque de puits pour la coloration de cellules CHO, tel qu’indiqué dans la Section 3.1.4.- Utilisez un grattoir de cellules pour détacher des cellules CHO du fond du puits. Cette méthode est préférable à la trypsinisation, car elle réduit le risque de l’épitope dommages dus au clivage protéolytique.
- Transférer le 1 mL de milieu contenant les cellules CHO au tube de FACS. Tournez en bas à 300-400 g à 4 ° C pendant 5 min. remettre en suspension dans 100 μl d’anticorps anti-HLA dilué dans FWB. Incuber 30 min à 4 ° C sur la glace.
- Effectuer cette coloration avec anticorps anti-A2 pour détecter les niveaux d’expression surface de cellule A2 à total et TCR-comme anticorps spécifiques pour A2 en complexe avec E183 peptide32 pour détecter la Sphl agoniste-I les niveaux d’expression de surface de cellules.
- Ajouter 1 mL de FWB dans chaque échantillon CHO, tourner vers le bas à 300-400 x g, 4 ° C, 5 min et puis remettre en suspension l’échantillon dans 0,3 mL de FWB. Procéder à l’analyse en cytométrie en flux.
Résultats
Le sc MHC classe I technologie utilisée ici permet un contrôle précis de l’expression à la surface cellulaire de MHC classe I avec des peptides connus, liés de façon covalente, d’induire l’activation de lymphocytes T. Nous avons généré un système APC Xénogénique machiné (Figure 1 a, B, C) qui permet la présentation de faibles concentrations d’agonistes Sphl en présence ou en absence de co agoniste Sphl (Figure 1, E). Critique, nous avons utilisé un spécifique de TCR-comme anticorps HLA-A2 présentant E183 peptide pour montrer cette présentation de l’agoniste sc qu'e183-HLA-A2 n’est pas altérée par la co-expression de co agoniste sc GAG-HLA-A2 (Figure 1E). Toutefois, il est à noter que l’anticorps de type TCR spécifique E183-HLA-A2 montre une liaison à HLA-A2, présentant GAG peptide (Figure 1E). Ingénierie systèmes de cellules présentatrices d’antigènes similaires peuvent être construits à l’aide de différents peptides ou les molécules du CMH pour enquêter sur des exigences moléculaires des interactions TCR et/ou corécepteur dans les cellules T humaines ayant des spécificités différentes.
Nous avons utilisé ces APC machiné pour stimuler un E183-HLA-A2-specific CD8 + T cell clone humain. Trois témoins négatifs ont été utilisés : uniquement, celllulaire cellules CHO T-REx de cellules T et cellules de T-REx CHO exprimant des quantités élevées de co agoniste sc GAG-HLA-A2 pour tester l’éventuelle T cell activation de toutes les molécules exprimées sur les cellules de T-REx CHO (celllulaire T-REx CHO cellules par rapport aux lymphocytes T uniquement) et pour l’activation des cellules T par sc-GAG-HLA-A2 (cellules de T-REx CHO exprimant des niveaux élevés de sc-GAG-HLA-A2 par rapport à des cellules de T-REx CHO celllulaire). Les cellules de T-REx CHO celllulaire ou cellules de T-REx CHO exprimant sc-GAG-HLA-A2 n’induisent pas activation du clone E183-HLA-A2-specific CD8 + CTL, tel que déterminé en quantifiant la production d’IFN-γ et d’expression du marqueur de dégranulation CD107a en guise de lymphocytes T cytotoxicité (Figure 2 aB). Expression des niveaux élevés d’agoniste sc E183-HLA-A2, utilisée comme témoin positif, induit très efficace production d’IFN-γ et dégranulation (Figure 2 aB), ce qui démontre que la construction de HLA-A2 sc se distingue par un TCR spécifique pour activer Fonctions effectrices des lymphocytes t. Expression de faibles niveaux de sc E183-HLA-A2 induit des niveaux inférieurs de la production d’IFN-γ et dégranulation et ceci a été renforcé par la présence de co agoniste sc GAG-HLA-A2 (Figure 2 aB). Il convient de noter qu’un pourcentage très élevé de lymphocytes t CD107a + a été observé même en réponse à la faiblesse de la Sphl antigénique (Figure 2 b), compatible avec les rapports précédents des exigences relativement faibles quantité Sphl agoniste pour l’induction de cellules T cytotoxicité33. L’IFM CD107a, indiquant la quantité de dégranulation de manière unicellulaire, fournit une meilleure gamme dynamique (Figure 2 b). Le test d’activation des lymphocytes T utilisé permet la quantification simultanée des deux fonctions effectrices principales : cytokine production et cytotoxicité et fournit une lecture très sensible avec une bonne gamme dynamique.
Nous avons utilisé la technologie de la chaîne unique pour vérifier si la liaison TCR à co agoniste Sphl est requise pour l’amélioration d’activation dépendante Sphl co agoniste. Nous muté valine au poste 152 au bord de la rainure de liaison peptidique HLA-A2 (Figure 3 b) à l’acide glutamique pour créer V152E mutant, cette mutation a été exprimée à abolir la fixation de TCR à HLA-A2,34. Nous avons ensuite vérifié si la mutation V152E peut abolir la liaison du TCR pour le clone E183-HLA-A2 CTL utilisé, en présentant cette mutation en agoniste sc E183-HLA-A2 et en exprimant la construction de sc agoniste mutantes dans les cellules T-REx. Type sauvage, mais pas V152E, sc E183-HLA-A2 a induit l’activation du clone E183-HLA-A2-specific CTL utilisée (Figure 3 a). Il convient de noter que toute mutation de liaison TCR sur CMH de classe I doit être testé séparément pour chaque clone de cellules TCR/T individuel utilisé, comme les interactions moléculaires précises entre le TCR et Sphl complexe dépendra de l’effet de la mutation, et ce seront différente entre TCRs différents. Par exemple, nous avons testé huit mutations, soit avaient indiqué précédemment les mutations de liaison TCR ou mutations prédites pour perturber la liaison du TCR sans abrogeant la liaison peptidique en HLA-A2. Parmi ceux-ci, V152E était la seule mutation qui a aboli l’activation du clone des lymphocytes T spécifiques E183 utilisé10. Nous avons ensuite présente la mutation V152E dans le co agoniste sc GAG-HLA-A2 et co exprime WT ou V152E sc GAG-HLA-A2 avec faibles niveaux d’agoniste sc E183-HLA-A2. Sc les WT et V152E GAG-HLA-A2 amélioré production d’IFN-γ et dégranulation (Figure 3D), ce qui suggère que la liaison TCR à co agoniste Sphl n’est pas requise pour co agoniste Sphl dépendant CD8 + T cell activation mise en valeur. Seule chaîne MHC classe I technologie, telle que présentée ici, peut être utilisé pour modifier le TCR et/ou corécepteur liaison au CMH de classe I avec peptide connu afin d’étudier les exigences moléculaires pour la reconnaissance de l’antigène des lymphocytes T et l’activation.
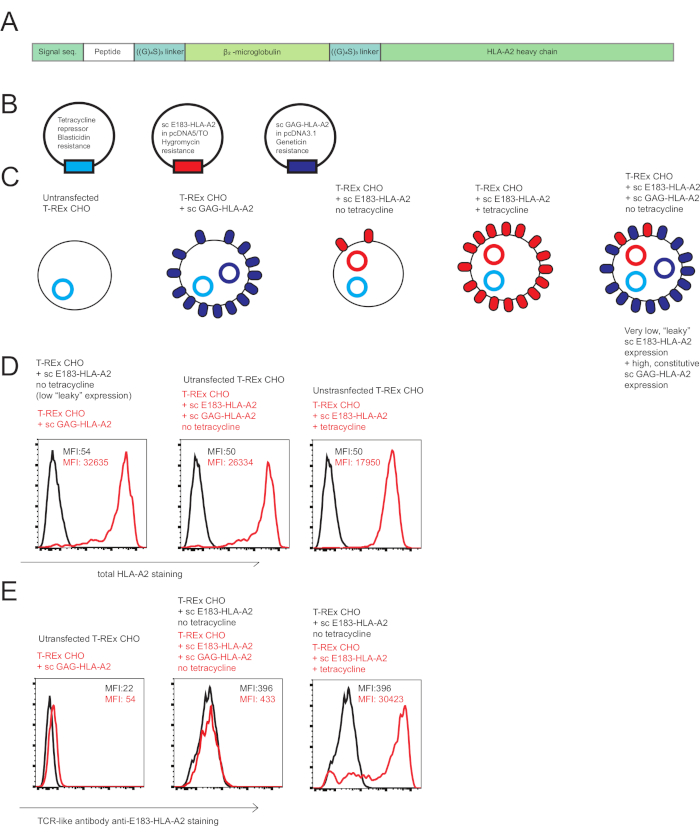
Figure 1 : simple chaîne HLA-A2 construit utilisé pour étudier le co agoniste dans l’activation des lymphocytes T CD8 + humaine. (A) schéma de principe d’une construction de scHLA-A2, consistant en covalence la séquence signal de fusion humaine β2 microglobuline, peptide de choix, éditeur de liens souples glycine-sérine (GGGGSGGGGS GGGGS), humaine β2 microglobuline, flexible lieur de glycine-sérine et la chaîne lourde de HLA-A2. Schéma de principe (B) des plasmides utilisé pour générer des machinés pour enquêter sur les co-agonisme dans l’activation des lymphocytes T CD8 + humaine, les cellules présentatrices d’antigènes : répresseur tétracycline, agoniste sc E183-HLA-A2 sous contrôle du promoteur inductible par la tétracycline, non-stimulation agoniste co sc GAG-HLA-A2 sous contrôle du promoteur constitutivement actif. (C) diagramme schématique de l’ingénierie antigène présentant des cellules utilisées pour enquêter sur les co-agonisme : cellules CHO T-REx (aucune expression de MHC humaine), les cellules de T-REx CHO exprimant des niveaux constitutivement élevés du sc GAG-HLA-A2 (non-stimulateur co agoniste Sphl), Les cellules de T-REx CHO exprimant des niveaux faibles « baveur » du sc E183-HLA-A2, en l’absence de tétracycline (faible niveau de peptide agoniste), T-REx CHO cellules exprimant des niveaux élevés de sc E183-HLA-A2 en présence de tétracycline (niveau élevé de peptide agoniste), T-REx CHO cellules exprimant des niveaux faibles de sc E183-HLA-A2 et des niveaux élevés de sc GAG-HLA-A2 (faible niveau de peptide agoniste) et un niveau élevé de peptide co agoniste. (D) Cell surface de coloration de l’ingénierie présentatrices de lignées cellulaires à l’aide d’anticorps anti-HLA-A2. Les chiffres indiqués correspondent aux valeurs des IMF pour tache de MHC dans la barrière de cellules vivantes. Données représentatives de 5 expériences indépendantes (E) Cell surface piqueté de l’ingénierie présentatrices de lignées cellulaires à l’aide de TCR-comme anticorps spécifique contre le peptide E183 présentant de HLA-A2. Les chiffres indiqués correspondent aux valeurs des IMF pour tache de MHC dans la barrière de cellules vivantes. Données sont représentatives de 5 expériences indépendantes. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
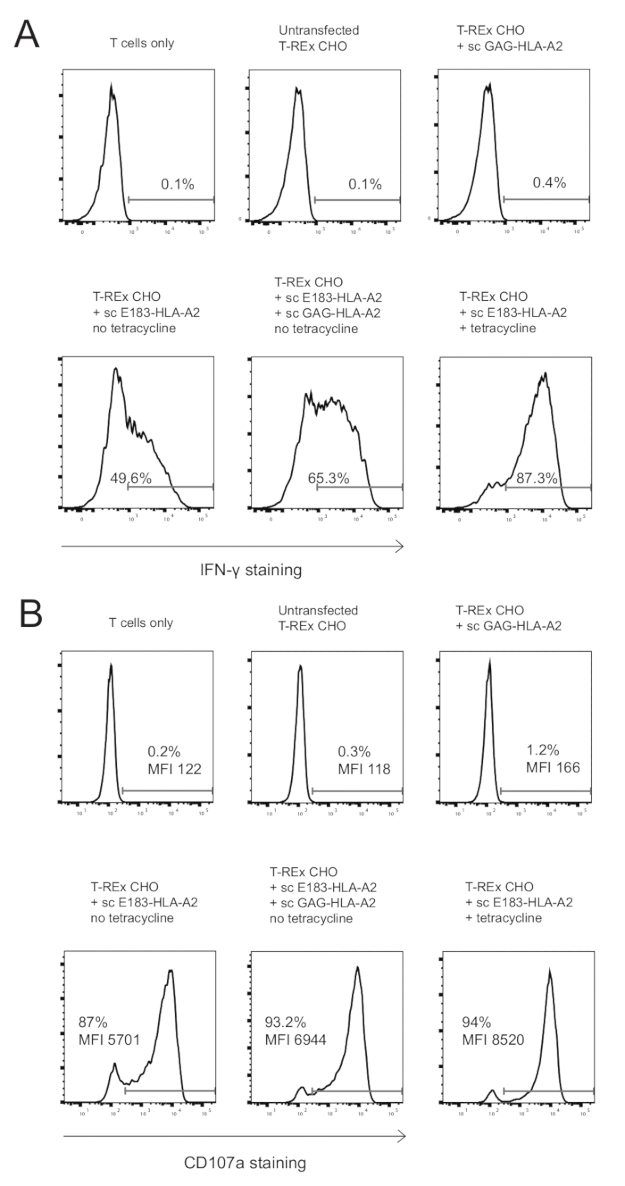
Figure 2 : présence de co agoniste Sphl favorise la production de cytokines et dégranulation de clone humain de CD8 + CTL spécifiques E183-HLA-A2. (A) intracellulaire IFN-γ coloration de clone humain de CD8 + CTL spécifiques à HLA-A2 après stimulation de 3 h indiqués engineered cellules présentatrices. Les chiffres indiqués correspondent aux pourcentage positif pour la coloration d’IFN-γ. Données représentatives de 3 expériences indépendantes, chacune réalisée avec la techniques réanalysés. Cellule (B) surface CD107a coloration de clone humain de CD8 + CTL spécifiques à HLA-A2 après stimulation de 3 h indiqués cellules présentatrices. Les chiffres indiquent le pourcentage positif pour la coloration de la CD107a ou l’IFM CD107a pour la population de cellules T CD8 +. Données représentatives de 3 expériences indépendantes, chacune réalisée avec la techniques réanalysés. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
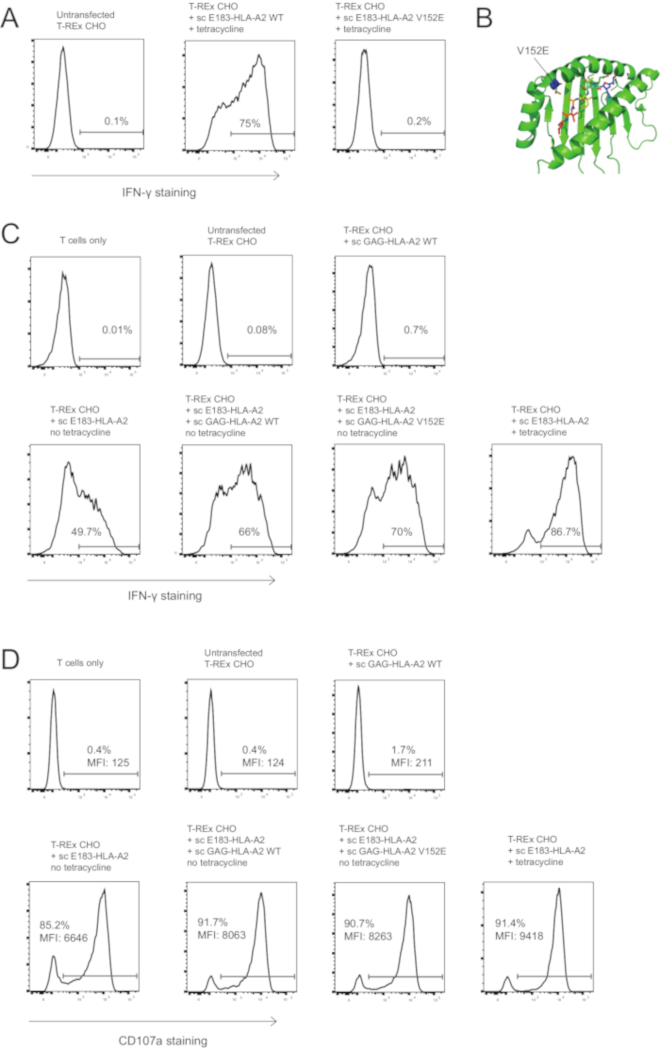
Figure 3 : co agoniste – amélioration d’activation des lymphocytes T médiée par ne nécessite pas de liaison TCR à la Sphl co agoniste complexe. (A) V152E mutation dans sc E183-HLA-A2 abolit activation du clone E183-HLA-A2-specific CD8 + CTL humaine. Les cellules de T-REx CHO exprimant des niveaux élevés de la sc mutant WT ou V152E E183-HLA-A2 (induction de la tétracycline) servaient à stimuler le clone de CD8 + CTL humain E183-HLA-A2-spécifique pendant 3h. Activation des cellules t a été quantifiée à l’aide de coloration d’IFN-γ intracellulaire. Les chiffres indiqués correspondent aux pourcentage positif pour la coloration d’IFN-γ. Données représentatives de 3 expériences indépendantes, chacune réalisée avec la techniques réanalysés. (B) carte de mutation de V152E dans la rainure de fixation du peptide du HLA-A2. (C) V152E mutation sur sc GAG-HLA-A2 co agoniste Sphl complexe n’abolit pas l’amélioration activation co-agonist-dépendante. Intracellulaire IFN-γ coloration de clone humain de CD8 + CTL spécifiques à HLA-A2 après stimulation 4h indiqués engineered cellules présentatrices. Les chiffres indiqués correspondent aux pourcentage positif pour la coloration d’IFN-γ. Données représentatives de 3 expériences indépendantes, chacune réalisée avec la techniques réanalysés. (D) V152E mutation sur sc GAG-HLA-A2 co agoniste Sphl complexe n’abolit pas l’amélioration activation co-agonist-dépendante. Cellule de surface CD107a coloration de clone humain de CD8 + CTL spécifiques à HLA-A2, après stimulation de 3h indiqués cellules présentatrices. Les chiffres indiquent le pourcentage positif pour la coloration de la CD107a ou l’IFM CD107a pour la population de cellules T CD8 +. Données représentatives de 3 expériences indépendantes, chacune réalisée avec la techniques réanalysés. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
Discussion
Le protocole présenté fournit un outil robuste pour l’étude des interactions moléculaires au cours de l’activation des lymphocytes T CD8 + humaine. Une étape cruciale pour l’enquête de co-agonisme lors de l’activation des cellules T humaines est contrôle agoniste Sphl cellule modelé pour assurer agoniste égale Sphl présentation sur les véhicules avec ou sans expression Sphl co agoniste. Dans notre système expérimental, ceci est réalisé à l’aide d’un clone cellulaire unique exprimant de faibles quantités d’agoniste Sphl, suivi par supertransfection avec une agoniste co Sphl construct agoniste Sphl quantification et à l’aide de TCR-comme anticorps10, 32. comme expression de Sphl agoniste sc peut changer au fil du temps, il est essentiel pour quantifier l’expression en surface Sphl agoniste sur APC utilisés dans chaque expérience utilisant des anticorps de type TCR. Si aucun anticorps spécifique de la TCR-like n’est disponible, agoniste scMHC-je peux être exprimé comme la fusion de la protéine fluorescente et son expression à la surface cellulaire peut alors être quantifiée en utilisant une méthode de microscopie sensibles, telles que la microscopie de fluorescence réflexion totale interne 35 , 36. en outre, expression à la surface cellulaire de la Sphl co agoniste diminue avec le temps, en raison de la méthylation dépendants et indépendants silencieux de la CMV promoteur37et doivent être surveillée par anticorps souillure et écoulement cytometry d’analyse, avec répétées FACS-tri lorsque nécessaire. Nous avons cultivé des cellules CHO pendant 5 semaines avec une perte d’expression Sphl sc relativement limitée. Nous vous recommandons de congeler les cellules CHO bientôt après sélection/tri afin d’assurer un stock fiable des cellules avec l’expression de MHC sc connus.
Les étapes de plusieurs des protocoles présentés peuvent être modifiés, selon la disponibilité des équipements, ou selon les objectifs de recherche spécifiques. Par exemple, PBMC prolifération potentielle peut être inhibée (étape 3.2.1) en utilisant des méthodes alternatives qui ne nécessitent pas un gamma (ou X-) irradiateur, telles que le traitement avec la mitomycine C38. Un tampons de dissociation cellulaire non enzymatiques contenant des chélateurs de métaux39 peuvent être utilisé au lieu de cellule raclage à l’étape 3.3.1. En outre, les présentatrices de système peut être modifié pour le rendre plus adapté pour des clones humains de CTL exprimant différents TCRs. CHO cellules hamster express MHC molécules de classe I, et bien que ceux-ci ne sont pas pertinents pour la ligne CTL étudiée ici (Figure 2 a et Figure 3 a, nous avons n’observé aucune réponses des cellules T aux cellules CHO celllulaire), il est possible qu’autres TCRs humaines peuvent présenter quelques xenoreactivity. En cas, hamster MHC classe I expression peut être réduite en assommant hamster β2-microglubulin ou taper à l’aide de CRISPR/Cas9 ; ou une lignée humaine de APC peut être utilisée après CRISPR/Cas9-mediated β2-microglubulin ou robinet assommer.
Le système expérimental présenté ici permet un contrôle précis des TCR et CD8 des interactions avec les molécules du CMH présentant des peptides prédéfinis. Par exemple, nous avons déjà montré que les mutations abolissant CD8 liaison40 à coagonist Sphl éliminé enhancement activation par coagonist murins et humains T CD8 + cellules9,10, tandis qu’abrogeant la TCR interaction avec co agoniste Sphl est sans effet sur l’activation induite par la coagonist mise en valeur10. Cependant, l’utilisation de la seule chaîne MHC constructions présente plusieurs limites. Par exemple, il est temps et consommatrices de main de œuvre pour tester plusieurs peptides agonistes co séquences à l’aide de ce système expérimental, comme il s’agit de génération de plusieurs plasmides codant sc MHC avec différents peptides et transfections ultérieures et tri cellulaire. Auparavant, nous avons utilisé la lignée murine TAP-deficient RMA-S pour tester plusieurs peptides agonistes co chez souris activation de lymphocytes T8,9, mais cette approche n’a pas réussie avec le TAP-déficient humain T2 cellule ligne10, probablement en raison de la présentation du robinet indépendant peptides41. Une autre limitation de notre système expérimental est c’est ne fournit pas une méthode rapide pour modifier la quantité de molécules Sphl co agoniste aux fins de déterminer la quantité critique de co agoniste Sphl requis pour déclencher l’activation des cellules T. En outre, le système inductible par la tétracycline utilisé ne permet pas titrage d’agoniste Sphl quantité au niveau de la cellule unique en changeant la concentration de tétracycline, car des concentrations variables de tétracycline modifie la proportion de cellules positives HLA-A2, plutôt que de niveaux de HLA-A2 sur base par cellule. Une autre approche que nous étudions actuellement consiste à utiliser les lipides supportés bicouches42, précédemment utilisé pour étudier les co-agonisme pendant murine CD4 + T cell activation4 ou perles présentant montant fixe de la Sphl agoniste dans la présence de différentes quantités de co agoniste Sphl. Lorsqu’il est utilisé en conjonction avec UV-clivables peptide technologie4,43, ces systèmes alternatifs expérimentaux devraient permettre un test rapide de multiples séquences peptidiques co agoniste ainsi que différentes quantités de co agoniste Sphl .
La technologie de MHC sc peut être également applicable aux enquêtes de co-agonisme dans les cellules T CD4 humains ou murins, comme seule chaîne MHC classe II molécules présentant prédéterminé peptides ont été exprimés avec succès sur des cellules de mammifères surfaces44. En outre, l’utilisation de la technologie de sc MHC peut être étendue à la recherche de molécules du CMH non classiques tels que HLA-E. SC HLA-E a été décrit avant, et son expression a été montrée pour empêcher d’activation des cellules T humaines45. Une autre molécule de MHC non-classique d’intérêt est CD1, qui présente des lipides au lieu de peptides46. Constructions de SC consistant en chaîne lourde CD1 et β2-microglobuline ont démontré être exprimée à la surface de la cellule et lier les lipides pertinents des ligands47. Chaîne unique technologie MHC a un grand potentiel comme outil de recherche pour l’étude des interactions moléculaires au cours de l’activation des cellules T et NK.
Déclarations de divulgation
Les auteurs ne déclarent aucun intérêts opposés.
Remerciements
Cette recherche a été financée par Conseil du Singapour ministère de la santé National de recherches de médical sous son CBRG/0064/2014 à N.R.J.G., de créer sous son R571-002-012-592 de p.a.M., National Research Foundation recherche R571-000-272-281 à p.a.M . et par une bourse de chercheur de la recherche translationnelle (STaR) Singapour (NMRC/STaR/013/2012) à A.B. Nous sommes reconnaissants à m. Paul Hutchinson et M. Teo Guo Hui de NUS immunologie Programme flux Core facility pour le tri cellulaire expert. Nous sommes reconnaissants à Elijah Chen pour une lecture critique du manuscrit.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Aim-V (milieu libre sérique) | Gibco | 12055091 | |
| Blasticidine | Gibco | R21001 | |
| Cytofix/Cytoperm (kit de fixation/permealibisation) | BD | 554714 | |
| F12 | Gibco | 10565-018 | |
| Sérum fœtal bovin (FBS) | HyClone | SH3007103 | |
| Geneticin | Gibco | ||
| GolgiPlug (Brefeldin A) | BD | 555029 | |
| Sérum humain | Sigma-Aldrich | H4522 | |
| Hygromycine | Gibco | 10687010 | |
| Lectine de Phaseolus vulgaris (PHA) | Sigma-Aldrich | L4144 | |
| Opti-MEM (milieu sérique bas) | Bibco | 31985070 | |
| 10x PBS | Vivantis | PB0344 &ndash ; 1L | |
| Pénicilline/Streptomycine | HyClone | SV30010 | |
| Polyéthylénimine (PEI) | Sigma-Aldrich | 408727 | |
| IL2 humaine recombinante | R& D Systems | 202-IL | |
| IL7 humain recombinant | R& D Systems | 207-IL | |
| IL15 humain recombinant | R& D Systems | 247-ILB | |
| Tétracycline | Sigma-Aldrich | T7660 | |
| T-REx CHO | lignée cellulaire Thermo Fisher Scientific | R71807 | |
| 10 x Trypsine/EDTA | Gibco | 15400054 | |
| CD3 | BD | 347347 | Clone SK7, RRID :AB_400287 |
| CD8&alpha ; | BD | 563795 | Clone RPA-T8, RRID :AB_2722501 |
| CD107a | BD | 566261 | Clone H4A3, RRID :AB_2739639 |
| HLA-A2 | eBioscience | 17-9876-41 | Clone BB7.2, RRID :AB_11151522 |
| IFN-&gamma ; | eBioscience | 12-7319-41 | Clone 4S. B3, RRID : AB_1311250 |
Références
- Gascoigne, N. R. Do T cells need endogenous peptides for activation? Nature Reviews. Immunology. 8 (11), 895-900 (2008).
- Gascoigne, N. R., Zal, T., Yachi, P. P., Hoerter, J. A. Co-receptors and recognition of self at the immunological synapse. Current Topics in Microbiology and Immunology. 340, 171-189 (2010).
- Krogsgaard, M., Juang, J., Davis, M. M. A role for "self" in T-cell activation. Seminars in Immunology. 19 (4), 236-244 (2007).
- Krogsgaard, M., et al. Agonist/endogenous peptide-MHC heterodimers drive T cell activation and sensitivity. Nature. 434 (7030), 238-243 (2005).
- Ebert, P. J., Jiang, S., Xie, J., Li, Q. J., Davis, M. M. An endogenous positively selecting peptide enhances mature T cell responses and becomes an autoantigen in the absence of microRNA miR-181a. Nature Immunology. 10 (11), 1162-1169 (2009).
- Lo, W. L., et al. An endogenous peptide positively selects and augments the activation and survival of peripheral CD4+ T cells. Nature Immunology. 10 (11), 1155-1161 (2009).
- Yachi, P. P., Ampudia, J., Gascoigne, N. R., Zal, T. Nonstimulatory peptides contribute to antigen-induced CD8-T cell receptor interaction at the immunological synapse. Nature Immunology. 6 (8), 785-792 (2005).
- Yachi, P. P., Lotz, C., Ampudia, J., Gascoigne, N. R. T cell activation enhancement by endogenous pMHC acts for both weak and strong agonists but varies with differentiation state. The Journal of Experimental Medicine. 204 (11), 2747-2757 (2007).
- Hoerter, J. A., et al. Coreceptor affinity for MHC defines peptide specificity requirements for TCR interaction with coagonist peptide-MHC. The Journal of Experimental Medicine. 210 (9), 1807-1821 (2013).
- Zhao, X., et al. Nonstimulatory peptide-MHC enhances human T-cell antigen-specific responses by amplifying proximal TCR signaling. Nature Communications. 9 (1), 2716(2018).
- Juang, J., et al. Peptide-MHC heterodimers show that thymic positive selection requires a more restricted set of self-peptides than negative selection. The Journal of Experimental Medicine. 207 (6), 1223-1234 (2010).
- Anikeeva, N., et al. Quantum dot/peptide-MHC biosensors reveal strong CD8-dependent cooperation between self and viral antigens that augment the T cell response. Proceedings of the National Academy of Sciences of the United States of America. 103 (45), 16846-16851 (2006).
- Anikeeva, N., Gakamsky, D., Scholler, J., Sykulev, Y. Evidence that the density of self peptide-MHC ligands regulates T-cell receptor signaling. PloS One. 7 (8), e41466(2012).
- Schuren, A. B., Costa, A. I., Wiertz, E. J. Recent advances in viral evasion of the MHC Class I processing pathway. Current Opinion in Immunology. 40, 43-50 (2016).
- Bubenik, J. MHC class I down regulation, tumour escape from immune surveillance and design of therapeutic strategies. Folia Biologica. 51 (1), 1-2 (2005).
- Apps, R., et al. Influence of HLA-C expression level on HIV control. Science. 340 (6128), New York, N.Y. 87-91 (2013).
- Cebecauer, M., et al. CD8+ cytotoxic T lymphocyte activation by soluble major histocompatibility complex-peptide dimers. The Journal of Biological Chemistry. 280 (25), 23820-23828 (2005).
- Sporri, R., Reis e Sousa, C. Self peptide/MHC class I complexes have a negligible effect on the response of some CD8+ T cells to foreign antigen. European Journal of Immunology. 32 (11), 3161-3170 (2002).
- Ljunggren, H. G., et al. Empty MHC class I molecules come out in the cold. Nature. 346 (6283), 476-480 (1990).
- Kotsiou, E., Brzostek, J., Gould, K. G. Properties and applications of single-chain major histocompatibility complex class I molecules. Antioxidants & Redox Signaling. 15 (3), 645-655 (2011).
- Hansen, T. H., Connolly, J. M., Gould, K. G., Fremont, D. H. Basic and translational applications of engineered MHC class I proteins. Trends in Immunology. 31 (10), 363-369 (2010).
- Yu, Y. Y., Netuschil, N., Lybarger, L., Connolly, J. M., Hansen, T. H. Cutting edge: single-chain trimers of MHC class I molecules form stable structures that potently stimulate antigen-specific T cells and B cells. Journal of Immunology. 168 (7), Baltimore, Md. 3145-3149 (2002).
- Mitaksov, V., et al. Structural engineering of pMHC reagents for T cell vaccines and diagnostics. Chemistry & Biology. 14 (8), 909-922 (2007).
- Truscott, S. M., et al. Disulfide bond engineering to trap peptides in the MHC class I binding groove. Journal of Immunology. 178 (10), Baltimore, Md. 6280-6289 (2007).
- Truscott, S. M., et al. Human major histocompatibility complex (MHC) class I molecules with disulfide traps secure disease-related antigenic peptides and exclude competitor peptides. The Journal of Biological Chemistry. 283 (12), 7480-7490 (2008).
- Bertoletti, A., Ferrari, C. Innate and adaptive immune responses in chronic hepatitis B virus infections: towards restoration of immune control of viral infection. Postgraduate Medical Journal. 89 (1051), 294-304 (2013).
- Boni, C., et al. Characterization of hepatitis B virus (HBV)-specific T-cell dysfunction in chronic HBV infection. Journal of Virology. 81 (8), 4215-4225 (2007).
- Gehring, A. J., et al. Engineering virus-specific T cells that target HBV infected hepatocytes and hepatocellular carcinoma cell lines. Journal of Hepatology. 55 (1), 103-110 (2011).
- Gehring, A. J., et al. The level of viral antigen presented by hepatocytes influences CD8 T-cell function. Journal of Virology. 81 (6), 2940-2949 (2007).
- Bertoni, R., et al. Human histocompatibility leukocyte antigen-binding supermotifs predict broadly cross-reactive cytotoxic T lymphocyte responses in patients with acute hepatitis. The Journal of Clinical Investigation. 100 (3), 503-513 (1997).
- Goulder, P. J., et al. Patterns of immunodominance in HIV-1-specific cytotoxic T lymphocyte responses in two human histocompatibility leukocyte antigens (HLA)-identical siblings with HLA-A*0201 are influenced by epitope mutation. The Journal of Experimental Medicine. 185 (8), 1423-1433 (1997).
- Sastry, K. S., et al. Targeting hepatitis B virus-infected cells with a T-cell receptor-like antibody. Journal of Virology. 85 (5), 1935-1942 (2011).
- vanden Berg, H. A., et al. Cellular-level versus receptor-level response threshold hierarchies in T-cell activation. Frontiers in Immunology. 4, 250(2013).
- Moots, R. J., Matsui, M., Pazmany, L., McMichael, A. J., Frelinger, J. A. A cluster of mutations in HLA-A2 alpha 2 helix abolishes peptide recognition by T cells. Immunogenetics. 34 (3), 141-148 (1991).
- Crites, T. J., Chen, L., Varma, R. A TIRF microscopy technique for real-time, simultaneous imaging of the TCR and its associated signaling proteins. Journal of Visualized Experiments. (61), (2012).
- Axmann, M., Schutz, G. J., Huppa, J. B. Single Molecule Fluorescence Microscopy on Planar Supported Bilayers. Journal of Visualized Experiments. (105), e53158(2015).
- Mariati,, Koh, E. Y., Yeo, J. H., Ho, S. C., Yang, Y. Toward stable gene expression in CHO cells. Bioengineered. 5 (5), 340-345 (2014).
- Matsushita, S., Tanaka, Y., Matsuoka, T., Nakashima, T. Clonal expansion of freshly isolated CD4T cells by randomized peptides and identification of peptide ligands using combinatorial peptide libraries. European Journal of Immunology. 31 (8), 2395-2402 (2001).
- Heng, B. C., Cowan, C. M., Basu, S. Comparison of enzymatic and non-enzymatic means of dissociating adherent monolayers of mesenchymal stem cells. Biological Procedures Online. 11, 161-169 (2009).
- Smith, K., et al. Sensory adaptation in naive peripheral CD4 T cells. The Journal of Experimental Medicine. 194 (9), 1253-1261 (2001).
- Wei, M. L., Cresswell, P. HLA-A2 molecules in an antigen-processing mutant cell contain signal sequence-derived peptides. Nature. 356 (6368), 443-446 (1992).
- Vardhana, S., Dustin, M. Supported Planar Bilayers for the Formation of Study of Immunological Synapses and Kinapse. Journal of Visualized Experiments. (19), (2008).
- Bakker, A. H., et al. Conditional MHC class I ligands and peptide exchange technology for the human MHC gene products HLA-A1, -A3, -A11, and -B7. Proceedings of the National Academy of Sciences of the United States of America. 105 (10), 3825-3830 (2008).
- Rhode, P. R., et al. Single-chain MHC class II molecules induce T cell activation and apoptosis. Journal of Immunology. 157 (11), Baltimore, Md. 4885-4891 (1996).
- Crew, M. D., Cannon, M. J., Phanavanh, B., Garcia-Borges, C. N. An HLA-E single chain trimer inhibits human NK cell reactivity towards porcine cells. Molecular Immunology. 42 (10), 1205-1214 (2005).
- Van Kaer, L., Wu, L., Joyce, S. Mechanisms and Consequences of Antigen Presentation by CD1. Trends in Immunology. 37 (11), 738-754 (2016).
- Im, J. S., et al. Direct measurement of antigen binding properties of CD1 proteins using fluorescent lipid probes. The Journal of Biological Chemistry. 279 (1), 299-310 (2004).
Réimpressions et autorisations
