Ici, nous décrivons l’immunoprécipitation des ribosomes et de l’ARN associé de populations choisies de cellules mâles adultes de germe de souris utilisant le système de RiboTag. La reproduction stratégique et l’immunoprécipitation soigneuse donnent des résultats propres et reproductibles qui informent sur le translatome des cellules germinales et donnent un aperçu des mécanismes des phénotypes mutants.
Article de méthode
Immunoprécipitation de RiboTag dans les cellules germinales de la souris mâle
Dans cet article
Résumé
Résumé
Quantifier les différences dans l’abondance de l’ARNm est une approche classique pour comprendre l’impact d’une mutation génétique donnée sur la physiologie cellulaire. Cependant, la caractérisation des différences dans le translatome (l’ensemble des ARNm traduits) fournit une couche supplémentaire d’informations particulièrement utiles lorsque vous essayez de comprendre la fonction de l’ARN régulant ou liant les protéines. Un certain nombre de méthodes pour y parvenir ont été développées, y compris le profilage des ribosomes et l’analyse polysome. Cependant, les deux méthodes comportent des défis techniques importants et ne peuvent pas être appliquées à des populations cellulaires spécifiques dans un tissu à moins d’être combinées avec des méthodes de tri supplémentaires. En revanche, la méthode RiboTag est une alternative génétique, efficace et techniquement simple qui permet d’identifier les ARN associés au ribosome à partir de populations cellulaires spécifiques sans étapes de tri supplémentaires, à condition qu’un pilote Cre spécifique aux cellules applicable soit disponible. Cette méthode consiste en la reproduction pour générer les modèles génétiques, la collecte d’échantillons, l’immunoprécipitation et les analyses d’ARN en aval. Ici, nous décrivons ce processus dans les cellules germinales mâles adultes de souris mutantes pour une protéine de liaison d’ARN exigée pour la fertilité masculine. Une attention particulière est accordée aux considérations relatives à l’élevage en mettant l’accent sur la gestion efficace des colonies et la génération de milieux génétiques corrects et d’immunoprécipitations afin de réduire les antécédents et d’optimiser la production. La discussion des options de dépannage, des expériences de confirmation supplémentaires et des applications potentielles en aval est également incluse. Les outils génétiques et les protocoles moléculaires présentés représentent un moyen puissant de décrire les ARN associés au ribosome de populations cellulaires spécifiques dans des tissus complexes ou dans des systèmes avec un stockage et une traduction aberrants de l’ARNm dans le but d’informer sur les moteurs moléculaires des phénotypes mutants.
Introduction
L’analyse de l’abondance de l’ARN d’une cellule ou d’un tissu, telle qu’examinée par microréseau ou séquençage de l’ARN, s’est avérée un outil puissant pour comprendre les moteurs moléculaires des phénotypes mutants. Cependant, ces outils d’analyse relativement incomplets peuvent ne pas informer sur la physiologie ou le protéome de la cellule, en particulier dans les systèmes où de nombreux ARNm sont stockés avant la traduction tels que les cellules neurales et germinales. Dans ces systèmes, la définition de la population d’ARNm traduite activement en protéines, ou le translatome de la cellule, peut être un meilleur indicateur de l’état physiologique réel de la cellule1,2. Par exemple, les cellules germinales à divers stades de développement transcrivent les ARN qui sont stockées pour une traduction ultérieure, entraînées soit par le développement3, soit par des signaux de signalisation4. Ce processus est illustré par les ARNm codant les protamines, dans laquelle la transcription de l’ARNm est détectable quelques jours avant que la protéine ne soit fabriquée1,2,5,6. De même, les cellules neurales transcrivent l’ARN dans le noyau et le transportent vers le bas de l’axone, comme c’est le cas avec l’actine7. En plus de ces systèmes cellulaires spécialisés, les transcriptomes à état stable sont peu susceptibles d’être informatifs dans les modèles où le stockage de l’ARN, la biogenèse ribosome, ou la traduction de l’ARNm sont touchés. Plusieurs autres facteurs peuvent également avoir un impact sur le bassin d’ARN à l’état stable d’une cellule, notamment la carie de l’ARNm et l’activité des protéines liant l’ARN. Dans ces cas, des outils robustes pour analyser les ARN associés au ribosome ou les ARNm en cours de traduction active sont plus susceptibles de produire des résultats biologiquement pertinents.
À cette fin, plusieurs méthodes ont été développées pour identifier les messages associés au ribosome ou traduits activement. Le profilage polysome, qui fournit un instantané des transcriptions associées de ribosome, a été employé pendant beaucoup de décennies pour isoler les ARN intacts liés aux sous-unités ribosomal ou aux complexes mono-, di-, et poly-ribosome3. En bref, les lysates de cellules collectés sont appliqués à un gradient linéaire de saccharose et centrifugés comme vitesse élevée, ayant pour résultat la séparation des sous-unités de ribosome, des ribosomes intacts, et des polysomes par taille. Traditionnellement, cette technique a été appliquée pour étudier un ou quelques ARNm, mais récemment cette méthode a été combinée avec des études RNA-seq pour élucider la fonction des régulateurs translationnels potentiels8,9 Bien qu’un moyen puissant de différencier entre la traduction active et non-traduction mRNAs10, le profilsomeing nécessite des méthodes fastidieuses (fractionnement de gradient et ultracentrifuge) et peut exiger une bonne affaire de l’analyse de l’échantillon de faire l’analyse de l’échantillon rare populations difficiles.
Une autre approche à l’examen du translatome est le profilage ribosome, qui identifie les parties des transcriptions directement associées au ribosome. En bref, des fragments d’ARN associés de ribosome sont générés par l’intermédiaire de l’essai de protection de RNase, des complexes individuels de ribosome séparés par l’intermédiaire du gradient de saccharose, et des fragments associés d’ARN isolés et convertis en étiquettes d’ARN-seq propices au séquençage profond11. L’un des principaux avantages du profilage des ribosomes est la capacité de déterminer les emplacements spécifiques des ribosomes au moment de l’isolement, ce qui permet l’identification des sites de démarrage de la traduction, le calcul de l’occupation et de la distribution des ribosomales, et l’identification des stalles de ribosome12. Cependant, cette méthode présente plusieurs inconvénients inhérents, y compris les besoins d’équipement (fractionneur de gradient et ultracentrifuge), un protocole relativement complexe qui nécessite un dépannage étendu, et des problèmes de calcul difficiles à gérer par l’utilisateur inexpérimenté11. Fait important, le profilage des ribosomes est principalement appliqué aux cellules isolées en culture et nécessite un matériau substantiel, ce qui rend son application à des tissus mixtes de type cellulaire ou des cellules triées à partir in vivo limitée.
La méthode riboTag mammifère, développée par Sanz et coll. en 200913, élimine un certain nombre de questions inhérentes au profilage polysome et ribosome. Dans cette méthode, les ARN ribosome-associés peuvent être isolés des types spécifiques de cellules permettant l’étude des translatomes spécifiques de type cellulaire dans les tissus complexes sans techniques supplémentaires d’isolement et équipement spécialisé, comme est nécessaire dans d’autres méthodes13,14. La base de la méthode RiboTag est un modèle de souris transgénique (RiboTag) portant un locus modifié pour le gène de protéine sous-unit ribosomal 60S Rpl22. Ce locus (Rpl22-HA) comprend un exon terminal floxé suivi d’une copie supplémentaire de l’exon terminal modifié pour inclure une étiquette d’hémagglutinine C-terminale (HA) dans la région de codage. Lorsqu’il est croisé à une souris exprimant une cellule spécifique Cre Recombinase, l’exon floxed est enlevé permettant l’expression de RPL22 étiqueté HA d’une manière spécifique à la cellule (Figure 1). L’étiquette HA peut ensuite être utilisée pour immunoprécipiter (IP) ribosomes et leurs ARN associés à partir du type de cellule sélectionné.
En plus de la publication initiale qui a développé la technique, plusieurs autres laboratoires ont utilisé le modèle RiboTag. Divers tissus tels que la souris Sertoli et les cellules Leydig15, microglies16, neurones17,18, ovocytes19, et les cellules cultivées20 ont été profilés et étudiés. Bien que ce protocole soit clairement capable d’isoler avec succès les ribosomes et les ARN associés à travers un type de tissu diversifié, il y a encore des domaines qui doivent être améliorés, en particulier lorsqu’ils sont appliqués aux systèmes mutants. En particulier, la dépendance commune sur les tissus frais entraîne une variation technique accrue qui peut réduire considérablement la puissance de l’analyse. Deuxièmement, l’identification confiante des cibles traduites différemment est rendue plus difficile lorsque le fond élevé d’immunoprécipitation se produit des types de cellules recombinés nonCre comme précédemment rapporté13. Alors que Sanz et coll. ont conçu la prémisse de base de la technique, dans ce manuscrit, le laboratoire Snyder présente l’optimisation du protocole pour réduire ces préoccupations, rendant la méthode plus pratique et plus efficace.
L’objectif de cet article est d’expliquer les étapes pour les souris reproductrices exprimant des ribosomes étiquetés par HA spécifiques aux cellules, immunoprécipitant ces ribosomes à partir d’échantillons congelés au flash et purifiant leurs ARN associés pour d’autres analyses en aval. Comme la cellule germinale mâle des mammifères et la mutation de l’infertilité étudiée posent des défis uniques, des efforts ont été faits pour éclairer les façons dont cette technique peut être adaptée à d’autres systèmes cellulaires.
Protocole
Toutes les pratiques d’utilisation et de manipulation des animaux ont été approuvées par le Comité interne de soins et d’utilisation des animaux (IACUC) de l’Université Rutgers.
1. Élevage de souris
- Les souris femelles de race homozygous pour une mutation de protéine liant d’ARN qui mène à l’infertilité masculine (manuscrit en préparation, désigné ci-dessus comme gène d’intérêt) dans les accouplements de trio aux mâles hemizygous pour l’allèle de Stra8-iCre (B6. FVB-Tg(Stra8-iCre)1Reb/LguJ) (CreMD), comme l’appariement de deux femelles à chaque mâle augmente l’efficacité de reproduction.
REMARQUE : Le gène mutant d’intérêt (M) a été passé maternel, car les femelles homozygous pour M ont la fertilité normale. Ceci a l’avantage supplémentaire de permettre la transmission paternelle de la cre mâle de cellules germinales (hémizygous), comme recommandé21 et d’optimiser le pour cent de la progéniture avec la combinaison allélique désirée. Parce que homozygous Cres présentent la toxicité des cellules germinales22, il est recommandé de maintenir l’allèle et de passer dans un état hétérozygote ou hémizygous. Fait important, l’expression Cre ne doit pas co-se produire avec l’allèle Rpl22-HA jusqu’à ce que la population expérimentale. Le fait de ne pas isoler l’allèle Rpl22-HA de Cre chez les animaux reproducteurs entraînera une progéniture qui exprime globalement rpl22-HA en raison de l’activité de la cre de cellules germinales. Ce problème est spécifique aux cellules germinales. En outre, le Stra8-iCre est spécifique à la population cellulaire des auteurs d’intérêt22, ciblant les cellules de transition dans et très tôt dans la méiose, y compris les préleptotenes et les leptotenes. Un pilote Cre différent spécifique à un autre type de cellule d’intérêt peut être utilisé à la place. La pratique courante dicte que les cres exprimés par la cellule germinale mâle soient transmis du côté paternel. Cependant, il est possible que la transmission maternelle de la Stra8-iCre entraîne une expression transgène similaire chez la progéniture mâle. Quel que soit le régime de reproduction sélectionné, afin de générer une progéniture avec une expression Cre équivalente, tous les échantillons expérimentaux doivent être générés par transmission Cre du même côté parental (soit toujours maternelle ou toujours paternelle). - Génotype résultant des chiots mâles tels que décrits dans la section 2.4. Sélectionnez ceux qui portent l’allèle M et positifs pour Cre ('/M:Cre') pour l’élevage en aval.
- Race souris femelles homozygous pour l’allèle M en trio accouplements à des mâles homozygous pour Rpl22-HA (B6J.129(Cg)-Rpl22tm1.1Psam/SjJ).
REMARQUE : Le fond de Rpl22-HA est fortement mélangé, ainsi le soin devrait être exercé en évaluant des phénotypes spécifiques de souche. - Génotype résultant chiots femelles pour identifier ceux qui portent l’allèle M et positif pour Rpl22-HA ('/M:Rpl22-HA) (voir la section 2.3). Sélectionnez ces femelles pour la reproduction en aval.
- Croiser les mâles de la Croix/M:CremD avec des femelles de '/M:Rpl22' en trio accouplements. Génotype des chiots qui en résultent (voir les sections 2.3 et 2.4) afin d’identifier les mâles qui sont à la fois Creet et Rpl22MD et wildtype ou M/M.
REMARQUE : Comme ce travail se concentre sur une mutation ayant pour résultat l’infertilité masculine complète, des considérations spéciales ont été prises dans le régime de reproduction pour obtenir le plus efficacement efficacement les génotypes expérimentaux désirés. De telles considérations peuvent être inutiles dans d’autres modèles expérimentaux. Voir Figure 2 pour un schéma de reproduction complet et une légende qui l’accompagne pour une discussion supplémentaire sur les considérations liées à l’élevage.
2. Collecte d’échantillons
- Recueillir les testicules de souris mâles à 21 jours après le séture (dpp).
- Sacrifier les souris par inhalation de CO2 suivie d’une luxation cervicale. Faire une incision ventrale (3 cm) sur chaque animal flanqué de deux incisions latérales plus courtes (2 cm chacune), reliées. Tirez la peau et le péritoine en arrière pour révéler les testicules.
- À l’aide de forceps, tirez le tampon de graisse épidymale d’un côté de la cavité du corps pour révéler l’épididyme et le testicule. Avec des ciseaux de tenotomy, accise les testicules, en prenant soin de couper l’épididymis, la graisse environnante, et toute vascularisation externe. Placer les testicules intacts dans un tube propre de 1,7 ml.
- Répéter l’opération avec l’autre côté, en ajoutant les deuxièmes testicules au premier tube. Enfoncez ce tube et submergez-le immédiatement dans de l’azote liquide pour le congeler.
REMARQUE : Les échantillons peuvent être conservés à -80 oC jusqu’à leur utilisation.
- Recueillir des échantillons supplémentaires de pointe de queue pour chaque animal (2 mm) pour la confirmation du génotypage.
- Pour extraire l’ADN, ajouter 100 oL de 50 mN NaOH à une pointe de queue de 2 mm dans un tube de 1,7 ml et faire bouillir à 95 oC pendant 30 min. Ajouter 100 oL de 50 mL de HCl et 20 oL de 1 M Tris-HCl pH 8,0 et des échantillons de centrifugeuse pendant 3 min à 10 000 x g. Conserver le supernatant (contenant de l’ADN génomique) et stocker l’ADN extrait à 4 oC jusqu’à ce qu’il soit utilisé comme modèle pour les réactions de génotypage suivantes.
- Effectuer le génotypage Rpl22-HA selon une méthode adaptée de Sanz et coll.13 à l’aide des amorces suivantes : vers l’avant : 5' GGGAGGCTTGCTGGATATG 3'; inverse: 5' TTTCCAGACACAGGCTAAGTACAC 3'.
- Préparer un mélange de réaction composé de 2 l d’ADN extrait à l’étape 2.2.1, 0.08 'L de 25 mM dNTP, 0.1 'L de 10 mM amorce avant, 0,1 ML d’amorce inversée de 10 mM, 2 l d’un tampon de réaction en chaîne de polymérase (PCR) (650 mM Tris pH - 8,8, 165 mM (NH4)2SO4, 30 mM MgCl2, et 0,1 % Tween), 0,2 l de taq polymérase, et h 2 O sans nucléalàun volume total de 20 L.
- Utilisez les conditions thermocycler suivantes : une étape de fusion d’apprêt de 30 s à 95 oC, 30 s anneale à 64 oC et une allongement de 30 s à 72 oC, répété 37 fois avec une élongation finale de 5 min à 72 oC.
REMARQUE : Cela a donné une taille de produit de 260 bp pour des échantillons de type sauvage et de 292 bp pour des échantillons qui étaient Rpl22-HA
- Effectuer le génotypage Cre à l’aide des amorces suivantes: avant: 5' GTGCCAGCTGACaCACAGGA 3'; inverse: 5' AGGGACACAGCATTGGAGTC 3'. Préparer la réaction PCR tel que décrit à l’étape 2.3.2 en utilisant les amorces Cre à la place. Utilisez les conditions thermocycler suivantes : une étape de fusion d’apprêt de 30 s à 95 oC, 30 s anneale à 60 oC et une allongement de 15 s à 72 oC, répété 35 fois avec une élongation finale de 5 min à 72 oC.
- Effectuer le génotypage du gène d’intérêt comme c’est la norme pour le gène en question.
REMARQUE: Le protocole de génotypage de l’auteur utilise un Taqpersonnalisé concentré , et en tant que tel, d’autres utilisateurs peuvent avoir à modifier les conditions en fonction de leurs exigences enzymatiques. Afin de mieux comprendre l’impact de la perte de ce gène d’intérêt sur la traduction, les mâles qui étaient soit wildtype ou homozygous pour l’allèle mutant d’intérêt et qui étaient également Cre et Rpl22 ont été sélectionnés pour être les échantillons expérimentaux. La sélection des génotypes est également discutée ci-dessus à la section 1.
3. Préparation des solutions
REMARQUE : La préparation des solutions et toutes les étapes ultérieures doivent se faire dans des conditions rigoureuses.
- Pour préparer le tampon d’homogénéisation (HB), ajouter 2,5 ml de 1 M Tris pH 7,4, 5 ml de 1 M KCl, 600 oL de 1 M MgCl2, et 500 oL de NP-40 à un tube de 50 ml. Porter en volume (50 ml) en pyrocarbonate de diéthyle (DEPC) H2O et mélanger jusqu’à ce que tous les composants soient incorporés.
REMARQUE: Les concentrations finales seront les suivantes: 50 mM Tris pH 7,4, 100 mM KCl, 12 mM MgCl2, et 1% NP-40. - Pour préparer un tampon de lavage au sel élevé (HSWB), ajouter 2,5 ml de 1 M Tris pH 7,4, 15 ml de 1 M KCl, 600 oL de 1 M MgCl2et 50 00 00l de NP-40 à un tube de 50 ml. Porter en volume (50 ml) dans LE DEPC H2O et mélanger jusqu’à ce que tous les composants soient incorporés.
REMARQUE: Les concentrations finales seront les suivantes: 50 mM Tris pH 7,4, 300 mM KCl, 12 mM MgCl2, et 1% NP-40Le protocole peut être mis en pause ici, et les solutions peuvent être stockées à température ambiante jusqu’à l’utilisation.
4. Préparation des tissus
- Prépoids tous les tubes d’échantillon, l’enregistrement du poids, et précool dans l’azote liquide.
- Mortier stérile pré-refroidi, pilon et spatule de pesage sur glace sèche.
- Broyer des échantillons de tissus congelés à l’aide d’une poudre fine à l’aide d’un mortier et d’un pilon stériles prérefroidis sur de la glace sèche.
- Placer les tissus congelés flash dans du mortier prérefroidi sur de la glace sèche. Casser délicatement les tissus en gros morceaux à l’aide du pilon et moudre lentement jusqu’à ce que le tissu soit une poudre fine.
REMARQUE : Bien que le tissu frais puisse également être employé, selon le protocole original13,aucune différence significative dans des résultats n’est observée avec l’utilisation des tissus flash-congelés. Voir Résultats des représentants et Discussion pour plus de détails. - Transférer soigneusement l’échantillon de sol dans le tube de collecte prérefroidi en grattant la poudre du mortier à l’aide d’une spatule prérefroidie. Assurez-vous que seuls les tissus sont recueillis et non pas toute l’humidité déposée sur le mortier froid.
- Peser le tube avec du tissu, en prenant soin de garder sur la glace sèche chaque fois que possible. Calculer la masse de tissu en soustrayant le poids initial du tube du poids du tube avec l’échantillon en elle. Enregistrez cette valeur pour le calcul ultérieur des volumes tampons de lyse.
REMARQUE : Le protocole peut être mis en pause ici, et les échantillons peuvent être stockés à -80 oC jusqu’à l’utilisation.
- Placer les tissus congelés flash dans du mortier prérefroidi sur de la glace sèche. Casser délicatement les tissus en gros morceaux à l’aide du pilon et moudre lentement jusqu’à ce que le tissu soit une poudre fine.
5. Homogénéisation de l’échantillon
- Préparer le tampon de lyse (10 mL HB et suppléments) en ajoutant 10 oL de 1 M de dithiothreitol (TNT), 1 comprimé inhibiteur de la protéase, 50 oL d’inhibiteur de la RNase (40 000 unités/mL), 200 oL de cycloheximide de 5 mg/mL et 100 oL de 100 mg/mL d’heparin à 10 ml de HB. Mélanger jusqu’à ce que tous les composants soient incorporés et conserver sur la glace jusqu’à l’utilisation.
REMARQUE : Les concentrations finales des suppléments dans 10 mL HB seront les suivantes : 1 mM DTT, 200 U/mL RNase inhibiteur, 100 'g/mL cycloheximide, et 1 mg/mL d’héparine. Cette solution doit être utilisée dans les 24 h suivant l’ajout des suppléments et peut être maintenue à 4 oC ou sur glace jusqu’à utilisation. - Pour chaque 100 mg d’échantillon, ajouter 1 ml de tampon de lyse. Avec la même pipette utilisée pour ajouter le tampon de lyse, soigneusement pipette le lysate résultant de haut en bas pour fragmenter les cellules et mélanger. Continuer la pipetière jusqu’à ce que l’échantillon ne soit plus visqueux, généralement de 25 à 30 coups.
REMARQUE: Parce que la solution est très visqueux au début, une pipette de grand diamètre doit être utilisé pour mélanger la solution. Une norme de 1000 L est normalement suffisante pour 100 mg de tissu. - Mettre les échantillons sur la glace pendant 10 min pour lyser. Ensuite, faire tourner les échantillons dans une centrifugeuse prérefroidie (4 oC) pendant 10 min à 10 000 x g. Une grosse pastille lâche et nuageuse devrait se former au fond du tube.
- En prenant soin de ne pas déranger la pastille, de recueillir le lysate dans un nouveau tube et d’enregistrer le volume pour chaque échantillon. Pour éviter la dégredataion de l’échantillon, assurez-vous que les échantillons restent frais tout au long du protocole restant, entreposés sur la glace ou à 4 oC dans la mesure du possible.
6. Équilibre des perles
- En utilisant le volume de lysate à partir de l’étape 5.2, calculer le volume requis de perles magnétiques couplées à la protéine de liaison d’anticorps appropriée (dans ce cas, la protéine G). Pour 1 ml de lysate, utilisez 375 ll de perles de protéines G (30 mg/ml).
REMARQUE : Le choix des perles conjuguées variera avec l’anticorps anti-HA utilisé ; par exemple, si un anticorps anti-HA généré par un lapin est sélectionné, les perles de protéine A seront préférables. - À l’aide d’un support à tube magnétique, retirer le solvant perlé et ajouter un volume égal de tampon de lyse fraîche aux perles. Faire pivoter de 5 min à 4 oC pour le laver. Effectuer toutes les étapes de rotation à l’aide d’une rotation de tube de table réglé à 20 tr/min.
- Placez le tube sur le support du tube magnétique et retirez le tampon de lavage.
- Répétez les étapes 6.1-6.3 deux fois de plus.
- Ajouter le tampon de lyse au volume d’origine aux perles libéées. Conserver à 4 oC ou sur glace jusqu’à utilisation.
7. Échantillon de précompensation
- Ajouter 50 l de perles equilibrated pour chaque 1 ml de lysate pour supernatant de l’échantillon lysé (lysate) et tourner à 4 oC pendant 1 h.
- Placez le tube sur la grille d’aimant et ramassez le lysate dans un tube frais. Jetez les perles usagées.
- À l’lysate, ajouter 25 l de perles alibérées pour chaque 1 ml et tourner à 4 oC pendant 1 h. Entreposer les perles de protéines G récalcitrées restantes à 4 oC pendant la nuit.
- Placer le tube sur la grille d’aimant et recueillir le lysate dans un tube frais. Jetez les perles usagées. À partir du lysate défriché, conservez 50 L pour agir comme contrôle d’entrée d’échantillon. Conserver à -80 oC.
REMARQUE : L’échantillon d’entrée agit comme un contrôle représentant la population totale d’ARN de l’échantillon, y compris les ARN associés à d’autres types de cellules dans le tissu, à utiliser lors d’analyses en aval pour corriger les changements d’expression génique en fonction de la mutation.
8. Incubation d’anticorps
- Pour chaque 1 ml de lysate dégagé, ajouter 5 g d’anticorps anti-HA. Pour éviter la perte d’échantillon, sceller le bouchon du tube avec du film de laboratoire. Faire pivoter les échantillons de 16 à 18 h à 4 oC.
REMARQUE : Le temps d’incubation et la concentration des anticorps n’ont pas été optimisés. Les auteurs ont trouvé une incubation de nuit avec 5 g pour être suffisant; cependant, il est possible qu’une incubation plus courte ou moins d’anticorps soit adéquate, ou qu’une incubation plus longue ou plus d’anticorps améliorera la liaison.
9. Incubation de perles
- Pour chaque 1 ml de lysate défriché, ajouter 300 l de perles de protéines G. Refermer le bouchon du tube avec du film de laboratoire et faire pivoter pendant 2 h à 4 oC.
10. Lavage des perles
- Placez le tube d’échantillon sur la grille d’aimant pour permettre aux perles de se séparer du lysate IPed. Pipette hors lysate à travers le débit et jeter, en conservant les perles.
- Appliquer 800 l’Anh de HSWB sur les perles et laisser tourner pendant 10 min à 4 oC. Placez le tube d’échantillon sur la grille d’aimant et laissez les perles se séparer du lavage. Retirer et jeter le lavage.
- Appliquer 800 euros de HSWB de plus aux perles. Fermer l’échantillon et laisser tourner pendant 5 min à 4 oC. Placez le tube d’échantillon sur la grille d’aimant et laissez les perles se séparer du lavage. Retirer et jeter le lavage.
- Répétez l’étape 10.3 une fois de plus.
11. Extraction d’ARN
- Placez le tube d’échantillon sur la grille d’aimant et laissez les perles se séparer du lavage. Pipette et jeter le lavage, en conservant les perles pour l’extraction de l’ARN. Ajouter 3,5 L de 14,2 M de bêta-mercaptoéthanol (BME) aux perles et mélanger par vortexing pendant 15 s.
- Extraire l’ARN à l’aide d’un kit commercial de purification de l’ARN, selon les instructions du fabricant. Échantillon d’elute dans 30 oL de RNase libre H2O.
REMARQUE : Bien que le traitement DNase de 10 L/échantillon soit facultatif pour la plupart des kits, il est fortement encouragé. Cette étape de nettoyage facultative réduit considérablement l’arrière-plan, permettant une concentration finale plus précise. Il est fortement recommandé d’utiliser un kit qui contient du bêta-mercaptoéthanol (bME) dans le tampon de lyse. bME agit comme un inhibiteur supplémentaire de rNase pour empêcher la dégradation d’échantillon pendant l’isolement d’ARN. - Stockez l’échantillon à -80 oC ou analysez immédiatement.
12. Quantification et analyse d’échantillons
- À l’aide d’un spectrophotomètre UV-Vis, quantifier la concentration d’ARN et la qualité préliminaire.
- Analyser la qualité de l’ARN extrait d’échantillons par l’intermédiaire d’un bioanalyseur.
REMARQUE : L’ARN résultant peut alors être utilisé pour le séquençage de l’ARN ou d’autres analyses en aval telles que le ballonnement vers le nord ou la transcription inversée quantitative PCR (qRT-PCR).
Résultats
Les rapports précédents ont suggéré l’immunoprécipitation non spécifique des cellules manquant de Cre14. Afin de déterminer si c’était le cas dans notre protocole modifié, l’efficacité de la propriété intellectuelle a été déterminée dans des échantillons provenant d’animaux portant à la fois Cre et Rpl22-HA et des animaux portant seulement un mais pas l’autre avec l’espoir que sans les deux un Cre-driveret Rpl22-HA, ARN immunoprécipitated devrait être minime. Comme le montre la figure 3, très peu d’ARN est isolé à partir d’échantillons dépourvus de Cre ou rpl22-HA démontrant l’efficacité de ce protocole pour réduire le fond IP et isoler les ARN ribosomes étiquetés PAR ha authentiques. En outre, les échantillons de Cre-seulement et de Rpl22-HA-seulement représentent des contrôles négatifs appropriés.
Étant donné la possibilité que la source de réactif ait un impact significatif sur l’efficacité de la propriété intellectuelle, une série d’anticorps et de protocoles d’isolement de l’ARN ont été testés (figure 4) dans des échantillons positifs de Cre et de Rpl22-HA. Ces résultats démontrent que la sélection des réactifs peut avoir un impact significatif sur l’efficacité de la propriété intellectuelle, de sorte que toute modification de la sélection des réactifs devrait être effectuée avec soin.
Afin de tester ce protocole dans le contexte d’un mutant de protéine liant l’ARN, des testicules de type sauvage-Cre-Rpl22-HA (type sauvage) et du gène d’intérêt-/--Cre-Rpl22-HA (Gène d’intérêt-/-) testicules ont été examinés pour déterminer l’efficacité du système RiboTag pour isoler l’ARN associé au ribosome (Figure 5). Lorsque la concentration d’ARN de l’entrée de type sauvage et de la propriété intellectuelle a été comparée au gène d’intérêt-/- entrée et IP, aucune différence significative n’a été observée entre les génotypes. Toutefois, pour les deux génotypes, la concentration d’intrants était significativement plus élevée que la concentration de PI, ce qui indique qu’il y avait plus d’ARN dans l’échantillon d’entrée(figure 5B). Ce résultat est attendu, car tous les ARNm présents dans la cellule ne sont pas associés au ribosome à un moment donné, en particulier dans le cas des cellules germinales où les ARN peuvent être transcrits bien avant qu’ils ne soient traduits.
Afin de confirmer la qualité des échantillons d’ARN envoyés pour le séquençage, des échantillons ont été exécutés sur un bioanalyseur. Les nombres d’intégrité de l’ARN (RIN), normalement calculés comme le rapport des pics 28S et 18S de l’ARN, ont été comparés entre les échantillons. Dans le total des pools d’ARN, on s’attend à ce que les valeurs de RIN soient près de 10 avec un RIN plus élevé corrélé à l’intégrité et à la qualité inférées plus élevées d’échantillon. Bien que les échantillons de PROPRIÉTÉ intellectuelle aient un RIN inférieur à celui des intrants, les RIN se trouvaient toujours dans une fourchette acceptable et ne dépendaient pas du génotype de l’échantillon(figure 5C). Les valeurs réduites de RIN pour des échantillons d’IPed sont probablement un résultat de la dégradation d’ARN bien que très mineure étant donné la diminution relativement petite de la longueur moyenne de nucléotide des ARN analysés. Compte tenu de la longueur du protocole et des températures requises pour l’immunoprécipitation, on s’attend à une certaine dégradation. Il est également possible que la réduction de la longueur du RIN et de l’ARN soit fonction de l’enrichissement des espèces autres que l’ARNr, comme les ARNm.

Figure 1 : La méthode RiboTag. La prémisse de la méthode est biologiquement simple. Un nouvel Exon 4 est inséré dans la séquence pour le locus Rpl22 en aval de l’Exon 4 original. En présence d’un conducteur de Cre, les sites de loxP de chaque côté de l’Exon 4 d’origine sont coupés, excisant l’exon floxed. L’Exon 4 étiqueté HA est maintenant incorporé dans l’ARNm Rpl22, générant un RPL22 étiqueté HA dans les cellules exprimant CRE. Veuillez cliquer ici pour voir une version plus grande de ce chiffre.
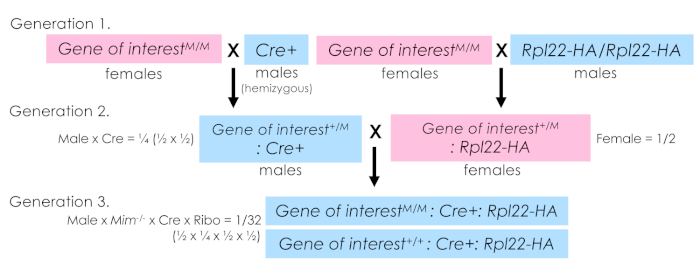
Figure 2 : Schéma de reproduction d’échantillons pour les souris RiboTag. Le schéma de reproduction utilisé pour générer des animaux expérimentaux est montré. Un système à deux volets a été utilisé. Au cours de la génération 1, deux ensembles parallèles de trios d’éleveurs ont été établis. D’un côté a combiné l’allèle d’intérêt (porté maternellement comme cette mutation spécifique a comme conséquence l’infertilité masculine) avec la cre hémizygous et de l’autre combinant l’allèle d’intérêt, encore porté maternellement, avec Rpl22-HA. Puis, dans la génération 2, les mâles du premier appariement qui portent l’allèle d’intérêt et le Cre sont croisés à la progéniture femelle du deuxième appariement qui portent l’allèle d’intérêt et Rpl22-HA. Les génotypes de la progéniture résultante sont déterminés, et les animaux expérimentalement pertinents sélectionnés (dans ce cas, soit wildtype ou mutant homozygous portant à la fois les allèles Cre et Rpl22-HA). Il est important de noter que pour les cellules germinales exprimant Cre-drivers, les allèles Cre et Rpl22-HA ne devraient pas être reproduits ensemble jusqu’à ce que la génération expérimentale. L’exposition de l’allèle Rpl22-HA à la cre exprimée par les cellules germinales chez les générations reproductrices entraînera l’excision rpl22-HA à cellules germinales. Toute progéniture résultante exprimera globalement Rpl22-HA empêchant ainsi l’isolement de ribosome cellulaire-spécifique. Dans le système décrit ci-contre, un n 4 par génotype fournissait une puissance statistique suffisante pour les analyses en aval. Le nombre de repli biologiques doit être déterminé pour chaque système expérimental. Veuillez cliquer ici pour voir une version plus grande de ce chiffre.
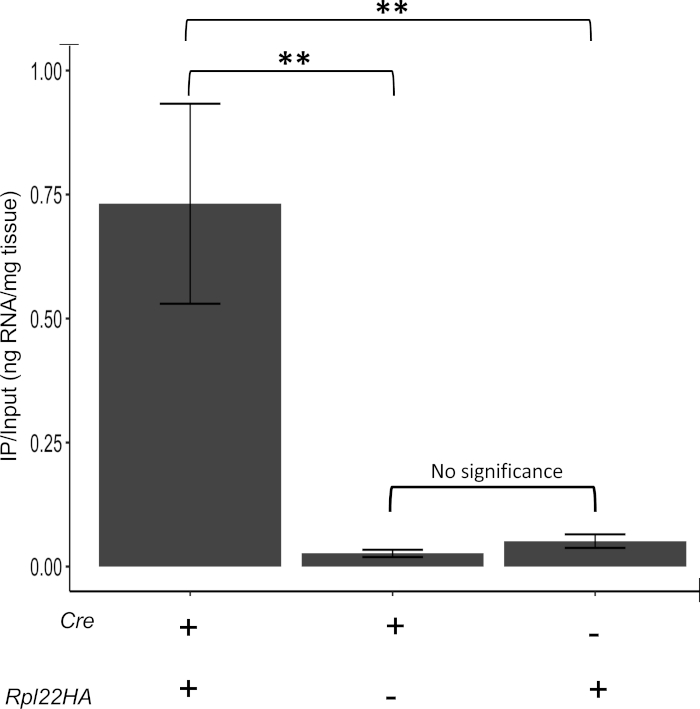
Figure 3 : Confirmation des contrôles négatifs. Les échantillons qui sont CreMD et Rpl22-HAMD montrent un prélèvement d’ARN plus élevé que les échantillons qui sont seuls CreMD ou Rpl22-HAMD. Il n’y a pas de différence significative entre l’efficacité de l’ARN de l’échantillon Dec22 et Rpl22-HA, ce qui indique que les échantillons dépourvus de la Cre ou du Rpl22-HA sont des contrôles négatifs appropriés. Un « ô » indique que l’allèle ou le transgène correspondant était présent dans ces échantillons et qu’un « -» dénote son absence. IP/input représente le rapport de l’ARN immunoprécipité (IP) par rapport à l’ARN total (entrée). Valeur calculée à partir de la concentration en nanogrammes. indique p 'lt; 0025. Veuillez cliquer ici pour voir une version plus grande de ce chiffre.
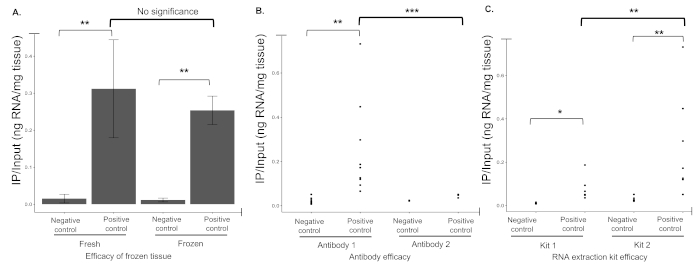
Figure 4 : Succès du protocole d’impact des réactifs. (A) Les tissus congelés flash entraînent une efficacité d’immunoprécipitation semblable à celle des tissus frais. (B) L’efficacité de la propriété intellectuelle pour deux anticorps commerciaux a été déterminée, désignée comme anticorps 1 et anticorps 2 (Tableau des matériaux). Lorsqu’il a été testé, Antibody 1 a été plus efficace pour tirer vers le bas l’ARN que l’anticorps 2 qui semblait être incapable de faire la différence entre les contrôles négatifs (ne pas exprimer soit Cre ou Rpl22-HA) et les contrôles positifs (exprimant à la fois Cre et Rpl22-HA). Points indicatifs du rapport entre l’IPed et l’ARN d’entrée pour les répliques biologiques individuelles. (C) Lorsque les kits d’extraction d’ARN(tableau des matériaux) ont été comparés, kit 2 a nettement surpassé Kit 1. Bien que les deux kits iPed une quantité similaire d’ARN à partir de contrôles négatifs, Kit 2 a abouti à un rendement d’ARN significativement plus élevé à partir d’échantillons positifs. indique p 'lt; 0.05, 'p 'lt; 0.025, 'p 'lt; 0.01. Veuillez cliquer ici pour voir une version plus grande de ce chiffre.

Figure 5 : Application de la méthode à un modèle mutant. (A) Exemple De confirmation de génotype par l’intermédiaire du ballonnement occidental à l’aide d’un anticorps interne personnalisé contre le gène de la protéine d’intérêt démontre gène d’intérêt-/- (M / M) mâles ne parviennent pas à produire la protéine associée. GAPDH indiqué comme un contrôle de chargement. (B) Sortie bioanalyseuse graphique à partir d’échantillons appariés d’intrants et d’IPed pour des échantillons de type sauvage et de mutant. ( C ) Nombres d’intégrité de l’ARNcomparatons(RIN) par type d’échantillon et génotype. (D) Longueur moyenne des nucléotides des espèces d’ARN analysées par bioanalyseur par type d’échantillon et génotype. indique p 'lt; 0.05, 'p 'lt; 0.025, 'p 'lt; 0.01, N.S. pas significatif. N 4 par génotype. Veuillez cliquer ici pour voir une version plus grande de ce chiffre.
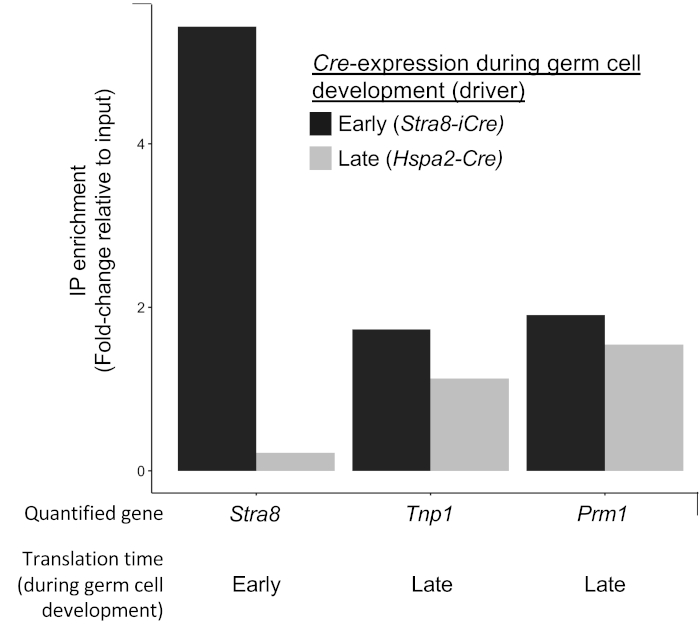
Figure 6 : Exemple de confirmation du pilote Cre. Quantification d’un gène traduit tôt dans le développement des cellules germinales (Stra8) et de deux gènes traduits tard dans le développement des cellules germinales (Tnp1 et Prm1) analysés par qRT-PCR de l’ARN immunoprécipitated à partir de RPL22-HA entraînés par deux cellules germinales différentes Cres, Stra8-iCre (exprimé au début du développement des cellules germinales) et Hspa2-Cre (exprimé plus tard dans le développement de cellules germinales, en particulier Stra88). Ici, HA-IP de Stra8 est réalisé avec le conducteur de cre de cellules germinales tôt mais pas avec le conducteur plus tard de cre de cellule germinale démontrant la spécificité cellulaire de l’immunoprécipitation. En revanche, HA-IP des transcriptions traduites dans les cellules germinales tardives est atteint par Stra8-iCre et Hspa2-Cre. Ceci est prévu que les cellules qui expriment Stra8-iCre va générer HA marqué RPL22 tout au long de leur développement tandis que ceux qui expriment Hspa2-Cre ne le fera que pendant les parties ultérieures de leur développement. Veuillez cliquer ici pour voir une version plus grande de ce chiffre.
Discussion
Comprendre le translatome d’un type de cellule particulier est inestimable pour mieux comprendre la physiologie d’une cellule dans l’état normal ou mutant. Un avantage particulier est observé dans les systèmes où la traduction est découplée de la transcription, comme dans le tissu neural où la traduction se produit très loin de la transcription, ou dans les cellules germinales où la transcription se produit bien avant la traduction. Par rapport à d’autres méthodes d’analyse translatome, le plus grand avantage du système RiboTag vient de l’utilisation du système Cre recombinase. Cela permet la liberté de cibler toute population cellulaire qui a un pilote Cre pertinent. Deuxièmement, la propriété intellectuelle RiboTag telle qu’elle est décrite ci-contre est efficace et beaucoup moins difficile sur le plan technique et prend beaucoup plus de temps que le profilage polysome ou ribosome. Enfin, RiboTag IP peut être facilement effectué sur le banc.
Il y a un certain nombre d’étapes critiques dans ce protocole. Le principal d’entre eux est l’établissement de la ligne de souris RiboTag et la génération d’animaux expérimentaux pour l’étude. Comme pour tous les modèles génétiques, un suivi attentif des individus au sein de la colonie de souris ainsi que des protocoles de génotypage soigneux devraient être appliqués. Le génotypage PCR selon Sanz et coll. devrait inclure les amorces ciblant le site loxP 5' de l’exon 4 de type sauvage pour distinguer entre les allèles wildtype (260 pb) et les mutants (290 pb)13. Dans le cas de l’analyse De RiboTag dans les modèles de cellules germinales, des exigences de reproduction très spécifiques doivent être respectées. Tout d’abord, dans le cas des mutants qui entraînent l’infertilité, des stratégies de reproduction réfléchies devraient inclure des méthodes pour optimiser le nombre de descendants avec le génotype désiré dans les générations intermédiaires et expérimentales. Deuxièmement, dans le cas de cresspécifiques aux cellules germinales , il faut prendre soin de cre-zygosity étant donné la sensibilité des cellules germinales à la toxicité Cre. Dans la cellule germinale, des niveaux élevés de protéine Cre peuvent avoir des effets délétères22, interdisant l’utilisation d’animaux Cre/Cre dans le schéma de reproduction. Enfin, lors de l’utilisation de la cellule germinale Cres, il est important d’isoler l’allèle RiboTag de la Cre jusqu’à la génération finale comme expression Cre dans la cellule germinale d’une génération intermédiaire se traduira par la progéniture exprimant Rpl22-HA dans le monde entier.
Indépendamment du système cellulaire, un certain nombre de contrôles recommandés sont possibles pour vérifier la robustesse de l’expression Cre et la spécificité. L’expression correcte de votre Cre et l’excision prévue de Rpl22-HA peuvent être déterminées en utilisant plusieurs méthodes. Dans le premier, les tissus isolés des animaux expérimentaux peuvent être tachés pour HA en utilisant soit l’immunohistochimie ou l’immunofluorescence15. Cette méthode est optimale en ce qu’elle ne nécessite aucune connaissance a priori des ARNM traduits dans les types de cellules cibles. La deuxième méthode, dont un exemple est démontré à la figure 6, exige une certaine connaissance des messages réglementés par la traduction dans les types de cellules cibles. Dans cette méthode, l’enrichissement d’un ARNm régulé par la traduction connu peut être confirmé à partir du cre-driversélectionné à l’aide de PCR quantitatif de l’ARN IPed versus input. De même, l’expression robuste de Rpl22-HA peut être confirmée par comparaison des échantillons de CreMD/Rpl22MD (contrôles positifs) avec les échantillons de Cre-/Rpl22MD ou de CreMD/Rpl22- qui agissent comme des contrôles négatifs efficaces (voir la figure 3). Ces comparaisons peuvent être effectuées sur l’ARN IPed total ou l’enrichissement d’un ARNm réglementé par la traduction connu évalué par qRT-PCR ou une autre méthode quantitative.
Les problèmes communs dans l’exécution du protocole tendent à devenir seulement évidents quand le rendement d’ARN est étonnamment bas ou élevé. La cause la plus fréquente de ces échecs provient d’un génotypage incorrect d’individus. Nous recommandons de retenir des tissus supplémentaires provenant d’échantillons prélevés pour confirmer les génotypes de tous les échantillons dans le cas de rendements inattendus de l’ARN. Une fois confirmé, d’autres possibilités devraient être envisagées, y compris la possibilité de contamination par la RNase ou de dégradation de l’échantillon. L’entreposage et la manipulation et l’entretien minutieux des zones franches de RNase au sein du laboratoire peuvent réduire ou éliminer considérablement ces problèmes. Bien que les problèmes d’isolement de l’ARN soient un autre problème potentiel dans ce protocole, l’utilisation de kits commerciaux réduit considérablement ce problème bien que des soins devraient être pris pour s’assurer qu’ils sont maintenus comme NAse libre et ne contiennent pas de solutions expirées. Enfin, comme pour toutes les procédures basées sur les anticorps, les variations de lot, les conditions de stockage, la concentration ou même l’expédition ont le potentiel d’avoir un impact négatif sur la qualité de l’anticorps et sur le succès subséquent du retrait. En conséquence, après des tests minutieux et répétés, nous avons choisi l’anticorps le plus cohérent et efficace disponible.
Ce protocole contient deux modifications majeures par rapport à d’autres protocoles RiboTag publiés qui augmentent considérablement les chances de succès. L’un est la capacité d’utiliser des tissus congelés flash, atténuant ainsi tous les problèmes impliquant lot, technicien, ou des variations techniques d’exécution. Les échantillons peuvent être prélevés et stockés permettant l’isolement des ribosomes de HA de tous les échantillons à la fois, abaissant ce qui peut être des sources importantes de variation. Deuxièmement, l’ajout de l’étape préclaire réduit considérablement le type d’arrière-plan signalé par les autres utilisateurs du système RiboTag. Récemment, un rapport de protocole par Sanz et autres indique la présence d’arrière-plan élevé dû à l’abondance des transcriptions ribosome-associées des cellulesnon-Cre-conduite14. Notre protocole remédie à cette question en incluant une étape de précompensation, éliminant efficacement la présence d’ARN dans les échantillons de PROPRIÉTÉ intellectuelle cre négatif.
Comme tous les systèmes, les limites inhérentes du système RiboTag doivent être gardées à l’esprit. Lors de l’utilisation de pilotes Cre non caractérisés, l’analyse de l’expression doit être effectuée avant la production expérimentale d’échantillons. Du point de vue de la traduction, plusieurs nuances de cette méthode doivent être notées. Tout d’abord, RiboTag ne permet pas la différenciation entre les ARNM sur le point de traduire et ceux qui traduisent activement. En tant que tel, les méthodes actuelles basées sur RiboTag ne permettent pas la quantification de l’efficacité de la traduction en fonction des ARNm individuelles. Si l’efficacité de la traduction est intéressante, elle peut être mesurée sur une base spécifique à chaque cellule si la méthode RiboTag est combinée à d’autres outils d’analyse translatome tels que le profilage polysome. Deuxièmement, il est fondamental de tenir compte des changements totaux d’abondance de l’ARN découlant de la variance individuelle ou dépendante du génotype. C’est pour cette raison que l’isolement soigneux de l’ARN d’entrée accompagne l’immunoprécipitation et les échantillons dérivés de chacun restent appariés tout au long de toutes les analyses en aval. Enfin, et en ce qui concerne l’analyse basée sur RiboTag, il ne faut pas oublier que l’association avec un ribosome ne prouve pas nécessairement que la traduction se produit. Des méthodes d’analyse secondaires devraient être effectuées pour confirmer la réglementation translationnelle dans les cibles d’intérêt.
Ce protocole décrit l’isolement des ARN ribosome-associés des cellules germinales des souris mâles utilisant le modèle de RiboTag. Ne tenant pas compte de l’élevage de souris et de la collecte d’échantillons, le protocole prend deux jours, avec trois heures le premier jour, mieux fait l’après-midi, une incubation de nuit, suivie de cinq heures de travail le lendemain matin. Il est fortement recommandé de préparer à l’avance les solutions de stock (HB et HSWB) ainsi que le broyage des tissus. Le succès global du protocole repose sur un génotypage correct et des conditions rigoureusement exemptes de RNase. La capacité d’examiner le translatome de types de cellules spécifiques permettra aux études futures de mieux comprendre la relation entre la transcription, la traduction et le protéome dans une myriade de types de cellules et d’arrière-plans mutants.
Déclarations de divulgation
Les auteurs n’ont rien à révéler.
Remerciements
Ces travaux ont été financés par la subvention des NIH NICHD R00HD083521 à EMS et le soutien interne de l’Université Rutgers à EMS.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Pipette mécanique de 1 mL | Préférence du chercheur | ||
| 1,4-Dithio-DL-threitol (8 % | Alfa Aesar | A15797 | |
| Tubes de 1,7 mL ou 2 mL Préférence | du chercheur | ||
| Tubes coniques de 10 mL | Préférence du chercheur | ||
| Pippettes sérologiques de 10 mL | Préférence du chercheur | ||
| Pipette mécanique de 10 μL | Préférence du chercheur | ||
| Pipette mécanique de 20 μL | Préférence du chercheur | ||
| Pipette mécanique de 200 μL | Préférence du chercheur | ||
| Pipettes sérologiques de 5 ml | Préférence du chercheur | ||
| Tubes coniques de 50 ml | Préférence du chercheur | ||
| Étiquette anti-HA anticorps | Abcam | ab18181 | Anticorps 1 |
| Marqueur anti-HA Antibodies.com | A85278 | Anticorps 2 | |
| B6. FVB-Tg(Stra8-icre)1Reb/LguJ Souris | The Jackson Laboratory | 17490 | Ou souris porteuses du pilote Cre au choix |
| B6N.129-Rpl22tm1.1Psam/J Souris | The Jackson Laboratory | 11029 | |
| Centrifugeuse de paillasse | Préférence du chercheur | ||
| C1000 Thermocycleur tactile | BioRad | 184-1100 | Ou thermocycleur équivalent |
| Centrifugeuse 5424 R | Centrifugeuse | réfrigérée | Eppendorf 5404000537 |
| Cyclohexamide | Sigma Aldrich | C7698-1g | |
| Ciseaux de dissection | Préférence du chercheur | ||
| Dynabeads Protéine G pour l’immunoprécipitation | Invitrogen de ThermoFisher Scientific | 10009D | |
| DynaMag-2 Rack magnétique | Invitrogen de ThermoFisher Scientific | 12321D | |
| E.Z.N.A. Kit d’ARN total 1 | OMEGA | 6834-01 | Kit 1 |
| Bloc chauffant Préférence | du chercheur | ||
| Héparine | Sigma Aldrich | 84020 | |
| Chlorure de magnésium (MgCl2) | Sigma Aldrich | M9272-500g | |
| Pince à microdissection | Préférence du chercheur | ||
| Ciseaux de microdissection | Préférence du chercheur | ||
| Kit MiRNeasy | Kit Qiagen | 217004 | Kit 2 |
| NanoDrop One Microvolume Spectrophotomètre UV-Vis avec Wi-Fi | ThermoFisher Scientific | ND-ONE-W | Ou spectrophotomètre équivalent |
| NP-40 Alternative - CAS 9016-45-9 - Calbiochem | Millipore Sigma | 492016 | |
| Pierce Inhibiteur de protéase Comprimés, sans EDTA | ThermoFisher Scientific | A32965 | |
| Potassium (KCl) | Sigma Aldrich | P3911-2.5kg | |
| Inhibiteur de la RNase, Murine | New England BioLabs Inc. | M0314 | |
| SI vortex-genie 2 | Scientific Industries | SI-0236 | Ou vortex de paillasse équivalent |
| Pointes pour pipette mécanique de 1 mL | Préférence du chercheur | ||
| Pointes pour pipette mécanique de 10 uL | Préférence du chercheur | ||
| Pointes pour pipette mécanique de 20 uL | Préférence du chercheur | ||
| Pointes pour 200 uL pipette mécanique | Préférence du chercheur | ||
| Tris Base (Cristaux blancs ou Poudre cristalline/Biologie moléculaire) | ThermoFisher Scientific | BP152-500 | |
| Revolver à tube / Rotateur | ThermoFisher Scientific | 88881001 | Ou rotateur équivalent |
| VWR Powerpette Plus Contrôleur de pipette | VWR | 75856-450 | Ou contrôleur de pipette équivalent |
Références
- Snyder, E. M., et al. Gene expression in the efferent ducts, epididymis, and vas deferens during embryonic development of the mouse. Developmental Dynamics. 239 (9), 2479-2491 (2010).
- Snyder, E. M., Small, C. L., Li, Y., Griswold, M. D. Regulation of gene expression by estrogen and testosterone in the proximal mouse reproductive tract. Biology of Reproduction. 81 (4), 707-716 (2009).
- Iguchi, N., Tobias, J. W., Hecht, N. B. Expression profiling reveals meiotic male germ cell mRNAs that are translationally up- and down-regulated. Proceedings of the National Academy of Sciences of United States of America. 103 (20), 7712-7717 (2006).
- Busada, J. T., et al. Retinoic acid regulates Kit translation during spermatogonial differentiation in the mouse. Developmental Biology. 397 (1), 140-149 (2015).
- Kleene, K. Patterns of translational regulation in the mammalian testis. Molecular Reproduction and Development. 43 (2), 268-281 (1996).
- Mali, P., et al. Stage-specific expression of nucleoprotein mRNAs during rat and mouse spermiogenesis. Reproduction Fertilility and Development. 1 (4), 369-382 (1989).
- Steward, O., Schuman, E. M. Protein synthesis at synaptic sites on dendrites. Annual Review of Neuroscience. 24, 299-325 (2001).
- Michel, A. M., Baranov, P. V. Ribosome profiling: a Hi-Def monitor for protein synthesis at the genome-wide scale. Wiley Interdisciplinary Reviews: RNA. 4 (5), 473-490 (2013).
- Snyder, E., et al. Compound Heterozygosity for Y Box Proteins Causes Sterility Due to Loss of Translational Repression. PLoS Genetics. 11 (12), 1005690(2015).
- Pringle, E. S., McCormick, C., Cheng, Z. Polysome Profiling Analysis of mRNA and Associated Proteins Engaged in Translation. Current Protocols in Molecular Biology. 125 (1), 79(2019).
- McGlincy, N. J., Ingolia, N. T. Transcriptome-wide measurement of translation by ribosome profiling. Methods. 126, 112-129 (2017).
- Aeschimann, F., Xiong, J., Arnold, A., Dieterich, C., Grosshans, H. Transcriptome-wide measurement of ribosomal occupancy by ribosome profiling. Methods. 85, 75-89 (2015).
- Sanz, E., et al. Cell-type-specific isolation of ribosome-associated mRNA from complex tissues. Proceedings of the National Academy of Sciences of United States of America. 106 (33), 13939-13944 (2009).
- Sanz, E., Bean, J. C., Carey, D. P., Quintana, A., McKnight, G. S. RiboTag: Ribosomal Tagging Strategy to Analyze Cell-Type-Specific mRNA Expression In Vivo. Current Protocols in Neuroscience. 88 (1), 77(2019).
- Sanz, E., et al. RiboTag analysis of actively translated mRNAs in Sertoli and Leydig cells in vivo. PLoS One. 8 (6), 66179(2013).
- Haimon, Z., et al. Re-evaluating microglia expression profiles using RiboTag and cell isolation strategies. Nature Immunology. 19 (6), 636-644 (2018).
- Ceolin, L., et al. Cell Type-Specific mRNA Dysregulation in Hippocampal CA1 Pyramidal Neurons of the Fragile X Syndrome Mouse Model. Frontiers in Molecular Neuroscience. 10, 340(2017).
- Puighermanal, E., et al. drd2-cre:ribotag mouse line unravels the possible diversity of dopamine d2 receptor-expressing cells of the dorsal mouse hippocampus. Hippocampus. 25 (7), 858-875 (2015).
- Chen, J., et al. Genome-wide analysis of translation reveals a critical role for deleted in azoospermia-like (Dazl) at the oocyte-to-zygote transition. Genes and Development. 25 (7), 755-766 (2011).
- Lesiak, A. J., Brodsky, M., Neumaier, J. F. RiboTag is a flexible tool for measuring the translational state of targeted cells in heterogeneous cell cultures. Biotechniques. 58 (6), 308-317 (2015).
- The Jackson Laboratory. B6.FVB-Tg(Stra8-icre)1Reb/LguJ. , The Jackson Laboratory. (2019).
- Bao, J., Ma, H. Y., Schuster, A., Lin, Y. M., Yan, W. Incomplete cre-mediated excision leads to phenotypic differences between Stra8-iCre; Mov10l1(lox/lox) and Stra8-iCre; Mov10l1(lox/Delta) mice. Genesis. 51 (7), 481-490 (2013).
Réimpressions et autorisations
