Ici, nous présentons un protocole optimisé de digestion sur filtre avec des informations détaillées sur les éléments suivants : digestion des protéines, purification du peptide et analyse d’acquisition indépendante des données. Cette stratégie est appliquée à l’analyse des échantillons de sécrétions prostatiques exprimées-urine et permet une couverture protéome élevée et un profilage sans étiquette de faible valeur manquante du protéome urinaire.
Article de méthode
Profil protéomique de l’EPS-Urine grâce à la digestion FASP et à l’analyse indépendante des données
Dans cet article
Résumé
Résumé
Le protocole d’échantillonnage assisté par filtre (FASP) est largement utilisé pour la préparation d’échantillons protéomiques, car il permet de concentrer les échantillons dilués et il est compatible avec une grande variété de détergents. Les workflows protéomiques ascendants comme fasp s’appuient de plus en plus sur les méthodes LC-MS/MS effectuées en mode analyse indépendante des données (DIA), une méthode de numérisation qui permet une couverture protéométique profonde et une faible incidence des valeurs manquantes.
Dans ce rapport, nous fournirons les détails d’un flux de travail qui combine un protocole FASP, une étape de purification à double étape et LC-MS/MS en mode DIA pour la cartographie des protéomes urinaires. Comme échantillon modèle, nous avons analysé les sécrétions prostatiques exprimées (EPS)-urine, un échantillon recueilli après un examen rectal numérique (DRE), qui est d’intérêt dans les études de découverte de biomarqueurs de cancer de la prostate.
Introduction
L’évolution constante des technologies protéomiques promet d’avoir un impact considérable en aidant le diagnostic de la maladie et la prédiction de la réponse au traitement en fournissant des cartes à haute résolution des principaux effecteurs moléculaires présents dans une grande variété d’échantillons tels que les tissus et les biofluides. D’un point de vue analytique, l’urine offre plusieurs avantages tels que la facilité de collecte et la stabilité majeure du protéome par rapport aux autres biofluides1. L’analyse protéomique de l’urine est d’un intérêt particulier pour les études de découverte de biomarqueurs sur les cancers urologiques, car elle permet l’échantillonnage non invasif à proximité des tissusd’intérêt 2. En particulier, un échantillon qui semble prometteur pour l’étude des pathologies liées à la prostate est l’EPS-urine3,4 (c.-à-d., un échantillon d’urine prélevé après un examen rectal numérique (ERD)). Cette dernière opération avant la collecte de l’échantillon enrichit l’urine de protéines spécifiques à la prostate. Eps-urine est un bon candidat pour étudier les troubles liés à la prostate5, y compris le cancer de la prostate (PCa), puisque par ERD, les protéines sécrétées par la tumeur peuvent être versées dans l’échantillon d’urine, augmentant les chances de détecter les protéines spécifiques aux tissus du cancer.
Un rôle crucial dans la détection et la quantification des biomarqueurs protéiques potentiels est joué par spectrométrie de masse (SP). Au cours des deux dernières décennies, les protocoles d’analyse protéomique basés sur la SP ont permis de détecter un nombre sans cesse croissant de protéines dans une seule course LC-MS/MS grâce à des améliorations continues de l’instrumentation de la SP et du logiciel d’analysedes données 6.
La préparation de l’échantillon protéomique à base de SP implique généralement une digestion enzymatique du mélange protéique, qui peut être obtenue par le biais d’une grande variété de protocoles tels que : digestion en solution, ballonnements MStern7,piégeage de suspension (piège À S)8, préparation d’échantillons à phase solide améliorée (SP3)9, digestion in-StageTip10 et préparation d’échantillons aidés par filtre (FASP)11. Tous les protocoles peuvent être utilisés pour la protéomique urinaire, même si les résultats peuvent varier en ce qui concerne le nombre de protéines et peptides identifiés et en termes de reproductibilité12.
Dans ce travail, notre attention s’est concentrée sur l’analyse de l’EPS-urine par le protocole FASP. Le protocole FASP a été initialement conçu pour analyser les protéines extraites des tissus et des cultures cellulaires, mais son utilisation a ensuite été étendue à l’analyse d’autres types d’échantillons, tels que l’urine13. En ce qui concerne la digestion simple dans la solution FASP est une approche protéomique plus flexible14, car en réalisant l’élimination efficace des détergents et d’autres contaminants tels que les sels du mélange de protéines avant la digestion enzymatique15, il permet le choix des conditions optimales de solubilisation des protéines. De plus, une autre caractéristique du FASP est qu’il fournit un moyen de concentration de l’échantillon. Ceci est particulièrement intéressant pour l’analyse protéomique urinaire, car il permet de commencer à partir de volumes d’échantillons relativement importants (des centaines de microlitres). À la lumière du potentiel du protocole FASP, plusieurs études ont attiré l’attention sur l’automatisation des flux de travail, dans le but de réduire la variabilité expérimentale et de traiter un nombre élevé d’échantillons enparallèle 16.
Dans notre flux de travail, fasp est suivi par l’acquisition de LC-MS/MS dans l’analyse data-independent (DIA), qui fournit une couverture protéome élevée, une bonne précision quantitative et une faible incidence des valeurs manquantes. L’approche DIA est une méthode sensible où tous les ions sont sélectionnés pour les événements de SP/SP, contrairement à ce qui se passe dans l’analyse dépendante des données (DDA) où seuls les ions ayant la plus forte intensité sont fragmentés. Le spectromètre de masse, fonctionnant en mode DIA, effectue des cycles de balayage avec une largeur d’isolement différente couvrant toute la plage de précurseurs m/z. Cette approche permet de détecter de façon reproductible un nombre élevé de peptides par unité de temps, fournissant un instantané protéomique de l’échantillon17. En outre, les données générées par DIA ont une autre caractéristique intéressante : la possibilité d’une analyse posteriori 18. Les données dia sont plus complexes que celles obtenues par DDA, parce que les spectres MS/MS dans DIA résultent du co-isolement de plusieurs ions précurseurs dans chaque fenêtre m/z 19. Démêler les spectres composites ms/MS en signaux peptidiques distincts et spécifiques est atteint en utilisant deux éléments fondamentaux : une bibliothèque spectrale et un logiciel dédié à l’analyse des données. La bibliothèque spectrale est générée par une expérience dépendante des données, impliquant habituellement la fractionnement peptidique pour maximiser la couverture protéome, qui fournit une liste de milliers d’ions précurseurs déterminés expérimentalement et de spectres ms/MS de peptides détectables dans l’échantillon à l’étude. Le logiciel d’analyse des données utilise plutôt les informations contenues dans la bibliothèque spectrale pour interpréter les données DIA en générant des chromatogrammes iion extraits spécifiques qui permettent la détection et la quantification du peptide. Bien que l’analyse des données DIA sans bibliothèque soit maintenant possible, dia basée sur la bibliothèque fournit toujours de meilleurs résultats en termes de couverture protéome20.
Le protocole de préparation de l’échantillon décrit ici (figure 1) se compose des étapes suivantes : une étape de centrifugation (pour enlever les débris cellulaires), la digestion fasp, la purification de StageTip21,la quantification des protéines et l’analyse dia. Ce protocole a été conçu pour l’analyse de l’EPS-urine dans le contexte de la découverte de biomarqueurs du cancer de la prostate, mais il peut être appliqué à l’analyse protéomique de n’importe quel échantillon d’urine.
Protocole
L’étude a été approuvée par le Comité d’éthique institutionnelle de l’Université Magna Graecia de Catanzaro, RP 41/2018. Le consentement éclairé écrit a été obtenu de tous les patients inscrits à l’étude.
1. Préparation de l’échantillon
- Centrifugeuses EPS-urine échantillons dans les 2 h de collecte à 2.100 x g pendant 10 minutes à température ambiante (RT). Conserver le surnatant à -80 °C jusqu’à utilisation.
2. Décongélation de l’échantillon
- Transférer l’échantillon de -80 °C à -20 °C la veille de la digestion.
- Avant le traitement de l’échantillon, transférer l’échantillon pendant 15 à 20 minutes à 4 °C, puis à RT.
3. Préparation des reagents pour la FASP
- Le même jour, préparez les solutions suivantes : tampon d’urée, 50 mM d’iodoacetamide (IAA) en tampon urée, bicarbonate de triéthylammonium de 50 mM et dithiothreitol (TNT) de 50 mM.
- Préparer tampon urée (urée 8 M, 100 mM Tris-HCl pH 8): pour 10 mL, peser 4800 mg d’urée et le dissoudre dans la quantité appropriée d’eau HPLC après avoir ajouté 1 mL de 1 M Tris pH 8. Un volume de 800 μL d’urée est nécessaire pour chaque échantillon.
- Préparer 500 mM de dithiothreitol (TNT) : dissoudre 38,5 mg de TNT dans 500 μL d’eau HPLC. Pour chaque échantillon, 66,7 μL de TNT sont nécessaires.
- Préparer 50 mM IAA dans Urea Buffer: dissoudre 9,25 mg d’IAA dans 1 mL de tampon urée. Pour chaque échantillon, 50 μL d’IAA sont nécessaires.
- Préparer 50 mM de bicarbonate de triéthylammonium (TEAB). Ajouter 150 μL de 1 M TEAB à 2,85 mL d’eau HPLC. Pour chaque échantillon, 460 μL de TEAB sont nécessaires.
- Préparer une solution de trypsine (100 ng/μL) dans l’eau HPLC. Cette solution peut être stockée à -80 °C et décongelée immédiatement avant utilisation. Pour chaque échantillon, 2 μL (200 ng) sont nécessaires.
4. Digestion des protéines par FASP
- Diluer 500 μL de chaque échantillon d’EPS-urine avec 66,7 μL de 10 % (w/v) de sulfate de dodédecyl de sodium (SDS), 66,7 μL de TNT de 500 mM et 33,3 μL de 1 M Tris pH 8 pour solubiliser les protéines et réduire les liaisons disulphidées. Incuber 10 minutes à 95 °C avec une douce secousse.
- Ajouter 300 μL d’échantillon dilué d’EPS-urine sur l’unité filtrant (10 kDa) et centrifugeuse à 14 000 x g pendant 20 minutes.
- Ajouter 200 μL de tampon d’urée au filtre et à la centrifugeuse à 14 000 x g pendant 15 minutes. Répétez cette étape, puis jetez le flux à travers.
- Ajouter 50 μL de solution IAA et centrifugeuse à 6 000 x g pendant 25 minutes.
- Ajouter 200 μL de tampon d’urée et de centrifugeuse à 14 000 x g pendant 20 minutes. Répétez cette étape, puis jetez le flux à travers.
- Ajouter 200 μL de tampon bicarbonate de triéthylammonium de 50 mM (TEAB) et centrifugeuse à 14 000 x g pendant 20 minutes. Répétez cette étape.
- Transférer l’unité de filtre dans un nouveau tube de collecte.
- Ajouter 60 μL de tampon TEAB de 50 mM et 200 ng de trypsine et incuber l’échantillon dans un thermo-mélangeur à 37 °C pendant la nuit.
REMARQUE : Pour éviter l’évaporation de l’échantillon pendant l’incubation pendant la nuit, enveloppez chaque unité de filtre d’une couche de papier d’aluminium, puis d’une couche de parafilm. - Après l’incubation de la trypsine, ajouter 140 μL d’eau et centrifuger le flacon à 14 000 x g pendant 25 minutes pour recueillir le volume de digestion (180-200 μL).
5. Préparation des reagents pour la purification SCX
- Préparer 1 mL de lavage 1 (0,5 % d’acide formique (FA) et 20 % d’acétyltrile (ACN)) comme suit : ajouter 50 μL de 10 % de FA et 200 μL de 100 % d’ALC à 750 μL d’eau HLPC. Pour chaque échantillon, 100 μL de lavage 1 sont nécessaires.
- Préparez 1,5 mL de lavage 2 (0,5 % fa et 80 % d’ACN) comme suit : ajouter 75 μL de 10 % de FA et 1,2 mL de 100 % d’ACN à 225 μL d’eau HPLC. Pour chaque échantillon, 190 μL de lavage 2 sont nécessaires.
- Préparer 100 μL de solution d’élutation (500 mM d’acétate d’ammonium (AA) et 20 % d’ACN ) : ajouter 25 μL de 2 M AA et 20 μL de 100 % d’ALC à 55 μL d’eau HPLC.
- Préparez StageTips comme suit.
- Emballez une pointe de pipette de 200 μL avec une couche de résine SCX à l’aide d’une aiguille de seringue à extrémité émoussée (jauge 16). Insérez le StageTip dans un couvercle de microcentrifugeuse qui a déjà été percé afin d’accueillir le microcoumn.
- Assembler le couvercle sur une microcentrifugeuse de 2 mL à partir de laquelle le couvercle d’origine a été enlevé. Le dispositif centrifuge micro-SPE qui vient d’être assemblé doit s’insérer dans une centrifugeuse benchtop. Puisque les couvercles perforés sont fastidieux à préparer, ils peuvent être utilisés plusieurs fois.
6. Purification SCX
- Diluer 30 μL de chaque échantillon à 120 μL à l’aide du lavage 2.
- Conditionner le StageTip en ajoutant 50 μL de lavage 1 sur le dessus de la résine d’extraction et de la centrifugeuse à 400 x g pendant 2 minutes. Étant donné que la résistance au débit dépend de la force avec laquelle la résine d’extraction a été emballée dans la pointe de la pipette, la vitesse de centrifugeuse peut devoir être ajustée afin d’obtenir un débit de 20-30 μL/min. Essayez de ne pas laisser la pointe sèche pendant le chargement et le lavage de l’échantillon.
- Equilibrer le StageTip avec 50 μL de lavage 2 et centrifugeuse à 400 x g pendant 2 minutes.
- Chargez l’échantillon dilué (120 μL) à l’aide d’une vitesse de rotation inférieure.
- Laver le StageTip avec 50 μL de lavage 2 et centrifugeuse à 400 x g pendant 2 minutes. Répéter l’année avec 50 μL de lavage 1.
REMARQUE : Après ce lavage, la résine doit être complètement sèche. - Mélange de peptides élitus avec 7 μL de solution élitiste (acétate d’ammonium de 500 mM (AA) et 20% d’ACN) lentement à l’aide d’une vitesse de rotation inférieure.
- Ajouter 27 μL de 0,1 % de FA pour diluer l’AA et obtenir un échantillon pour l’injection préliminaire de LC-MS/MS. La dilution finale à 34 μL se traduira par un rapport volumerique de 1:1 entre l’urine et la solution peptidique (1 μL de digeste purifié correspondra à 1 μL d’échantillon d’urine d’origine).
7. Quantification des protéines par norme externe à l’aide de l’analyse du PDD( figure 2)
- Déterminer la quantité de protéines dans les échantillons en injectant 2 μL du peptide digeste qui en résulte dans LC-MS/MS et en interpolant la zone totale de peptide qui en résulte avec une courbe d’étalonnage construite comme suit :
- Préparer cinq solutions de digestion HeLa différentes (1 ng/μL, 2,5 ng/μL, 7,5 ng/μL, 25 ng/μL, 75 ng/μL) à l’aide d’un stock de digeste HeLa (100 μg/μL).
- Injecter chaque solution Hela en double (2 μL).
- Définissez la méthode LC-MS/MS.
- Injecter 2 μL des cinq mélanges de peptides HeLa et des peptides séparés à travers un gradient linéaire de 75 minutes à un débit de 230 nL/minute sur une colonne de 15 cm, 75 μm i.d emballée avec 3 particules de silice C18 de μm. Utilisez un gradient binaire constitué par la phase A mobile (0,1% FA, 2% ACN) et la phase B mobile (0,1% FA et 80% d’ACN).
- Effectuez l’éution du gradient en augmentant le contenu de phase B mobile de 6 % à 42 % en 60 minutes et de 42 % à 100 % en 8 minutes supplémentaires. Maintenir pendant 5 minutes 100% B, puis revenir à 0% B en deux minutes.
- Fonctionnez en mode DDA à l’aide d’une méthode top-12 et réglez la plage complète de balayage ms à 350-1800 m/z,résolution 70 000, cible ACG 1e6 et temps d’injection maximum 50 ms. Réglez la fenêtre de masse pour l’isolement des ion précurseurs à 1,6 m/z,résolution 35 000, cible ACG 1e5, temps d’injection maximum 120 ms, fragmentation du HCD à 25 RCE (énergie de collision normalisée) et exclusion dynamique 15 secondes.
- Analyser les fichiers bruts à l’aide de Sequest comme moteur de recherche, et la séquence de protéines HUMAN Uniprot Complete comme base de données. Dans les expériences présentées ici, la base de données a été téléchargée en mars 2016 et contenait 42.013 séquences.
- Utilisez les paramètres suivants : tolérance à la SP 15 ppm, tolérance à la SP/SP 0,02 Da, trypsine en tant qu’enzyme en fixant deux sites de clivage manqués. Réglez la carbamidomethylation de la lysine, de la sérine, de la thréonine, de la tyrosine (+57.021) et de l’oxydation des méthionines comme modifications dynamiques et de la carbamidomethylation des cystéines (+57.021) comme modifications statiques. Utilisez le cut-off du taux de fausse découverte (FDR) pour l’identification des peptides et des protéines à 0,01 et filtrez par percolateur.
- Calculez la zone de pointe pour tous les signaux peptidique MS1. Calculer la superficie totale des peptides.
- Injectez 2 μL de mélanges peptidiques obtenus à partir d’échantillons d’EPS-urine en utilisant la même méthode LC-MS/MS utilisée pour les échantillons HeLa et analysez le fichier brut en utilisant les mêmes paramètres utilisés pour le traitement des données HeLa.
- Calculer l’intensité totale des signaux peptidiques en résumant les valeurs de surface de tous les peptides identifiés et en interpolant la courbe standard externe. Ceci fournira une estimation acceptable de la quantité de peptide présente dans le digest de protéine d’EPS-urine.
8. Préparation des reagents pour le protocole C18 StageTip
- Préparer 500 μL de solution A (0,1% d’acide trifluoroacétique (AFE), 50% d’ACN): ajouter 250 μL de 100% d’ACN et 10 μL de 5% de TFA à 240 μL d’eau HPLC.
- Préparer 2 mL de solution B (0,1 % de TFA) : ajouter 40 μL de 5 % d’ALE à 1960 μL d’eau HPLC.
- Préparez 100 μL de solution d’élucation (0,1 % FA, 50 % ACN) : ajoutez 1 μL de 10 % de FA et 50 μL d’EAU 100 % ACN à 49 μL d’eau HPLC.
- Préparez StageTips tel que décrit précédemment. Dans ce cas, des disques d’extraction C18 sont utilisés.
9. Protocole SCX/C18 StageTip
REMARQUE : Purifier les digestes EPS-urine par protocole C18 StageTip pour enlever les sels.
- Commencez à partir de 2 μg de peptides (quantifiés par l’injection préliminaire). Diluer la solution digeste 4 fois dans le lavage 2 SCX et procéder comme décrit ci-dessus (dans la section « PURIFICATION SCX »). Elute le mélange de peptides avec 7 μL de solution d’élitate (500 mM d’acétate d’ammonium (AA) et 20% d’ACN) lentement à l’aide d’une vitesse de rotation inférieure (débit de 5 μL/min).
- Acidifier l’évasif SCX avec 150 μL de 0,1 % d’acide trifluoroacétique (AFE) afin d’atteindre un pH inférieur à 3 et une concentration de solvant organique inférieur à 5 %.
- Conditionner le C18 StageTip avec 50 μL de solution A et centrifugeuse à 400 x g pendant 2 minutes. Equilibrate C18 StageTip avec 50 μL de solution B et centrifugeuse à 400 x g pendant 2 minutes.
- Chargez l’échantillon sur la pointe de la scène lentement à l’aide d’une vitesse de rotation inférieure.
- Laver le C18 StageTip avec 50 μL de solution B et centrifugeuse.
- Épuutez lentement le mélange de peptides avec 10 μL de solution d’élitution à l’aide d’une vitesse de rotation inférieure.
- Sécher l’élitate (10 μL) à 30 °C dans une centrifugeuse sous vide pendant 3 minutes. Ajouter 47 μL de 0,1 % de FA. La concentration prévue de peptide sera de 40 ng/μL. Analyser par LC-MS/MS en mode DIA.
10. Analyse DIA (Figure 3)
- séparation nanoLC : Séparez le mélange de peptides à l’aide d’un gradient linéaire de 140 minutes à un débit de 230 nL/min sur une colonne d’identification de 15 cm et 75 μm remplie de particules de silice C18 de 3 μm.
- Effectuez l’elution du gradient à un débit de 230 nL/minute et augmentez le contenu mobile de phase B de 3 % à 25 % en 90 minutes, puis de 25 % à 40 % en 30 minutes et enfin de 40 % à 100 % en 8 minutes.
- Après 10 minutes à 100% B, équilibrer la colonne avec la phase A mobile pendant 15 min.
- Paramètres spectrométriques de masse : effectuer l’analyse DIA à l’aide d’une méthode utilisant le cycle d’analyse suivant : (i) un événement complet de SEp à une résolution de 17 500 (cible AGC 1e6, temps d’injection maximum 50 ms) suivi de (ii) 20 fenêtres à 20 m/z largeur d’isolement, à partir de m/z 350, (ii) 5 fenêtres à 50 m/z largeur d’isolement et (iv) 1 fenêtre à 200 m/z largeur d’isolement, mettant fin à la plage de balayage de DIA à 1200 m/z. Effectuez des analyses DIA à la résolution 35 000 (cible AGC 5e5, temps d’injection maximum de 120 ms et 25 RCE).
11. Fractionnement de phase C18 inversé à pH élevé pour la génération de bibliothèques
REMARQUE : Collecte d’échantillons représentatifs d’EPS-urine d’une quantité supérieure à 10 μg afin de construire une bibliothèque dépendante des données pour l’analyse DIA par la procédure suivante :
- Acidifier le mélange de peptides (11 μg) de 0,2 % de tfa et charger la solution qui en résulte sur un C18 StageTip rempli de deux couches de disques d’extraction pour permettre une plus grande capacité. Nous avons estimé que la capacité de chargement d’un seul micro disque (à partir d’une aiguille de seringue de calibre 16) se trouverait dans la fourchette de 5 à 10 μg.
- Condition et équilibrement de la phase stationnaire comme déjà décrit pour la purification du C18.
- Effectuer la fractionnement peptidique par elution progressive (n=10) à partir de la phase C18 inversée à pH élevé à l’aide de solutions d’élitution contenant 0,2 % de l’hydroxyde d’ammonium, 10 mM TEAB, et augmentation des concentrations v/v d’ACN (4%, 8%, 12%, 16%, 20%, 24%, 28%, 32%, 40%, 80%).
- Analyser les 10 fractions à l’aide des mêmes paramètres chromatographiques de la méthode DIA. Actionner le spectromètre de masse en mode DDA en utilisant les paramètres précédemment adoptés pour l’analyse préliminaire (voir « Quantification des protéines par norme externe à l’aide de l’analyse du PDD »).
12. Analyse des données
- Générer la bibliothèque spectrale en important les résultats d’identification des protéines obtenus à partir des expériences DDA LC-MS/MS de fractionnement C18 de phase à haut inversé dans un logiciel dédié à l’analyse DIA.
- Réglez le nombre minimum et maximum d’ions fragmentaires utilisés pour l’identification et la quantification à 3 et 6, respectivement. Filtrez les résultats obtenus par une valeur Q de 0,01.
- Importer des fichiers bruts DIA et associer à chaque fichier brut le même fichier FASTA utilisé pour créer la bibliothèque spectrale.
- Réglez le nombre minimum et maximum de peptides uniques utilisés pour la quantification des protéines à 1 et 10, respectivement.
- Calculez l’intensité de chaque protéine en résumant la zone de pic iion fragmentaire.
- Générer une matrice avec l’intensité des protéines quantifiées dans chaque échantillon.
Résultats
Ce protocole pour l’analyse protéomique urinaire comprend les étapes suivantes : digestion FASP, estimation de la quantité de protéines par étalonnage standard externe, double purification de l’étape (SCX et C18)et analyse LC-MS/MS en mode DIA.
Après digestion des protéines, des injections préliminaires sont effectuées après la purification de StageTip SCX des peptides qui en résultent. Les fichiers bruts LC-MS/MS sont traités pour obtenir le nombre de peptides identifiés, le nombre de protéines identifiées et la zone des peptides détectés. La superficie totale obtenue en résumant tous les peptides identifiés est utilisée pour estimer la teneur en protéines par interpolation selon une norme externe : un digest protéique HeLa injecté à cinq quantités différentes (2, 5, 15, 50, 150 ng, respectivement). La quantité de protéines pour les six échantillons analysés dans cette étude variait d’un échantillon à l’autre, montrant une valeur moyenne de 78 ng/μL.
Après estimation des protéines, 2 μg de protéines digérées de chaque échantillon sont purifiées par SCX séquentiel et C18 StageTip avant analyse DIA. La bibliothèque spectrale de recherche de données DIA est créée après fractionnement de phase inversée à pH élevé et analyse DDA LC-MS/MS d’un échantillon représentatif (p. ex., un pool d’échantillons). À l’aide des paramètres décrits ci-dessus, nous avons identifié et quantifié, cumulativement, 2 387 groupes protéiques dans les six échantillons d’EPS-urine àl’étude (tableau supplémentaire 1 et figure 4).
Afin d’évaluer d’un point de vue qualitatif la pertinence de la liste des protéines identifiées et quantifiées, la matrice obtenue a été comparée à une liste de 624 protéines précédemment identifiées dans direct-EPS22, un échantillon prélevé dans une procédure plus invasive, qui s’est avérée être une source intéressante de biomarqueurs candidats intéressants de cancer de la prostate. Au total, 508 protéines sur 624 ont été détectées avec succès par notre protocole FASP/DIA sur l’EPS-urine.

Figure 1 :Flux de travail protéomique. Veuillez cliquer ici pour voir une version plus grande de ce chiffre.

Figure 2: Représentation de notre conception expérimentale pour la quantification des protéines basée sur la norme externe (HeLa digest). Veuillez cliquer ici pour voir une version plus grande de ce chiffre.
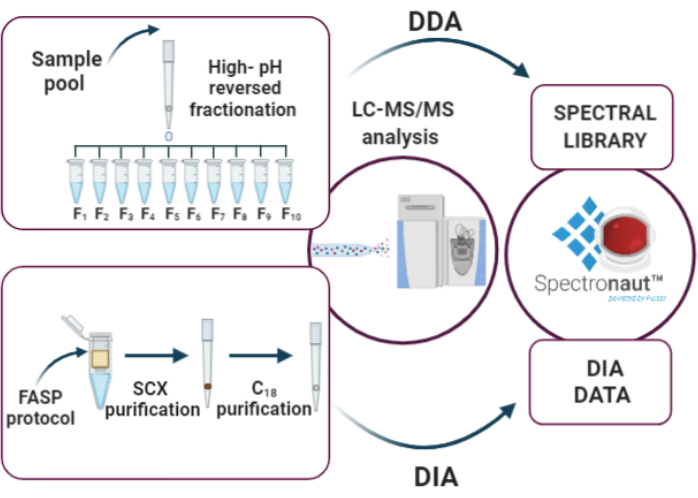
Figure 3: Étapes clés de l’analyse dia : (i) élaboration de la bibliothèque spectrale par fractionnement de phase inversée à pH élevé et analyse de dda, (ii) analyse d’échantillon utilisant l’approche DIA, (iii) analyse de données par Spectronaut. S’il vous plaît cliquez ici pour voir une version plus grande de ce chiffre.
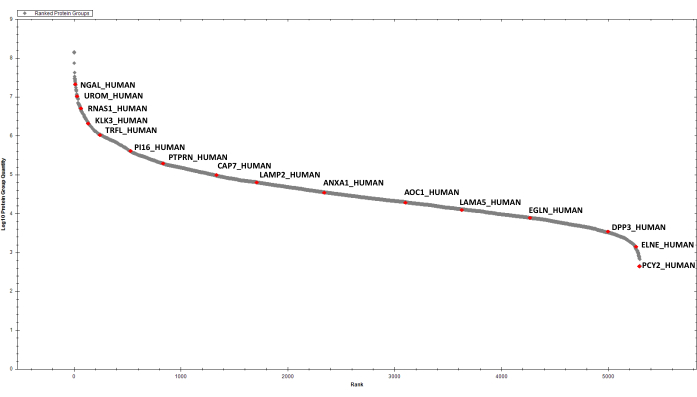
Figure 4: Parcelle classée pour les protéines EPS-urinaires détectées. Quelques hits sélectionnés sont étiquetés. S’il vous plaît cliquez ici pour voir une version plus grande de ce chiffre.
Tableau supplémentaire 1 : Tableau représentatif des protéines quantifiées dans six échantillons d’EPS-urine dans Spectronaut. Veuillez cliquer ici pour télécharger cette table.
Discussion
Dans ce travail, une stratégie d’analyse des échantillons d’EPS-urine est présentée. Le protocole FASP est un choix idéal pour la protéomique urinaire, car il permet la concentration de l’échantillon avant la digestion enzymatique. En fait, à l’aide de ce flux de travail, plusieurs centaines de microlitres d’urine peuvent être chargés sur un seul filtre et traités. En outre, la digestion sur filtre offre une relative liberté dans le choix des conditions de dénaturation. Dans nos travaux, la dénaturation des protéines est obtenue en diluant des échantillons d’urine dans un tampon contenant tris, SDS et TNT (concentration finale : 50 mM Tris, 1% SDS, 50 mM TNT). Les protéines sont efficacement dénaturées immédiatement après la décongélation de l’échantillon, afin d’éviter une dégradation non désirée par des protéases actives. Le protocole FASP original a été amélioré en augmentant le volume de lavages de 100 μL à 200 μL. De cette façon, un meilleur retrait des résidus, en particulier des détergents du filtre, est réalisé.
Après la digestion enzymatique, l’estimation des protéines par norme externe à l’aide d’une méthode rapide LC-MS/MS, dépendante des données, est effectuée avant les dernières étapes du protocole, qui comprennent la purification à double étape et l’analyse LC-MS/MS en mode DIA, sur un matériau de départ égal pour tous les échantillons (2 μg).
La polyvalence du FASP est associée à l’approche DIA, une méthode sensible fournissant un faible nombre de valeurs manquantes17. Dans nos travaux, 2387 protéines ont été identifiées et quantifiées, permettant ainsi de prétenterner un profil protéomique détaillé de l’EPS-urine. L’identification et la quantification de 2387 protéines ont été possibles grâce à la génération d’une riche bibliothèque spectrale, obtenue par fractionnement inversé à pH élevé des peptides, et par notre méthode DIA, dirigée vers une large gamme de précurseurs m/z. Ce flux de travail a identifié plus de 80% des protéines précédemment trouvées dans l’analyse directe d’EPS, démontrant qu’une fraction considérable du protéome EPS-urinaire est en effet dérivée des sécrétions prostatiques exprimées, est donc une source riche des protéines spécifiques de tissu de prostate26.
En conclusion, notre conception expérimentale couple la polyvalence de FASP avec la sensibilité de DIA afin d’obtenir une carte riche du protéome urinaire. Cette stratégie est recommandée pour l’analyse des échantillons d’EPS-urine, mais son utilisation peut être étendue à la protéomique urinaire en général, ou même à d’autres types d’échantillons.
Déclarations de divulgation
Tous les auteurs ne déclarent aucun conflit d’intérêts.
Remerciements
Ces travaux ont été soutenus par miur (Ministero Università Ricerca, PRIN 2017 à MG) et par POR Calabria FESR 2014-2020, action 1.2.2, « INNOPROST ».
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 1 M Tris HCL pH 8,0 | Lonza | 51238 | |
| 2-iodoacétamide pour la synthèse | Merck | 8047440100 | |
| Acétonitrile pour HPLC LC-MS grade | VWR | 83640.290 | |
| Acétate d’ammonium | Fluka | 9690 | |
| Solution d’hydroxyde d’ammonium | Sigma | 30501 | |
| Étalon volumétrique d’hydroxyde d’ammonium, Solution 5N dans l’eau | Merck | 318612-500ML | |
| Dithiothreitol | Amresco | 0281-25G | |
| Empore Cation 47mm Disques d’extraction | Microcolonne | 2251 | |
| Empore Disk C18 | Varian | 12145004 | |
| Acide formique optima | Fisher Scientific | A117-50 | |
| Hela Protein Digest Standard | Fisher Scientific | 88329 | |
| Unité de filtration centrifuge Microcon-10kDa avec membrane Ultracel-10 | MERCK | MRCPRT010 | |
| solution de dodécylsulfate de sodium | Merck | 71736-500ML | |
| Tampon de bicarbonate de thiéthylammonium | Merck | T7408-100ML | |
| Acide trifluoroacétique | Riedel-de Haë ; n | 34957 | |
| Trypsine du pancréas porcin | Merck | T6567-1MG | |
| Urée | Merck | U6504-500G | |
| Eau HPLC gradient grade | Fisher Scientific | W/0106/17 | |
| Proteome Discoverer 1,4 | Thermo Fisher Scientific | ||
| Spectronaut 14.0 | Biognosys |
Références
- Hüttenhain, R., Soste, M., Selevsek, N., et al. Reproducible quantification of cancer-associated proteins in body fluids using targeted proteomics. Sci Transl Med. 4 (142), 10(2013).
- Roobol, M. J., Carlsson, S. V. Risk stratification in prostate cancer screening. Nature Reviews Urology. 10 (1), 38-48 (2013).
- Principe, S., et al. Identification of prostate-enriched proteins by in-depth proteomic analyses of expressed prostatic secretions in urine. Journal of Proteome Research. 11 (4), 2386-2396 (2012).
- Kim, Y., et al. Targeted proteomics identifies liquid-biopsy signatures for extracapsular prostate cancer. Nature Communications. 7, 1-10 (2016).
- Drake, R. R., et al. Clinical collection and protein properties of expressed prostatic secretions as a source for biomarkers of prostatic disease. Journal of Proteomics. 72 (6), 907-917 (2009).
- Macklin, A., Khan, S., Kislinger, T. Recent advances in mass spectrometry based clinical proteomics: Applications to cancer research. Clinical Proteomics. 17 (1), 1-25 (2020).
- Berger, S. T., et al. MStern blotting-high throughput polyvinylidene fluoride (PVDF) membrane-based proteomic sample preparation for 96-well plates. Molecular and Cellular Proteomics. 14 (10), 2814-2823 (2015).
- Zougman, A., Selby, P. J., Banks, R. E. Suspension trapping (STrap) sample preparation method for bottom-up proteomics analysis. Proteomics. 14 (9), 1006(2014).
- Hughes, C. S., et al. Ultrasensitive proteome analysis using paramagnetic bead technology. Molecular Systems Biology. 10 (10), 757(2014).
- Kulak, N. A., Pichler, G., Paron, I., Nagaraj, N., Mann, M. Minimal, encapsulated proteomic-sample processing applied to copy-number estimation in eukaryotic cells. Nature Methods. 11 (3), 319-324 (2014).
- Wiśniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nature Methods. 6 (5), 359-362 (2009).
- Ding, H., et al. Urine Proteomics: Evaluation of Different Sample Preparation Workflows for Quantitative, Reproducible, and Improved Depth of Analysis. Journal of Proteome Research. 19 (4), 1857-1862 (2020).
- Zhao, M., et al. A comprehensive analysis and annotation of human normal urinary proteome. Scientific Reports. 7 (1), 1-13 (2017).
- Wiśniewski, J. R. Quantitative Evaluation of Filter Aided Sample Preparation (FASP) and Multienzyme Digestion FASP Protocols. Analytical Chemistry. 88 (10), 5438-5443 (2016).
- Wiśniewski, J. R., Zielinska, D. F., Mann, M. Comparison of ultrafiltration units for proteomic and N-glycoproteomic analysis by the filter-aided sample preparation method. Analytical Biochemistry. 410 (2), 307-309 (2011).
- Yu, Y., et al. Urine sample preparation in 96-well filter plates for quantitative clinical proteomics. Analytical Chemistry. 86 (11), (2014).
- Gillet, L. C., et al. Targeted data extraction of the MS/MS spectra generated by data-independent acquisition: A new concept for consistent and accurate proteome analysis. Molecular and Cellular Proteomics. 11 (6), 1-17 (2012).
- Liu, Y., Hüttenhain, R., Collins, B., Aebersold, R. Mass spectrometric protein maps for biomarker discovery and clinical research. Expert Review of Molecular Diagnostics. 13 (8), 811-825 (2013).
- Gallien, S., Duriez, E., Demeure, K., Domon, B. Selectivity of LC-MS/MS analysis: Implication for proteomics experiments. Journal of Proteomics. 81, 148-158 (2013).
- Muntel, J., et al. Advancing Urinary Protein Biomarker Discovery by Data-Independent Acquisition on a Quadrupole-Orbitrap Mass Spectrometer. Journal of Proteome Research. 14 (11), 4752-4762 (2015).
- Rappsilber, J., Mann, M., Ishihama, Y. Protocol for micro-purification, enrichment, pre-fractionation and storage of peptides for proteomics using StageTips. Nature Protocols. 2 (8), 1896-1906 (2007).
- Kim, Y., et al. Identification of Differentially Expressed Proteins in Direct Expressed Prostatic Secretions of Men with Organ-confined Versus Extracapsular Prostate Cancer. Molecular & Cellular Proteomics. 11 (12), 1870-1884 (2012).
- Decramer, S., et al. Urine in clinical proteomics. Molecular and Cellular Proteomics. 7 (10), 1850-1862 (2008).
- Thongboonkerd, V. Practical points in urinary proteomics. Journal of Proteome Research. 6 (10), 3881-3890 (2007).
- Konvalinka, A., Scholey, J. W., Diamandis, E. P. Searching for new biomarkers of renal diseases through proteomics. Clinical Chemistry. 58 (2), 353-365 (2012).
- Drake, R. R., et al. In-Depth Proteomic Analyses of Direct Expressed Prostatic Secretions. Journal of Proteome Research. 9 (5), 2109-2116 (2010).
Réimpressions et autorisations
