Les interactions protéine-protéine sont importantes pour élucider la fonction des protéines cibles, et la co-immunoprécipitation (co-IP) peut facilement confirmer les IPP. Nous avons transfecté transitoirement un plasmide codant pour une protéine marquée à un épitope dans des cellules HEK-293 et développé une méthode d’immunoprécipitation pour confirmer facilement la liaison de deux protéines cibles.
Article de méthode
Immunoprécipitation avec un gel d’affinité anti-épitope pour étudier les interactions protéine-protéine
Dans cet article
Résumé
Résumé
Les interactions protéine-protéine (IPP) jouent un rôle central dans les phénomènes biologiques, tels que l’organisation cellulaire, la transduction du signal intracellulaire et la régulation transcriptionnelle. Par conséquent, la compréhension des IPP est un point de départ important pour une étude plus approfondie de la fonction de la protéine cible. Dans cette étude, nous proposons une méthode simple pour déterminer la liaison de deux protéines cibles en introduisant des vecteurs d’expression de mammifères dans les cellules HEK-293 à l’aide de la méthode de la polyéthylénimine, en lysant les cellules dans un tampon de lyse protéique fait maison et en tirant les protéines cibles sur un gel d’affinité de marquage d’épitope. De plus, l’IPP entre les différentes protéines fusionnées avec l’épitope peut être confirmée en utilisant des anticorps d’affinité contre chaque étiquette au lieu du gel d’affinité de l’épitope. Ce protocole pourrait également être utilisé pour vérifier divers IPP, y compris les extraits nucléaires, d’autres lignées cellulaires. Par conséquent, il peut être utilisé comme méthode de base dans une variété d’expériences IPP. Les protéines se dégradent en raison d’une longue période de temps et de cycles répétés de congélation-décongélation. Par conséquent, la lyse cellulaire, l’immunoprécipitation et l’immunotransfert doivent être effectués de manière aussi transparente que possible.
Introduction
Les protéines jouent un rôle majeur dans toutes les fonctions cellulaires, y compris le traitement de l’information, le métabolisme, le transport, la prise de décision et l’organisation structurelle. Les protéines médient leurs fonctions en interagissant physiquement avec d’autres molécules. Les interactions protéine-protéine (IPP) sont importantes pour la médiation des fonctions cellulaires, telles que la médiation de la transduction du signal, la détection de l’environnement, la conversion de l’énergie en mouvement physique, la régulation de l’activité des enzymes métaboliques et de signalisation et le maintien de l’organisation cellulaire1. Ainsi, les IPP peuvent être utilisés pour élucider des fonctions inconnues2. Les méthodes de détection des IPP peuvent être classées en trois types : in vitro, in vivo et in silico. La co-immunoprécipitation (co-IP), la chromatographie d’affinité, la purification d’affinité en tandem, les réseaux de protéines, l’affichage de phages, la complémentation de fragments de protéines, la cristallographie aux rayons X et la spectroscopie par résonance magnétique nucléaire ont été utilisés pour la détection in vitro des IPP3. Parmi ces méthodes, la co-IP est largement utilisée en raison de sa simplicité.
L’étiquette de fusion FLAG se compose de huit acides aminés (AspTyrLysAspAspAspAspAspLys : DYKDDDDK), y compris un site de clivage de l’entérokinase, et a été spécialement conçue pour la chromatographie d’immunoaffinité4. Les protéines marquées DYKDDDDK sont reconnues et capturées à l’aide d’un anticorps anti-DYKDDDDK. Par conséquent, ils sont efficacement tirés vers le bas à l’aide de billes d’agarose de liaison DYKDDDDK5 pour confirmer leur liaison à des protéines spécifiques de manière simple. L’immunoprécipitation peut être réalisée dans une variété de cellules, et une large gamme d’IPP peut être confirmée à l’aide d’anticorps contre la protéine d’intérêt. L’immunoprécipitation et l’élution peptidique avec des billes d’agarose anti-DYKDDDDK ont déjà été signalées5.
Ici, nous proposons une méthode d’immunoprécipitation simple dans laquelle un plasmide codant pour une protéine marquée DYKDDDDK est introduit transitoirement dans les cellules HEK-293 pour confirmer l’association de deux protéines d’intérêt. Certains anticorps DYKDDDDK peuvent se lier à la fois à l’extrémité N-terminale et à l’extrémité C-terminale des protéines de fusion, mais pas à d’autres6. Par conséquent, pour éviter toute confusion, il faut choisir l’anticorps qui reconnaît l’étiquette fusionnée à l’extrémité N-terminale et à l’extrémité C-terminale. Lors de l’insertion d’un marqueur d’épitope, il peut être possible d’éviter les changements conformationnels dans la protéine en insérant 3 à 12 paires de bases entre l’étiquette d’épitope et la protéine cible. Cependant, la séquence insérée doit être une paire de base en multiples de 3 pour éviter le décalage d’image.
Protocole
La figure 1 présente une vue d’ensemble du protocole.
1. Préparation des solutions et des tampons
- Tampon de lyse des protéines : Préparer le tampon de lyse des protéines en suivant un rapport7 publié précédemment (tableau 1).
- Tampon de lyse des protéines + inhibiteur de protéase (IP) : Ajouter l’inhibiteur de protéase (voir le tableau des matériaux) au tampon préparé ci-dessus (étape 1.1). Conserver à -20 °C.
- Tampon d’échantillon : Mélangez 900 μL de 4 tampons d’échantillon Laemmli (voir tableau des matériaux) et 100 μL de 2-mercaptoéthanol. Conserver à -20 °C.
- Solution saline tamponnée au phosphate (PBS) avec monolaurate de polyoxyéthylène (20) sorbitan (PBS-P) : Mélanger 1,998 L de PBS et 2 mL de monolaurate de polyoxyéthylène (20) sorbitan (voir le tableau des matériaux). Conserver à température ambiante.
- 1x tampon Tris/Glycine/SDS : Mélanger 450 mL de DDW et 50 mL de 10x Tris/Glycine/SDS. Préparer à température ambiante le jour de l’utilisation.
2. Transfection plasmidique
- Cultiver des cellules HEK-293 dans une boîte de 10 cm enrobée de collagène jusqu’à la sous-confluence (80 % à 95 %) à l’aide d’un milieu d’aigle modifié de Dulbecco contenant 10 % de sérum de bovin fœtal et 1 % de pénicilline-streptomycine (10 000 unités/ml de pénicilline G et 10 000 μg/ml de streptomycine) (voir le tableau des matériaux).
- Préparez 1 à 10 μg de plasmide7 à transfecter par plat et faites un mélange de transfection. Ajouter 150 mM de NaCl à un volume final de 250 μL par plat. Vortex et faites tourner le mélange.
- Ajouter 60 μL de polyéthylénimine 1 mg/mL (PEI, voir le tableau des matières) par boîte, puis 150 mM de NaCl jusqu’à un volume final de 250 μL de solution PEI.
- Ajouter la solution PEI au mélange de transfection pour obtenir une solution mixte. Tourbillonnez immédiatement (à vitesse maximale pendant 3 à 5 s, effectuez la même chose par la suite) et tournez vers le bas.
- Incuber à température ambiante pendant 15 à 30 min. Pendant ce temps, changez le milieu des cellules HEK-293.
- Saupoudrer 500 μL/boîte de solution mixte sur toute la boîte de cellules HEK-293 et incuber pendant une nuit (13-14 h).
- Effectuez le remplacement du fluide le lendemain.
3. Lyse cellulaire et préparation des échantillons
REMARQUE : Pour éviter la dégradation des protéines, les étapes suivantes doivent être effectuées sans conservation ni congélation-décongélation de l’échantillon autant que possible.
- Environ 48 h après la transfection, laver les cellules trois fois avec du PBS glacé, ajouter 500 μL/boîte de tampon de lyse des protéines + PI, et prélever les cellules à l’aide d’un grattoir cellulaire et d’une pipette dans un tube à faible adsorption des protéines sur glace.
- Vortex toutes les 5 min et incuber les échantillons sur glace pendant 10 min.
- Centrifugeuse à 16 400 x g pendant 10 min à 4 °C. Prélever le surnageant et le transférer dans un tube frais de 1,5 mL à faible adsorption protéique. Les échantillons peuvent être conservés à -80 °C.
- Déterminer la concentration en protéines des échantillons à l’aide d’un kit de mesure de la concentration en protéines selon le protocole du fabricant (voir le tableau des matériaux).
- Séparez 200 à 1000 μg de la même quantité de protéines dans chaque échantillon, puis ajoutez un tampon de lyse des protéines + PI pour ajuster le volume total à 500-1000 μL.
REMARQUE : Les étapes suivantes sont effectuées sur de la glace.
4. Préparation du lisier
REMARQUE : Préparez une suspension 1:1 de gel de protéine G et de gel d’affinité d’épitope la veille ou le jour de l’immunoprécipitation.
- Préparation d’un gel de protéine G
- À l’aide d’une pointe dont l’extrémité est coupée, bien mélanger puis séparer le gel de protéine G (voir tableau des matériaux) de manière à préparer 20 μL de billes par échantillon.
- Centrifuger à 12 000 x g pendant 20 s à 4 °C et placer les billes sur de la glace pendant 1 min pour permettre aux billes de se stabiliser. Jeter le surnageant à l’aide d’une pipette.
- Ajouter 1 mL de tampon de lyse protéique + PI au gel de protéine G préparé à l’étape 4.1.2 et mélanger en tapotant et en inversant. Centrifuger à 12 000 x g pendant 20 s à 4 °C, placer les billes sur de la glace pendant 1 min pour permettre aux billes de se stabiliser, puis jeter le surnageant.
- Répétez l’étape 4.1.3 trois fois.
- Ajoutez un volume égal de tampon de lyse protéique au gel de protéine G pour obtenir une suspension de gel de protéine G 1:1. Le gel de protéine G peut être stocké à 4 °C pendant environ 1 jour.
- Préparation d’un gel d’affinité d’épitope
- À l’aide d’une pointe dont l’extrémité est coupée, agitez bien, puis séparez le gel d’affinité de l’épitope (voir le tableau des matériaux) de manière à ce que 10 à 15 μL de billes par échantillon soient préparés.
- Centrifuger à 5 000 x g pendant 30 s à 4 °C et attendre 1 min sur de la glace pour permettre aux billes de se stabiliser. Jeter le surnageant à l’aide d’une pipette.
- Ajouter 1 mL de tampon de lyse protéique + PI au gel d’affinité de marquage d’épitope préparé à l’étape 4.2.2 et mélanger en tapotant et en inversant. Centrifuger à 5 000 x g pendant 30 s à 4 °C, placer les billes sur de la glace pendant 1 min pour permettre aux billes de se stabiliser, puis jeter le surnageant à l’aide d’une pipette.
- Répétez l’étape 4.2.3 deux fois.
- Ajouter 500 μL de glycine 0,1 M (pH 3,5) au gel d’affinité d’épitope préparé à l’étape 4.2.4 et mélanger en tapotant et en inversant. Cette étape est effectuée pour éliminer les anticorps libres de l’épitope. Dans les 20 minutes qui suivent l’ajout de glycine, centrifuger à 5 000 x g pendant 30 s à 4 °C, placer les billes sur de la glace pendant 1 minute pour permettre aux billes de se stabiliser, puis jeter le surnageant.
- Ajouter 500 μL de tampon de lyse protéique + PI au gel d’affinité de marquage d’épitope préparé à l’étape 4.2.5 et mélanger en tapotant et en inversant. Centrifuger à 5 000 x g pendant 30 s à 4 °C, placer les billes sur de la glace pendant 1 min pour permettre aux billes de se stabiliser, puis jeter le surnageant.
- Répétez l’étape 4.2.6 trois fois.
- Ajoutez un volume égal de tampon de lyse protéique au gel d’affinité d’épitope pour préparer une suspension de gel d’affinité d’épitope d’épitope 1:1. La suspension de gel d’affinité d’épitope peut être stockée à 4 °C pendant environ 1 jour.
5. Pré-élimination avec le gel de protéine G et capture des complexes protéiques avec le gel d’affinité de marqueur d’épitope
- Mélanger la suspension de protéine G 1:1 (préparée à l’étape 4) à l’aide d’une pipette munie d’une pointe coupée et ajouter 40 μL à la fois à l’échantillon.
- Tourner l’échantillon pendant 1 h sur un rotateur (voir tableau des matériaux) en environ 30 s par cycle dans une chambre réfrigérée (4 °C).
- Centrifuger à 12 000 x g pendant 20 s à 4 °C et placer les billes sur de la glace pendant 1 min pour permettre aux billes de se stabiliser.
- Prélever le surnageant et le transférer dans un nouveau tube de 1,5 mL à faible adsorption protéique.
- Séparez l’échantillon de l’échantillon à l’étape 5.4 et transférez-le dans un nouveau tube de 1,5 ml.
- Ajouter 20 à 30 μL de boue de gel d’épitope 1:1 à l’échantillon.
- Tourner sur un rotateur pendant environ 30 s par cycle dans une chambre réfrigérée (4 °C) pendant 2 h.
- Ajouter le tampon d’échantillon à l’entrée préparée à l’étape 5.5 pour le diluer à 4x, et chauffer à 98 °C pendant 10 min. L’entrée peut être stockée à -80 °C.
REMARQUE : En raison de la possibilité de dégradation des protéines due à la congélation et à la décongélation, les étapes ultérieures doivent être effectuées sans préserver la protéine autant que possible.
6. Lavage et élution des protéines précipitées
- Réglez la température du bloc chauffant sur 98 °C.
- Centrifuger à 5 000 x g pendant 30 s à 4 °C et attendre 1 min sur de la glace pour permettre aux billes de se stabiliser. Jeter le surnageant à l’aide d’une pipette.
- Ajouter 1 mL de tampon de lyse des protéines + PI et mélanger en tapotant et en inversant. Tourner sur un rotateur pendant environ 30 s par cycle dans une chambre réfrigérée (4 °C) pendant 5 min. Centrifuger à 5 000 x g pendant 30 s à 4 °C, attendre 1 min sur de la glace pour permettre aux billes de se stabiliser et jeter le surnageant.
- Répétez l’étape 6.3 5 à 10 fois.
- Ajouter 10 μL de tampon d’échantillon à l’échantillon préparé à l’étape 6.4. Faire bouillir à 98 °C pendant 10 min.
- Centrifugeuse à 5 000 x g à 4 °C pendant 30 s.
- Placez une colonne dans un nouveau tube à faible adsorption des protéines et transférez le gel dans la colonne à l’aide d’une pipette avec une pointe coupée. Une colonne est utilisée pour éviter la contamination du gel.
- Centrifugeuse à 9 730 x g pendant 1 min à 4 °C. Collectez le flux de continuation. L’échantillon peut être stocké à -80 °C.
REMARQUE : Si la dégradation de l’échantillon est préoccupante, l’immunotransfert suivant doit être effectué sans congélation.
7. Immunobuvardage
REMARQUE : Les procédures d’immunobuvardage sont basées sur les rapports précédents 7,8.
- Chargez des échantillons entiers sur un gel de polyacrylamide de dodécylsulfate de sodium (SDS-PAGE, voir le tableau des matériaux).
REMARQUE : Si nécessaire, utilisez des gels à grand puits afin que l’échantillon entier puisse être transféré. Des gels avec des puits de 50 μL ont été utilisés ici. - Placez les gels dans la chambre d’électrophorèse et ajoutez 1x tampon Tris/Glycine/SDS (voir le tableau des matériaux) jusqu’au volume approprié autour des gels.
- Gels d’électrophorèse à 100 V et 400 mA.
- Transfert sur des membranes en polyfluorure de vinylidène (PVDF, voir Tableau des matériaux).
- Bloquez les taches de membrane PVDF avec du lait écrémé à 5 % dans du PBS-P pendant 1 h à température ambiante.
- Lavez la membrane trois fois avec du PBS-P sur un agitateur à vitesse maximale pendant 5 min. Effectuez la même procédure par la suite lors du lavage.
- Incuber toute la nuit sur un agitateur avec l’anticorps primaire (voir tableau des matériaux) à 4 °C.
- Lavez la membrane trois fois avec du PBS-P le lendemain.
- Incuber pendant 1 h avec l’anticorps secondaire sur un agitateur à température ambiante.
REMARQUE : Si le poids moléculaire de la protéine cible est proche de la chaîne lourde IgG, qui a un poids moléculaire d’environ 50 kDa, un anticorps secondaire spécifique à la chaîne légère peut être utilisé pour éviter le chevauchement de la bande cible avec la chaîne lourde IgG. Cette étude a utilisé des anticorps spécifiques des chaînes légères7 ou Veriblot comme réactif de détection IP (voir le tableau des matériaux). - Identifier les bandes de protéines avec des substrats luminescents de peroxydase. La membrane peut être conservée dans PBS après l’avoir lavée deux fois avec PBS-P.
- Décaper pendant 10 min avec une solution de décapage (voir tableau des matériaux).
- Laver trois fois et bloquer avec du lait écrémé à 5 % dans du PBS-P. Le protocole suivant est le même qu’à l’étape 7.6 et suivantes.
Résultats
Les adipocytes thermogéniques, également connus sous le nom d’adipocytes bruns et beiges, ont des effets anti-obésité et anti-intolérance au glucose. Le domaine 16 (PRDM16) contenant le domaine PRD1 (PRDM16) est un cofacteur de transcription qui joue un rôle important dans la détermination de l’identité adipocytaire thermogénique 9,10.
EHMT1 (histone-lysine N-méthyltransférase 1 euchromatique), également connue sous le nom de BPL, catalyse principalement la mono- et la diméthylation de la lysine 9 de l’histone H3 (H3K9) à l’aide du cofacteur S-adénosyl méthionine 11. Un rapport précédent indiquait que EHMT1 est une méthyltransférase essentielle dans le complexe PRDM16 qui contrôle le destin des cellules adipeuses thermogéniques par la méthylation des histones12,13. De plus, nous avons précédemment rapporté que les niveaux d’expression de PRDM16 et EHMT1 sont significativement corrélés avec ceux des gènes thermogéniques dans le tissu adipeux brun périrénal humain (BAT), suggérant que PRDM16 et EHMT1 jouent tous deux un rôle important dans le développement des BAT humains8.
Pour démontrer l’efficacité de ce protocole en tant que méthode de confirmation des IPP, nous avons transfecté DYKDDDDK-PRDM16 et HA-EHMT1 dans des cellules HEK-293 et immunoprécipité DYKDDDDK-PRDM16 en utilisant le protocole ci-dessus. PRDM16 marqué DYKDDDDK et EHMT1 marqué HA ont été insérés dans les sites de clonage du vecteur d’expression mammifère pcDNA3.1 (voir le Tableau des matériaux). L’immunotransfert a confirmé l’association entre DYKDDDDK-PRDM16 et HA-EHMT1 dans les groupes ayant reçu des vaccins DYKDDDDK-PRDM16 et HA-EHMT1 (figure 2).
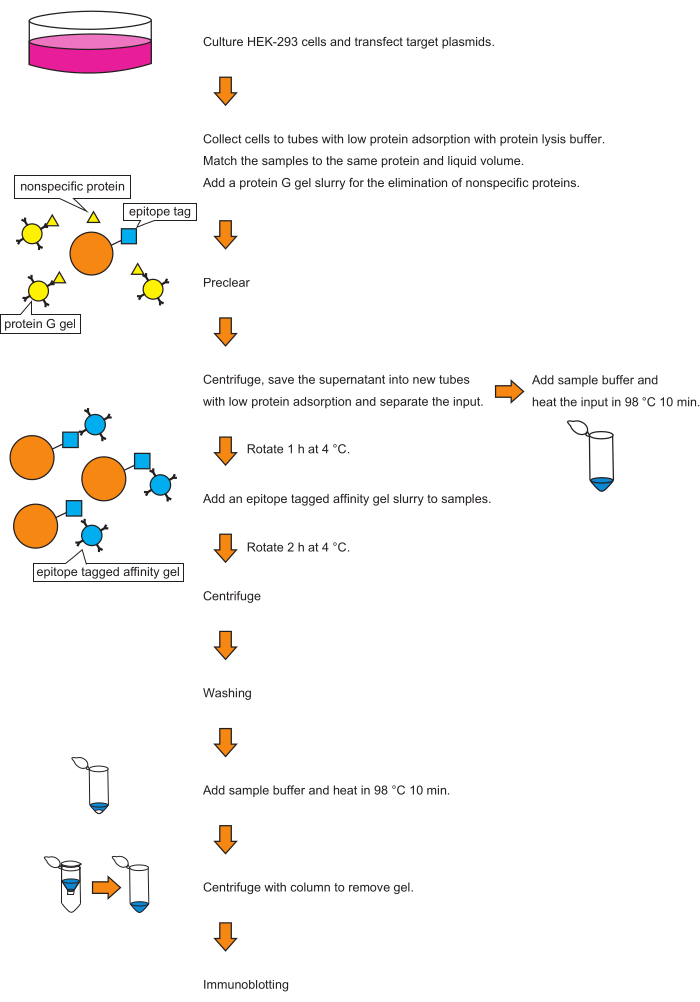
Figure 1 : Représentation schématique de la co-immunoprécipitation. Le schéma du protocole est présenté ici. Le côté droit montre le flux de travail du protocole ; Le côté gauche montre une représentation graphique des réactions. Veuillez cliquer ici pour voir une version agrandie de cette figure.
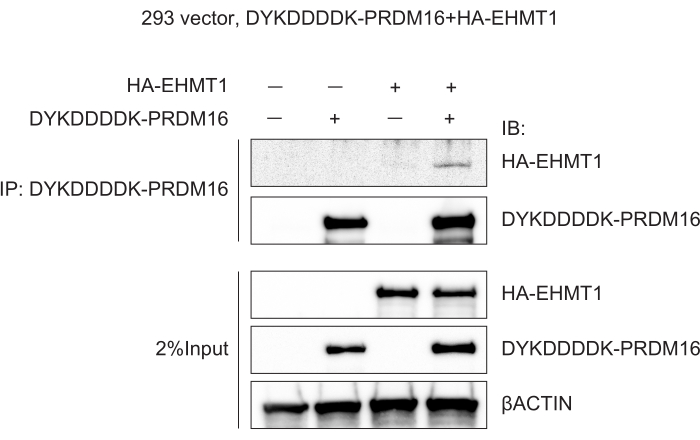
Figure 2 : PRDM16 s’associe à EHMT1. Les cellules HEK-293 ont été transfectées avec le vecteur (contrôle négatif), DYKDDDDK-PRDM16, ou DYKDDDDK-PRDM16 et HA-EHMT1. Une co-immunoprécipitation a ensuite été réalisée à l’aide d’un gel d’affinité de marquage DYKDDDDK, suivie d’un immunoblottage. Veuillez cliquer ici pour voir une version agrandie de cette figure.
| Tampon de lyse des protéines 250 mL (filtration à 0,22 μm, stockage à 4 °C) | ||
| Ml | Concentration finale | |
| 1 M Tris pH 8,0 | 12.5 | 50 millions de mètres |
| 5 M NaCl | 7.5 | 150 millions d’euros |
| 0,5 M Acide éthylènediaminetétraacétique | 0.5 | 1 million d’euros |
| Glycérol | 25 | 10% |
| Polyoxyéthylène(10) Octylphényléther | 2.5 | 1% |
| DDW | 202 | |
| Total | 250 | |
Tableau 1 : Composition du tampon de lyse des protéines.
Discussion
Ce protocole est presque comme les protocoles5, 7, 14, 15 précédemment rapportés. Le point important de ce protocole est que nous n’arrêtons jamais l’expérience de l’étape de lyse cellulaire à l’étape d’immunoprécipitation. La dégradation des protéines entrave la détection des IPP. L’allongement du temps et les cycles répétés de gel-dégel dégradent les protéines. L’électrophorèse dans le SDS-PAGE doit également être effectuée le jour même de l’immunoprécipitation, non seulement pour minimiser la dégradation des protéines, mais aussi pour maximiser la détection des IPP.
Dans les adipocytes thermogéniques, l’interaction entre EHMT1 et PRDM16 a été rapportée dans une étude précédente13. Le complexe EHMT1 - PRDM16 régule le destin des cellules adipocytaires brunes et la thermogenèse13. EHMT1 stabilise PRDM16 en interrompant l’interaction de PRDM16 - Amyloid protein-binding protein (APPBP) 216. Cette stabilisation PRDM16 est régulée par cullin(CUL) 2-APPBP2 et EHMT116.
Dans cette étude, les cellules HEK-293 ont été utilisées car les cellules HEK-293 sont largement utilisées dans la production de protéines recombinantes17. D’autres lignées cellulaires faciles à transfecter avec des plasmides peuvent être utilisées, telles que les cellules Cos-7 et les cellules Hela. Le PEI a été utilisé pour la transfection parce que le PEI est plus économique et plus simple que la lipofection conventionnelle.
Le prénettoyage, la rotation dans un gel d’affinité d’épitope et le lavage sont des étapes particulièrement importantes de cette méthode. Le pré-nettoyage peut éliminer les protéines qui se lient de manière non spécifique au gel. De plus, le temps de rotation avec le gel d’affinité de l’épitope est important, car un temps excessif peut entraîner la détection de protéines non spécifiques, et un temps insuffisant peut entraver la détection des protéines cibles.
Les points suivants sont à noter. Les cellules HEK-293 se détachent facilement ; Par conséquent, des plats enrobés de collagène doivent être utilisés lors de la préparation des échantillons. La solution de l’Île-du-Prince-Édouard est cytotoxique ; Par conséquent, le milieu doit être remplacé après la transfection sans quitter les cellules pendant une période prolongée. Si les IPP ne sont pas observés, la quantité de plasmides transfectés peut être insuffisante et/ou la quantité de protéines introduites dans la PI peut être faible. De plus, si le nombre de lavages est excessif, les interactions peuvent être manquées. Pour y remédier, les éléments suivants peuvent être envisagés : augmenter la quantité de plasmide introduite dans les cellules HEK-293, augmenter la quantité de protéines utilisées pour la PI et réduire le nombre de lavages. De plus, s’il reste trop de surnageant dans le lavage final, il débordera des puits du gel de dodécylsulfate de sodium-polyacrylamide. Si des bandes non spécifiques sont observées, la quantité de plasmide/protéine utilisée pour la PI peut être trop élevée, ou le nombre ou l’intensité des lavages peuvent être insuffisants. Ceux-ci peuvent être résolus en réduisant la quantité de plasmide/protéine utilisée pour la propriété intellectuelle, en augmentant le nombre de lavages ou en augmentant la puissance de lavage en augmentant la concentration de sel dans le tampon de lavage.
Les détergents couramment utilisés tels que le polyoxyéthylène (10) et l’octylphényléther peuvent perturber les IPP fonctionnellement significatifs18. Les détergents plus doux peuvent augmenter la récupération des complexes fonctionnellement importants, tandis qu’ils peuvent produire un niveau inacceptable d’interactions non spécifiques en raison d’une solubilisation incomplète. Le tampon de lyse des protéines utilisé dans la présente étude contient 1 % de polyoxyéthylène (10) d’octylphényléther . Ce tampon lyse les protéines cytoplasmiques avec de grandes quantités de protéines surexprimées par les plasmides transfectés. Lorsque l’immunoprécipitation est effectuée sur des échantillons préparés en séparant les noyaux et le cytoplasme, le bruit de fond est diminué par rapport aux échantillons préparés par lyse de cellules entières, et des bandes cibles claires peuvent être identifiées17. Si l’immunoprécipitation est effectuée avec des protéines dans le noyau, les protéines nucléaires peuvent être extraites à l’aide d’un kit d’extraction nucléaire commercial ou en détruisant et en enlevant le cytoplasme avec un tampon à faible teneur en sel contenant un détergent, puis en extrayant des protéines nucléaires avec un tampon à haute teneur en sel19. Le temps de développement de l’immunobuvard doit être ajusté non seulement pour éviter le bruit de fond, mais aussi pour détecter certaines bandes.
Cette méthode présentait plusieurs limites. Tout d’abord, nous avons utilisé un IPP que l’on s’attend à ce qu’il détecte. Deuxièmement, parce que l’expression de chaque gène dépend de la combinaison de plasmides, il se peut qu’on obtienne une protéine insuffisante et que l’interaction ne soit donc pas détectée.
En résumé, en utilisant cette méthode, les IPP peuvent être confirmés économiquement et facilement par rapport à la spectrométrie de masse. L’IPP entre les différentes protéines fusionnées de l’épitope peut également être confirmée en utilisant des anticorps d’affinité contre chaque étiquette au lieu du gel d’affinité de l’épitope. Des méthodes d’immunoprécipitation similaires peuvent être réalisées dans d’autres types de cellules en introduisant un plasmide exprimant n’importe quelle protéine fusionnée à l’étiquette DYKDDDDK. De plus, l’utilisation d’anticorps endogènes au lieu d’un gel d’affinité d’épitope permet de confirmer les IPP endogènes dans différents types de cellules.
Déclarations de divulgation
Nous déclarons qu’aucun des auteurs n’a de conflit d’intérêts lié à cette étude.
Remerciements
Ce travail a été soutenu par la Société japonaise pour la promotion de la science (JSPS) numéro de subvention KAKENHI 19K18008 (G.N.), la subvention JSPS Kakenhi numéro 22K16415 (G.N.), la subvention JSPS Kakenhi numéro 22K08672 (H.O.), la subvention de recherche de la Société japonaise du diabète pour les jeunes chercheurs (G.N.) et la subvention de recherche de la Fondation MSD pour les sciences de la vie pour les jeunes chercheurs (G.N.).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 0,5 M EDTA (pH8,0) | Gène nippon | 311-90075 | |
| 10 % Mini-PROTEAN TGX Gels de protéines préfabriquées, 10 puits, 50 & micro ; L | Biorad | 4561034 | |
| 10x Tris/Glycine/SDS | Biorad | 1610772 | |
| ANTI-FLAG M2 Affinity Gel | Sigma | A2220 | |
| Anti-souris IgG, HRP-linked Whole Ab Sheep | GE Healthcare | NA931-1ML | |
| Anti-Rabbit IgG, HRP-Linked Whole Ab Donkey | GE Healthcare | NA934-1ML | |
| Cell Scraper M | Sumitomo Bakélite | MS-93170 | |
| Collagène I Plat de couche 100 mm | IWAKI | 4020-010 | |
| Omplete, sans EDTA Inhibiteur de protéase | Cocktail Roche | 4693132001 | |
| DMEM/F-12, GlutaMAX | supplément Invitrogen | 10565042 | |
| D-PBS (-) | FUJIFILM Wako | 045-29795 | |
| Glycérol | FUJIFILM Wako | 072-00626 | |
| Glycine | FUJIFILM Wako | 077-00735 | |
| HA-Tag (C29F4) Rabbit mAb #3724 | Signalisation cellulaire | C29F4 | |
| Laemmli Sample | Bio-Rad Laboratories | 161-0747 | |
| Colonnes de chromatographie Micro Bio-Spin | Biorad | 7326204 | |
| Mini-PROTEAN Tetra Cell pour mini gels préfabriqués | Biorad | 1658004JA | |
| Anticorps monoclonal ANTI-FLAG M2 produit chez la souris | Sigma | F3165 | |
| NaCl | FUJIFILM Wako | 191-01665 | |
| pcDNA3.1-FLAG-PRDM16 | Cet article | N/A | |
| pcDNA3.1-HA-EHMT1 | Cet article | N/A | |
| pcDNA3.1-vector | Cet article N | /A | |
| PEI MAX - Transfection Grade Linéaire Chlorhydrate de polyéthylène | PSI | 24765 | |
| Solution de pénicilline-streptomycine | FUJIFILM Wako | 168-23191 | |
| Pierce BCA Protein Assay Kit | Thermo scientific | 23227 | |
| Polyoxyéthylène(10) Éther d’octylphényle | FUJIFILM Wako | 168-11805 | |
| Polyoxyéthylène(20) Monolaurate de sorbitan | FUJIFILM Wako | 167-11515 | |
| Protein G Sepharose 4 Fast Flow Lab Packs | Cytiva | 17061801 | |
| Protein LoBind Tubes | eppendorf | 30108442 | |
| ROTATOR RT-5 | TAITEC | RT-5 | |
| lait écrémé | Morinaga | 0652842 ; | |
| Solution de décapage | FUJIFILM Wako | 193-16375 | |
| Trans-Blot Turbo Mini PVDF Pack de transfert | Biorad | 1704156B03 | |
| Trans-Blot Turbo System | Biorad | N/A | |
| Trizma base | Sigma | T1503-1KG | |
| USDA Tested USDA Fetal Bovin Serum (FBS) | HyClone | SH30910.03 | |
| Veriblot | Abcam | ab131366 | |
| &beta ;-Actine (13E5) Lapin mAb ;#4970 | Signalisation cellulaire | 4970S |
Références
- Braun, P., Gingras, A. History of protein-protein interactions: from egg-white to complex networks. Proteomics. 12 (10), 1478-1498 (2012).
- Yanagida, M. Functional proteomics; current achievements. Journal of Chromatography B-Analytical Technologies in the Biomedical and Life Sciences. 771 (1-2), 89-106 (2002).
- Rao, V. S., Srinivas, K., Sujini, G. N., Kumar, G. N. S. Protein-protein interaction detection: methods and analysis. International Journal of Proteomics. 2014, 147648(2014).
- Hopp, T. P., et al. A short polypeptide marker sequence useful for recombinant protein identification and purification. Nature Biotechnology. 6 (10), 1204-1210 (1988).
- Gerace, E., Moazed, D. Affinity pull-down of proteins using anti-FLAG M2 agarose beads. Methods in Enzymology. 559, 99-110 (2015).
- Einhauer, A., Jungbauer, A. The FLAG peptide, a versatile fusion tag for the purification of recombinant proteins. Journal of biochemical and biophysical methods. 49 (1-3), 455-465 (2001).
- Egusa, G., et al. Selective activation of PPARα maintains thermogenic capacity of beige adipocytes. iScience. 26 (7), 107143(2023).
- Nagano, G., et al. Activation of classical brown adipocytes in the adult human perirenal depot is highly correlated with PRDM16-EHMT1 complex expression. PLoS One. 10 (3), e0122584(2015).
- Seale, P., et al. Transcriptional control of brown fat determination by PRDM16. Cell Metabolism. 6 (1), 38-54 (2007).
- Kajimura, S., et al. Regulation of the brown and white fat gene programs through a PRDM16/CtBP transcriptional complex. Genes and Development. 22 (10), 1397-1409 (2008).
- Shinkai, Y., Tachibana, M. H3K9 methyltransferase G9a and the related molecule GLP. Genes and Development. 25 (8), 781-788 (2011).
- Able, A. A., Richard, A. J., Stephens, J. M. TNFα effects on adipocytes are influenced by the presence of lysine methyltransferases, G9a (EHMT2) and GLP (EHMT1). Biology. 12 (5), 674(2023).
- Ohno, H., Shinoda, K., Ohyama, K., Sharp, L. Z., Kajimura, S. EHMT1 controls brown adipose cell fate and thermogenesis through the PRDM16 complex. Nature. 504 (7478), 163-167 (2013).
- Bian, W., et al. Protocol for establishing a protein-protein interaction network using tandem affinity purification followed by mass spectrometry in mammalian cells. STAR Protocols. 3 (3), 101569(2022).
- Cristea, I. M., Chait, B. T. Affinity purification of protein complexes. Cold Spring Harbor Protocols. 2011 (5), (2011).
- Wang, Q., et al. Post-translational control of beige fat biogenesis by PRDM16 stabilization. Nature. 609 (7925), 151-158 (2022).
- Holden, P., Horton, W. Crude subcellular fractionation of cultured mammalian cell lines. BMC Research Notes. 2, 243(2009).
- Yang, L., Zhang, H., Bruce, J. E. Optimizing the detergent concentration conditions for immunoprecipitation (IP) coupled with LC-MS/MS identification of interacting proteins. Analyst. 134 (4), 755-762 (2009).
- Herrmann, C., Avgousti, D. C., Weitzman, M. D. Differential salt fractionation of nuclei to analyze chromatin-associated proteins from cultured mammalian cells. BIO-PROTOCOL. 7 (6), e2175(2017).
Réimpressions et autorisations
